Ten protokół opisuje kompleksową metodę oceny aktywacji kaspazy (kaspaza-1, kaspaza-3, kaspaza-7, kaspaza-8, kaspaza-9 i kaspaza-11) w odpowiedzi na modele infekcji zarówno in vitro, jak i in vivo (u myszy) infekcji, sterylnych zniewag i raka w celu określenia inicjacji szlaków śmierci komórki, takich jak piroptoza, apoptoza, nekroptoza i PANoptosis.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Ocena aktywacji kaspazy w celu oceny wrodzonej śmierci komórek odpornościowych
W tym artykule
Podsumowanie
Streszczenie
Odporność wrodzona stanowi krytyczną pierwszą linię obrony w odpowiedzi na patogeny i bezpłodne zniewagi. Kluczowym elementem mechanistycznym tej odpowiedzi jest inicjacja wrodzonej immunologicznej zaprogramowanej śmierci komórki (PCD) w celu wyeliminowania zakażonych lub uszkodzonych komórek i propagacji odpowiedzi immunologicznej. Jednak nadmiar PCD wiąże się ze stanem zapalnym i patologią. Dlatego zrozumienie aktywacji i regulacji PCD jest centralnym aspektem charakterystyki wrodzonych odpowiedzi immunologicznych i identyfikacji nowych celów terapeutycznych w całym spektrum chorób.
Ten protokół dostarcza metod charakteryzowania wrodzonej aktywacji immunologicznej PCD poprzez monitorowanie kaspaz, rodziny proteaz zależnych od cysteiny, które są często związane z różnymi szlakami PCD, w tym apoptoza, pirotoza, nekroptoza i PANoptosis. Początkowe doniesienia charakteryzowały kaspazę-2, kaspazę-8, kaspazę-9 i kaspazę-10 jako kaspazy inicjujące oraz kaspazę-3, kaspazę-6 i kaspazę-7 jako kaspazy efektorowe w apoptozie, podczas gdy późniejsze badania wykazały kaspazy zapalne, kaspazę-1, kaspazę-4, kaspazę-5 i kaspazę-11, napędzają pyroptozę. Obecnie wiadomo, że istnieje rozległy przesłuch między kaspazami a innymi cząsteczkami wrodzonej odporności i śmierci komórki we wcześniej zdefiniowanych szlakach PCD, identyfikując kluczową lukę w wiedzy w mechanistycznym zrozumieniu odporności wrodzonej i PCD oraz prowadząc do scharakteryzowania PANoptosis. PANoptosis jest unikalnym wrodzonym szlakiem immunologicznego zapalenia PCD regulowanym przez kompleksy PANoptosome, które integrują składniki, w tym kaspazy, z innych szlaków śmierci komórki.
Tutaj podane są metody oceny aktywacji kaspaz w odpowiedzi na różne bodźce. Metody te pozwalają na scharakteryzowanie szlaków PCD zarówno in vitro, jak i in vivo, ponieważ aktywowane kaspazy ulegają rozszczepieniu proteolitycznemu, które można uwidocznić za pomocą western blotting przy użyciu optymalnych przeciwciał i warunków blottingu. Ustanowiono protokół i przebieg pracy western blot, które pozwalają na ocenę aktywacji wielu kaspaz z tej samej populacji komórkowej, zapewniając kompleksową charakterystykę procesów PCD. Metoda ta może być stosowana w różnych obszarach badawczych w zakresie rozwoju, homeostazy, infekcji, stanów zapalnych i nowotworów w celu oceny szlaków PCD w procesach komórkowych w zdrowiu i chorobie.
Wprowadzenie
Wrodzony układ odpornościowy działa jako pierwsza linia obrony podczas infekcji i w odpowiedzi na bodźce sterylne, takie jak uszkodzenia tkanek i zmiany w homeostazie. Wrodzone czujniki immunologiczne na powierzchni komórki i w cytoplazmie reagują na wzorce molekularne związane z patogenami lub uszkodzeniami (odpowiednio PAMP lub DAMP), aby uruchomić zapalne szlaki sygnałowe i odpowiedzi komórkowe. Jednym z kluczowych procesów wrodzonej odpowiedzi immunologicznej jest indukcja śmierci komórki w celu usunięcia zakażonych lub uszkodzonych komórek i napędzania dalszych wrodzonych i nabytych odpowiedzi immunologicznych. Programowana śmierć komórki (PCD) jest wysoce konserwatywnym procesem u różnych gatunków, co podkreśla jego ewolucyjne znaczenie jako wrodzonego mechanizmu odpornościowego.
Istnieje kilka wrodzonych szlaków immunologicznych PCD, które mogą być aktywowane we wszystkich typach komórek. Kaspazy to kluczowa rodzina wysoce konserwatywnych, wewnątrzkomórkowych, zależnych od cysteiny proteaz, które mają kluczowe znaczenie dla wielu szlaków PCD, w tym tradycyjnie niezapalnego szlaku apoptozy, a także zapalnych szlaków PCD, takich jak piroptoza, nekroptoza i PANoptosis1,2,3,4,5. Istnieje 11 ludzkich i 10 mysich kaspaz, które są dobrze zdefiniowane, a także pseudo-kaspazy, które mogą być funkcjonalne, a większość z nich jest konstytutywnie wyrażona jako nieaktywne monomeryczne lub dimeryczne pro-kaspazy, które wymagają rozszczepienia w celu aktywacji6,7. Kaspazy zawierają również ważne domeny do rekrutacji i tworzenia kompleksów wielobiałkowych. Należą do nich domena aktywacji i rekrutacji kaspazy (CARD), którą można znaleźć w kaspazie-1, kaspazie-2, kaspazie-4, kaspazie-5, kaspazie-9 i kaspazie-11 lub domena efektorowa śmierci (DED), która znajduje się w kaspazie-8 i kaspazie-10. Zarówno ze względu na swoją aktywność proteolityczną, jak i zdolność do tworzenia kompleksów wielobiałkowych, kaspazy są kluczowymi czynnikami napędzającymi wrodzoną odporność PCD.
Rola kaspaz we wrodzonej odporności PCD została po raz pierwszy zidentyfikowana w apoptozie, gdzie kaspazy inicjujące, kaspaza-2, kaspaza-8, kaspaza-9 i kaspaza-10, aktywują kaspazy egzekutora, kaspazę-3, kaspazę-6 i kaspazę-7, aby napędzać śmierć komórki8,9,10,11,12. Kaspazy inicjatorów mogą być aktywowane przez różne kaskady sygnalizacyjne; Szlak zewnętrzny aktywuje kaspazę-8 poprzez zewnątrzkomórkową sygnalizację receptora śmierci indukowaną ligandem, a szlak wewnętrzny aktywuje kaspazę-9 poprzez zakłócenie integralności mitochondrialnej13. Aktywowane kaspazy inicjujące rozszczepiają łącznik oddzielający duże i małe podjednostki katalityczne kaspaz katowych w celu wytworzenia ich aktywnych form. Kaspazy kata następnie rozszczepiają swoje substraty, aby rozłożyć komórkę, co powoduje degradację DNA, pęcherzenie błony, fragmentację jądra i uwolnienie ciał apoptotycznych14,15. Proces ten zazwyczaj kończy się nielityczną i niezapalną formą śmierci komórki w połączeniu z natychmiastowym usunięciem umierających komórek przez efferocytozę16. Jednak defekty efferocytozy lub brak komórek fagocytarnych mogą prowadzić do akumulacji komórek apoptotycznych, które następnie ulegają litycznej i zapalnej śmierci komórki17,18.
Odkryto, że zapalne kaspazy, w tym kaspaza-1 (człowiek i mysz), kaspaza-4 i kaspaza-5 (człowiek) oraz kaspaza-11 (mysz), są aktywowane podczas formy zapalnej wrodzonej odporności PCD (III-PCD) zwanej pyroptozą. Aktywacja kaspazy-1 jest związana z tworzeniem inflamasomów, które są kompleksami wielobiałkowymi zawierającymi cytozolowy wrodzony czujnik immunologiczny, cząsteczkę adaptorową (białko podobne do plamki związane z apoptozą zawierające CARD [ASC]) i kaspazę-1. Powstanie tego kompleksu pozwala kaspazie-1 na poddanie się autoproteolizie za pośrednictwem bliskości w celu uwolnienia jej aktywnej formy, która może rozszczepiać docelowe substraty, w tym prozapalne cytokiny interleukiny (IL)-1β i IL-18 oraz tworzącą pory cząsteczkę gasderminę D (GSDMD)19,20,21,22,23. Kaspaza-11, kaspaza-4 i kaspaza-5 mogą również aktywować GSDMD bez wcześniejszego tworzenia inflamasomu po wykryciu PAMP, takich jak lipopolisacharyd (LPS)19,20. Kaspazy te ulegają dimeryzacji, a następnie oligomeryzacji i samodzielnemu rozszczepieniu w celu aktywacji po związaniu się z cytozolowym LPS, co prowadzi do niekanonicznej aktywacji inflamasomów24,25,26 i aktywacja kaspazy-1 w sposób wewnętrzny komórki, aby indukować dojrzewanie IL-1β i IL-1820. Dojrzewanie i uwalnianie tych cytokin prozapalnych charakteryzuje te kaspazy jako "zapalne". Ponadto stwierdzono, że apoptoza kaspaza-8 lokalizuje się w inflamasomie, zapewniając związek między procesami apoptozy i piroptozy. Badania wykazały, że apoptoza kaspaza-8 ma również kluczowe znaczenie dla regulacji innej formy PCD zwanej nekroptozą. Utrata kaspazy-8 powoduje spontaniczną aktywację pseudokinazy serynowo-treoninowej 3 (RIPK3) za pośrednictwem spontanicznej interakcji z receptorem w celu kierowania szlakiem III-PCD nekroptozy27,28,29,30,31,32,33,34,35.
Chociaż historycznie kaspazy były klasyfikowane jako "apoptotyczne" lub "zapalne" w zależności od rodzaju inicjowanej przez nie śmierci komórki, coraz więcej dowodów sugeruje, że istnieje rozległy przesłuch między wrodzonymi szlakami immunologicznymi PCD poprzez kaspazy3,4. Na przykład, zapalna kaspaza-1 z inflamasomów rozszczepia apoptotyczną kaspazę-7 w jej kanonicznym miejscu aktywacji34. Aktywacja kaspazy-1 może również prowadzić do rozszczepienia substratów apoptotycznych, takich jak polimeraza poli(ADP-ryboza) 1 (PARP1)36. W komórkach pozbawionych GSDMD kaspaza-1 może również rozszczepiać kaspazę-337,38. Dodatkowo, kanonicznie apoptoza kaspazy-3 może rozszczepiać gasderminę E (GSDME) w celu wywołania PCD17,18, a także przetwarza GSDMD do postaci nieaktywnej40. Ponadto zaobserwowano rekrutację kaspazy-8 do kompleksu inflamasomowego39,40,41,42,43,44,45, a kaspaza-8 jest kluczowym regulatorem kanonicznej i niekanonicznej aktywacji inflamasomów39. Istnieją również nakładające się i nadmiarowe role kaspazy-8 i kaspazy-1 w wielu stanach zapalnych, a wrodzona immunologiczna PCD charakteryzująca się aktywacją składników piroptotycznych, apoptotycznych i nekroptotycznych występuje w całym spektrum chorób39,46,47,48,49,50.
Na podstawie tego wzajemnego oddziaływania między kaspazami zapalnymi i apoptotycznymi, zidentyfikowano kluczową lukę w mechanistycznym zrozumieniu odporności wrodzonej i PCD, co doprowadziło do odkrycia PANoptosis. PANoptoza to unikalna forma III-PCD, która jest aktywowana w odpowiedzi na patogeny, PAMP, DAMP i zmiany homeostazy i jest regulowana przez PANoptosomy - wieloaspektowe kompleksy makromolekularne, które integrują składniki z innych szlaków śmierci komórkowej44,50,51,52,53,54,55. Całości efektów biologicznych w PANoptozie nie można indywidualnie wytłumaczyć samą piroptozą, apoptozą czy nekroptozą3,4,35,36,39,46,47,48, ponieważ PANoptosis charakteryzuje się aktywacją wielu kaspaz, w tym kaspazy-1, kaspazy-11, kaspazy-8, kaspazy-9, kaspazy-3 i/lub kaspazy-7, w zależności od kontekstu44,48,49,50,51,52,53,54,56,57,58,59,60,61,62. PANoptoza jest coraz częściej związana z chorobami zakaźnymi i zapalnymi, a także z nowotworami i terapiami nowotworów3,4,35,36,39,44,46,47,48,49,50,51,52,53,54,56
,57,58,59,60,61,62,63,64,65,66.
Biorąc pod uwagę istotną rolę kaspaz na szlakach śmierci komórek, w tym w apoptozie, pyroptozie, nekroptozie i PANoptosi, ważne jest opracowanie technik charakteryzujących ich aktywację i zrozumienie pełnej złożoności szlaków PCD. Protokół tutaj szczegółowo opisuje metodę stymulacji komórek i pomiaru późniejszej aktywacji kaspaz (Rysunek 1). Metoda ta wykorzystuje proteolityczne rozszczepienie kaspaz, które jest zwykle wymagane do ich aktywacji, jako środek do ich badania. Poprzez western blotting można określić rozmiary białek, co pozwala na wyraźną wizualizację i różnicowanie nieaktywnych pro-kaspaz i ich aktywowanych, rozszczepionych form.
Główne zalety tego protokołu to: 1) jego zdolność do oceny aktywacji wielu kaspaz równolegle z pojedynczej populacji komórek endogennych w celu dokładniejszego określenia aktywacji PCD oraz 2) użycie stosunkowo prostych technik laboratoryjnych, które nie wymagają intensywnego szkolenia ani drogiego sprzętu. Poprzednie protokoły wykorzystywały western blotting, fluorescencyjne reportery lub barwienie przeciwciałami do monitorowania aktywacji kaspazy w supernatantach hodowlanych, lizatach komórkowych i tkankowych, całych komórkach za pomocą mikroskopii i in vivo67,68,69,70,71, ale techniki te zazwyczaj monitorują tylko jedną lub dwie kaspazy w próbce. Ponadto, podczas gdy syntetyczne substraty peptydowe zawierające miejsca rozszczepienia kaspazy, które fluoryzują podczas rozszczepienia, były używane do monitorowania aktywacji kaspazy w lizatach komórkowych lub tkankowych69, substraty te mogą być często rozszczepiane przez więcej niż jedną kaspazę, co utrudnia określenie specyficznej aktywacji poszczególnych kaspaz w tym systemie. Ponadto zastosowanie western blotting zamiast fluorescencyjnych reporterów lub innych metod opartych na znacznikach pozwala naukowcom na wykorzystanie komórek endogennych zamiast tworzenia określonych linii komórkowych z genami reporterowymi. Korzystanie z komórek endogennych ma wiele zalet, w tym fakt, że wiele unieśmiertelnionych linii komórkowych ma niedobór kluczowych cząsteczek śmierci komórki72,73, co może mieć wpływ na wyniki. Ponadto wykorzystanie komórek endogennych pozwala na ocenę różnych typów komórek, takich jak makrofagi, komórki nabłonkowe i komórki śródbłonka, a nie pojedynczej linii. Western blotting jest również stosunkowo prostą i opłacalną techniką, którą można przeprowadzić w laboratoriach na całym świecie bez potrzeby stosowania dużego, drogiego sprzętu lub skomplikowanych konfiguracji.
Ten protokół jest szeroko stosowany w biologii, aby zrozumieć zarówno zależne, jak i niezależne od śmierci komórki funkcje kaspaz, w tym ich rolę rusztowania i funkcje w innych szlakach sygnalizacji stanu zapalnego74. Zastosowanie tej metody pozwala na ujednolicone podejście do badania wrodzonych szlaków immunologicznych PCD i sygnalizacji zapalnej w różnych chorobach i stanach, a protokół ten może być wykorzystany do identyfikacji krytycznych procesów regulacyjnych i połączeń mechanistycznych, które będą informować o rozwoju przyszłych strategii terapeutycznych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wykorzystanie zwierząt oraz procedury zostały zatwierdzone przez Komitet ds. Wykorzystania i Opieki nad Zwierzętami St. Jude Children's Research Hospital.
1. Przygotowanie roztworów
- Przygotuj pożywkę warunkową z komórkami L929.
- Rycina 1 × 10⁶ komórki L929 (patrz Tabela materiałów) w 182 cm2 kolba do hodowli tkankowych zawierająca 50 ml pożywki dla komórek L929 (patrz Tabela 1 do przygotowania pożywek).
- Hodować komórki w inkubatorze z nawilżaczem w temperaturze 37 °C z 5% CO2.
- Po 7 dniach zebrać nadpływ i przefiltrować go za pomocą 0.45 µm filtrować. Przygotować aliquoty po 50 ml (przechowywać zamrożone aliquoty w temperaturze −80 °C przez okres do 1 roku).
- Przygotuj 500 ml pożywki hodowlanej dla makrofagów pochodzących z szpiku kostnego (BMDM) (Tabela 1).
- Przygotować 500 ml pożywki do stymulacji BMDM (Tabela 1).
- Przygotuj 500 ml pożywki do infekcji (Tabela 1).
- Przygotuj 100 ml 1 M buforu Tris (Tabela 1).
- Przygotuj 4-krotny bufor z dodecylosiarczanem sodu (SDS) (Tabela 1).
- Przygotować 1 ml 1 M 1,4-ditiotreitolu (DTT, Tabela 1).
- Przygotuj 40 ml buforu do lizy kaspaz (Tabela 1).
- Przygotuj 100 ml buforu Tris 1,5 M (Tabela 1).
- Przygotuj 100 ml 10% (mas/obj) roztworu SDS (Tabela 1).
- Przygotuj 50 ml 2x buforu do radioimmunoprecypitacji (RIPA) (Tabela 1).
- Przygotuj roztwór LPS o stężeniu 5 mg/ml (Tabela 1).
- Przygotuj 0,5 M roztwór ATP (Tabela 1).
- Przygotuj roztwory do western ضرورتblottingu.
- Przygotuj 1 l 5-krotnego roztworu roboczego buforu do elektroforezy (Tabela 1).
- Przygotuj 1 l 10-krotnego roztworu zapasowego buforu do transferu (Tabela 1).
- Przygotuj 1 L soli buforowej Tris z dodatkiem Tween 20 (TBST, Tabela 1).
- Przygotuj 100 ml 5% (m/v) roztworu blokującego z mleka odtłuszczonego (Tabela 1).
- Przygotować roztwory przeciwciał pierwszorzędowych.
- Przygotować 10 ml przeciwciała pierwszorzędowego przeciwko kaspazie-1 (Tabela 1).
- Przygotuj 10 ml przeciwciała pierwszorzędowego przeciwko kaspazie-11 (Tabela 1).
- Przygotuj 10 ml przeciwciała pierwszorzędowego przeciwko kaspazie-3 (Tabela 1).
- Przygotuj 10 ml przeciwciała pierwszorzędowego przeciwko kaspazie-7 (Tabela 1).
- Przygotuj 10 ml przeciwciała pierwszorzędowego przeciwko kaspazie-8 (Tabela 1).
- Przygotować 10 ml pierwotnego przeciwciała przeciwko kaspazie-9 (Tabela 1).
- Przygotować 10 ml koniugatu HRP βprzeciwciało pierwszorzędowe przeciwko aktynie (Tabela 1).
- Przygotuj roztwory przeciwciał wtórnych.
- Przygotować 10 ml wtórnego przeciwciała antykróliczego (Tabela 1).
- Przygotuj 10 ml przeciwciała wtórnego anty-mysiego (Tabela 1).
- Przygotuj 10 ml przeciwciał wtórnych antyszczurzych (Tabela 1).
2. Izolacja makrofagów pochodzących z szpiku kostnego
UWAGA: W tym protokole można zastosować myszy typu dzikiego w wieku 6–10 tygodni z nienaruszonymi szlakami PCD lub myszy mutanty z usuniętymi bądź zmodyfikowanymi regulatorami, efektorami lub cząsteczkami PCD, które są przedmiotem badania.
- Uśmierć mysz w komorze z CO2 przy przepływie powodującym wymianę 10%-30% objętości klatki na minutę przez 2-3 min. Następnie zastosuj wtórną metodę uśmiercenia, np. zwichnięcie stawu szyjnego. Postępuj zgodnie ze wszystkimi dodatkowymi wytycznymi i przepisami placówki, instytucji oraz organów rządowych, jeśli mają one zastosowanie.
- Przeprowadź sekcję myszy w celu pobrania kości kończyn tylnych.
- Przytwierdź mysz szpilkami na grzbiecie tak, aby brzuch był odsłonięty. Spryskaj 70% (vol/vol) etanolem w celu sterylizacji kończyn tylnych i brzucha.
UWAGA: Etanol jest łatwopalny. Należy go trzymać z dala od otwartego ognia. - Za pomocą nożyczek wykonaj nacięcie w linii środkowej brzucha; kontynuuj cięcie w kierunku nóg, aby odsłonić kości udowe.
- Chwyć prawą tylną nogę i odsuń skórę od ciała w stronę linii środkowej. Oddziel nogę od ciała, przecinając mięśnie przywodziciele w kierunku linii środkowej, a następnie odetnij nogę między stawem biodrowym a kręgosłupem. Następnie odetnij stopę dystalnie względem stawu skokowego i usuń nadmiar tkanek z kości, zdejmując skórę i używając lekko rozwartych nożyczek do usunięcia tkanek łydki.
- Połóż nogę na ręczniku nasączonym 70% (vol/vol) etanolem i wyizoluj kość piszczelową oraz kość udową.
- Uchwyć kość piszczelową i kość udową każdą z osobnych pęset. Delikatnie naciśnij kość piszczelową przeciwnie do naturalnego kierunku zgięcia stawu kolanowego, co spowoduje złamanie kości piszczelowej w kolanie.
- Użyj pęsety i nożyczek sekcyjnych, jeśli jest to konieczne, aby usunąć pozostałe tkanki. Odłóż kość piszczelową na nasączony etanolem ręcznik do późniejszego użycia.
- Pobierz kość udową w ten sam sposób, przełamując ją w stawie kolanowym.
- Powtórz kroki 3 i 4 dla lewej nogi, aby oddzielić ją od ciała i wyizolować kość piszczelową oraz kość udową.
- Spryskaj kości 70% (vol/vol) etanolem.
- Oczyść kości, kładąc je na czystym ręczniku nasączonym 70% (vol/vol) etanolem, wyciskając tkanki miękkie w ręczniku i pocierając ręcznikiem o kość, aby usunąć nadmiar tkanek.
- Przytwierdź mysz szpilkami na grzbiecie tak, aby brzuch był odsłonięty. Spryskaj 70% (vol/vol) etanolem w celu sterylizacji kończyn tylnych i brzucha.
- Gdy obie kości udowe i obie kości piszczelowe będą czyste, spryskaj wszystkie cztery kości 70% (vol/vol) etanolem. Umieść kości w sterylnej płytce Petriego i wypłucz je 10 mL pożywki do hodowli BMDM, delikatnie potrząsając płytką.
- Napełnij strzykawkę 10 mL świeżą pożywką do hodowli BMDM i załóż igłę 25 G.
- Chwyć kość piszczelową pęsetą, a następnie przetnij staw skokowy pod kątem ok. 45°.
- Wypłucz szpik kostny z kości piszczelowej.
- Trzymaj kość piszczelową nad probówką 50 mL, kierując jej wąski koniec w dół. Podawaj pożywkę z napełnionej strzykawki na kość piszczelową.
- Wprowadź igłę (początkowo delikatnie) do górnego końca szpiku i podaj pożywkę.
- Wyjmij igłę, a następnie wprowadź ją ponownie. Stosuj krótkie, wysokociśnieniowe pchnięcia, aby podawać pożywkę i przesuwać igłę w głąb szpiku.
- Gdy pożywka zacznie wypływać z dołu kości, kontynuuj wypłukiwanie komórek za pomocą krótkich, wysokociśnieniowych pchnięć. Monitoruj kolor kości podczas tego procesu; gdy kość stanie się biała, wyrzuć ją.
- Powtórz czynność dla obu kości piszczelowych.
- Powtórz kroki 5 i 6 dla kości udowych, przecinając je w stawie biodrowym (podobnie jak kości piszczelowe w stawie skokowym). Użyj tej samej probówki 50 mL do zbierania pożywki do hodowli BMDM podczas wypłukiwania szpiku.
- Po wypłukaniu wszystkich czterech kości, aspiruj szpik z pożywką z probówki 50 mL i przepuść zawiesinę 3x w górę i w dół przez igłę 18 G na strzykawce 10 mL, za każdym razem opłukując ścianki probówki, aby rozproszyć szpik.
- Dopełnij końcową objętość w probówce 50 mL do 30 mL pożywką do hodowli BMDM i upewnij się, że komórki są dokładnie zawieszone.
- Użyj sitka komórkowego 70 µm, aby przefiltrować pożywkę do hodowli BMDM z probówki 50 mL.
- Przenieś otrzymaną zawiesinę komórkową, zawierającą progenitorowe komórki szpiku kostnego, do trzech naczyń hodowlanych 150 mm, dodając 10 mL (lub ok. 20 × 106 komórek) do każdego z nich. Następnie dodaj do każdego naczynia dodatkowe 10 mL pożywki do hodowli BMDM. Inkubuj w inkubatorze z nawilżaniem w temperaturze 37 °C.
3. Różnicowanie BMDM i wysiew do eksperymentów
- Inkubować wysiane komórki progenitorowe szpiku kostnego w temperaturze 37 °C przez 3 dni. Następnie wyjąć każdą płytkę i dodać dodatkowe 5-8 mL pożywki hodowlanej BMDM (Tabela 1). Ponownie umieścić w inkubatorze w temperaturze 37 °C.
- W 5. dniu po początkowym wysianiu wyjąć każdą płytkę i dodać dodatkowe 5 mL pożywki hodowlanej BMDM. Ponownie umieścić w inkubatorze w temperaturze 37 °C.
- W 6. dniu wyjąć każdą płytkę i usunąć pożywkę. Następnie dodać 10 mL zimnego (przechowywanego w 4 °C) PBS w celu jednokrotnego przemycia. Usunąć 10 mL zimnego PBS użytego do przemycia. Następnie dodać 10 mL świeżego, zimnego PBS do każdej płytki i inkubować każdą płytkę na lodzie przez 5 min.
- Za pomocą skrobaka do komórek delikatnie zebrać komórki ze wszystkich trzech płytek do jednej probówki o pojemności 50 mL. Delikatnie odwirować komórki przy 270 × g w temperaturze 4 °C przez 5 min, a następnie usunąć nadsącz.
- Dodać 20 mL pożywki hodowlanej BMDM, resuspender osad poprzez pipetowanie w górę i w dół, a następnie policzyć komórki.
UWAGA: Przewiduje się, że z każdej myszy uzyska się około 60 × 106-100 × 106 komórek. - Zaplanować układ płytki 12-dołkowej dla wybranego testu stymulacji śmierci komórek/zapalenia in vitro. Zaplanować wysianie 1 × 10⁶ komórek na dołek. Dla każdej planowanej stymulacji uwzględnić co najmniej trzy powtórzenia biologiczne i wysiać jeden zestaw dołków do zbioru w buforze lizującym kaspazy oraz drugi zestaw dołków do zbioru w buforze RIPA.
- Wysiać 1 × 10⁶ komórek w 1 mL pożywki hodowlanej BMDM na dołek w płytkach 12-dołkowych. Hodować przez noc w wilgotnym inkubatorze w temperaturze 37 °C przed przejściem do oceny śmierci komórek/zapalenia. Po inkubacji nocnej usunąć pożywkę i dodać 1 mL ciepłego (37 °C) PBS do każdego dołka, aby przemyć komórki.
- Usunąć PBS i dodać 500 µL pożywki do stymulacji BMDM z antybiotykami (w przypadku stymulacji niebakteryjnych) lub pożywki do stymulacji BMDM bez antybiotyków (w przypadku stymulacji bakteryjnych) (Tabela 1). Inkubować przez 2 h przed przejściem do kroku 4 w celu stymulacji/zakażenia in vitro.
4. Stymulacja lub zakażanie komórek
OSTROŻNIE: Agenty uwzględnione w niniejszym protokole są potencjalnie patogenne i powinny być obsługiwane z zachowaniem odpowiednich środków ostrożności w placówce o 2. poziomie bezpieczeństwa biologicznego (BSL2), po uzyskaniu zgody od właściwych organów instytucjonalnych i rządowych.
- Stymuluj makrofagi pochodzące z szpiku kostnego (BMDM), aby aktywować śmierć komórkową za pomocą wybranego czynnika wyzwalającego.
UWAGA: Na potrzeby niniejszego protokołu do celów ilustracyjnych wykorzystano wirusa grypy typu A (IAV), wirusa prostego opryszczki typu 1 (HSV1), Francisella novicida oraz LPS + ATP, jednak można zastosować inne czynniki wyzwalające.- Przykład stymulacji 1: Zakażenie IAV (A/Puerto Rico/8/34, H1N1 [PR8]) (przygotowanym zgodnie z metodą Hoffmanna i wsp.75; miano wirusa do oznaczenia wielokrotności infekcji [MOI] oblicza się za pomocą testu plackowego w komórkach MDCK):
- Oblicz objętość wirusa potrzebną do zakażenia przy wielokrotności infekcji (MOI) wynoszącej 20 jednostek tworzących placka (PFU), korzystając z równania (1) i równania (2):

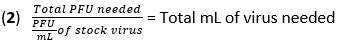
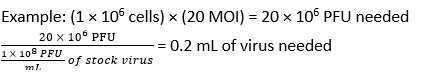
- Usuń pożywkę z BMDM i przemyj komórki raz 500 µL PBS. Do każdej studni dodaj 450 µL IAV (20 MOI) w DMEM z wysoką zawartością glukozy, bez inaktywowanego termicznie FBS (HI-FBS). Inkubuj płytki w temperaturze 37 °C przez 1 h w inkubatorze z nawilżaniem, aby umożliwić absorpcję.
- Wyjmij płytki i dodaj 50 µL HI-FBS. Włóż płytki z powrotem do inkubatora w temperaturze 37 °C. Inkubuj przez łącznie 12 h.
- Oblicz objętość wirusa potrzebną do zakażenia przy wielokrotności infekcji (MOI) wynoszącej 20 jednostek tworzących placka (PFU), korzystając z równania (1) i równania (2):
- Przykład stymulacji 2: Zakażenie HSV1 (szczep HF; hodowany zgodnie z wcześniejszym opisem44; miano wirusa do oznaczenia MOI oblicza się za pomocą testu plackowego w komórkach Vero):
- Oblicz objętość wirusa potrzebną do zakażenia przy MOI wynoszącym 10 PFU, korzystając z równania (1) i równania (2) z kroku 1 w powyższej sekcji dotyczącej zakażenia IAV.
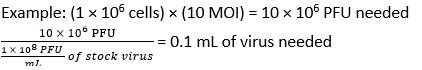
- Usuń pożywkę z BMDM. Do każdej studni dodaj 450 µL HSV1 (MOI 10) w DMEM z wysoką zawartością glukozy bez HI-FBS. Inkubuj płytki w temperaturze 37 °C przez 1 h w inkubatorze z nawilżaniem, aby umożliwić absorpcję.
- Wyjmij płytki i dodaj 50 µL HI-FBS. Włóż płytki z powrotem do inkubatora w temperaturze 37 °C. Inkubuj przez łącznie 12 h.
- Oblicz objętość wirusa potrzebną do zakażenia przy MOI wynoszącym 10 PFU, korzystając z równania (1) i równania (2) z kroku 1 w powyższej sekcji dotyczącej zakażenia IAV.
- Przykład stymulacji 3: Zakażenie F. novicida (szczep U112; hodowany zgodnie z wcześniejszym opisem44 w warunkach tlenowych w temperaturze 37 °C w bulionie Trypticase Soy Broth BBL uzupełnionym o 0,2% L-cysteiny przez noc. Następnie przebuduj bakterie w stosunku 1:10 w temperaturze 37 °C przez kolejne 4 h w świeżej pożywce, a następnie zmierz gęstość optyczną (OD) przy 600 nm, używając świeżej pożywki jako próbki ślepej. Wartość OD równa 1 odpowiada 1 × 10⁹ jednostek tworzących kolonie (CFU) na mL.)
- Oblicz objętość F. novicida potrzebną do zakażenia przy MOI wynoszącym 50 CFU, korzystając z równania (3) i równania (4):

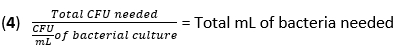
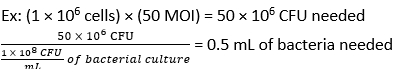
- Usuń pożywkę z BMDM. Do każdej studni dodaj 500 µL F. novicida (MOI 50) w pożywce stymulującej BMDM bez antybiotyków. Inkubuj płytki w temperaturze 37 °C przez 4 h w inkubatorze z nawilżaniem, aby umożliwić absorpcję.
- Przemyj komórki trzy razy ogrzanym (37 °C) PBS i dodaj 500 µL pożywki stymulującej BMDM zawierającej 50 µg/mL gentamycyny. Włóż płytki z powrotem do inkubatora w temperaturze 37 °C. Inkubuj przez noc (16 h).
- Oblicz objętość F. novicida potrzebną do zakażenia przy MOI wynoszącym 50 CFU, korzystając z równania (3) i równania (4):
- Przykład stymulacji 4: Stymulacja LPS + ATP.
- Usuń pożywkę z BMDM. Do każdej studni dodaj 500 µL pożywki stymulującej BMDM z antybiotykami (Tabela 1) zawierającej 100 ng/mL LPS. Inkubuj płytki w temperaturze 37 °C przez 3,5 h w inkubatorze z nawilżaniem.
- Do każdej studni dodaj 5 µL roztworu zapasowego ATP 0,5 M (Tabela 1). Włóż płytki z powrotem do inkubatora w temperaturze 37 °C. Inkubuj przez 30 min.
- Przykład stymulacji 1: Zakażenie IAV (A/Puerto Rico/8/34, H1N1 [PR8]) (przygotowanym zgodnie z metodą Hoffmanna i wsp.75; miano wirusa do oznaczenia wielokrotności infekcji [MOI] oblicza się za pomocą testu plackowego w komórkach MDCK):
5. Zbieranie połączonego supernatantu i lizatu białkowego do analizy western blot dla kaspaz
- Po 4 h, 12 h lub 16 h inkubacji (dokładny czas zależy od użytego wyzwalacza), wyjmij płytkę z inkubatora.
- Odbierz 150 µL supernatantu; zutylizuj go lub zachowaj do innych analiz supernatantu (np. enzymatycznego testu immunoabsorpcyjnego [ELISA]). Nie usuwaj pozostałego supernatantu.
- Przygotuj roztwór do pobierania białek, łącząc 50 µL buforu do lizy kaspazy + 100 µL buforu 4x SDS na każdą studzienkę (Tabela 1). Następnie dodaj 150 µL mieszaniny do każdej studzienki.
- W każdej studzience pipetuj mieszaninę w górę i w dół, aby zebrać lizowane komórki i supernatantu. Podczas pipetowania zeskrob końcówką pipety dno studzienki, aby zniszczyć komórki. Po zeskrobaniu i pipetowaniu zbierz lizat białkowy do opisanych probówek 1,5 mL.
- Używając bloku grzejnego, podgrzej wszystkie probówki do 100 °C przez 12 min.
- Odwiruj nierozpuszczalne składniki, wirując próbki przy 14 500 × g przez 30 s w temperaturze pokojowej.
UWAGA: Jest to punkt przerwania – białko z połączonego supernatantu i lizatów białkowych można wykorzystać natychmiast lub przechowywać w −20 °C do 2 miesięcy lub w −80 °C do 6 miesięcy do momentu użycia.
6. Pobieranie lizatu białkowego do analizy kaspaz metodą western blot
- Po 4 h, 12 h lub 16 h inkubacji (dokładny czas zależy od zastosowanego czynnika wyzwalającego), wyjmij płytkę z inkubatora. Usuń cały nadosad; zutylizuj go lub zachowaj do innych analiz nadosadu (np. ELISA).
- Przygotuj 1x bufor RIPA, rozcieńczając 2x roztwór stokowy RIPA (Tabela 1) równą objętością wody dejonizowanej. Następnie dodaj jedną tabletkę inhibitora fosfataz i jedną tabletkę inhibitora proteaz i poczekaj, aż się rozpuszczą. Do każdego dołka dodaj 150 µL 1x buforu RIPA oraz 50 µL 4x SDS.
- W każdym dołku pipetuj mieszaninę w górę i w dół, aby zebrać lizowane komórki. Podczas pipetowania zeskrobuj również dno dołka końcówką pipety, aby rozbić komórki. Po zeskrobaniu i pipetowaniu zbierz lizat białkowy do oznakowanych probótek 1,5 mL.
- Używając bloku grzejnego, podgrzej wszystkie probótki do 100 °C przez 12 min.
- Osadź nierozpuszczalne składniki poprzez wirowanie przy 14 500 × g przez 30 s w temperaturze pokojowej.
UWAGA: Jest to punkt przerwania – lizaty białkowe można wykorzystać natychmiast lub przechowywać w temperaturze −20 °C lub −80 °C do momentu użycia.
7. Wykonywanie analizy western blotting z wykorzystaniem lizatów pobranych z BMDM zgodnie z powyższymi krokami lub z homogenatów tkankowych
UWAGA: W przypadku wykorzystania tkanki można ją zhomogenizować ręcznie lub za pomocą mechanicznego homogenizatora do tkanek. Protokół opracowany przez Simpsona76 zawiera szczegółowy opis homogenizacji tkanek.
- Przygotować 1x bufor do elektroforezy: połączyć 200 mL 5x roztworu buforu do elektroforezy (Tabela 1) i 800 mL wody dejonizowanej. 1x bufor do elektroforezy należy przygotować bezpośrednio przed każdym eksperymentem.
- Przygotować aparat do elektroforezy z żelem poliakryloamidowym 12% (mas/obj) z 10 studzienkami. Wypełnić aparat do elektroforezy 1x buforem do elektroforezy. Następnie wyjąć grzebień do żelu.
UWAGA: Aby przeanalizować kaspazę-1, kaspazę-11, kaspazę-3, kaspazę-7, kaspazę-8 i kaspazę-9 dla każdej próbki, potrzebne będą sześć żeli. - W przypadku analizy kaspazy-1, kaspazy-3, kaspazy-7 i kaspazy-8 zaplanować użycie 30 µL połączonego supernatantu i lizatu białkowego w buforze do lizy kaspaz lub homogenatu tkankowego. W przypadku analizy kaspazy-11 i kaspazy-9 zaplanować użycie 20 µL lizatu białkowego w buforze RIPA lub homogenatu tkankowego. Jeśli próbki były przechowywane w −20 °C lub −80 °C, należy je najpierw rozmrozić na lodzie.
- Wszystkie próbki podgrzać do 100 °C przez 5 min, a następnie odwirować przy 14 500 × g przez 30 s w 4 °C przed naniesieniem. Następnie powoli nanieść 20 lub 30 µL próbki do każdej ścieżki. Należy unikać przelewania próbki do sąsiednich ścieżek. Aby ocenić wszystkie sześć kaspaz jednocześnie, zastosować tę samą procedurę w celu naniesienia odpowiednich próbek na każdy z sześciu żeli.
- Podłączyć aparat do elektroforezy do źródła zasilania. Następnie ustawić napięcie na 80 V przez 20 min, aby rozpocząć rozdzielanie w żelu, a następnie zmienić napięcie na 130 V na 45-60 min.
- Uważnie obserwować front barwnika i wyłączyć zasilanie, gdy front barwnika dotrze do dna żelu, ale nie zostanie jeszcze z niego wypchnięty.
- Podczas rozdzielania w żelu przygotować 1x bufor do transferu, łącząc 700 mL wody dejonizowanej, 100 mL 10x roztworu buforu do transferu (Tabela 1) i 200 mL metanolu. Roztwór 1x należy przygotowywać na świeżo za każdym razem.
UWAGA: Należy zachować ostrożność, ponieważ metanol jest łatwopalny. Przygotowanie buforu do transferu należy przeprowadzać z dala od otwartego ognia. - Ostrożnie wyjąć żel z aparatu do elektroforezy, używając preparatu do uwalniania żelu.
- Przygotować jeden zestaw do transferu dla każdego żelu.
- Aktywować membranę PVDF poprzez namoczenie jej w metanolu przez 1 min.
- Wstępnie namoczyć dwa arkusze papieru filtracyjnego, żel i membranę PVDF w buforze do transferu przez 5 min. Membranę PVDF i żel należy trzymać w osobnych pojemnikach podczas tej 5-minutowej inkubacji.
- Złożyć zestaw do transferu w systemie półsuchym. Zaczynając od dolnej strony z anodą platynową, umieścić jeden arkusz papieru filtracyjnego, membranę PVDF, żel, a na koniec jeden arkusz papieru filtracyjnego. Delikatnie wyrolować lub wycisnąć pęcherzyki powietrza spomiędzy warstw i zamknąć górną część systemu. Przed dalszymi krokami upewnić się, że osłona zabezpieczająca jest zamocowana.
- Podłączyć do źródła zasilania. Ustawić napięcie na 25 V na 45 min.
- Po zakończeniu transferu rozłożyć zestaw do transferu i pobrać membranę; umieścić ją w kwadratowej szalce Petriego (kuwecie do inkubacji).
- Przeprowadzić blokowanie membrany, dodając 15 mL 5% (mas/obj) roztworu mleka odtłuszczonego (Tabela 1). Inkubować membranę na wytrząsarce kołyszącej przy 50 rpm do 70 rpm w temperaturze pokojowej przez 1 h.
UWAGA: Jest to punkt przerwania – membranę można wyjąć po 1 h lub przechowywać w roztworze blokującym w 4 °C przez noc. - Po 1 h lub nocnej inkubacji usunąć roztwór blokujący. Dodać 10 mL rozcieńczonego roztworu przeciwciał (przeciwciało anty-kaspaza-1, przeciwciało anty-kaspaza-11, połączone przeciwciało anty-kaspaza-3 i anty-kaspaza-3 cięta, połączone przeciwciało anty-kaspaza-7 i anty-kaspaza-7 cięta, połączone przeciwciało anty-kaspaza-8 i anty-kaspaza-8 cięta lub przeciwciało anty-kaspaza-9) (Tabela 1). Umieścić na wytrząsarce kołyszącej przy 50 rpm do 70 rpm w celu inkubacji w temperaturze pokojowej przez 2 h lub w 4 °C przez noc (16 h).
- Zebrać roztwór przeciwciał (można go użyć ponownie do 3 razy lub go odrzucić) i przemyć, dodając 15 mL TBST (Tabela 1) do membrany na wytrząsarce kołyszącej przy 50 rpm do 70 rpm w temperaturze pokojowej przez 10 min. Usunąć TBST.
- Powtórzyć przemywanie 15 mL TBST zgodnie z krokiem 14 łącznie 3 razy.
- Dodać 10 mL rozcieńczonego roztworu wtórnych przeciwciał sprzężonych z HRP (anty-królicze dla blotów barwionych przeciwciałami pierwotnymi przeciw kaspazie-3, kaspazie-7, kaspazie-8 lub kaspazie-9; anty-mysie dla blotów barwionych przeciwciałem pierwotnym przeciw kaspazie-1; anty-szczurze dla blotów barwionych przeciwciałem pierwotnym przeciw kaspazie-11) (Tabela 1). Inkubować na wytrząsarce kołyszącej przy 50 rpm do 70 rpm w temperaturze pokojowej przez 1 h.
- Usunąć roztwór przeciwciał i przemyć, dodając 15 mL TBST do membrany na wytrząsarce kołyszącej przy 50 rpm do 70 rpm w temperaturze pokojowej przez 10 min. Usunąć TBST.
- Powtórzyć przemywanie 15 mL TBST zgodnie z krokiem 17 łącznie 3 razy.
- Dodać 10 mL wysokoczułego substratu HRP do membrany. Pozostawić w temperaturze pokojowej w ciemności przez 1 min.
- Wyjąć membranę z substratu. Przejść bezpośrednio do obrazowania, używając detektora chemiluminescencyjnego z włożoną w dolnej pozycji białą taca transferową. Naświetlać membranę w trybie automatycznej ekspozycji (zazwyczaj ok. 1-2 min czasu naświetlania).
- Używając membrany z blotowania kaspazy-9 lub kaspazy-11 (tj. membrany z próbkami lizatu RIPA), dodać 10 mL buforu do usuwania przeciwciał (stripping buffer) i inkubować na wytrząsarce kołyszącej przy 50 rpm do 70 rpm w temperaturze pokojowej przez 5 min.
- Usunąć bufor do usuwania przeciwciał i przemyć, dodając 15 mL TBST do membrany na wytrząsarce kołyszącej przy 50 rpm do 70 rpm w temperaturze pokojowej przez 10 min. Usunąć TBST.
- Powtórzyć przemywanie 15 mL TBST zgodnie z krokiem 22 łącznie 3 razy.
- Przeprowadzić blokowanie membrany, dodając 15 mL 5% (mas/obj) roztworu mleka odtłuszczonego. Inkubować membranę na wytrząsarce kołyszącej przy 50 rpm do 70 rpm w temperaturze pokojowej przez 1 h.
UWAGA: Jest to punkt przerwania – membranę można wyjąć po 1 h lub przechowywać w roztworze blokującym w 4 °C przez noc. - Po 1 h lub nocnej inkubacji usunąć roztwór blokujący. Dodać 10 mL rozcieńczonego roztworu przeciwciała anty-β-aktyna (sprzężonego z HRP). Umieścić na wytrząsarce kołyszącej przy 50 rpm do 70 rpm w celu inkubacji w temperaturze pokojowej przez 1,5 h.
- Usunąć roztwór przeciwciał i przemyć, dodając 15 mL TBST do membrany na wytrząsarce kołyszącej przy 50 rpm do 70 rpm w temperaturze pokojowej przez 10 min. Usunąć TBST.
- Powtórzyć przemywanie 15 mL TBST zgodnie z krokiem 26 łącznie 3 razy.
- Dodać 10 mL standardowego substratu HRP do membrany. Pozostawić w temperaturze pokojowej w ciemności przez 1 min.
- Przejść bezpośrednio do obrazowania, używając detektora chemiluminescencyjnego z włożoną w dolnej pozycji białą tacą transferową. Naświetlać membranę w trybie automatycznej ekspozycji (zazwyczaj <1 min czasu naświetlania).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Zjawisko PANoptosis zaobserwowano w odpowiedzi na liczne infekcje bakteryjne, wirusowe i grzybicze oraz inne bodźce zapalne, a także w komórkach nowotworowych44,48,49,50,51,52,53,54,56,57...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Monitorowanie rozszczepienia i aktywacji kaspazy zapewnia jeden z najbardziej kompleksowych obrazów aktywacji wrodzonej immunologicznej PCD w ramach wrodzonej odpowiedzi immunologicznej. Opisany tutaj protokół demonstruje strategię monitorowania aktywacji kaspazy w odpowiedzi na zakażenia IAV, HSV1 i F. novicida oraz sterylny wyzwalacz LPS + ATP, ale wiele innych bodźców może indukować PCD i może być stosowany w tej metodzie, jak wykazano w kilku publikacjach 44,48,49,50,51,52,53,54,56
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
T.-D.K. jest konsultantem firmy Pfizer.
Podziękowania
Dziękujemy członkom laboratorium Kanneganti za ich komentarze i sugestie, a także dziękujemy doktorowi J. Gullettowi za wsparcie w edycji naukowej. Praca w naszym laboratorium jest wspierana przez granty National Institutes of Health (NIH) AI101935, AI124346, AI160179, AR056296 i CA253095 (dla T.-D.K.) oraz przez American Libańsko-Syryjskie Organizacje Charytatywne (dla T.-D.K.). Wyłączną odpowiedzialność za treść ponoszą autorzy i nie muszą one reprezentować oficjalnych poglądów National Institutes of Health.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,45 μ m filtr | Millipore | SCHVU05RE | |
| strzykawka 10 ml | BD Biosciences | 309604 | |
| 12% żel poliakryloamidowy z 10 dołkami | Bio-Rad | 4561043 | |
| płytka 12-dołkowa | Igła Corning | 07-200-82 | |
| 18 G | Igła BD Biosciences | 305195 | |
| 25 G | BD Biosciences | 305122 | |
| Probówka 50 ml | Fisher Scientific | 50-809-218 | |
| 70 μ Filtr siatkowy M | Corning | 431751 | |
| 150 mm Naczynia do hodowli tkankowych | Corning | 430597 | |
| 182-cm2 kolba do hodowli tkankowych | Genesee Scientific | 25-211 | |
| Akcesorium biała taca trans | Cytiva | 29-0834-18 | |
| Anti– przeciwciało przeciwko kaspazie-1 | AdipoGen | AG-20B-0042-C100 | |
| Anty– przeciwciało kaspazy-11 | Novus Biologicals | NB120-10454 | |
| Anty– Przeciwciało kaspazy-3 | Technologia sygnalizacji komórkowej | 9662 | |
| Anti– Przeciwciało kaspazy-7 | Technologia sygnalizacji komórkowej | 9492 | |
| Anty– Przeciwciało kaspazy-8 | Technologia sygnalizacji komórkowej | 4927 | |
| Anti– Przeciwciało kaspazy-9 | Technologia sygnalizacji komórkowej | 9504 | |
| Anti– Rozszczepione przeciwciało kaspazy-3 | Technologia sygnalizacji komórkowej | 9661 | |
| Anti– Rozszczepione przeciwciało kaspazy-7 | Technologia sygnalizacji komórkowej | 9491 | |
| Anti– Rozszczepione przeciwciało kaspazy-8 | Technologia sygnalizacji komórkowej | 8592 | |
| Przeciwciało drugorzędowe sprzężone z HRP przeciwko myszy | Jackson ImmunoResearch Laboratories | 315-035-047 | |
| Przeciwciało drugorzędowe sprzężone z HRP przeciwko królikowi | Jackson ImmunoResearch Laboratories | 111-035-047 | |
| Przeciwciało drugorzędowe sprzężone z HRP przeciwko szczurom | Jackson ImmunoResearch Laboratories | 112-035-003 | |
| Anty– β-Przeciwciało aktynowe (C4) HRP | Santa Cruz | sc-47778 HRP | |
| ATP | InvivoGen | tlrl-atpl | |
| BBL Tryptikaza Bulionu sojowego | BD Biosciences | 211768 | |
| Kąpiel perełkowa | Chemglass Life Sciences | CLS-4598-009 | |
| Biofotometr D30 | Eppendorf | 6133000010 | |
| BME | Sigma | M6250 | |
| Błękit bromofenolowy | Sigma | BO126 | |
| Skrobaki do komórek | CellTreat Scientific Products | 229315 | |
| Obrazowanie chemiluminescencyjne (Amersham 600) | Cytiva | 29083461 | |
| CO2 komora | VetEquip | 901703 | |
| Kuwety | Fisher Scientific | 14-955-129 | |
| Nożyczki preparacyjne | Thermo Fisher Scientific | 221S | |
| DMEM | Thermo Fisher Scientific | 11995-073 | |
| DTT | Sigma | 43815 | |
| Aparat do elektroforezy | Bio-Rad | 1658004 | |
| Etanol | Pharmco | 111000200 | |
| Płodowa surowica bydlęca | |||
| Bibuła filtracyjna | Bio-Rad | 1703965 | |
| Kleszcze | Fisher Scientific | 22-327379 | |
| Francisella novicida (szczep U112) | BEI Resources | NR-13 | |
| Środek uwalniający żel | Bio-Rad | 1653320 | |
| Gentamycyna | Gibco | 15750060 | |
| Glicerol | Sigma | G7893 | |
| Glicyna | Sigma | G8898 | |
| HCl | Sigma | H9892 | |
| Blok ciepła | Fisher Scientific | 23-043-160 | |
| Wirus opryszczki pospolitej 1 (szczep HF) | ATCC | VR-260 | |
| Wysoki poziom glukozy DMEM | Sigma | D6171 | |
| Ludzka anty– przeciwciało kaspazy-1 | R& D Systems | MAB6215 | |
| Ludzka anty– przeciwciało kaspazy-8 | Enzo | ALX-804-242 | |
| Inkubator nawilżany | Thermo Fisher Scientific | 51026282 | |
| Oprogramowanie do analizy obrazu | ImageJ | v1.53a | |
| IMDM | Thermo Fisher Scientific | 12440-053 | |
| Wirus grypy A (A/Puerto Rico/8/34, H1N1 [PR8]) | skonstruowany za Hoffmann et al. | ||
| Komórki L929 | ATCC | CCL-1 | do tworzenia pożywki kondycjonowanej L929 |
| L-cysteina | Thermo Fisher Scientific | BP376-100 | |
| Luminata Forte Zachodni substrat HRP | Millipore | WBLUF0500 | substrate HRP o standardowej czułości |
| Komórki MDCK Linia | ATCC | CCL-34 | do oznaczania miana wirusa IAV |
| Mikrowirówka Metanol | Sigma | 322415 | |
| Thermo Fisher Scientific | 75002401 | ||
| Aminokwasy endogenne | Gibco | 11140050 | |
| Beztłuszczowe mleko w proszku | Kroger | ||
| NP-40 roztwór | Sigma | 492016 | |
| PBS | Thermo Fisher Scientific | 10010023 | |
| Penicylina i streptomycyna | Sigma | P4333 | |
| szalka Petriego | Fisher Scientific | 07-202-011 | |
| PhosSTOP | Roche | PHOSS-RO | |
| Źródło zasilania | Bio-Rad | 164-5052 | |
| Tabletka inhibitora proteazy | Sigma | S8820 | |
| membrana PVDF | Millipore | IPVH00010 | |
| Shaker na biegunach | Labnet | S2035-E | |
| SDS | Sigma | L3771 | |
| Chlorek sodu | Sigma | S9888 | |
| Deoksycholan sodu | Sigma | 30970 | |
| Wodorotlenek sodu | Sigma | 72068 | |
| Pirogronian sodu | Gibco | 11360-070 | |
| Kwadratowa szalka Petriego | Fisher Scientific | FB0875711A | |
| Bufor do usuwania izolacji | Thermo Fisher Scientific | 21059 | |
| Super Signal Femto Podłoże HRP | Thermo Fisher Scientific | 34580 | o wysokiej czułości |
| Wirówka stołowa | Thermo Fisher Scientific | 75004524 | |
| System półsuchy Trans-Blot | Bio-Rad | 170-3940 | |
| Tris | Sigma | TRIS-RO | |
| Animacja 20 | Sigma | P1379 | |
| Ultraczysty lipopolisacharyd (LPS) z E. coli 0111:B4 | InvivoGen | tlrl-3pelps | |
| Komórki Vero | ATCC | CCL-81 | do oznaczania miana wirusa HSV1 |
Bibliografia
- Alnemri, E. S., et al. Human ICE/CED-3 protease nomenclature. Cell. 87 (2), 171(1996).
- Man, S. M., Kanneganti, T. D. Converging roles of caspases in inflammasome activation, cell death and innate immunity. Nature Reviews Immunology. 16 (1), 7-21 (2016).
- Gullett, J. M., Tweedell, R. E., Kanneganti, T. D. It's all in the PAN: Crosstalk, plasticity, redundancies, switches, and interconnectedness encompassed by PANoptosis underlying the totality of cell death-associated biological effects. Cells. 11 (9), 1495(2022).
- Pandian, N., Kanneganti, T. D. PANoptosis: A unique innate immune inflammatory cell death modality. Journal of Immunology. 209 (9), 1625-1633 (2022).
- Galluzzi, L., et al. Molecular mechanisms of cell death recommendations of the Nomenclature Committee on Cell Death 2018. Cell Death & Differentiation. 25 (3), 486-541 (2018).
- Shi, Y. Caspase activation: Revisiting the induced proximity model. Cell. 117 (7), 855-858 (2004).
- Galluzzi, L., Lopez-Soto, A., Kumar, S., Kroemer, G. Caspases connect cell-death signaling to organismal homeostasis. Immunity. 44 (2), 221-231 (2016).
- Fernandes-Alnemri, T., Litwack, G., Alnemri, E. S. CPP32, a novel human apoptotic protein with homology to Caenorhabditis elegans cell death protein Ced-3 and mammalian interleukin-1 beta-converting enzyme. Journal of Biological Chemistry. 269 (49), 30761-30764 (1994).
- Tewari, M., et al. Yama/CPP32 beta, a mammalian homolog of CED-3, is a CrmA-inhibitable protease that cleaves the death substrate poly(ADP-ribose) polymerase. Cell. 81 (5), 801-809 (1995).
- Nicholson, D. W., et al. Identification and inhibition of the ICE/CED-3 protease necessary for mammalian apoptosis. Nature. 376 (6535), 37-43 (1995).
- Stennicke, H. R., et al. Pro-caspase-3 is a major physiologic target of caspase-8. Journal of Biological Chemistry. 273 (42), 27084-27090 (1998).
- Twiddy, D., Cohen, G. M., Macfarlane, M., Cain, K. Caspase-7 is directly activated by the approximately 700-kDa apoptosome complex and is released as a stable XIAP-caspase-7 approximately 200-kDa complex. Journal of Biological Chemistry. 281 (7), 3876-3888 (2006).
- Kesavardhana, S., Malireddi, R. K. S., Kanneganti, T. D. Caspases in cell death, inflammation, and pyroptosis. Annual Reviews of Immunology. 38, 567-595 (2020).
- Kerr, J. F., Wyllie, A. H., Currie, A. R. Apoptosis: a basic biological phenomenon with wide-ranging implications in tissue kinetics. British Journal of Cancer. 26 (4), 239-257 (1972).
- Taylor, R. C., Cullen, S. P., Martin, S. J. Apoptosis: Controlled demolition at the cellular level. Nature Reviews Molecular Cell Biology. 9 (3), 231-241 (2008).
- Morioka, S., Maueröder, C., Ravichandran, K. S. Living on the edge: Efferocytosis at the interface of homeostasis and pathology. Immunity. 50 (5), 1149-1162 (2019).
- Wang, Y., et al. Chemotherapy drugs induce pyroptosis through caspase-3 cleavage of a gasdermin. Nature. 547 (7661), 99-103 (2017).
- Rogers, C., et al. Cleavage of DFNA5 by caspase-3 during apoptosis mediates progression to secondary necrotic/pyroptotic cell death. Nature Communications. 8, 14128(2017).
- Kayagaki, N., et al. Caspase-11 cleaves gasdermin D for non-canonical inflammasome signalling. Nature. 526 (7575), 666-671 (2015).
- Shi, J., Gao, W., Shao, F. Pyroptosis: Gasdermin-mediated programmed necrotic cell death. Trends in Biochemical Sciences. 42 (4), 245-254 (2017).
- Sborgi, L., et al. GSDMD membrane pore formation constitutes the mechanism of pyroptotic cell death. EMBO Journal. 35 (16), 1766-1778 (2016).
- Aglietti, R. A., et al. GsdmD p30 elicited by caspase-11 during pyroptosis forms pores in membranes. Proceedings of the National Academy of Sciences of the United States of America. 113 (28), 7858-7863 (2016).
- Hagar, J. A., Powell, D. A., Aachoui, Y., Ernst, R. K., Miao, E. A. Cytoplasmic LPS activates caspase-11: implications in TLR4-independent endotoxic shock. Science. 341 (6151), 1250-1253 (2013).
- Kayagaki, N., et al. Noncanonical inflammasome activation by intracellular LPS independent of TLR4. Science. 341 (6151), 1246-1249 (2013).
- Shi, J., et al. Inflammatory caspases are innate immune receptors for intracellular LPS. Nature. 514 (7521), 187-192 (2014).
- Lamkanfi, M., et al. Targeted peptidecentric proteomics reveals caspase-7 as a substrate of the caspase-1 inflammasomes. Molecular & Cellular Proteomics. 7 (12), 2350-2363 (2008).
- Kalai, M., et al. Tipping the balance between necrosis and apoptosis in human and murine cells treated with interferon and dsRNA. Cell Death & Differentiation. 9 (9), 981-994 (2002).
- Li, C., et al. Development of atopic dermatitis-like skin disease from the chronic loss of epidermal caspase-8. Proceedings of the National Academy of Sciences of the United States of America. 107 (51), 22249-22254 (2010).
- Kovalenko, A., et al. Caspase-8 deficiency in epidermal keratinocytes triggers an inflammatory skin disease. Journal of Experimental Medicine. 206 (10), 2161-2177 (2009).
- Kang, T. B., et al. Caspase-8 serves both apoptotic and nonapoptotic roles. Journal of Immunology. 173 (5), 2976-2984 (2004).
- Oberst, A., et al. Catalytic activity of the caspase-8-FLIP(L) complex inhibits RIPK3-dependent necrosis. Nature. 471 (7338), 363-367 (2011).
- Kaiser, W. J., et al. RIP3 mediates the embryonic lethality of caspase-8-deficient mice. Nature. 471 (7338), 368-372 (2011).
- Zhang, H., et al. Functional complementation between FADD and RIP1 in embryos and lymphocytes. Nature. 471 (7338), 373-376 (2011).
- Shi, J., et al. Cleavage of GSDMD by inflammatory caspases determines pyroptotic cell death. Nature. 526 (7575), 660-665 (2015).
- Hitomi, J., et al. Identification of a molecular signaling network that regulates a cellular necrotic cell death pathway. Cell. 135 (7), 1311-1323 (2008).
- Malireddi, R. K., Ippagunta, S., Lamkanfi, M., Kanneganti, T. D. Cutting edge: Proteolytic inactivation of poly(ADP-ribose) polymerase 1 by the Nlrp3 and Nlrc4 inflammasomes. Journal of Immunology. 185 (6), 3127-3130 (2010).
- Tsuchiya, K., et al. Caspase-1 initiates apoptosis in the absence of gasdermin D. Nature Communications. 10 (1), (2019).
- Taabazuing, C. Y., Okondo, M. C., Bachovchin, D. A. Pyroptosis and apoptosis pathways engage in bidirectional crosstalk in monocytes and macrophages. Cell Chemical Biology. 24 (4), 507-514 (2017).
- Gurung, P., et al. FADD and caspase-8 mediate priming and activation of the canonical and noncanonical Nlrp3 inflammasomes. Journal of Immunology. 192 (4), 1835-1846 (2014).
- Man, S. M., et al. Inflammasome activation causes dual recruitment of NLRC4 and NLRP3 to the same macromolecular complex. Proceedings of the National Academy of Sciences of the United States of America. 111 (20), 7403-7408 (2014).
- Man, S. M., et al. Salmonella infection induces recruitment of Caspase-8 to the inflammasome to modulate IL-1beta production. Journal of Immunology. 191 (10), 5239-5246 (2013).
- Van Opdenbosch, N., et al. Caspase-1 engagement and TLR-induced c-FLIP expression suppress ASC/caspase-8-dependent apoptosis by inflammasome sensors NLRP1b and NLRC4. Cell Reports. 21 (12), 3427-3444 (2017).
- Pierini, R., et al. AIM2/ASC triggers caspase-8-dependent apoptosis in Francisella-infected caspase-1-deficient macrophages. Cell Death & Differentiation. 19 (10), 1709-1721 (2012).
- Lee, S., et al. AIM2 forms a complex with pyrin and ZBP1 to drive PANoptosis and host defence. Nature. 597 (7876), 415-419 (2021).
- Sagulenko, V., et al. AIM2 and NLRP3 inflammasomes activate both apoptotic and pyroptotic death pathways via ASC. Cell Death & Differentiation. 20 (9), 1149-1160 (2013).
- Lukens, J. R., et al. Dietary modulation of the microbiome affects autoinflammatory disease. Nature. 516 (7530), 246-249 (2014).
- Gurung, P., Burton, A., Kanneganti, T. D. NLRP3 inflammasome plays a redundant role with caspase 8 to promote IL-1beta-mediated osteomyelitis. Proceedings of the National Academy of Sciences of the United States of America. 113 (16), 4452-4457 (2016).
- Kuriakose, T., et al. ZBP1/DAI is an innate sensor of influenza virus triggering the NLRP3 inflammasome and programmed cell death pathways. Science Immunology. 1 (2), (2016).
- Malireddi, R. K. S., et al. TAK1 restricts spontaneous NLRP3 activation and cell death to control myeloid proliferation. Journal of Experimental Medicine. 215 (4), 1023-1034 (2018).
- Malireddi, R. K. S., et al. Innate immune priming in the absence of TAK1 drives RIPK1 kinase activity-independent pyroptosis, apoptosis, necroptosis, and inflammatory disease. Journal of Experimental Medicine. 217 (3), (2020).
- Christgen, S., et al. Identification of the PANoptosome: A molecular platform triggering pyroptosis, apoptosis, and necroptosis (PANoptosis). Frontiers in Cellular and Infection Microbiology. 10, 237(2020).
- Malireddi, R. K. S., et al. RIPK1 distinctly regulates Yersinia-induced inflammatory cell death, PANoptosis. Immunohorizons. 4 (12), 789-796 (2020).
- Zheng, M., Karki, R., Vogel, P., Kanneganti, T. D. Caspase-6 is a key regulator of innate immunity, inflammasome activation, and host defense. Cell. 181 (3), 674-687 (2020).
- Karki, R., et al. ADAR1 restricts ZBP1-mediated immune response and PANoptosis to promote tumorigenesis. Cell Reports. 37 (3), 109858(2021).
- Wang, Y., et al. Single cell analysis of PANoptosome cell death complexes through an expansion microscopy method. Cellular and Molecular Life Sciences. 79 (10), 531(2022).
- Malireddi, R. K. S., et al. Inflammatory cell death, PANoptosis, mediated by cytokines in diverse cancer lineages inhibits tumor growth. Immunohorizons. 5 (7), 568-580 (2021).
- Kesavardhana, S., et al. The Zα2 domain of ZBP1 is a molecular switch regulating influenza-induced PANoptosis and perinatal lethality during development. Journal of Biological Chemistry. 295 (24), 8325-8330 (2020).
- Banoth, B., et al. ZBP1 promotes fungi-induced inflammasome activation and pyroptosis, apoptosis, and necroptosis (PANoptosis). Journal of Biological Chemistry. 295 (52), 18276-18283 (2020).
- Karki, R., et al. Interferon regulatory factor 1 regulates PANoptosis to prevent colorectal cancer. JCI Insight. 5 (12), 136720(2020).
- Zheng, M., et al. Impaired NLRP3 inflammasome activation/pyroptosis leads to robust inflammatory cell death via caspase-8/RIPK3 during coronavirus infection. Journal of Biological Chemistry. 295 (41), 14040-14052 (2020).
- Karki, R., et al. Synergism of TNF-α and IFN-γ triggers inflammatory cell death, tissue damage, and mortality in SARS-CoV-2 infection and cytokine shock syndromes. Cell. 184 (1), 149-168 (2021).
- Karki, R., et al. ZBP1-dependent inflammatory cell death, PANoptosis, and cytokine storm disrupt IFN therapeutic efficacy during coronavirus infection. Science Immunology. 7 (74), (2022).
- Jiang, W., Deng, Z., Dai, X., Zhao, W. PANoptosis: A new insight into oral infectious diseases. Frontiers in Immunology. 12, 789610(2021).
- Chi, D., et al. Real-time induction of macrophage apoptosis, pyroptosis, and necroptosis by Enterococcus faecalis OG1RF and two root canal isolated strains. Frontiers in Cellular and Infection Microbiology. 11, 720147(2021).
- Lin, J. F., et al. Phosphorylated NFS1 weakens oxaliplatin-based chemosensitivity of colorectal cancer by preventing PANoptosis. Signal Transduction and Targeted Therapy. 7 (1), 54(2022).
- Song, M., et al. Self-assembled polymeric nanocarrier-mediated co-delivery of metformin and doxorubicin for melanoma therapy. Drug Delivery. 28 (1), 594-606 (2021).
- Boucher, D., Chan, A., Ross, C., Schroder, K. Quantifying caspase-1 activity in murine macrophages. Methods in Molecular Biology. 1725, 163-176 (2018).
- Boucher, D., Duclos, C., Denault, J. B. General in vitro caspase assay procedures. Methods in Molecular Biology. 1133, 3-39 (2014).
- Kaushal, V., Herzog, C., Haun, R. S., Kaushal, G. P. Caspase protocols in mice. Methods in Molecular Biology. 1133, 141-154 (2014).
- Swacha, P., Gekara, N. O., Erttmann, S. F. Biochemical and microscopic analysis of inflammasome complex formation. Methods in Enzymology. 625, 287-298 (2019).
- Talley, S., et al. A caspase-1 biosensor to monitor the progression of inflammation in vivo. Journal of Immunology. 203 (9), 2497-2507 (2019).
- Pelegrin, P., Barroso-Gutierrez, C., Surprenant, A. P2X7 receptor differentially couples to distinct release pathways for IL-1beta in mouse macrophage. Journal of Immunology. 180 (11), 7147-7157 (2008).
- Yu, J. W., et al. Cryopyrin and pyrin activate caspase-1, but not NF-kappaB, via ASC oligomerization. Cell Death & Differentiation. 13 (2), 236-249 (2006).
- Henry, C. M., Martin, S. J. Caspase-8 acts in a non-enzymatic role as a scaffold for assembly of a pro-inflammatory "FADDosome" complex upon TRAIL stimulation. Molecular Cell. 65 (4), 715-729 (2017).
- Hoffmann, E., Neumann, G., Kawaoka, Y., Hobom, G., Webster, R. G. A DNA transfection system for generation of influenza A virus from eight plasmids. Proceedings of the National Academy of Sciences of the United States of America. 97 (11), 6108-6113 (2000).
- Simpson, R. J. Homogenization of mammalian tissue. Cold Spring Harbor Protocols. (7), (2010).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
