Systemy CRISPR-Cas i białka anty-CRISPR zostały zintegrowane ze schematem bramek Boole'a u Saccharomyces cerevisiae. Nowe małe obwody logiczne wykazały się dobrą wydajnością i pogłębiły wiedzę zarówno na temat czynników transkrypcyjnych opartych na dCas9/dCas12a, jak i właściwości białek anty-CRISPR.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Genowe obwody cyfrowe oparte na systemach CRISPR-Cas i białkach anty-CRISPR
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Syntetyczne bramki Boole'a i obwody cyfrowe mają szeroki zakres zastosowań, od diagnostyki medycznej po ochronę środowiska. Odkrycie systemów CRISPR-Cas i ich naturalnych inhibitorów – białek anty-CRISPR (Acrs) – dostarcza nowego narzędzia do projektowania i wdrażania cyfrowych obwodów genowych in vivo. W tym miejscu opisujemy protokół, który jest zgodny z ideą cyklu inżynierii biologicznej "Zaprojektuj-Zbuduj-Przetestuj-Naucz się" i wykorzystuje dCas9/dCas12a wraz z odpowiadającymi im Acr do ustanowienia małych sieci transkrypcyjnych, z których niektóre zachowują się jak bramki Boole'a, w Saccharomyces cerevisiae. Wyniki te wskazują na właściwości dCas9/dCas12a jako czynników transkrypcyjnych. W szczególności, aby osiągnąć maksymalną aktywację ekspresji genów, dSpCas9 musi wchodzić w interakcje ze zmodyfikowanym rusztowaniem RNA, które zbiera wiele kopii domeny aktywacji VP64 (AD). Natomiast dCas12a powinien być stopiony, na końcu C, z silnym VP64-p65-Rta (VPR) AD. Co więcej, aktywność obu białek Cas nie jest zwiększona przez zwiększenie ilości sgRNA/crRNA w komórce. W tym artykule wyjaśniono również, jak tworzyć bramki logiczne w oparciu o interakcję CRISPR-dCas-Acr. Skondensowana domena wiążąca hormony AcrIIA4 ludzkiego receptora estrogenowego jest rdzeniem bramki NOT reagującej na β-estradiol, podczas gdy AcrVA syntetyzowane przez indukowalny promotor GAL1 pozwala naśladować zarówno bramki YES, jak i NOT z galaktozą jako wejściem. W tych ostatnich obwodach AcrVA5 wraz z dLbCas12a wykazywał najlepsze zachowanie logiczne.
Wprowadzenie
W 2011 roku badacze zaproponowali metodę obliczeniową i opracowali odpowiadające jej oprogramowanie do automatycznego projektowania cyfrowych syntetycznych obwodów genetycznych1. Użytkownik musiał określić liczbę wejść (trzy lub cztery) i wypełnić tabelę prawdy obwodu; dostarczyło to wszystkich niezbędnych informacji do wyprowadzenia struktury obwodu przy użyciu technik z zakresu elektroniki. Tabela prawdy została przetłumaczona na dwa wzory Boole'a via metodą map Karnaugh2. Każdy wzór Boole'a składa się z klauzul opisujących operacje logiczne (sumę lub mnożenie) pomiędzy (częścią) wejść obwodu a ich negacjami (literałami). Klauzule z kolei są albo sumowane (OR), albo mnożone (AND) w celu obliczenia wyjścia obwodu. Każdy obwód może zostać zrealizowany zgodnie z każdym z dwóch odpowiadających mu wzorów: jednym zapisanym w formie POS (iloczyn sum) oraz drugim w reprezentacji SOP (suma iloczynów). Pierwszy składa się z mnożenia klauzul (tj. bramek Boole'a), które zawierają sumę logiczną literałów. Drugi natomiast jest sumą klauzul, w których literały są mnożone.
Obwody elektryczne można zrealizować na płytce stykowej poprzez fizyczne połączenie różnych bramek przewodami. Prąd elektryczny umożliwia wymianę sygnałów pomiędzy bramkami, co prowadzi do obliczenia wartości wyjściowej.
W biologii sytuacja jest bardziej złożona. Bramkę logiczną (Boolean gate) można zrealizować jako jednostkę transkrypcyjną (TU; tzn. sekwencję „promotor-region kodujący-terminator” w komórkach eukariotycznych), w której regulowana jest transkrypcja lub translacja (lub obie te czynności). W ten sposób co najmniej dwa rodzaje cząsteczek tworzą biologiczne połączenia: białka czynników transkrypcyjnych oraz niekodujące RNA antysensowne1.
Cyfrowy obwód genowy składa się z dwóch lub trzech warstw bramek, mianowicie: 1) warstwy wejściowej, która składa się z bramek YES (bufora) i NOT i przekształca substancje chemiczne wejściowe w cząsteczki łączące; 2) warstwy wewnętrznej, która składa się z takiej liczby jednostek transkrypcyjnych (TU), jaka odpowiada liczbie klauzul w odpowiedniej formule Boole'a. Jeśli obwód jest zaprojektowany zgodnie z formułą sumy produktów (SOP), każda klauzula w warstwie wewnętrznej będzie generować sygnał wyjściowy obwodu (np. fluorescencję) w tzw. rozproszonej architekturze wyjściowej. W przypadku zastosowania formuły produktu sum (POS) wymagana jest 3) warstwa końcowa, która zawiera pojedynczą bramkę mnożącą zbierającą cząsteczki łączące z warstwy wewnętrznej.
Ogólnie rzecz biorąc, w biologii syntetycznej dla tego samego obwodu można zaprojektować wiele różnych schematów. Różnią się one liczbą i rodzajem zarówno jednostek transkrypcyjnych (TU), jak i cząsteczek łączących. Aby wybrać najprostsze rozwiązanie do implementacji w komórkach drożdży, każdemu projektowi obwodu przypisuje się wskaźnik złożoności S, zdefiniowany jako
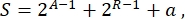
gdzie A oznacza liczbę aktywatorów, R oznacza liczbę represorów, a a jest ilością cząsteczek RNA antysensownego. Jeśli w obwodzie brakuje aktywatorów lub represorów, ich wkład w S wynosi zero. W związku z tym trudniej jest zrealizować schemat obwodu w laboratorium (wysokie S), gdy wymaga on dużej liczby ortogonalnych czynników transkrypcyjnych. Oznacza to, że w celu realizacji pełnego okablowania wewnątrz obwodów cyfrowych należy zaprojektować nowe aktywatory i represory de novo. W zasadzie nowe białka wiążące DNA mogą zostać zmontowane, wykorzystując białka z motywem palca cynkowego3 oraz efektory TAL4 jako matryce. Jednak opcja ta wydaje się zbyt żmudna i czasochłonna; dlatego w celu sfinalizowania złożonych obwodów genowych należy polegać głównie na małych cząsteczkach RNA i regulacji translacji.
Pierwotnie metoda ta została opracowana do tworzenia obwodów cyfrowych w bakteriach. Rzeczywiście, w komórkach eukariotycznych, zamiast o RNA antysensownym, bardziej zasadne jest mówienie o mikroRNA (miRNA) lub krótkich interferujących RNA (siRNA)5. Jednak ścieżka RNAi nie występuje w drożdżach S. cerevisiae. W związku z tym należy zdecydować się na sieci w pełni transkrypcyjne. Przyjmijmy, że obwód wymaga pięciu aktywatorów i pięciu represorów; jego wskaźnik złożoności wynosiłby S = 32. Złożoność obwodu można zmniejszyć, zastępując 10 czynników transkrypcyjnych pojedynczym dCas96 (Cas9 pozbawionym aktywności nukleazowej) połączonym z domeną aktywującą (AD). Jak pokazano w7, dCas9-AD działa jako represor w drożdżach, gdy wiąże się z promotorem pomiędzy skrzynką TATA a TSS (miejscem rozpoczęcia transkrypcji), oraz jako aktywator, gdy wiąże się daleko powyżej skrzynki TATA. Zatem 10 czynników transkrypcyjnych można zastąpić jednym białkiem fuzyjnym dCas9-AD oraz 10 sgRNA (pojedynczymi RNA przewodnimi), co daje całkowity wskaźnik złożoności S = 11. Synteza dziesięciu sgRNA jest szybka i łatwa, podczas gdy, jak wspomniano wcześniej, montaż 10 białek wymagałby znacznie dłuższej i bardziej skomplikowanej pracy.
Alternatywnie można wykorzystać dwa ortogonalne białka dCas (np. dCas9 i dCas12a): jedno do fuzji z AD, a drugie w formie wolnej lub w połączeniu z domeną represyjną. Wskaźnik złożoności wzrósłby wówczas jedynie o jedną jednostkę (S = 12). Zatem systemy CRISPR-dCas stanowią klucz do konstruowania bardzo skomplikowanych cyfrowych obwodów genowych w S. cerevisiae.
Niniejsza praca szczegółowo charakteryzuje wydajność represorów i aktywatorów opartych zarówno na dCas9, jak i dCas12a w drożdżach. Wyniki wykazują, że nie wymagają one dużej ilości sgRNA do optymalizacji swojej aktywności, dlatego preferowane jest unikanie plazmidów episomalnych. Co więcej, aktywatory oparte na dCas9 są znacznie skuteczniejsze przy użyciu rusztowania RNA (scRNA), które rekrutuje kopie domeny aktywacyjnej VP64 AD. W przeciwieństwie do tego, dCas12a działa dobrze po bezpośrednim połączeniu z silną domeną VPR AD. Ponadto syntetyczny aktywowany promotor wymaga zmiennej liczby miejsc docelowych, w zależności od konfiguracji aktywatora (np. trzech w przypadku dCas12a-VPR, sześciu dla dCas9-VP64 i tylko jednego przy użyciu dCas9 oraz scRNA). Jako represor dCas12a wydaje się być bardziej skutecznym, gdy wiąże się z regionem kodującym, a nie z promotorem.
Wadą jest jednak fakt, że układy CRISPR-dCas9/dCas12a nie oddziałują bezpośrednio z substancjami chemicznymi. W związku z tym mogą one być bezużyteczne w warstwie wejściowej. Z tego powodu badano alternatywne projekty bramek Booleanowskich zawierające białka anty-CRISPR (Acrs). Białka Acrs oddziałują na białka (d)Cas i hamują ich działanie8. Stanowią one zatem środek do modulowania aktywności systemów CRISPR-(d)Cas. Niniejsza praca szczegółowo analizuje oddziaływania między Acrs typu II a (d)Cas9, a także między Acrs typu V a (d)Cas12a w S. cerevisiae. Ponieważ białka Acrs są znacznie mniejsze od białek Cas, zbudowano bramkę NOT reagującą na estrogen β-estradiol poprzez fuzję domeny wiążącej hormon ludzkiego receptora estrogenowego9-HBD(hER)-z AcrIIA4. Ponadto zrealizowano kilka bramek YES i NOT, w których dCas12a(-AD) była wyrażana konstytutywnie, a AcrVAs po indukcji galaktozą. Obecnie bramki te służą jedynie jako dowód koncepcji. Stanowią one jednak również pierwszy krok w stronę głębokiego przemyślenia algorytmu służącego do komputerowego, automatycznego projektowania syntetycznych cyfrowych obwodów genowych w komórkach drożdży.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Projekt i budowa kasety ekspresji sgRNA/crRNA
UWAGA: Istnieją dwa rodzaje kaset ekspresyjnych sgRNA/crRNA: jednoterminowa SNR5210-składa się z zależnego od polimerazy RNA III promotora SNR52, sekwencji sgRNA/crRNA i terminatora SUP4; inna - w skrócie RGR11 - składa się z ADH1 zależnej od polimerazy RNA II. promotor, struktura RGR (rybozym-przewodnik RNA-rybozym), która zawiera dwa rybozymy (rybozym młota-HH i rybozym wirusa delta zapalenia wątroby-HDV) oraz sekwencję sgRNA/crRNA pomiędzy nimi oraz terminator ADH1. Homologi Cas9 prowadzące sgRNA składają się z sekwencji dystansowej i charakterystycznego bezpośredniego powtórzenia12, podczas gdy crRNA dla białek Cas12a składa się z bezpośredniego powtórzenia, po którym następuje sekwencja dystansowa13,14 (patrz Tabela Uzupełniająca 1 dla wszystkich sekwencji DNA użytych w tym badaniu).
- Zaprojektuj sekwencję dystansową dla aktywacji transkrypcji za pośrednictwem Cas9/Cas12a.
- Wykorzystaj bakteryjną sekwencję operatora lex (o nazwie lexOp) jako miejsce docelowe15,16 i wstaw ją do promotora CYC1, który steruje ekspresją białka zielonej fluorescencji wzmocnionego drożdżami (yEGFP)17. W związku z tym sekwencja dystansowa jest zdefiniowana i komplementarna do wstawionego lexOp.
- Sprawdź ortogonalność sekwencji odstępów za pomocą narzędzia CRISPRDIRECT18.
- Wklej sekwencję lexOp otoczoną sekwencją PAM w polu tekstowym, zdefiniuj sekwencję PAM jako NRG dla dCas9 i TTTV dla dCas12a, a następnie określ gatunek z listy rozwijanej jako S288C Genom drożdży pączkujących (Saccharomyces cerevisiae). Kliknij Projekt. Upewnij się, że nie ma pasującej witryny docelowej w wyszukiwaniu 20mer+PAM ani w 12mer+PAM.
- Skonstruuj kasetę ekspresji sgRNA/crRNA.
- Użyj touchdown PCR, aby amplifikować sekwencje DNA standardowych części biologicznych, takich jak promotory, sekwencje kodujące i terminatory.
- Przygotować mieszaninę reakcyjną zawierającą: 20-40 ng matrycy DNA, 1 μL 10 μM startera do przodu (tj. ot25, budowa plazmidu ekspresji sgRNA/crRNA), 1 μL 10 μM odwrotnego startera (tj. ot26, budowa plazmidu ekspresji sgRNA/crRNA), 5 μL 2,5 mM mieszanki dNTP, 0,5 μL polimerazy DNA, 10 μL 5x buforu reakcyjnego polimerazy DNA i podwójnie destylowana woda (ddH2O) do całkowitej objętości 50 μL.
UWAGA: Zapoznaj się z Tabelą Uzupełniającą 2, aby zapoznać się z listą starterów użytych w tym badaniu. - Uruchom program PCR przyziemienia na termocyklerze:
Etap 1: 98 °C przez 30 s.
Etap 2 z 10 cyklami: 98 °C przez 10 s, 68 °C przez 20 s i 72 °C przez 15 s.
Etap 3 z 25 cyklami: 98 °C przez 10 s, 59 °C przez 20 s i 72 °C przez 15 s.
Etap 4: 72 °C przez 2 min.
Na koniec przytrzymać w temperaturze 4 °C do momentu rozpoczęcia dalszych eksperymentów.
UWAGA: 68 °C w etapie 2 i 59 °C w etapie 3 zależą od temperatur topnienia zarówno starterów do przodu, jak i do tyłu, różniących się od różnych par starterów. Czas w temperaturze 72 °C na etapach 2 i 3 zależy od długości produktu PCR i prędkości polimerazy DNA.
- Przygotować mieszaninę reakcyjną zawierającą: 20-40 ng matrycy DNA, 1 μL 10 μM startera do przodu (tj. ot25, budowa plazmidu ekspresji sgRNA/crRNA), 1 μL 10 μM odwrotnego startera (tj. ot26, budowa plazmidu ekspresji sgRNA/crRNA), 5 μL 2,5 mM mieszanki dNTP, 0,5 μL polimerazy DNA, 10 μL 5x buforu reakcyjnego polimerazy DNA i podwójnie destylowana woda (ddH2O) do całkowitej objętości 50 μL.
- Wyizolować produkty PCR za pomocą elektroforezy żelowej (100 V, 30 min). Eluować sekwencje DNA z żelu agarozowego za pomocą zestawu do ekstrakcji żelu DNA (patrz tabela materiałów).
UWAGA: Żel agarozowy 0,8% jest wymagany dla fragmentów dłuższych niż 500 nt, 1,5% żel agarozowy dla fragmentów od 100 nt do 500 nt i 2% żel agarozowy dla fragmentów krótszych niż 100 nt. - Wstaw ekspresję TU sgRNA/crRNA do wektora wahadłowego pRSII404/424 19, który zawiera gen oporności na ampicylinę i wybierany przez drożdże gen markera auksotroficznego-TRP1.
- Trawić wektor czółenka w temperaturze 37 °C przez 1 godzinę za pomocą dwóch enzymów restrykcyjnych SacI i Acc65I. Przygotować mieszaninę reakcyjną, dodając 5 μg wektora wahadłowego, zalecane ilości enzymów, bufor trawienny (zgodnie z instrukcjami enzymu) i ddH2O do całkowitej objętości 30 μl.
- Sprawdzić trawienie wektora wahadłowego za pomocą elektroforezy żelowej (patrz podkrok 1.3.2). Następnie dezaktywować oba enzymy w temperaturze 65 °C przez 20 minut.
- Użyj metody montażu Gibsona20, aby wprowadzić oczyszczone produkty PCR do rozciętego wektora wahadłowego, wpuszczając równomolową mieszaninę DNA w temperaturze 50 °C na 1 godzinę.
- Przekształć kompetentne komórki Escherichia coli DH5α za pomocą powyższej mieszaniny reakcyjnej Gibsona za pomocą metody transformacji szoku cieplnego21. Przenieść przekształcone komórki E. coli na płytki agarowe Luria-Bertani (LB) zawierające ampicylinę (0,1 g/l). Umieścić płytki w inkubatorze w temperaturze 37 °C i pozostawić komórki do wzrostu przez noc.
- Pobrać cztery kolonie z płytki agarowej LB i hodować je oddzielnie przez noc w temperaturze 37 °C w roztworze LB zawierającym ampicylinę (0,1 g/l). Następnie użyj procedury mini-przygotowania, aby wyekstrahować plazmidy z komórek E. coli22.
- Użyj starterów ot18 i ot19 (patrz Tabela Uzupełniająca 2 dla sekwencji oligo), aby zsekwencjonować i potwierdzić wstawioną jednostkę transkrypcyjną za pomocą metody Sangera23.
UWAGA: W późniejszych eksperymentach skonstruowane i potwierdzone plazmidy zostaną wprowadzone do genomu drożdży za pomocą protokołu PEG/LiAc24.
- Użyj touchdown PCR, aby amplifikować sekwencje DNA standardowych części biologicznych, takich jak promotory, sekwencje kodujące i terminatory.
2. Projekt i budowa rusztowania kasety z ekspresją RNA
UWAGA: RNA prowadnicy rusztowania (scRNA) składa się z sekwencji sgRNA i struktur spinki do włosów MS225. W tej pracy stosuje się dwa rodzaje struktur spinki do włosów MS2: spinkę do włosów typu dzikiego MS2 i białko płaszcza f6 MS2 (MCP) aptamer-f6.
- Zsyntetyzuj matrycę scRNA, która jest w stanie pomieścić różne sekwencje dystansowe (tj. pSNR52-dystans_DR(SpCas9)-2×MS2(wt+f6)-SUP4t).
UWAGA: W tym badaniu matryca scRNA została zsyntetyzowana przez firmę zajmującą się syntezą genów (patrz tabela materiałów). - Zaprojektuj odpowiednie startery (patrz Tabela Uzupełniająca 2), aby przeprowadzić PCR na niezbędnych sekwencjach dystansowych.
- Postępuj zgodnie z procedurami opisanymi w kroku 1.3, aby skonstruować kasetę ekspresji scRNA.
3. Inżynieria dSpCas9 i budowa plazmidu ekspresyjnego
- Uzyskaj pTPGI_dSpCas9_VP64 plazmidowy (patrz Tabela materiałów).
- Skonstruuj wektor akceptora pRSII406-pGPD-ATG-XbaI-XhoI-CYC1t, w oparciu o wektor wahadłowy pRSII406, za pomocą PCR z przyłożeniem i metody montażu Gibsona (patrz krok 1.3). Plazmid zapewnia silny konstytutywny promotor - pGPD i terminator - CYC1t.
- Trawić plazmid pTPGI_dCas9_VP64 i nowo utworzony wektor akceptorowy (5 μg przez 1 godzinę lub 10 μg przez noc – patrz krok 1.3.3.1 jako odniesienie) za pomocą XbaI i XhoI w temperaturze 37 °C. Oddzielić i oczyścić fragment insertu i wektor akceptorowy, jak w kroku 1.3.2.
- Oczyszczony fragment insercji i wektor akceptorowy należy związać ligazą DNA T4 w temperaturze 16 °C przez 8 godzin. Przygotować roztwór ligacji, dodając 50-100 ng oczyszczonego wektora akceptorowego, oczyszczone fragmenty docelowe w ilości równomolowej z wektorem akceptorowym, 1,5 μl buforu T4, 0,5 μl ligazy T4 i ddH2O do całkowitej objętości 15 μL.
- Wykonaj kroki 1.3.3.3 i 1.3.3.4. Następnie potwierdzić, że nowo wytworzony plazmid jest prawidłowy, poprzez trawienie za pomocą XbaI i Xhol (37 °C, 1 h) oraz elektroforezę żelową (patrz krok 1.3.2).
4. Inżynieria dCas12a i budowa plazmidu
- Skonstruuj plazmidy eksprymujące dCas12a-AD.
- Zsyntetyzuj dwa białka dCas12a zoptymalizowane pod kątem kodonów drożdży (denAsCas12a i dLbCas12a) otoczone miejscami enzymów restrykcyjnych BamHI i Xhol.
UWAGA: W tym badaniu dwa białka dCas12a zoptymalizowane pod kątem kodonów drożdżowych zostały zsyntetyzowane przez firmę zajmującą się syntezą genów (patrz tabela materiałów). - Skonstruuj wektor akceptora pRSII406-promotor-ATG-NLS-GS-HIStag-GS-BamHI-sp-XhoI-AD-NLS-TAA-mTGUO1 za pomocą touchdown PCR i metody montażu Gibsona (patrz krok 1.3), gdzie "promotorem" jest pGPD lub pGAL1, "sp" reprezentuje krótką sekwencję losową, a "AD" to VPR lub VP64.
- Wstawić każde białko dCas12a do dwóch nowo skonstruowanych wektorów akceptorowych poprzez trawienie z BamHI i XhoI oraz ligację z ligazą DNA T4 (patrz kroki 3.3 i 3.4).
- Zsyntetyzuj dwa białka dCas12a zoptymalizowane pod kątem kodonów drożdży (denAsCas12a i dLbCas12a) otoczone miejscami enzymów restrykcyjnych BamHI i Xhol.
- Skonstruuj plazmidy wyrażające goły dCas12a.
- Skonstruuj wektor akceptorowy dla indukowanych galaktozą kaset ekspresyjnych dCas12a jako pRSII406-Acc651-pGAL1-ATG-NLS-GS-HIStag-GS-BamHI-sp-XhoI-GS-NLS-TAA-CYC1t przy użyciu touchdown PCR i metody montażu Gibsona (patrz krok 1.3).
- Trawić plazmidy zawierające białka dCas12a i powyższy wektor akceptorowy za pomocą BamHI i Xhol, a następnie podwiązywać je ligazą DNA T4, aby uzyskać plazmid pRSII406-pGAL1-Acc651-ATG-NLS-GS-HIStag-GS-BamHI-dCas12a-XhoI-GS-NLS-TAA-CYC1t (patrz kroki 3.3 i 3.4).
- Przetrawić plazmid uzyskany w kroku 4.2.2 za pomocą Acc65I i BamHI, a następnie zastąp pGAL1 pGPD za pomocą touchdown PCR i metody montażu Gibsona, aby skonstruować pRSII406-pGPD-ATG-NLS-GS-HIStag-GS-BamHI-dCas12a-XhoI-GS-NLS-TAA-CYC1t.
5. Inżynieria białek anty-CRISPR i budowa plazmidów
UWAGA: Do napędzania ekspresji Acrs zastosowano trzy rodzaje promotorów: indukowalny promotor-pGAL1, cztery promotory konstytutywne drożdży-pGPD, pACT1, pTEF1 i pTEF2, oraz syntetyczny konstytutywny promotor-genCYC1t_pCYC1noTATA26.
- Uzyskaj plazmidy zawierające sekwencje Acrs typu II (AcrIIA2, AcrIIA427 i AcrIIA528) i typu V-A Acrs (AcrVA1, AcrVA4 i AcrVA529) z firmy zajmującej się syntezą genów.
- Skonstruuj plazmidy w oparciu o wektor wahadłowy pRSII403 do ekspresji Acrs.
- Konstruowanie kaset wyrażeń AcrIIA.
UWAGA: Użyj touchdown PCR, aby amplifikować cztery różne promotory (tj. pGPD, pACT1, pTEF2 i genCYC1t_pCYC1noTATA), trzy rodzaje AcrIIA i dwa terminatory (ADH1t i CYC1t). Zbuduj serię jednostek TU wyrażających AcrIIA, pod różnymi promotorami, za pomocą metody montażu Gibsona (patrz krok 1.3). - Konstruowanie kaset z wyrażeniami AcrVA.
- Zsyntetyzuj sekwencję akceptora: ATG-FLAGtag-GS-BamHI-sp-XhoI-NLS-GS-NLS-TAA-Tsynth6, gdzie "sp" to losowa sekwencja, która zostanie później zastąpiona przez AcrVA.
UWAGA: W tym badaniu sekwencje akceptorowe zostały zsyntetyzowane przez firmę zajmującą się syntezą genów (tabela materiałów). - Zbierz wektory akceptora pRSII403-promotor-ATG-FLAGtag-GS-BamHI-sp-XhoI-NLS-GS-NLS-TAA-Tsynth6, gdzie "promotorem" jest: pGAL1, pTEF1 i genCYC1t_pCYC1noTATA. Użyj metody montażu Gibsona (patrz krok 1.3).
- Wstaw każdy z trzech AcrVA do wektora akceptora opisanego w kroku 5.2.2.2 (za pomocą PCR z przyłożeniem i metody montażu Gibsona [patrz krok 1.3]), aby zbudować zestaw plazmidów wytwarzających AcrVA.
- Zsyntetyzuj sekwencję akceptora: ATG-FLAGtag-GS-BamHI-sp-XhoI-NLS-GS-NLS-TAA-Tsynth6, gdzie "sp" to losowa sekwencja, która zostanie później zastąpiona przez AcrVA.
- Konstruowanie kaset wyrażeń AcrIIA.
- Dalej inżynier AcrIIA4, rozszerzając jego sekwencję o sekwencje łącznika GS i HBD(hER). Pozwala to na zbudowanie obwodu reagującego na β-estradiol.
- Użyj PCR z przyłożeniem, aby uzyskać oddzielnie części GS-HBD i AcrIIA4 (patrz krok 1.3.1).
- Umieść AcrIIA4, GS-HBD i wektor wahadłowy w mieszaninie Gibsona i skonstruuj kompletny plazmid za pomocą metody Gibsona (patrz krok 1.3.3).
6. Wykrywanie crRNA: RT-qPCR i konstrukcja starterów
UWAGA: wykrywanie crRNA zostało osiągnięte za pomocą RT-qPCR, który jest zorganizowany w trzech krokach.
- Wykonaj ekstrakcję i oczyszczanie RNA z komórek drożdży za pomocą zestawu RNA.
- Hoduj komórki drożdży przez noc w 2 ml syntetycznego zdefiniowanego kompletnego podłoża (SDC, objętość 1 l: 20 g glukozy, 2 g mieszanki AA, 6,7 g YNB, 396 mg leucyny, 79,2 mg tryptofanu, 79,2 mg histydyny i 79,2 mg uracylu) przy użyciu płytki 24-dołkowej (240 obr./min, 30 °C).
- Rano rozcieńczyć kulturę komórkową (1:100) w 2 ml świeżego SDC i kontynuować hodowlę komórek drożdży w temperaturze 30 °C, 240 obr./min, przez kolejne 4 godziny.
- Zebrać całe 2 ml roztworu komórkowego i odwirować przy 20,238 x g przez 2 minuty. Ostrożnie usunąć supernatant, ponieważ osad komórkowy jest mały.
- Wyodrębnij RNA z komórek drożdży za pomocą zestawu RNA.
- Sprawdź jakość RNA.
- Przygotuj 1% żel agarozowy. Wymieszaj 5 μl każdej próbki RNA z 1 μl barwnika ładującego DNA. Następnie załaduj mieszaninę na żel i uruchom ją.
- Upewnij się, że na żelu znajdują się dwa przezroczyste prążki o stężeniu ~4,000 nt i ~2,000 nt, odpowiadające rybosomalnemu RNA (25S/18S). Dalsze rozmyte pasmo można zobaczyć przy ~80 nt dla tRNA.
- Próbki RNA należy natychmiast wykorzystać do syntezy cDNA lub przechowywać je w temperaturze -80 °C do wykorzystania w przyszłości.
- Odwrotna transkrypcja: Użyj metody pętli macierzystej30, aby utworzyć pierwszą nić cDNA odpowiadającą crRNA (40 nt). W przypadku odwrotnej transkrypcji sgRNA (prawie 100 nt) procedura jest taka sama, jak w przypadku syntezy cDNA referencyjnego genu ACT1.
UWAGA: Metoda odwrotnej transkrypcji crRNA różni się od metody stosowanej w przypadku sgRNA i mRNA ACT1. Ponieważ crRNA jest bardzo krótkie, potraktowano je jako mikroRNA i zastosowano metodę odwrotnej transkrypcji mikroRNA (podejście stem-loop) w celu uzyskania odpowiedniego cDNA. Do kwantyfikacji crRNA użyto dwóch zestawów do syntezy cDNA (zestaw pętli macierzystej dla crRNA i zwykły zestaw do odwrotnej transkrypcji dla genu ACT1). Ta sama ilość RNA została użyta w dwóch zestawach (patrz Tabela materiałów), aby wyniki eksperymentu były porównywalne. Starter używany z zestawem stem-loop został zaprojektowany zgodnie z sekwencją stem-loop i ostatnimi sześcioma nukleotydami na końcu 3' crRNA (dla sekwencji stem-loop i startera, patrz Tabela uzupełniająca 2).- Metoda pętli macierzystej do odwrotnej transkrypcji crRNA
- Wyjmij matrycę RNA, starter i z zamrażarki i pozwól im stopić się na lodzie.
- Usuwanie genomowego DNA: Najpierw przygotuj 10 μl mieszaniny reakcyjnej zgodnie z instrukcją zestawu. Umieścić mieszaninę w termocyklerze w temperaturze 42 °C na 2 minuty. Na koniec przenieś go na lód.
- Synteza pierwszej nici cDNA: Przygotować 20 μl mieszaniny reakcyjnej, dodając 10 μl mieszaniny z kroku 6.2.1.2, 1 μl startera pętli macierzystej (stężenie 2 μM), 2 μl buforu reakcyjnego 10x RT, 2 μl mieszaniny enzymów odwrotnej transkrypcji (zawierającej odwrotną transkryptazę) i 5 μlH2Owolnego od RNaz.
- Umieść mieszaninę reakcyjną w termocyklerze i uruchom następujący program: 25 °C przez 5 minut, 50 °C przez 15 minut i 85 °C przez 5 minut. Produkt do reakcji qPCR należy natychmiast użyć lub przechowywać w temperaturze -80 °C.
- odwrotna transkrypcja mRNA sgRNA i ACT1
- Pierwsza reakcja: Przygotuj mieszaninę o pojemności 13 μl składającą się z mieszaniny starterów, mieszaniny dNTP, matrycy RNA (50 pg-5 μg) i wody wolnej od RNaz (z wyjątkiem matrycy RNA, wszystko dostarczone przez zestaw), zgodnie z instrukcją zestawu. Użyj 1 μg matrycy RNA. Umieścić mieszaninę w termocyklerze w temperaturze 70 °C na 10 minut.
- Druga reakcja (synteza cDNA): Przygotować mieszaninę reakcyjną, dodając odczynniki (zgodnie z opisem w instrukcji zestawu) do 13 μl pierwszego roztworu reakcyjnego do końcowej objętości 20 μl. Umieścić mieszaninę w termocyklerze na 15 minut w temperaturze 50 °C, a następnie na dodatkowe 5 minut w temperaturze 85 °C. Produkt należy natychmiast zużyć do reakcji qPCR lub przechowywać w temperaturze -80 °C.
- Metoda pętli macierzystej do odwrotnej transkrypcji crRNA
- Zestaw SYBR do qPCR: Wykrywanie wartości Ct
UWAGA: Odwrotny starter stosowany w qPCR crRNA jest utrwalony, ponieważ odpowiada odwrotnemu dopełnieniu sekwencji pętli macierzystej (patrz Tabela Uzupełniająca 2). Natomiast starter do przodu jest zmienny i zależy od sekwencji crRNA. Startery do przodu i do tyłu dla sgRNA i mRNA ACT1 qPCR są zaprojektowane w https://www.ncbi.nlm.nih.gov/tools/primer-blast/. Dwa startery wybiera się, gdy różnica między ich temperaturami topnienia nie jest większa niż 2 °C (patrz tabela uzupełniająca 2). Każdą próbkę mierzy się w trzech powtórzeniach.- Przygotować mieszaninę reakcyjną qPCR zgodnie z instrukcją producenta zestawu SYBR.
- Ustaw następujący program qPCR w maszynie do PCR w czasie rzeczywistym.
Preinkubacja: 10 min w temperaturze 95 °C.
Etap PCR: 15 s w 95 °C, a następnie 34 s w 55 °C. Ustaw cykl etapu PCR na 45 razy. Etap topnienia: 10 s w 95 °C, następnie 60 s w 65 °C i wreszcie 1 s w 97 °C. - Oblicz względne wartości ekspresji mRNA za pomocą formuły Pfaffl31.
7. Immunofluorescencja do wykrywania białek Cas
UWAGA: Białka Cas (CasP) są połączone w His_tag.
- Przygotowanie komórek drożdży
- Pobrać kilka komórek drożdży za pomocą sterylnej pętli i wyhodować je w 5 ml pożywki bogatej w YPD przez noc przy 240 obr./min w temperaturze 30 °C. Rano dodać 500 μl roztworu komórkowego do 20 ml świeżego YPD i hodować je z prędkością 240 obr./min w temperaturze 30 °C, aż OD600 osiągnie 0,6.
- Weź 5 ml kultury i wymieszaj ją z 500 μl 37% formaldehydu. Pozostaw mieszaninę w temperaturze pokojowej (RT) przez 10 minut. Zebrać komórki przez odwirowanie w stężeniu 1 500 x g przez 5 minut.
- Usunąć supernatant i ponownie zawiesić komórki za pomocą 1 ml buforu utrwalającego (0,1 M KH2PO4, 0,5 M MgCl2, 3,7% formaldehydu, pH = 6,5). Utrzymuj roztwór komórkowy w temperaturze pokojowej przez 20 minut.
- Odwirować roztwór komórkowy o stężeniu 1 500 x g przez 5 minut. Odrzucić supernatant i ponownie zawiesić komórki w 1 ml buforu płuczącego (0,1 MKH 2PO4, 1,2 M sorbitolu, pH = 6,5) uzupełnionego 4 μl beta-merkaptoetanolu i 4 μl roztworu lizatu (5 mg/ml). Umieścić roztwór komórkowy w inkubatorze w temperaturze 37 °C na 20 minut.
- Odwirować roztwór komórkowy o stężeniu 1,500 x g przez 5 minut i odrzucić supernatant. Przepłukać osad komórkowy dwukrotnie 1 ml PBS przez odwirowanie (1 500 x g przez 5 min).
- Ponownie zawiesić komórki w 100 μl PBS plus 0,05% Tween 20 i dodać 4 μl roztworu BSA (10 mg/ml). Utrzymuj roztwór komórkowy w temperaturze pokojowej przez 20 minut.
- Inkubacja z przeciwciałem pierwszorzędowym
- Dodać przeciwciało pierwszorzędowe ze znacznikiem Anti-His do mieszaniny w kroku 7.1.6 w rozcieńczeniu 1:400. Roztwór należy przechowywać w temperaturze pokojowej przez 2 godziny.
- Odwirować mieszaninę w kroku 7.2.1 przy 1,500 x g przez 5 minut i usunąć sklarowany nad osadem. Dodać 1 ml PBST i wirować (1 500 x g) przez 5 minut, aby przepłukać osad komórkowy. Powtórz tę operację dwukrotnie. Na koniec odrzucić supernatant i zawiesić komórki w 100 μl 1x PBST.
- Wykrywanie komórek mikroskopowych
- Zamontować komórki na szkiełku podstawowym; pobrać 2 μl roztworu komórkowego z kroku 7.2.2 i umieścić go na szkiełku podstawowym. Przykryj go szkiełkiem nakrywkowym.
- Obserwuj komórki pod mikroskopem fluorescencyjnym. Włącz fluorescencyjne źródło światła, mikroskop i komputer. Zapisz numer źródła światła fluorescencyjnego i otwórz oprogramowanie mikroskopu na komputerze.
- Umieść szkiełko na stoliku mikroskopu. Wybierz soczewkę obiektywu 40x i obserwuj komórki w zielonym świetle (550 nm). Przesuwaj pokrętło zgrubnej ostrości, aż pojawi się kontur komórek drożdży. Przesuń pokrętło precyzyjnego ustawiania ostrości, aby ustawić ostrość komórek.
- Wykryj komórki za pomocą oprogramowania mikroskopu. Zamknij pole widzenia mikroskopu i przełącz się na ekran komputera. Kliknij Na żywo, poczekaj 3-5 sekund i kliknij Przechwyć, aby zrobić zdjęcie. Zapisz zdjęcie.
- Wyłącz komputer, mikroskop i fluorescencyjne źródło światła.
8. Akwizycja danych: FACS
UWAGA: Zielona fluorescencja jest wykrywana za pomocą cytometrii przepływowej (tj. pomiarów sortowania komórek aktywowanych fluorescencją [FACS]). Komórki drożdży są hodowane, na ogół, w temperaturze 30 °C i 240 obr./min w celu przeprowadzenia eksperymentów FACS. Jednak komórki mogą wymagać pewnych środków ostrożności w zależności od ich zawartości genetycznej. Komórki zawierające gen dCas12a-VPR (kontrolowany przez konstytutywny promotor GPD) muszą być hodowane przez 24 godziny w roztworze SDC. Następnie komórki rozcieńcza się w stosunku 1:100 w świeżym SDC i hoduje przez kolejne 12 godzin przed pomiarem intensywności fluorescencji. Rozcieńczenia wymagają również komórki zmodyfikowane genem AcrIIA4-HBD(hER). Ponadto OD600 musi być kontrolowany. Najpierw komórki mogą rosnąć w SDC przez noc (ponad 14 godzin). Rano mierzy się OD600. Następnie hodowlę rozcieńcza się w SDC, dostarczając zróżnicowane stężenie β-estradiolu, aż do OD600 = 0,1. Przed eksperymentami FACS komórki są hodowane przez kolejne 7 godzin, tak aby OD600 osiągnął 0,8-1,0. Komórki wykazujące ekspresję dCas9-VP64 lub dCas12a-VP64 są hodowane w SDC przez 20-24 godziny bez rozcieńczania i dalszego wzrostu przed pomiarami na maszynie FACS.
- Włącz maszynę FACS 20 minut przed pomiarami, aby rozgrzać laser.
- Przygotować próbki (rozcieńczenie): zmieszać 20 μl kultury komórkowej z 300 μl ddH2O.
- Uruchom oprogramowanie FACS na komputerze podłączonym do komputera FACS i utwórz nowy eksperyment. Ustaw parametry pomiaru (np. FSC(SSC)-A/H/W i histogram).
- Filtr należy dobrać zgodnie z długościami fal wzbudzenia i emisji próbek. Na przykład białkiem docelowym jest tutaj yEGFP, którego długości fal wzbudzenia i emisji wynoszą odpowiednio 488 nm i 507 nm. Wybierz więc filtr FITC lub GFP (długość fali wzbudzenia: 488 nm; długość fali emisji: 527/32 nm). Ustaw numer komórki akwizycji na 10 000.
- Dostosuj napięcie filtra FITC, mierząc intensywność koralików fluorescencyjnych. Upewnij się, że względna różnica w intensywności koralików między dwoma kolejnymi eksperymentami nie przekracza 5%.
- Myj maszynę za pomocą ddH2O przez kilka sekund, aby usunąć ewentualny nadmiar kulek.
- Zmierzyć intensywność fluorescencji próbki. Kliknij Podgląd i poczekaj 3-5 sekund, aby próbka wstrzyknęła stabilność. Na koniec kliknij Nabierz.
- Zmierz koraliki ponownie pod koniec eksperymentu. Napięcie to to, które zostało użyte podczas początkowego pomiaru kulek (patrz krok 8.4, 438-441 V). Sprawdź, czy względna różnica między wymiarami dwóch koralików przekracza 5%.
- Eksportuj dane FACS jako pliki FCS.
- Analizowanie plików FCS za pomocą oprogramowania R Studio.
9. Analiza danych
UWAGA: Użyj pakietu Flowcore R Bioconductor32 w R studio. Pliki FCS zostały przeanalizowane za pomocą skryptu napisanego w języku R.
- Otwórz program R Studio i załaduj analizę Bdverse skryptu. R, aby przeanalizować pliki FCS.
- Ustaw nazwę eksperymentu (ename), katalog (ścieżkę), w którym znajdują się pliki FCS
Przechowywane (dir_d) i gdzie zostaną utworzone pliki wynikowe (dir_r). - Ustaw kanał fluorescencji. Na przykład select_ch = "GPA-A", jeśli zmierzono zieloną fluorescencję.
- Ustaw liczbę próbek, które zostały zmierzone (s_num).
- Ustaw wymiary każdego wykresu kropkowego (sxlim, sylim). Ustawia maksymalną długość osi x i y dla wykresów słupkowych i pudełkowych (xlimit, ylimit). xlimit musi być większa lub równa s_num.
- Wybierz metodę bramkowania, usuwając znak # z odpowiednich linii.
UWAGA: morphGate to automatyczna metoda bramkowania przeprowadzana przez skrypt (tj. obszar wykresów punktowych, w którym komórki są gęstsze, jest rozpoznawany i wybierany przez program). polygonGate i rectangleGate wymagają przyjrzenia się wykresom kropkowym i zdefiniowania wierzchołków wielokąta lub boku prostokąta, który obejmuje strefę, w której leży większość komórek. - Wybierz obiekt flowSet gated, odpowiadający wybranej metodzie bramkowania. Wybierz rozdzielczość wykresu punktowego (res; powinna być co najmniej równa 256).
- Odkomentuj flt_low <-filter_low(sp), aby usunąć pomiary, w których fluorescencja jest ujemna. Odkomentuj filtr(flt_lw flt_sp <, aby usunąć wartości odstające wynikające z innych eksperymentów.
- Naciśnij Źródło i uruchom skrypt. Wszystkie pliki zawierające wyniki analizy są tworzone w dir_r.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Ekspresja sgRNA/crRNA za pomocą promotora polimerazy RNA typu III
W pierwszej kolejności w pracy tej zajęto się inżynierią obwodu aktywacji transkrypcyjnej (obwód 1) przedstawionego na Rysunku 1A. Składał się on z trzech podstawowych elementów: 1) genu kodującego yEGFP (reporter), poprzedzonego serią różnych syntetycznych promotorów, które stanowiły miejsca docelowe dla dCas9/dCas12a-AD; 2) zoptymalizowanej pod kodony drożdżowe wersji dCas9 lub dCas12a połączonej z domen...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Protokół pokazał możliwy kompletny przepływ pracy dla obwodów cyfrowych syntetycznych genów, zgodnie z cyklem inżynierii biologicznej "Zaprojektuj-zbuduj-Testuj-Naucz się" (DBTL) i dotyczy zarówno eksperymentów w laboratorium suchym, jak i mokrym. W tym przypadku skupiliśmy się na systemie CRISPR-Cas, głównie dSpCas9, denAsCas12a, dLbCas12a i odpowiednich białkach anty-CRISPR, projektując i budując w S. cerevisiae małe sieci transkrypcyjne. Niektóre z nich naśladowały bramki Boole'a, które są podstawowymi elemen...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak konkurencyjnych interesów finansowych.
Podziękowania
Chcemy podziękować wszystkim studentom laboratorium Biologii Syntetycznej - SPST, TJU - za ich ogólną pomoc, a także Zhi Li i Xiangyang Zhang za ich pomoc w eksperymentach FACS.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,1 ml probówki do PCR 8-paskowe | NEST | 403112 | |
| 0,2 ml probówki do PCR | Axygen | PCR-02-C | |
| 1,5 ml Mikroprobówki | Axygen | MCT-150-C | |
| 15 ml Probówki wirówkowe | BIOFIL | CFT011150 | |
| 2 ml Mikroprobówki | Axygen | MCT-200-C | |
| 50 ml Probówki wirówkowe | BIOFIL | CFT011500 | |
| Agaroza-klasa biologii molekularnej | Invitrogen | 75510-019 | |
| Sól sodowa ampicyliny | Solarbio | 69-52-3 | |
| Applied biosystems veriti 96-dołkowy termocykler | Thermo Fisher Scientific | 4375786 | |
| Zestaw do ekstrakcji żelu DNA AxyPrep | Axygen | AP-GX-250 | |
| BD FACSuite CS& Amp; Koraliki badawcze T | BD | 650621 | Koraliki fluorescencyjne |
| BD FACSPerse cytometr przepływowy | |||
| Wirówka | Eppendorf | 5424 | |
| Wirówka Sorvall ST 16R | Thermo Fisher Scientific | 75004380 | |
| E. coli kompetentne komórki (szczep DH5α) | Life Technologies | 18263-012 | |
| ECL select Western Blotting odczynnik do wykrywania | Healthcare | RPN2235 | |
| Aparatura do elektroforezy | Pekin JUNYI Electrophoresis Co., Ltd | JY300C | |
| Płaskie 8-paskowe nakrętki | NEST | 406012 | |
| Firma zajmująca się syntezą genów | Azenta Life Sciences | https://web.azenta.com/zh-cn/azenta-life-sciences | |
| Kozie przeciwciało wtórne anty-mysie IgG (H+L) adsorbowane krzyżowo Alexa Fluor 568 | Invitrogen | A-11004 | |
| Zestaw do syntezy cDNA HiFiScript | CW2569M CWBIO | używany w kroku 6.2.2.1 | |
| Roztwór lizatu (Zymolyase) | zymoresearch | E1004-A | |
| Mikroskop fluorescencyjny Nikon Eclipse 80i | Nikon | - | Mikroskop fluorescencyjny |
| Końcówki do pipet— 10 μ L | Axygen | T-300-R-S | |
| Końcówki do pipet— 1000 μ L | Axygen | T-1000-B-R-S | |
| Końcówki do pipet— 200 μ L | Axygen | T-200-Y-R-S | |
| pRSII403 | Addgene | 35436 | |
| pRSII404 | Addgene | 35438 | |
| pRSII405 | Addgene | 35440 | |
| pRSII406 Addgene | 35442 | ||
| pRSII424 | Addgene | 35466 | |
| pTPGI_dSpCas9_VP64 | Addgene | 49013 | |
| Q5 Polimeraza DNA o wysokiej wierności | New England Biolabs | M0491 | |
| Enzym restrykcyjny-Acc65I | New England Biolabs | R0599 | |
| Enzym restrykcyjny-BamHI | New England Biolabs | R0136 | |
| Enzym restrykcyjny-SacI-HF | New England Biolabs | R3156 | |
| Enzym restrykcyjny-XhoI | New England Biolabs | R0146 | |
| Roche LightCycler 96 | Instrument do PCR w czasie rzeczywistym | Roche | |
| S. cerevisiae CEN. PK2-1C | - | Szczep macierzysty. Genotyp to: MATa; jego3D1; leu2-3_112; ura3-52; TRP1-289; MAL2-8c; Zestaw | |
| pętli trzpienia | SparkJade | AG0502 | Zestaw używany w kroku 6.2.1.3 |
| T100 Termocykler | BIO-RAD | 186-1096 | |
| Ligaza DNA T4 | New England Biolabs | M0202 | |
| T5 Egzonukleaza | Nowa Anglia Biolabs | M0363 | |
| Ligaza DNA Taq | Nowa Anglia Biolabs | M0208 | |
| Polimeraza DNA Taq | New England Biolabs | M0495 | |
| TB Green Premix Ex Taq II (Tli RNaseH Plus)(2x) (SYBR Green I dye) | Takara | RR820Q | |
| YeaStar RNA kit | Zymo Research | R1002 | |
| β-estradiol | Sigma-Aldrich | E8875 |
Bibliografia
- Marchisio, M. A., Stelling, J. Automatic design of digital synthetic gene circuits. PLOS Computational Biology. 7 (2), 1001083(2011).
- Karnaugh, M. The map method for synthesis of combinational logic circuits. Transactions of the American Institute of Electrical Engineers. 72 (9), 593-599 (1953).
- Mandell, J. G., Barbas, C. F. Zinc finger tools: custom DNA-binding domains for transcription factors and nucleases. Nucleic Acids Research. 34, 516-523 (2006).
- Bogdanove, A. J., Voytas, D. F. TAL effectors: customizable proteins for DNA targeting. Science. 333 (6051), 1843-1846 (2011).
- Drinnenberg, I. A., et al. RNAi in budding yeast. Science. 326 (5952), 544-550 (2009).
- Gander, M. W., Vrana, J. D., Voje, W. E., Carothers, J. M., Klavins, E. Digital logic circuits in yeast with CRISPR-dCas9 NOR gates. Nature Communications. 8, 15459(2017).
- Farzadfard, F., Perli, S. D., Lu, T. K. Tunable and multifunctional eukaryotic transcription factors based on CRISPR/Cas. ACS Synthetic Biology. 2 (10), 604-613 (2013).
- Nakamura, M., et al. Anti-CRISPR-mediated control of gene editing and synthetic circuits in eukaryotic cells. Nature Communications. 10 (1), 194(2019).
- Louvion, J. F., Havaux-Copf, B., Picard, D. Fusion of GAL4-VP16 to a steroid-binding domain provides a tool for gratuitous induction of galactose-responsive genes in yeast. Gene. 131 (1), 129-134 (1993).
- DiCarlo, J. E., et al. Genome engineering in Saccharomyces cerevisiae using CRISPR-Cas systems. Nucleic Acids Research. 41 (7), 4336-4343 (2013).
- Gao, Y., Zhao, Y. Self-processing of ribozyme-flanked RNAs into guide RNAs in vitro and in vivo for CRISPR-mediated genome editing. Journal of Integrative Plant Biology. 56 (4), 343-349 (2014).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337 (6096), 816-821 (2012).
- Zetsche, B., et al. Cpf1 is a single RNA-guided endonuclease of a class 2 CRISPR-Cas system. Cell. 163 (3), 759-771 (2015).
- Fonfara, I., Richter, H., Bratovic, M., Le Rhun, A., Charpentier, E. The CRISPR-associated DNA-cleaving enzyme Cpf1 also processes precursor CRISPR RNA. Nature. 532 (7600), 517-521 (2016).
- Yu, L., Marchisio, M. A. Saccharomyces cerevisiae synthetic transcriptional networks harnessing dCas12a and Type V-A anti-CRISPR proteins. ACS Synthetic Biology. 10 (4), 870-883 (2021).
- Zhang, Y., Marchisio, M. A. Interaction of bare dSpCas9, scaffold gRNA, and type II anti-CRISPR proteins highly favors the control of gene expression in the yeast S. cerevisiae. ACS Synthetic Biology. 11 (1), 176-190 (2022).
- Sheff, M. A., Thorn, K. S. Optimized cassettes for fluorescent protein tagging in Saccharomyces cerevisiae. Yeast. 21 (8), 661-670 (2004).
- Naito, Y., Hino, K., Bono, H., Ui-Tei, K. CRISPRdirect: software for designing CRISPR/Cas guide RNA with reduced off-target sites. Bioinformatics. 31 (7), 1120-1123 (2015).
- Chee, M. K., Haase, S. B. New and redesigned pRS plasmid shuttle vectors for genetic manipulation of Saccharomyces cerevisiae. G3: Genes|Genomes|Genetics. 2 (5), 515-526 (2012).
- Gibson, D. G. Synthesis of DNA fragments in yeast by one-step assembly of overlapping oligonucleotides. Nucleic Acids Research. 37 (20), 6984-6990 (2009).
- Froger, A., Hall, J. E. Transformation of plasmid DNA into E. coli using the heat shock method. Journal of Visualized Experiments. (6), e253(2007).
- Green, M. R., Sambrook, J. Molecular Cloning. Fourth edition. , Cold Spring Harbor Laboratory Press. NY. (2012).
- Sanger, F. Determination of nucleotide sequences in DNA. Science. 214 (4526), 1205-1210 (1981).
- Gietz, R. D., Woods, R. A. Transformation of yeast by lithium acetate/single-stranded carrier DNA/polyethylene glycol method. Methods in Enzymology. 350, 87-96 (2002).
- Zalatan, J. G., et al. Engineering complex synthetic transcriptional programs with CRISPR RNA scaffolds. Cell. 160 (1-2), 339-350 (2015).
- Song, W., Li, J., Liang, Q., Marchisio, M. A. Can terminators be used as insulators into yeast synthetic gene circuits. Journal of Biological Engineering. 10, 19(2016).
- Rauch, B. J., et al. Inhibition of CRISPR-Cas9 with bacteriophage proteins. Cell. 168 (1-2), 150-158 (2017).
- Hynes, A. P., et al. An anti-CRISPR from a virulent streptococcal phage inhibits Streptococcus pyogenes Cas9. Nature Microbiology. 2 (10), 1374-1380 (2017).
- Watters, K. E., Fellmann, C., Bai, H. B., Ren, S. M., Doudna, J. A. Systematic discovery of natural CRISPR-Cas12a inhibitors. Science. 362 (6411), 236-239 (2018).
- Chen, C., et al. Real-time quantification of microRNAs by stem-loop RT-PCR. Nucleic Acids Research. 33 (20), 179(2005).
- Pfaffl, M. W. A new mathematical model for relative quantification in real-time RT-PCR. Nucleic Acids Research. 29 (9), 45(2001).
- Hahne, F., et al. flowCore: a Bioconductor package for high throughput flow cytometry. BMC Bioinformatics. 10 (1), 106(2009).
- Li, J., Xu, Z., Chupalov, A., Marchisio, M. A. Anti-CRISPR-based biosensors in the yeast S. cerevisiae. Journal of Biological Engineering. 12, 11(2018).
- Dong, L., et al. An anti-CRISPR protein disables type V Cas12a by acetylation. Nature Structural & Molecular Biology. 26 (4), 308-314 (2019).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
