Nowatorskie strategie wiernego modelowania mutacji somatycznych w krwiotwórczych komórkach macierzystych i progenitorowych (HSPC) są niezbędne do lepszego badania biologii hematopoetycznych komórek macierzystych i nowotworów hematologicznych. W tym miejscu opisano protokół modelowania heterozygotycznych mutacji typu gain-of-function w HSPC poprzez połączenie użycia CRISPR/Cas9 i podwójnej transdukcji dawcy rAAV.
Artykuł metodologiczny
Inżynieria onkogennych heterozygotycznych mutacji wzmocnienia funkcji w ludzkich hematopoetycznych komórkach macierzystych i progenitorowych
W tym artykule
Podsumowanie
Streszczenie
Przez całe swoje życie, hematopoetyczne komórki macierzyste i progenitorowe (HSPC) nabywają mutacji somatycznych. Niektóre z tych mutacji zmieniają właściwości funkcjonalne HSPC, takie jak proliferacja i różnicowanie, sprzyjając w ten sposób rozwojowi nowotworów hematologicznych. Skuteczna i precyzyjna manipulacja genetyczna HSPC jest niezbędna do modelowania, charakteryzowania i lepszego zrozumienia funkcjonalnych konsekwencji nawracających mutacji somatycznych. Mutacje mogą mieć szkodliwy wpływ na gen i powodować utratę funkcji (LOF) lub, w przeciwieństwie do tego, mogą wzmacniać funkcję, a nawet prowadzić do nowych cech określonego genu, określanych jako wzmocnienie funkcji (GOF). W przeciwieństwie do mutacji LOF, mutacje GOF występują prawie wyłącznie w sposób heterozygotyczny. Obecne protokoły edycji genomu nie pozwalają na selektywne celowanie w poszczególne allele, co utrudnia modelowanie heterozygotycznych mutacji GOF. W tym miejscu przedstawiamy szczegółowy protokół, w jaki sposób zaprojektować heterozygotyczne mutacje hotspot GOF w ludzkich HSPC poprzez połączenie naprawy ukierunkowanej na homologię za pośrednictwem CRISPR/Cas9 i technologii rekombinacji AAV6 w celu skutecznego transferu matrycy dawcy DNA. Co ważne, strategia ta wykorzystuje system podwójnej fluorescencji reporterowej, aby umożliwić śledzenie i oczyszczanie pomyślnie heterozygycznie edytowanych HSPC. Strategia ta może być wykorzystana do precyzyjnego zbadania, w jaki sposób mutacje GOF wpływają na funkcję HSPC i ich progresję w kierunku nowotworów hematologicznych.
Wprowadzenie
Wraz z rozwojem technologii CRISPR/Cas9 (clustered regularly interspaced short palindromic repeats), do instrumentarium naukowców dołączyło nowe i niezwykle potężne narzędzie. Technologia ta umożliwia precyzyjną inżynierię genomu i okazała się niezwykle użyteczna nie tylko w celach badawczych (przegląd w Hsu et al.1), ale w ostatnim czasie została również z sukcesem przeniesiona do praktyki klinicznej2,3,4. Strategie edycji CRISPR/Cas9 opierają się na aktywności białka Cas9 oraz pojedynczego przewodniego RNA (sgRNA)5,6,7. W komórce gospodarza białko Cas9 jest kierowane do specyficznego miejsca w DNA, które jest komplementarne do sekwencji sgRNA, gdzie wprowadza dwuniciowe pęknięcie DNA (DSB). Po powstaniu DSB mogą wystąpić dwa główne i konkurencyjne mechanizmy naprawy: niehomologiczne łączenie końców (NHEJ) oraz naprawa kierowana homologią (HDR). NHEJ jest podatnym na błędy i dominującym mechanizmem naprawy, prowadzącym do insercji i delecji (indels), podczas gdy HDR, wykorzystując siostrzaną chromatydę jako matrycę naprawczą, jest bardzo precyzyjny, lecz ograniczony do fazy S lub G2 cyklu komórkowego8. W inżynierii genomu HDR może być wykorzystywany do ukierunkowanej modyfikacji DNA poprzez dostarczenie matrycy donora, która jest flankowana ramionami homologii identycznymi z oboma końcami DNA w miejscu wywołanego przez Cas9 DSB (Rycina 1). Rodzaj matrycy donora użytej do HDR może mieć znaczący wpływ na wydajność edycji. W przypadku inżynierii genetycznej ludzkich HSPC, wirus adeno-zależny serotypu 6 (AAV6) został niedawno opisany jako doskonały nośnik do dostarczania jednoniciowych matryc DNA9,10.
Inżynieria genomu CRISPR/Cas9 może być stosowana terapeutycznie w celu korekcji szkodliwych mutacji11, ale może być również wykorzystywana do wprowadzania mutacji patogennych do DNA w celu modelowania rozwoju nowotworów12. Nowotwory krwi, takie jak białaczka, rozwijają się via sekwencyjną akwizycję mutacji somatycznych w zdrowych HSPCs13,14. Wczesne zdarzenia genetyczne prowadzą do klonalnej przewagi proliferacyjnej, skutkując klonalną hematopoezą o nieokreślonym potencjale (CHIP)15,16. Dalsza akwizycja mutacji ostatecznie prowadzi do transformacji białaczkowej i rozwoju choroby. Mutacje somatyczne można znaleźć w genach kontrolujących samoodnawianie, przeżycie, proliferację i różnicowanie17.
Wprowadzanie pojedynczych mutacji via inżynieria genomu do zdrowych HSPC umożliwia precyzyjne modelowanie tego stopniowego procesu leukemogennego. Ograniczona liczba nawracających mutacji stwierdzanych w nowotworach mieloidalnych, takich jak ostra białaczka szpikowa (AML)18,19, sprawia, że choroba ta jest szczególnie podatna na odtworzenie z wykorzystaniem narzędzi inżynierii genomu.
Mutacje somatyczne mogą pojawić się tylko w jednym allelu (mutacje monoalleliczne/heterozygotyczne) lub w obu allelach (mutacje bialleliczne/homozygotyczne) i mogą mieć głęboki wpływ na funkcję genu, co może prowadzić do utraty funkcji (LOF) lub nabycia funkcji (GOF). Mutacje LOF prowadzą do częściowej (jeśli dotyczy jednego allelu) lub całkowitej (jeśli dotyczy obu alleli) utraty funkcji genu, natomiast mutacje GOF prowadzą do zwiększonej aktywacji lub nabycia nowej funkcji genu. Mutacje GOF są zazwyczaj heterozygotyczne20.
Ważne jest, aby pamiętać, że zygotyczność (hetero- lub homozygoticzność) ma istotne znaczenie dla próby wiernego modelowania mutacji; w związku z tym, w celu wprowadzenia heterozygotycznych mutacji typu GOF w hotspotach niezbędna jest celowana manipulacja tylko jednym allelem genu. Podatne na błędy NHEJ prowadzi do powstania indeli o różnej długości21, co może skutkować zróżnicowanymi, nieprzewidywalnymi następstwami biologicznymi. Jednakże, ponieważ NHEJ jest dominującym programem naprawy wykorzystywanym przez komórki po wprowadzeniu DSB, większość obecnie stosowanych platform CRISPR/Cas9 do manipulacji HSPC nie pozwala na precyzyjne przewidzenie wyniku genetycznego22,23. W przeciwieństwie do tego, wprowadzenie pęknięcia dwuniciowego (DSBs) za pomocą CRISPR/Cas9, w połączeniu z zastosowaniem donorowych matryc DNA opartych na wektorach rekombinowanego wirusa towarzyszącego adenowirusom (rAAV) do inżynierii genomu via HDR, umożliwia allelo-specyficzną insercję mutacji w ludzkich HSPC11,24. W celu wyselekcjonowania genotypu heterozygotycznego można przeprowadzić jednoczesną integrację sekwencji zmutowanej i typu dzikiego (WT) wraz z odrębnymi reporterami fluorescencyjnymi na poszczególnych allelach (Rycina 2). Strategia ta może zostać wykorzystana jako potężne narzędzie do precyzyjnej charakterystyki wpływu nawracających, leukemicznych, heterozygotycznych mutacji GOF w hotspotach na funkcję HSPC, inicjację oraz progresję choroby.
W niniejszym artykule przedstawiono szczegółowy protokół efektywnego wprowadzania często występujących heterozygotycznych mutacji typu GOF do pierwotnych ludzkich komórek HSPC. Strategia ta łączy zastosowanie systemu CRISPR/Cas9 z podwójną transdukcją AAV6 w celu dostarczenia matryc donorowych DNA typu WT i mutant dla przyszłego wygenerowania heterozygotycznej mutacji GOF. Jako przykład zaprezentowano wprowadzanie często występujących mutacji typu 1 (delecja 52 bp) w genie kalretikuliny (CALR)25. Heterozygotyczna mutacja GOF w eksonie 9 genu CALR jest często stwierdzana w schorzeniach mieloproliferacyjnych, takich jak samoistna trombocytemia (ET) i pierwotna mielofibroza (PMF)26. CALR jest białkiem rezydującym w siateczce śródplazmatycznej, którego główną funkcją jest kontrola jakości w procesie fałdowania nowo syntetyzowanych białek. Jego strukturę można podzielić na trzy główne domeny: domenę aminową (N)-terminalną oraz bogatą w prolinę domenę P, które biorą udział w funkcji chaperonowej białka, oraz domenę C, zaangażowaną w magazynowanie i regulację poziomu wapnia27,28. Mutacje CALR powodują przesunięcie ramki odczytu o +1, co prowadzi do transkrypcji nowego, wydłużonego końca C-terminalnego oraz utraty sygnału retencji w siateczce śródplazmatycznej (ER) (KDEL). Wykazano, że zmutowana kalretikulina wiąże receptor trombopoetyny (TPO), co prowadzi do niezależnego od TPO przekazywania sygnałów i zwiększonej proliferacji29.

Rysunek 1: Naprawa NHEJ i HDR. Uproszczony schemat mechanizmów naprawy NHEJ i HDR po wprowadzeniu pęknięcia dwuniciowego w DNA. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 2: Schematyczna analiza strategii biallelicznej edycji HDR. Przedstawienie schematyczne ukazujące integrację matryc donorowych do docelowych alleli, a następnie ich translację na funkcjonalne mRNA. Pomarańczowe przerywane ramki wskazują regiony odpowiadające lewemu ramieniu homologii (LHA) i prawemu ramieniu homologii (RHA). Idealna wielkość każdego z ramion HA wynosi 400 bp. Zielona przerywana ramka reprezentuje region odpowiadający sekwencji SA. Wielkość SA wynosi 150 bp. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Protokół
Niniejszy protokół wymaga zastosowania CD34+ HSPC pochodzących od zdrowych dawców oraz wymaga zgody komisji bioetycznej (IRB) danej instytucji oraz podpisanej świadomej zgody. CD34+ HSPC użyte w tym protokole zostały wyizolowane z krwi pępowinowej (UCB) z porodów pełnoterminowych (>34 tygodnie ciąży). Świadoma zgoda została uzyskana od matek przed porodem, a zgoda etyczna na pobranie UCB została otrzymana (zatwierdzenie IRB: 31-322 ex 18/19) z Uniwersytetu Medycznego w Grazu. Pełna lista materiałów użytych w tym protokole znajduje się w Tabeli materiałów.
1. Projektowanie sgRNA i ocena wydajności cięcia
- Wyszukaj lokalizację pożądanej mutacji oraz odpowiedni transkrypty w narzędziu bazy danych online (np. COSMIC, https://cancer.sanger.ac.uk/cosmic).
- Wybierz sgRNA przylegający do mutacji (celowanie egzonowe) lub w poprzednim intronie (celowanie intronowe), korzystając z narzędzia do projektowania sgRNA. W niniejszym protokole wykorzystano narzędzie online firmy Benchling. Listę dostępnych narzędzi online do projektowania sgRNA znajduje się w Tabeli materiałów.
- Wybierz opcję + (create) > DNA Sequence > Import DNA Sequences > Import from Databases. Wprowadź nazwę pożądanego genu, np. CALR, i wybierz człowieka jako gatunek > Search > Wybierz odpowiedni transkrypty (np. CALR-201 -ENST00000316448) > Import. Wybierz interesujący region, w którym ma zostać wprowadzony przełom dwuniciowy DS (np. intron 7).
- Wybierz opcję CRISPR po prawej stronie ekranu, a następnie wybierz Design and analyze guides. Wybierz single guide, ustaw długość przewodnika na 20 bp oraz sekwencję PAM dla edycji za pomocą SpCas9 (NGG).
- Wybierz przewodnik z wysokim wynikiem on-target (wysoka szansa na edycję w pożądanym locus) i wysokim wynikiem off-target (niska szansa na edycję w niepożądanych locusach). Wybierz co najmniej trzy przewodniki do testów, aby znaleźć najlepiej działające sgRNA. Zamów sgRNA jako chemicznie zmodyfikowane syntetyczne sgRNA od komercyjnego dostawcy.
UWAGA: Na tym etapie zaleca się zamówienie niewielkiej ilości syntetycznych sgRNA do wstępnego przesiewu. Po zidentyfikowaniu najlepiej działającego sgRNA należy złożyć większe zamówienie na wybrany sgRNA. - Wymroź 2 x 10⁵-5 x 10⁵ komórek CD34+ HSPCs. Przenieś komórki do 10 mL podgrzanego RPMI1640 uzupełnionego o 1% antybiotyków (np. penicyliny/streptomycyny).
UWAGA: Aby uzyskać najlepsze i najbardziej powtarzalne wyniki, należy użyć CD34+ HSPCs o czystości >90%. - Wirować przy 350 x g w temperaturze pokojowej (RT) przez 10 min. Policz komórki za pomocą hemocytometru i zawieś je w medium SFEM II uzupełnionym o 0,2% penicyliny/streptomycyny (P/S), 100 ng/mL trombopoetyny (TPO), 100 ng/mL czynnika wzrostu komórek macierzystych (SCF), 100 ng/mL liganda kinazy tyrozynowej 3 podobnej do FMS (FLT3L), 100 ng/mL interleukiny-6 (IL-6), 35 nM UM171 oraz 0,75 µM StemRegenin1 (SR1) do stężenia 2,5 x 10⁵ komórek/mL. Inkubować w 37 °C/5% CO2 przez 48 h - 72 h.
UWAGA: Pełne medium będzie od teraz określane jako medium do utrzymania HSPC. - Zbierz komórki do probówki 15 mL i policz je. Sprawdź żywotność komórek metodą wykluczania błękitu trypanu.
- Przed rozpoczęciem włącz system do transfekcji i wybierz opcję dla kuwet. Wybierz odpowiedni program i roztwór do nukleofekcji dla HSPCs (patrz Tabela materiałów). W jednej kuwecie 100 µL można poddać nukleofekcji od 2 x 10⁵ do 5 x 10⁶ komórek. Odstaw niewielką liczbę komórek (np. 1 x 10⁵-2 x 10⁵), aby utrzymać je w kulturze przez 48 h jako kontrolę WT.
- Przygotuj kompleks RNP. W probówce 1,5 mL dodaj 15 µg Cas9 i 8 µg sgRNA (stosunek molowy 1:2,5) i inkubuj w 25 °C przez 10 min w bloku grzewczym.
- Podczas inkubacji kompleksu RNP, odwirowuj komórki przy 350 x g w RT przez 5 min i usuń nadsącz za pomocą pipety. Zawieś komórki w 100 µL roztworu do nukleofekcji.
- Wymieszaj komórki z kompleksem RNP i przenieś do kuwety. Delikatnie stuknij kuwetą, aby usunąć ewentualne pęcherzyki powietrza, które mogły powstać podczas przenoszenia.
- Włóż kuwetę do uchwytu systemu do transfekcji i przeprowadź elektroporację komórek za pomocą programu DZ-100.
- Natychmiast po elektroporacji dodaj 400 µL podgrzanego medium do utrzymania HSPC bez P/S.
- Przenieś komórki za pomocą cienkiej pipety transferowej do płytki hodowlanej zawierającej podgrzane medium do utrzymania HSPC bez P/S. W zależności od liczby komórek użyj odpowiedniej płytki hodowlanej (płytka 24-, 12- lub 6-dołkowa), aby osiągnąć gęstość od 0,25 x 10⁶ do 1 x 10⁶ komórek/mL.
- Przenieś płytkę do inkubatora w 37 °C/5% CO2. Inkubuj nukleofektowane komórki przez 6-8 h.
- Po 6-8 h usuń stare medium i zastąp je świeżym, podgrzanym medium do utrzymania HSPC uzupełnionym o P/S. Zawieś komórki w stężeniu od 2,5 x 10⁵ do 5 x 10⁵ i przenieś je na płytkę do hodowli komórkowej (płytka 24-, 12- lub 6-dołkowa). Inkubuj komórki przez 48 h w 37°C/5% CO2.
- Zbierz 2 x 10⁵ komórek i odwirowuj przy 350 x g w RT przez 5 min. Przed rozpoczęciem ustaw bloki grzewcze na 65 °C i 98 °C.
- Usuń nadsącz i zawieś komórki w 1 mL 1x DPBS w probówce 1,5 mL. Wirować przy 350 x g w RT przez 5 min.
- Usuń nadsącz i zawieś komórki w 50 µL roztworu do ekstrakcji DNA. Mieszaj w wortexie przez 15 s.
- Inkubuj przez 6 min w 65 °C. Mieszaj w wortexie przez 15 s i inkubuj przez 2 min w 98 °C.
- Amplifikuj region DSB metodą PCR, używając starterów generujących amplikon o długości około 400-600 bp z DSB w centrum. Do reakcji PCR użyj 0,5-1 μL wyekstrahowanego DNA.
UWAGA: Ze względu na skład roztworu do ekstrakcji DNA, stężenia DNA nie mogą być dokładnie określone spektrofotometrycznie. - Rozdziel produkt PCR wraz z markerem wielkości DNA na żelu agarozowym 1,5% przy 100 V przez 45-60 min. Umieść żel na transiluminatorze z niebieskim światłem lub UV.
- Wyizoluj prążek DNA o odpowiedniej wielkości z żelu, korzystając z dostępnego komercyjnie zestawu zgodnie z instrukcjami producenta (patrz Tabela materiałów).
- Wykonaj sekwencjonowanie próbek metodą Sangera, używając startera forward lub reverse z reakcji PCR. Dla produktów PCR o długości 400-600 bp do sekwencjonowania wymagane jest 75 ng DNA przy stężeniu 5 ng/mL w całkowitej objętości 15 μL.
- Przeanalizuj wydajność edycji sgRNA, przesyłając pliki z sekwencjonowania do programu przeznaczonego do obliczania wydajności edycji poprzez identyfikację insercji i delecji wywołanych przez sgRNA. Wybierz najlepiej działające sgRNA do dalszych prac.
UWAGA: Dedykowane narzędzia online są wymienione w Tabeli materiałów. Analiza ta wymaga plików .ab1 z transfektowanych i WT HSPCs, sekwencji sgRNA oraz sekwencji PAM.
2. Konstrukcja wektora do naprawy kierowanej homologią (HDR)
- Projektowanie matrycy HDR
UWAGA: Należy zaprojektować dwie matryce HDR: matrycę dla sekwencji WT oraz matrycę dla sekwencji zmutowanej.- Zaimportuj sekwencję genomiczną i sekwencję kodującą (CDS) wybranego genu do odpowiedniego oprogramowania do klonowania molekularnego (lista dedykowanych narzędzi znajduje się w Tabeli materiałów). Na podstawie pliku z sekwencją genomiczną zaprojektuj lewe ramię homologii (HA), wybierając optymalnie 400 bp na końcu 5' miejsca DSB. Wklej tę sekwencję do nowego pliku.
- Jeśli sgRNA celuje w intron, należy dołączyć sekwencję akceptora splicingu (SA). Wybierz ostatnie 150 bp celowanego intronu i wklej je po lewym ramieniu HA. W przypadku bezpośredniego celowania w ekson, sekwencja ta nie jest konieczna (Rycina 3).
- Z pliku CDS wybierz interesujące cDNA. W przypadku celowania w sekwencję eksonową upewnij się, że cDNA zaczyna się bezpośrednio za miejscem DSB i obejmuje wszystkie kolejne eksony interesującego genu oraz kodon stop. W przypadku celowania w intron upewnij się, że cDNA zaczyna się od pierwszego kodonu następnego eksonu. Przeprowadź optymalizację kodonów cDNA i wstaw je po sekwencji SA. W tym celu użyj dedykowanych narzędzi online (Tabela materiałów).
- Wstaw sygnał poliadenylacji 3' (PolyA) po interesującym cDNA (np. SV40 lub bGH) (Tabela 1). Po sygnale PolyA wstaw sekwencję promotora (np. wirusa indukującego nowotwory śledziony [SFFV] lub poliuubikwiny C [UBC], Tabela 1) dla białka fluorescencyjnego.
- Wstaw sekwencję białka fluorescencyjnego (tj. GFP, BFP lub mCherry). Wstaw drugi, ale inny sygnał PolyA.
UWAGA: Wstawienie innej sekwencji PolyA pozwoli uniknąć problemów, takich jak bakteryjna rekombinacja plazmidu lub problemy z dopasowaniem sekwencji z powodu występowania dwóch identycznych sekwencji w matrycy. - Na podstawie pliku z sekwencją genomiczną zaprojektuj prawe ramię HA, wybierając optymalnie 400 bp na końcu 3' miejsca DSB. Wstaw tę sekwencję po drugim sygnale PolyA.
- Utwórz kopię całej matrycy i zmodyfikuj interesujące cDNA tak, aby zawierało sekwencję pożądanej mutacji.
- Zastąp białko fluorescencyjne innym białkiem fluorescencyjnym. Na przykład, jeśli dla matrycy WT użyto GFP, zastąp je BFP lub mCherry dla matrycy zmutowanej. Skonstruuj i sklonuj matryce HDR do plazmidu pAAV-MCS (lub innych odpowiednich szkieletów).
UWAGA: Fragmenty wymagane do asemblacji można wytworzyć za pomocą PCR lub zamówić komercyjnie; muszą one zawierać sekwencje nakładające się z sąsiednimi fragmentami. Jeśli interesująca mutacja jest mutacją punktową, małą insercją lub małą delecją, zmutowane cDNA można wytworzyć za pomocą PCR, przeprowadzając mutogenezę ukierunkowaną na matrycy HDR zawierającej cDNA WT. - Przeprowadź transformację kompetentnych komórek Escherichia coli produktem asemblacji metodą szoku termicznego. Przed rozpoczęciem pozostaw bakterie do rozmrożenia na lodzie na 10 min.
- Dodaj 2 μL produktów asemblacji do 50 μL bakterii. Wymieszaj zawartość, delikatnie potrząsając probówką.
- Pozostaw próbki na lodzie przez 30 min. Przenieś próbki do termobloku ustawionego na 42 °C na 30 s.
- Przenieś próbki na lód na 5 min. Dodaj 450 μL pożywki SOC o temperaturze pokojowej i inkubuj próbki w 37 °C przez 1 h.
- Wysiej próbki na płytki z agarem LB zawierającym ampicylinę. Dla każdej próbki wysiej 100 μL trzech różnych rozcieńczeń zawiesiny bakteryjnej (nierozcieńczonej, 1:5 i 1:10), aby uzyskać płytki z agarem LB z pojedynczymi koloniami możliwymi do nabrania. Inkubuj płytki przez noc w 37 °C.
- Następnego dnia nabierz trzy kolonie na próbkę. Przenieś kolonie do probówek 15 mL z zakrętkami zawierających 4 mL pożywki LB uzupełnionej ampicyliną i inkubuj przez noc w inkubatorze z wytrząsaniem w 37 °C.
- Odbierz 500 µL zawiesiny bakteryjnej z każdej kolonii i przechowuj w lodówce do późniejszego użycia. Przeprowadź mini-prep w celu izolacji DNA plazmidowego zgodnie z instrukcjami producenta.
- Przekaż próbki do sekwencjonowania metodą Sangera, aby potwierdzić prawidłową asemblację plazmidów. Użyj odpowiedniej liczby starterów rozmieszczonych w całym plazmidzie, aby zapewnić ciągłe potwierdzenie sekwencji, najlepiej pokrywając każdy region dwukrotnie odczytami w kierunku forward i reverse.
- Dodaj 200 µL zawiesiny bakteryjnej zawierającej prawidłowo zasemblowany plazmid do 200 mL pożywki LB uzupełnionej ampicyliną i inkubuj w inkubatorze z wytrząsaniem przez noc w 37 °C.
- Przeprowadź midi- lub maxi-prep w celu izolacji DNA plazmidowego zgodnie z instrukcjami producenta. Przechowuj DNA plazmidowe w −20 °C.
- Przygotowanie rekombinowanego AAV6
UWAGA: Należy przeprowadzić dwa oddzielne przygotowania AAV6: jedno dla rAAV6 z matrycą HDR WT i jedno dla rAAV6 z zmutowaną matrycą HDR. Niniejsza sekcja opisuje kroki niezbędne do przygotowania tylko jednego wirusa.- Rozmroź komórki HEK293T, przenieś komórki do 10 mL podgrzanej pożywki DMEM uzupełnionej o 10% FBS, 1% P/S i 25 mM HEPES, a następnie odwiruj przy 350 x g w temperaturze pokojowej przez 5 min.
- Zawieś komórki w stężeniu 1 x 10⁵ komórek/mL i przenieś do odpowiedniej kolby (np. kolby 175 cm2). Przenieś kolbę do inkubatora w 37 °C/5% CO2.
UWAGA: Komórki HEK293T należy rozmrozić z wyprzedzeniem, aby umożliwić im pełną regenerację i uzyskać wystarczającą liczbę komórek (do produkcji jednego wirusa niezbędnych jest 11 x 107 komórek). Zaleca się stosowanie komórek po co najmniej trzech pasażach i utrzymywanie liczby pasaży poniżej 20. Komórki HEK293T należy pasażować trzy razy w tygodniu. Podczas hodowli konfluencja nie powinna przekraczać 70%-80%. Pożywka DMEM używana w przygotowaniu AAV powinna być również uprzednio uzupełniona o L-glutaminę i pirogronian sodu. - Zbierz komórki do probówki 50 mL i odwiruj przy 350 x g w temperaturze pokojowej przez 5 min.
- Zawieś komórki w 20 mL DMEM uzupełnionej o 10% FBS, 1% P/S i 25 mM HEPES i policz je za pomocą hemocytometru. Do wykluczenia martwych komórek użyj błękitu trypanu.
- Wysiej 3 x 10⁶ komórek w 20 mL DMEM uzupełnionej o 10% FBS, 1% P/S i 25 mM HEPES w kolbie 175 cm2. Do produkcji jednego wirusa przygotuj co najmniej cztery kolby 175 cm2. Inkubuj komórki w 37 °C/5% CO2 przez 3 dni.
UWAGA: Ten krok najlepiej wykonać w piątek, co pozwoli komórkom na namnożenie się w trakcie weekendu. - Zbierz i policz komórki HEK293T.
- Do przygotowania jednego z wirusów przygotuj dziesięć szalek 150 mm, z których każda zawiera 11 x 106 komórek HEK293T w 20 mL DMEM uzupełnionej o 10% FBS, 1% P/S i 25 mM HEPES.
- Umieść szalki w inkubatorze w 37 °C/5% CO2 na 24 h. Ostrożnie odlej starą pożywkę i zastąp ją 20 mL DMEM bez antybiotyków, uzupełnionej o 10% FBS, 25 mM HEPES i 1 mM maślanu sodu. Przed kontynuacją sprawdź, czy konfluencja komórek nie przekracza 80%.
- Przygotuj dwie probówki 15 mL, które będą zawierać mieszaniny do transfekcji. Do probówki 1 dodaj 5 mL pożywki z obniżoną zawartością surowicy, 60 µg plazmidu z zmutowaną matrycą HDR rAAV6 oraz 220 µg pDGM6 (plazmid pomocniczy). Do probówki 2 dodaj 5 mL pożywki z obniżoną zawartością surowicy i 1120 µL roztworu polietyleniminy (PEI, odczynnik do transfekcji) o stężeniu 1 mg/mL.
- Dodaj zawartość probówki 2 do probówki 1 i mieszaj w wortexie przez 30 s. Inkubuj przez 15 min w temperaturze pokojowej, aby zapewnić prawidłową enkapsulację DNA w micelach PEI.
UWAGA: Nie przechowuj roztworu dłużej niż 20 min. - Ostrożnie dodawaj po kropli 1,1 mL roztworu do każdej szalki i rozprowadź go, delikatnie okrążając szalką. Umieść szalki w inkubatorze w 37 °C/5% CO2 na 48 h.
- Po 48 h dodaj do każdej szalki 250 µL 0,5 M EDTA i umieść szalki w inkubatorze na 10 min. Zbierz komórki, zmywając je z szalki, i przenieś do probówki wirówkowej 500 mL lub kilku probówek 50 mL.
- Odwiruj przy 2 000 x g przez 10 min w 4 °C. Odlej nadsącz. Aby zapewnić całkowite usunięcie nadsączu, odwiruj ponownie przy 2 000 x g przez 1 min w 4 °C.
- Odlej wszelki pozostały nadsącz. Jakikolwiek pozostały nadsącz mógłby upośledzić puryfikację wirusa.
- Rozluźnij osad za pomocą wortexu i wyizoluj wirusa, korzystając z zestawu do puryfikacji AAV (patrz Tabela materiałów) zgodnie z instrukcjami producenta. Alternatywnie przeprowadź ekstrakcję metodą ultrawirowania w gradiencie jodiksanolu30,31.
- Rozdziel oczyszczonego wirusa na alykwooty i przechowuj w −80 °C. Przeprowadź miareczkowanie funkcjonalne AAV lub określ miano AAV za pomocą cyfrowego PCR kropelkowego (ddPCR)32 , aby określić optymalne warunki transdukcji.
- Powtórz ten proces w celu przygotowania plazmidu rAAV6 WT HDR.
- Miareczkowanie AAV metodą ddPCR
- Przed rozpoczęciem ustaw bloki grzejne na 65 °C i 98 °C.
- Wyizoluj DNA wirusowe, dodając 15 µL roztworu do ekstrakcji DNA do 5 µL wirusa. Mieszaj w wortexie przez 15 s.
- Inkubuj przez 6 min w 65 °C. Mieszaj w wortexie przez 15 s. Inkubuj przez 2 min w 98 °C.
- Wykorzystaj wyizolowane DNA (które jest rozcieńczeniem DNA wirusowego 1:4) do przygotowania rozcieńczeń seryjnych (1:400, 1:40 000, 1:160 000, 1:640 000) wodą bez nukleaz (nf-H2O) do ddPCR.
UWAGA: Rozcieńczenia można przechowywać w −20 °C, jeśli ddPCR nie zostanie wykonany natychmiast. - Wybierz trzy rozcieńczenia do ddPCR. Wybór rozcieńczenia zależy od stężenia wirusa. Zaleca się użycie trzech różnych rozcieńczeń (np. 1:40 000, 1:160 000 i 1:640 000), aby znaleźć optymalne rozcieńczenie mieszczące się w granicy wykrywalności urządzenia.
- Podczas pracy przechowuj odczynniki na lodzie. Przygotuj master mix (wszystkie próbki będą mierzone w duplikacie). Dla każdej reakcji przygotuj następujące składniki: 12,5 µL ddPCR Supermix for Probes, no dUTP, 1,25 µL PrimeTime Std qPCR Assay, AAV-ITR (patrz Tabela materiałów) oraz 6,25 µL nf-H2O.
- Wymieszaj 5 µL DNA z 20 µL master mixu. Wykonaj tę czynność dla rozcieńczeń 1:40 000, 1:160 000 i 1:640 000.
- Umieść kartridż w uchwycie. Dodaj 70 µL oleju do generowania kropli do sond w rzędzie oznaczonym jako Oil. Uważaj, aby nie wytworzyć pęcherzyków powietrza.
- Dodaj 20 µL objętości próbki w rzędzie oznaczonym jako Sample. Uważaj, aby nie wytworzyć pęcherzyków powietrza.
- Zamknij kartridż uszczelką i umieść go w generatorze kropli. Wygeneruj krople, naciskając przycisk start w urządzeniu, zdejmij uszczelkę i ostrożnie przenieś pipetą wielokanałową 40 µL wygenerowanych kropli do płytki 96-dołkowej. Pracuj powoli, aby uniknąć zniszczenia kropli i powstania pęcherzyków powietrza.
- Zamknij płytkę 96-dołkową folią perforowaną (czerwony pasek skierowany do góry) za pomocą zgrzewarki do płytek PCR. Umieść płytkę w termocyklerze.
- Ustaw objętość na 40 µL, temperaturę pokrywy na 105 °C oraz szybkość narastania temperatury na 2 °C/s. Uruchom program PCR zgodnie z opisem w Tabeli 2.
- Włącz czytnik kropli na 30 min przed użyciem. Otwórz oprogramowanie na komputerze.
- Wprowadź układ płytki i wybierz ABS w zakładce eksperymentu oraz ddPCR Supermix w zakładce Supermix. Następnie najpierw naciśnij PRIME, a potem kliknij FLUSH SYSTEM w oprogramowaniu, aby zainicjować system.
- Wsuń płytkę do czytnika. Rozpocznij pomiar, a po jego zakończeniu wyeksportuj dane do pliku CSV w celu późniejszej analizy w arkuszu kalkulacyjnym.
UWAGA: Liczby generowane przez oprogramowanie to kopie genomu (GC) na µL. Należy je pomnożyć przez czynniki rozcieńczenia: GC/µL x 5 (rozcieńczenie DNA w master mixie) x rozcieńczenie początkowe (tj. 40 000 lub 160 000).
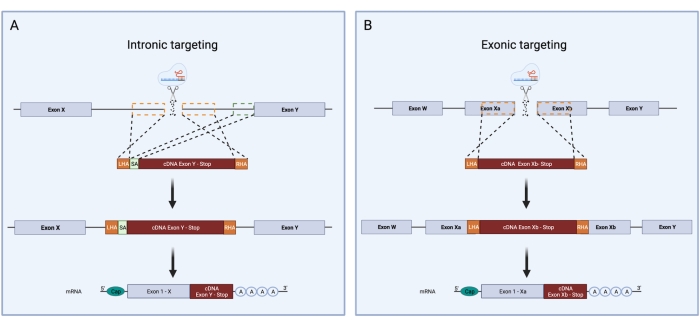
Rycina 3: Schematyczny przegląd targetowania intronowego i eksonowego podczas CRISPR/Cas9 HDR knock-in. Schematyczne porównanie strategii targetowania intronowego i eksonowego dla CRISPR/Cas9 HDR knock-in. (A) Podczas targetowania intronowego w intronie DNA wprowadza się pęknięcie dwuniciowe. Matryca HDR składa się z LHA, sekwencji cDNA i RHA. Targetowanie intronowe wymaga dodatkowo obecności akceptora splicingu zawierającego miejsce splicingu 3', punkt rozgałęzienia oraz trakt polipirymidynowy. Umożliwia to prawidłowy splicing. Zielona przerywana ramka reprezentuje region odpowiadający sekwencji SA. Rozmiar SA wynosi 150 bp. (B) Targetowanie eksonowe opiera się na wytworzeniu pęknięcia dwuniciowego bezpośrednio w eksonie. Matryca HDR składa się z LHA, sekwencji cDNA i RHA. Pomarańczowe przerywane ramki wskazują regiony odpowiadające LHA i RHA. Idealny rozmiar każdego z HAs to 400 bp. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Promotory | ||||
| Nazwa | Długość | Opis | ||
| SFFV | 492 bp | Promotor wirusa Spleen Focus Forming Virus. Silny promotor ssaczy. Ekspresowany konstytutywnie | ||
| UBC | 400 bp | Promotor pochodzący z ludzkiego genu ubikwiny C. Ekspresja konstytutywna. | ||
| CMV | 508 bp | Promotor pochodzący z cytomegalowirusa. Może zawierać region enhancera. Wyrażany konstytutywnie. Silny promotor ssaków. Może ulegać wyciszeniu. | ||
| EF-1a | 1182 bp | Promotor ludzkiego eukariotycznego czynnika elongacji translacji 1 alfa. Ekspresja konstytutywna. Silny promotor ssaków. | ||
| EFS | 200-300 bp | krótka forma EF-1 alfa pozbawiona intronów | ||
| CAG | 584 bp | Hybrydowy promotor ssaków zawierający wczesny enhancer CMV (C), promotor beta-aktyny kurczaka (A) oraz akceptor splicingu dla genu beta-globiny królika (G). Ekspresja konstytutywna. | ||
| Sygnały poliadenylacji (PolyA) | ||||
| Skrót | Długość | Opis | ||
| Sygnał poliadenylacji SV40 | 82-122 bp | Sygnał poliadenylacji wirusa Simian virus 40 | ||
| bGH PolyA | 224 bp | Sygnał poliadenylacji hormonu wzrostu bydła | ||
| rbGlob PolyA | 56 bp | Sygnał poliadenylacji beta-globiny królika | ||
Tabela 1: Promotory i sygnały poliadenylacji.
| Etap | Temperatura | Czas | Cykle |
| Aktywacja enzymu | 95°C | 10 minutes | 1x |
| Denaturacja | 94°C | 30 seconds | 42x |
| Przyłączanie (Annealing) | 60°C | 1 minute | |
| Elongacja | 72°C | 30 seconds | |
| Dezaktywacja enzymu | 98°C | 10 minutes | 1x |
| Przechowywanie | 4°C | ∞ |
Tabela 2: Program cyfrowej PCR kroplowej.**
3. Edycja HSPC
- Transfekcja i transdukcja HSPC
- Rozmrozić CD34+ HSPC i przenieść komórki do 10 mL uprzednio ogrzanego pożywki RPMI uzupełnionej o 1% P/S. Odwirować przy 350 x g w temperaturze pokojowej (RT) przez 10 min.
- Zawiesić komórki w pożywce do utrzymania HSPC do stężenia 2,5 x 10⁵ komórek/mL i inkubować w 37 °C/5% CO2 przez 48 h – 72 h.
- Zebrać komórki do probówki 15 mL. Policzyć komórki i sprawdzić ich żywotność metodą wykluczania błękitu trypanu. W jednej kuwecie można poddać nukleofekcji od 2 x 10⁵ do 5 x 10⁶ komórek. Przygotować odpowiednią liczbę kuwet w zależności od obliczonej liczby komórek.
- Przygotować kompleks RNP. Do probówki 1,5 mL dodać 15 µg Cas9 i 8 µg sgRNA (stosunek molowy 1:2,5) i inkubować w 25 °C przez 10 min w bloku grzejnym.
- Podczas inkubacji kompleksu RNP, odwirować komórki przy 350 x g przez 5 min i usunąć nadsącz.
- Zawiesić komórki w 100 µL roztworu do nukleofekcji. Wymieszać komórki z kompleksem RNP i przenieść do kuwety.
- Delikatnie ostukać kuwetę, aby usunąć ewentualne pęcherzyki powietrza, które mogły powstać podczas przenoszenia.
- Włożyć kuwetę do uchwytu systemu do transfekcji i przeprowadzić elektroporację komórek zgodnie z opisem w sekcji dotyczącej projektowania sgRNA.
- Natychmiast po elektroporacji dodać 400 µL uprzednio ogrzanej pożywki do utrzymania HSPC bez P/S i przenieść komórki za pomocą cienkiej pipety transferowej do płytki hodowlanej zawierającej 500 µL uprzednio ogrzanej pożywki do utrzymania HSPC bez P/S. W zależności od liczby komórek użyć odpowiedniej płytki hodowlanej (24-, 12- lub 6-dołkowej), aby uzyskać gęstość od 0,25 x 10⁶ do 1 x 10⁶ komórek/mL. Przenieść płytkę do inkubatora w 37 °C/5% CO2.
- Rozmrozić na lodzie fiolki zawierające zamrożone rAAV. Przeprowadzić transdukcję komórek poprzez pipetowanie optymalnej ilości każdego rAAV6 do zawiesiny komórkowej. Transdukcję należy przeprowadzić w ciągu 20-30 min po elektroporacji, aby uzyskać wysoką wydajność transdukcji.
UWAGA: Optymalne stężenie każdego wirusa (jeden wirus dla matrycy HDR WT i inny, osobny wirus dla zmutowanej matrycy HDR) należy wyznaczyć eksperymentalnie. Zazwyczaj 5 000-10 000 GC/komórkę (np. 5 x 10⁹ GC dla 1 x 10⁶ komórek) pozwala na uzyskanie wysokiej transdukcji. - Delikatnie wymieszać zawiesinę komórkową za pomocą pipety. Inkubować transdukowane komórki przez 6-8 h w 37 °C/5% CO2. Po 6-8 h zebrać komórki do probówki i odwirować przy 350 x g w RT przez 5 min.
- Usunąć starą pożywkę i zastąpić ją świeżą, uprzednio ogrzaną pożywką do utrzymania HSPC uzupełnioną o P/S.
- Zawiesić komórki w stężeniu od 2,5 x 10⁵ do 5 x 10⁵ komórek/mL i przenieść na płytkę hodowlaną traktowaną tkankowo (płytka 24-, 12- lub 6-dołkowa). Inkubować komórki przez 48 h w 37 °C/5% CO2 przed przystąpieniem do sortowania.
- Sortowanie przepływowe zmodyfikowanych HSPC z heterozygotyczną mutacją GOF
- Zebrać komórki do probówki 15 mL i odwirować przy 350 x g w RT przez 5 min. Usunąć nadsącz, zawiesić komórki w 1 mL DPBS zawierającego 0,1% BSA i ponownie odwirować przy 350 x g w RT przez 5 min.
- Usunąć nadsącz i zawiesić komórki w odpowiedniej objętości DPBS + 0,1% BSA, zależnie od liczby komórek.
UWAGA: Zaleca się zawiesić komórki w minimalnej objętości 200 μL i nie przekraczać stężenia 1 x 10⁷ komórek/mL, aby zmniejszyć ryzyko zapchania sortera. - Przenieść komórki do sterylnej probówki FACS z nakrętką. Do zawiesiny komórkowej dodać 7-AAD lub inny barwnik do oceny żywotności (zależnie od ich kompatybilności z białkami fluorescencyjnymi) w celu wykluczenia komórek martwych.
- Posortować żywe komórki, które są podwójnie dodatnie w kierunku fluorescencyjnych białek reporterowych, do probówki zbiorczej zawierającej 200 µL pożywki do utrzymania HSPC.
UWAGA: Należy dodać odpowiednie kontrole składające się z komórek transdukowanych wyłącznie wirusami AAV, aby zapewnić prawidłowe bramkowanie podczas procedury sortowania. - Odwirować posortowane komórki przy 350 x g w RT przez 5 min i zawiesić komórki w pożywce do utrzymania HSPC w stężeniu 2,5 x 10⁵ komórek/mL do dalszej ekspansji w hodowli lub użyć komórek bezpośrednio do testów funkcjonalnych.
4. Potwierdzenie pomyślnej edycji genów
- Ekstrakcja genomowego DNA
- Przed rozpoczęciem ustaw bloki grzejne na 65 °C i 98 °C. Zbierz 2 x 10⁵ komórek z edytowanym genomem, uprzednio oczyszczonych przez sortowanie, i wiruj przy 350 x g przez 5 min.
- Wyekstrahuj gDNA zgodnie z wcześniejszym opisem. Roztwór DNA można wykorzystać bezpośrednio do PCR lub przechowywać w temperaturze −20 °C.
- PCR typu In-Out
- Zaprojektuj dwie startery w celu amplifikacji miejsca insercji 5' (Rysunek 4A): starter forward 1 celuje w locus genomowe poza lewym ramieniem homologii; starter reverse 2 celuje w sekwencję zintegrowaną.
- Do PCR typu in-out przygotuj następującą mieszaninę PCR na jedną reakcję:
10 µL PCR Master Mix (2x; patrz Tabela materiałów)
1 µL startera forward 1 (stok 10 µM)
1 µL startera reverse 2 (stok 10 µM)
0,5-1,0 µL wyekstrahowanego DNA
Woda H2O wolna od nukleaz do objętości końcowej 20 µL
UWAGA: W przypadku więcej niż jednej reakcji zaleca się przygotowanie master mixu zawierającego objętość na jedną dodatkową reakcję, aby zrekompensować błędy pipetowania. Ważne jest uwzględnienie kontroli bez matrycy oraz matrycowego DNA z próbki traktowanej pozornie (mock). - Przeprowadź reakcje PCR zgodnie z odpowiednim programem cykli termicznych (patrz instrukcja producenta).
UWAGA: Zaleca się najpierw przetestować parę starterów w celu wyznaczenia optymalnej temperatury przyłączania. Można to zrobić poprzez obliczenie Tm, a następnie przeprowadzenie PCR w termocyklerze z możliwością gradientu temperatury. - Produkty PCR wraz z markerem wielkości DNA rozdziel w elektroforezie na żelu agarozowym 1,5% przy napięciu 100 V przez 45-60 min (Rysunek 4B). Umieść żel na transiluminatorze światła niebieskiego lub UV. Wytnij prążki z żelu.
- Wyekstrahuj DNA z prążków, korzystając z zestawu do izolacji DNA z żelu. Przekaż wyekstrahowane próbki PCR z odpowiednimi starterami do sekwencjonowania metodą Sangera, aby potwierdzić prawidłową i bezszwową integrację pożądanego cDNA w locus genu endogennego.
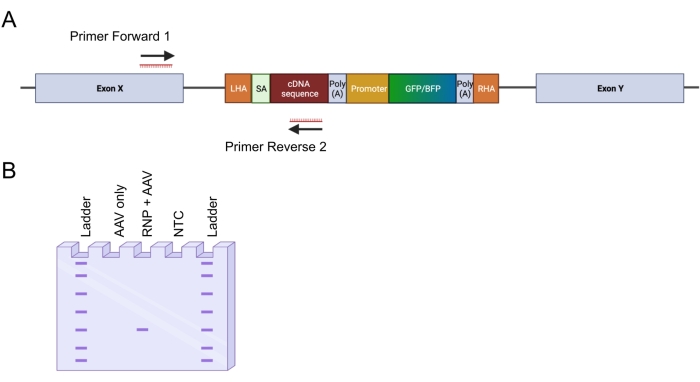
Rysunek 4: Walidacja integracji genomicznej za pomocą PCR typu in-out. (A) Schematyczne przedstawienie strategii PCR typu in-out. W przedstawionej strategii zaprojektowano dwa primery. Primer forward 1 jest skierowany do locus genomicznego poza obszarem LHA, a primer reverse 2 do sekwencji zoptymalizowanej pod kątem kodonów. (B) Schematyczne przedstawienie elektroforezy w żelu agarozowym. Tylko komórki poddane skutecznej edycji (RNP + AAV) wygenerują produkt PCR podczas reakcji PCR typu in-out, natomiast próbki nieedytowane (tylko AAV) nie wygenerują produktu PCR. Skrót: NTC = kontrola bez matrycy. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Wyniki
Stosując opisany powyżej protokół, w HSPC pochodzących z krwi pępowinowej powtarzalnie wprowadzono heterozygotyczne mutacje CALR typu 1. Mutacja ta polega na delecji 52 bp w eksonie 9 (ostatnim eksonie CALR), co skutkuje przesunięciem ramki odczytu o +1, prowadząc do translacji nowej, dodatnio naładowanej domeny C-końcowej26,33. Aby wprowadzić mutację CALR w endogennym locus genu, zastosowano strategię celowania w intron powyżej eksonu 9, co pozwoliło uniknąć niepożądanych zmian w sekwencji kodującej w przypadkach, gdy DSB indukowane przez Cas9 nie zostało naprawione via mechanizm HDR. W tym konkretnym przypadku zaprojektowano sgRNA dla intronu 7 ze względu na dostępność sekwencji o wysokiej specyficzności (on-target) i niskiej aktywności poza celem (off-target) w połączeniu z korzystnymi ramionami homologii (brak powtórzeń sekwencji; Rycyna 5A).
Następnie zaprojektowano dwa matryce donorowe i zapakowano je do wektorów AAV6. Aby umożliwić prawidłowy splicing z endogennych eksonów do zintegrowanego cDNA, matryce donorowe zawierają (i) sekwencję SA obejmującą miejsce splicingu 3', punkt rozgałęzienia oraz trakt polipirymidynowy, (ii) zoptymalizowaną kodonowo sekwencję cDNA eksonów 8-9, zawierającą albo sekwencję WT (CALRWT), albo zmutowaną sekwencję (CALRDEL) wraz z kodonem stop, (iii) sygnał polyA wirusa simian 40 (SV40), (iv) sekwencję kodującą białko fluorescencyjne pod kontrolą oddzielnego promotora wewnętrznego, promotora wirusa SFFV (spleen focus-forming virus), a następnie (v) sygnał polyA hormonu wzrostu bydła (bGH). Matryca donorowa zawierająca cDNA CALRWT została zaprojektowana tak, aby zawierać kasetę GFP, natomiast matryca donorowa zawierająca sekwencję cDNA CALRDEL została zaprojektowana tak, aby zawierać kasetę BFP. Cała konstrukcja została otoczona lewym i prawym ramieniem homologii HA (Ryc. 5A).
Dwa dni po transfekcji kompleksem RNP i transdukcji wirusami rAAV6, komórki przeanalizowano za pomocą cytometrii przepływowej. Wykryto cztery główne populacje: (i) komórki niewyrażające ani GFP, ani BFP, reprezentujące komórki bez edycji genomu opartej na HDR, (ii) komórki dodatnie tylko dla GFP, reprezentujące te, które zintegrowały wyłącznie konstrukt WT, (iii) komórki dodatnie tylko dla BFP, reprezentujące te, które zintegrowały wyłącznie konstrukt zmutowany oraz (iv) komórki podwójnie dodatnie dla GFP i BFP, reprezentujące komórki, które zintegrowały zarówno sekwencję WT, jak i zmutowaną (Rycina 5B). W celu uzyskania czystych populacji HSPC posiadających heterozygotyczną mutację CALR typu 1, komórki podwójnie dodatnie wyselekcjonowano za pomocą cytometrii przepływowej. Jako komórki kontrolne wykorzystano HSPC, w których wprowadzono dwie sekwencje WT (GFP+ mCherry+; Rycina 5B). Wiarygodną alternatywą do zastosowania jako komórki kontrolne byłyby HSPC z bialleliczną integracją białek fluorescencyjnych w locus safe harbor (tj. AAVS1; nie pokazano). Liczenie komórek metodą wykluczania błękitu trypanowego przeprowadzone na wyselekcjonowanych HSPC wykazało, że ponad 90% komórek było żywych.
Bezszwową integrację konstruktów w miejscu docelowym potwierdzono, stosując strategię PCR in-out (Rycina 6A). W tym konkretnym przypadku przeprowadzono dwie oddzielne reakcje PCR in-out: jedną dla wprowadzonej sekwencji CALRWT (ścieżka 1 elektroforezy żelowej na Rycini 6A) oraz jedną dla wprowadzonej sekwencji CALRDEL (ścieżka 2 elektroforezy żelowej na Rycini 6A). Sekwencjonowanie metodą Sangera przeprowadzone na DNA wyizolowanym z prążków żelowych potwierdziło prawidłową insercję sekwencji WT i zmutowanej w HSPCs CALRDEL/WT (Rycina 6B).
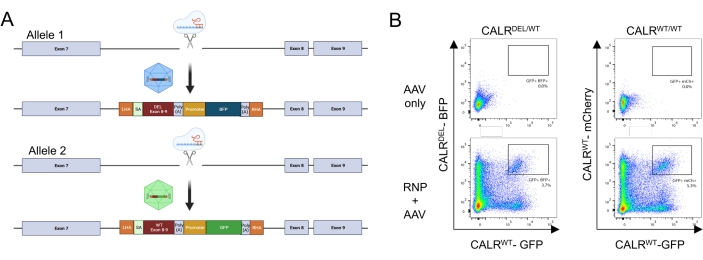
Rysunek 5: Generowanie komórek HSPC noszących heterozygotyczną mutację CALR. (A) Reprezentatywny schemat przedstawiający strategię edycji w celu wprowadzenia heterozygotycznej mutacji CALR. Kompleks RNP celuje w intron między eksonem 7 a eksonem 8 genu CALR. Dwa wektory AAV, jeden zawierający zmutowane eksony 8-9 oraz BFP, a drugi zawierający eksony 8-9 WT oraz GFP, służą jako matryce naprawy donora i promują integrację sekwencji zmutowanej w jednym allelu oraz integrację sekwencji WT w pozostałym allelu. (B) Reprezentatywne wykresy z cytometrii przepływowej przedstawiające ekspresję GFP i BFP lub GFP i mCherry 48 h po transfekcji i transdukcji komórek HSPC. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
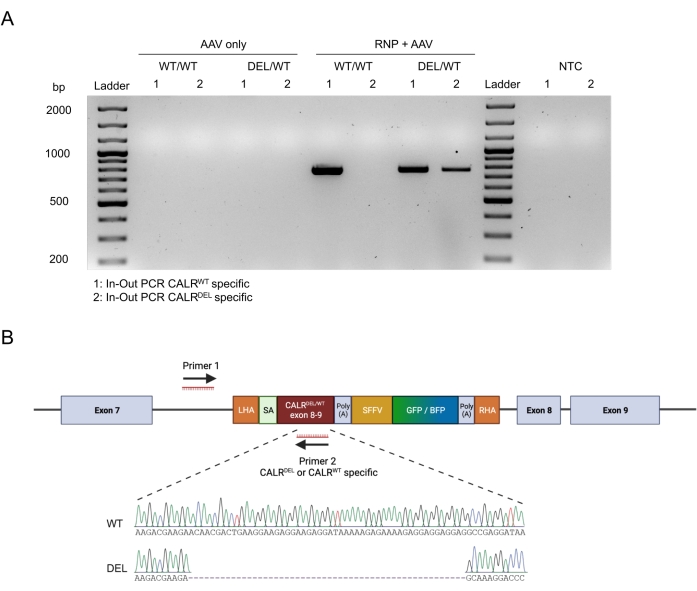
Rycina 6: Walidacja pomyślnej heterozygotycznej mutacji CALR w HSPCs. (A) Elektroforeza żelowa produktów PCR typu in-out przeprowadzonych na DNA genomicznym wyekstrahowanym z kontroli AAV, CALRWT/WT oraz CALRDEL/WT. Użyto drabinki DNA 100 bp. Skrót: NTC = kontrola bez matrycy. (B) Wyniki sekwencjonowania metodą Sangera uzyskane z PCR in-out przeprowadzonych na CALRDEL/WT , potwierdzające pomyślną integrację sekwencji WT i zmutowanej. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Dyskusja
Skuteczna i precyzyjna manipulacja genetyczna ludzkich pierwotnych HSPC stanowi doskonałą okazję do zbadania i zrozumienia procesów wpływających na prawidłową hematopoezę, a co najważniejsze, na białaczkową transformację komórek krwiotwórczych.
W protokole tym opisano skuteczną strategię inżynierii ludzkich HSPC w celu ekspresji nawracających heterozygotycznych mutacji GOF. W procedurze tej wykorzystano technologię CRISPR/Cas9 i wektory rAAV6 jako dawców matryc DNA w celu precyzyjnego wprowadzenia WT i zmutowanych sekwencji DNA do ich endogennych loci genów. Sprzężenie zmodyfikowanych cDNA (WT i mutanta) z oddzielonymi fluorescencyjnymi białkami reporterowymi pozwala na wzbogacenie i śledzenie komórek o określonym stanie heterozygotycznym.
Strategia ta ma kilka zalet w porównaniu z często stosowanymi metodami opartymi na lentiwirusach (LV). Jedną z głównych zalet jest to, że system oparty na CRISPR/Cas9 pozwala na precyzyjną edycję w endogennych loci, co skutkuje zachowaniem endogennych promotorów i elementów regulatorowych. Prowadzi to do jednorodności ekspresji edytowanego genu w komórkach, co jest celem trudno osiągalnym, gdy stosuje się metodę opartą na LV. Transfer genów z wektorami LV prowadzi do półlosowej integracji genu z preferencją dla miejsc aktywnych transkrypcyjnie34. Może to przekładać się na nadekspresję przenoszonego genu i niejednorodność między edytowanymi komórkami, co ostatecznie skutkuje trudnościami w badaniu i analizowaniu roli mutacji i interakcji genów. Drugą zaletą jest to, że opisywany system, będąc systemem edycji specyficznym dla danego miejsca, eliminuje ryzyko mutagenezy insercyjnej35.
Strategia podwójnego fluorescencyjnego reportera pozwala na precyzyjne wzbogacanie i śledzenie komórek, które zostały pomyślnie edytowane na obu allelach, przy czym jeden allel integruje cDNA WT, a drugi allel integruje zmutowane sekwencje cDNA. Komórki wyrażające tylko pojedynczy reporter reprezentują albo tylko integrację monoalleliczną, albo całkowanie bialleliczne matryc HDR z tym samym reporterem fluorescencyjnym. Oba scenariusze można precyzyjnie rozróżnić tylko wtedy, gdy klony pochodzące z pojedynczych komórek są produkowane i indywidualnie analizowane. Jednak HSPC mają tylko ograniczoną zdolność proliferacyjną in vitro, a gdy są trzymane w hodowli przez dłuższy czas, HSPC zaczynają różnicować się w bardziej dojrzałe potomstwo i tracą zdolność do samoodnawiania się i wszczepiania. To sprawia, że selekcja i namnażanie klonów pojedynczych komórek, które zawierają pożądaną mutację heterozygotyczną, jest niewykonalne. Zastosowanie strategii podwójnej fluorescencji białek i wzbogacenie za pomocą cytometrii przepływowej dla komórek z mutacją heterozygotyczną pozwala na ominięcie problemów wywołanych rozszerzoną hodowlą in vitro .
W tym konkretnym przykładzie udało się wykazać, że HSPC mogą być skutecznie modyfikowane i sortowane w celu uzyskania czystych populacji HSPC z heterozygotyczną mutacją CALRDEL/WT.
Jednak system ten nie ogranicza się do inżynierii heterozygotycznych mutacji przesunięcia ramki odczytu, ale może być również łatwo zaadoptowany do tworzenia innych typów mutacji, w tym mutacji missense i nonsensownych. Stosując różne kombinacje AAV zawierających WT lub zmutowane sekwencje z różnymi fluorescencyjnymi białkami reporterowymi, system ten może być również wykorzystany do wprowadzenia mutacji homozygotycznych (jednoczesna transdukcja z dwoma rAAV, z których oba zawierają zmutowane cDNA, ale różne reportery fluorescencyjne), a nawet korektę mutacji (jednoczesna transdukcja z dwoma AAV, z których oba zawierają cDNA WT, ale różne reportery fluorescencyjne). Dodatkowo należy wspomnieć, że strategia ta nie ogranicza się do wprowadzania onkogennych mutacji GOF. W rzeczywistości opisany protokół może być wykorzystany do wielu alternatywnych strategii, w tym do nokautu genów, wymiany genów36,37, ukierunkowanego knock-inu transgenów (tj. chimerycznych receptorów antygenowych)38, a nawet do korekcji mutacji powodujących chorobę11,39.
Wykazano również, że strategia łączenia CRISPR/Cas9 i AAV6 z wieloma reporterami fluorescencyjnymi ma zastosowanie w wielu innych typach komórek, w tym limfocytach T, plazmocytoidalnych komórkach dendrytycznych, indukowanych pluripotencjalnych komórkach macierzystych, neuronalnych komórkach macierzystych i komórkach macierzystych dróg oddechowych 24,38,40,41,42,43,44. Strategia ta może być stosowana do produkcji limfocytów T o doskonałym chimerycznym receptorze antygenowym (CAR). Na przykład niedawno opublikowano, że nokaut genu TGFBR2 za pośrednictwem CRISPR/Cas9 w komórkach CAR T znacznie zwiększa ich funkcję w supresyjnym mikrośrodowisku guza bogatym w TGF-β45. Takie podejście może zapewnić jednoetapowy protokół zarówno do inżynierii limfocytów T w celu ekspresji CAR, jak i do wyeliminowania genu TGFBR2 poprzez specyficzne wprowadzenie CAR do obu alleli genu TGFBR2. Co więcej, podejście to może być również przydatne do generowania uniwersalnych limfocytów CAR T poprzez integrację CAR z genem stałej alfa receptora limfocytów T (TRAC)46,47.
Aby zwiększyć odtwarzalność i zagwarantować wydajną edycję komórek, należy wziąć pod uwagę kilka ważnych kwestii. Główne punkty krytyczne dla zapewnienia pomyślnej edycji komórek znajdują się w (i) wyborze sgRNA, (ii) projekcie szablonu HDR oraz (iii) produkcji rAAV6.
Wybór dobrze działającego sgRNA jest kluczowy, ponieważ określi maksymalną liczbę alleli, w których można zintegrować matrycę HDR. Dzięki licznemu oprogramowaniu, które jest obecnie dostępne, wyszukiwanie potencjalnych sgRNA zostało uproszczone. Wybierając obszar zainteresowania, oprogramowanie może zaproponować serię sgRNA z wynikiem on-target i off-target, które wskazują szanse na edycję odpowiednio w pożądanym locus i niechcianych loci. Wyniki te są obliczane na podstawie wcześniej opublikowanych modeli punktacji48,49. Chociaż jest to dobry punkt wyjścia do wyboru dobrze działającego sgRNA, wydajność sgRNA musi zostać potwierdzona, ponieważ jego przewidywana wydajność in silico nie zawsze odpowiada skutecznemu sgRNA in vitro. Dlatego zdecydowanie zaleca się zaprojektowanie i przetestowanie co najmniej trzech sgRNA, aby zwiększyć szanse na znalezienie najlepszego sgRNA. Po zidentyfikowaniu naprawdę dobrze działającego sgRNA sugeruje się przystąpienie do projektowania szablonu HDR.
Podczas projektowania szablonu HDR należy wziąć pod uwagę środki ostrożności. Lewe i prawe ramię homologiczne (odpowiednio LHA i RHA) powinno obejmować odpowiednio 400 pz w górę i w dół od miejsca przecięcia sgRNA, ponieważ krótsze HA mogą skutkować zmniejszeniem częstotliwości HDR. Wielkość cDNA, która może zostać wprowadzona za pomocą HDR, zależy od możliwości pakowania AAV, które wynoszą około 4,7 kb. Ze względu na liczne elementy obowiązkowe w matrycy HDR (LHA, RHA, SA, PolyA, promotor i fluorescencyjna sekwencja reporterowa), pozostała przestrzeń dla zmutowanego lub WT cDNA jest ograniczona. Nie jest to problematyczne, jeśli pożądana mutacja znajduje się w pobliżu końca 3' genu lub w genach z ogólnie krótkim CDS. Jednak w przypadkach, gdy mutacja znajduje się w pobliżu początkowej strony transkrypcji (TSS) genów z długim CDS (przekraczającym pozostałą przestrzeń pakowania AAV), to opisane podejście może być niewykonalne. Aby obejść ten problem, Bak i jego koledzy opracowali niedawno strategię, która opiera się na podziale szablonu HDR na dwa AAV. Strategia ta opiera się na dwóch oddzielnych integracjach za pośrednictwem HDR, aby uzyskać ostateczną bezproblemową integrację dużego genu50.
Jakość wirusa i jego miano są dodatkowymi czynnikami, które mogą zadecydować o sukcesie lub porażce inżynierii genomu komórek. Aby uzyskać optymalny plon, ważne jest, aby nie dopuścić do osiągnięcia pełnej zbieżności HEK293T podczas utrzymywania w kulturze. Idealnie, komórki HEK293T powinny zostać podzielone po osiągnięciu zbiegu 70%-80%. Ponadto HEK293T nie powinny być hodowane przez długi czas, ponieważ może to zmniejszyć ich zdolność do wytwarzania wirusa. Nowe HEK293T komórki należy rozmrozić po 20 przejściach. Uzyskanie wysokich mian wirusów jest ważne dla zwiększenia wydajności i odtwarzalności eksperymentów. Niskie miana wirusa przekładają się na duże ilości roztworu rAAV wymaganego do transdukcji HSPC. Zgodnie z ogólną zasadą, roztwór rAAV dodany do komórek nukleofektycznych nie powinien przekraczać 20% całkowitej objętości pożywki retencyjnej HSPC. Większe objętości roztworu AAV mogą prowadzić do zwiększonej śmierci komórek, mniejszej proliferacji i upośledzenia wydajności transdukcji. W przypadku niskich mian wirusa zaleca się zatem dalszą koncentrację wirusa.
Podsumowując, protokół ten oferuje powtarzalne podejście do precyzyjnego i wydajnego manipulowania ludzkimi HSPC poprzez jednoczesne wykorzystanie matryc dawców CRIPSR/Cas9 i rAAV6 z dodatkowymi podwójnymi reporterami fluorescencyjnymi. Podejście to okazało się doskonałym narzędziem w badaniu normalnej biologii krwiotwórczych komórek macierzystych i wkładu, jaki mutacje wnoszą w białaczkę.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca jest wspierana przez granty z Austriackiego Funduszu Naukowego (FWF; numer P32783 i I5021) dla A.R. Dodatkowe fundusze dla A.R. są również zapewnione przez Austriackie Towarzystwo Medycyny Wewnętrznej (Joseph Skoda Fellowship), Austriackie Towarzystwo Hematologii i Onkologii (OeGHO; Clinical Research Grant) oraz MEFOgraz. T.K. jest Specjalnym Członkiem Towarzystwa Białaczki i Chłoniaka.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 175 cm2 Kolba do hodowli komórkowych, nasadka odpowietrzająca, Corning | 431080 | ||
| Szalki 150 mm x 25 mm | Corning | 430599 | |
| 293T | DSMZ | ACC 635 | https://www.dsmz.de/collection/catalogue/details/culture/ACC-635 |
| 4D Nucleofector Core Unit | Lonza-Do | nukleofekcji ludzkich HSPC użyj programu DZ-100. | |
| Jednostka 4D Nucleofector X | Lonza-500 | ||
| ml Probówka wirówkowa | Corning | 431123 | |
| 7-AAD | BD Biosciences | 559925 | |
| AAVpro | Takara | 6666 | |
| Alt-R S.p. Cas9 Nuclease V3 | Zintegrowane technologie DNA (IDT) | 1081058 | |
| Ultrawirówka Avanti JXN-30 | Beckman Narzędzie | ||
| Narzędzie online do projektowania sgRNA: http://www.benchling.com/crispr | |||
| Strona internetowa: https://www.synthego.com/products/crispr-kits/synthetic-sgrna Sekwencja dla sgRNA ukierunkowanego na intron 7 CALR: 5'-CGCCTGTAATCCTCGCCCAG-3' Rusztowanie SpCas9 składające się z 80 nukleotydów dodaje się do sekwencji 20 nukleotydowych RNA w celu uzupełnienia sgRNA. Modyfikacje chemiczne 2'-O-metylu są dodawane do pierwszych i ostatnich 3 zasad, a wiązania 3' fosforotanianu są dodawane do pierwszych 3 i ostatnich 2 zasad. *Alternatywnie chemicznie modyfikowane syntetyczne sgRNA można pozyskać z | |||
| do projektowania sgRNA | Narzędzie online do projektowania sgRNA: http://chopchop.cbu.uib.no | ||
| Costar 24-well Clear TC-treated Multiple Well Plates | Corning | 3526 | |
| CRISPick | Narzędzie online do projektowania sgRNA: https://portals.broadinstitute.org/gppx/crispick/public | ||
| projektowania sgRNA CRISPOR | Narzędzie online do projektowania sgRNA: http://crispor.tefor.net | ||
| 96-dołkowe płytki ddPCR | Bio-Rad | 12001925 | |
| ddPCR Supermix do sond (bez dUTP) | Wkłady Bio-Rad | 1863024 | |
| DG8 do generatora kropel QX200/QX100 | Uszczelki Bio-Rad | 1864008 | |
| DG8 do generatora kropel QX200/QX100 | Bio-Rad | 1863009 | |
| DreamTaq Green PCR Master Mix (2X) | Thermo Scientific | K1081 | |
| Olejek do generowania kropelek do sond | Bio-Rad | 1863005 | |
| Dulbecco" s Zmodyfikowane podłoże Eagle (DMEM) o wysokiej zawartości glukozy | Sigma-Aldrich | D6429-6X500ML | |
| Dulbecco' s Sól fizjologiczna buforowana fosforanami (DPBS) | Sigma-Aldrich | D8537-500ML | |
| FACSAria Fusion | BD Biosciences-Falcon | ||
| 5 ml Okrągłodenna | bydlęca Corning | 352054 | |
| (FBS) Good Forte (inaktywowana termicznie), 500 ml | Pan Biotech | P40-47500 | |
| FlowJo 10.8.0 | BD Biosciences | - | |
| GenAgarose L.E. | Inno-train | GX04090 | |
| GeneRuler 100 bp Plus Drabinka DNA | Thermo Scientific | SM0321 | |
| Gibson Assembly Master Mix | New England Biolabs Inc. (NEB) | E2611L | |
| HEK293T | |||
| roztwór HEPES | Sigma-Aldrich | H0887-100ML | |
| ICE | Synthego | https://ice.synthego.com | |
| Narzędzie do optymalizacji kodonów IDT | |||
| IDT | Narzędzie online do projektowania sgRNA: https://www.idtdna.com/site/order/designtool/index/CRISPR_CUSTOM | ||
| Pożywka mikrobiologiczna | Sigma-Aldrich | L7533-1KG | |
| Midori Green Advance | Nippon Genetics | MG04 | |
| Zestaw miniprzygotowawczy do plazmidu Monarch NEB | T1010L | ||
| Zestaw do ekstrakcji żelu DNA Monarch | NEB | T1020L | |
| NEB 5-alfa Kompetentny E. coli (wysoka wydajność) | NEB | C2987U | |
| Woda bez nukleaz, 5X100 ml | Ambion | AM9939 | |
| NucleoBond Xtra Midi | Macherey-Nagel | 740410 | |
| Opti-MEM, Zredukowane podłoże surowicy, 500 ml | Gibco | 31985070 | |
| P3 Pierwotna komórka 4D-Nucleofetor X Kit L | Lonza | V4XP-3024 | Roztwór Lonza Primary P3 jest dostarczany w postaci 2,25 ml roztworu nukleofektora pierwotnego P3 i 0,5 ml suplementu 1. Aby rozpuszczeć, dodać Suplement 1 do roztworu P3 Primary Cell Nucleofector i wymieszać. |
| pAAV-MCS2 | Addgene | 46954 | |
| Folia termozgrzewalna do PCR, przebijana | Bio-Rad | 1814040 | |
| pDGM6 | Addgene | 110660 | |
| Penicylina-Streptomycyna (P / S) | Gibco | 15140122 | |
| Polietylenina (PEI) | Polysciences | 23966 | Dodaj 50 ml PBS 4,5 pH (wykonanego z HCl) do 50 mg PEI w probówce. Rozpuścić, umieszczając probówkę w 70° C łaźnia wodna i wirowanie co 10 minut, aż roztwór się rozpuści. Gdy roztwór osiągnie RT, przesterylizuj filtr przez 0,22 μ M filtr, marka 1120 μ L i przechowywać w temperaturze -80°C. |
| Probówka z polistyrenu, z podkładami zatrzaskowymi | |||
| Eurofins-Primers zostały zamówione w Eurofins (eurofinsgenomics.eu) jako niemodyfikowane niestandardowe oligonukleotydy wolne od soli. Podkłady zostały zaprojektowane przy użyciu PRIMER-Blast (https://www.ncbi.nlm.nih.gov/tools/primer-blast/) Podkład 1 Pd: AAGTGATCCGTTCGCCATGAC; Specyficzny dla podkładu 2 Rev CALR WT: ACGTCCTCTTCCTCGTCCTC; Specyficzny dla Primer 2 Rev CALR DEL: CCAACCCTGGAGACACGCTTC | |||
| Test startera PrimeTime qPCR | IDT-PrimeTime | qPCR Probe Test (1 sonda/2 startery) które można zamówić w IDT (https://eu.idtdna.com/site/order/qpcr/assayentry). Skala: Std - qPCR Test 500 reakcji; Podkład 1 do przodu (5'-3') : GGAACCCCTAGTGATGGAGTT; Podkład 2 Odwrócony (5'-3'): CGGCCTCAGTGAGCGA; Sonda (5'-3'): CACTCCCTCTCTGCGCCCTG; 5' Barwnik / 3' Gaszenie: FAM/ZEN/IBFQ; Stosunek startera do sondy: 3,6 | |
| PX1 PCR Plate Sealer | Bio-Rad | 1814000 | |
| QuantaSoft Software | Bio-Rad | ||
| Quick Extract Roztwór do ekstrakcji DNA | Lucigen | QE0905T | |
| QX200 | Bio-Rad | 1864002 | |
| QX200 | Bio-Rad | ||
| Rekombinowany ludzki ligand Flt3 | Peprotech | 300-19 | |
| Rekombinowany ludzki IL-6 | Peprotech | 200-06 | |
| Rekombinowany ludzki SCF | Peprotech | 300-07 | |
| Rekombinowany ludzki TPO | Peprotech | 300-18 | |
| RPMI 1640 | Sigma-Aldrich | R8758-6X500ML | |
| SnapGene | Dotmatics | Oprogramowanie do klonowania molekularnego https://www.snapgene.com *Alternatywnie można również użyć Benchling (https://www.benchling.com) i Geneious (https://www.geneious.com). | |
| Pożywka do wzrostu Soc | NEB | B9020S | |
| Maślan sodu | Sigma-Aldrich | B5887-1G | |
| Stem Regenin 1 (SR1) | Biogems | 1224999 | |
| StemSpan SFEM II | STEMCELL Technologies | 9655 | |
| TAE Buffer (Tris-acetate-EDTA) 50X | Thermo Scientific | B49 | |
| TIDE | http://shinyapps.datacurators.nl/tide/ | ||
| Trypan blue 0,4% | Sigma-Aldrich | T8154-100ML | |
| TrypLE (z czerwienią fenolową), 500 ml | Thermo Scientific | 16605-028 | |
| UltraPure 0,5: EDTA, pH 8,0, 100 ml | Thermo Scientific | 15575-038 | |
| UM171 | STEMCELL Technologies | 72914 | |
| Narzędzie do optymalizacji kodonów Vector Builder | https://en.vectorbuilder.com/tool/codon-optimization.html |
Bibliografia
- Hsu, P. D., Lander, E. S., Zhang, F. Development and applications of CRISPR-Cas9 for genome engineering. Cell. 157 (6), 1262-1278 (2014).
- Gillmore, J. D., et al. CRISPR-Cas9 in vivo gene editing transthyretin amyloidosis. New England Journal of Medicine. 385 (6), 493-502 (2021).
- Frangoul, H., et al. CRISPR-Cas9 gene editing for sickle cell disease and β-thalassemia. New England Journal of Medicine. 384 (3), 252-260 (2021).
- Stadtmauer, E. A., et al. CRISPR-engineered T cells in patients with refractory cancer. Science. 367 (6481), (2020).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337 (6096), 816-821 (2012).
- Cong, L., et al. Multiplex genome engineering using CRISPR/Cas systems. Science. 339 (6121), 819-823 (2013).
- Ran, F. A., et al. Genome engineering using the CRISPR-Cas9 system. Nature Protocols. 8 (11), 2281-2308 (2013).
- Heyer, W. D., Ehmsen, K. T., Liu, J. Regulation of homologous recombination in eukaryotes. Annual Review of Genetics. 44, 113-139 (2010).
- Veldwijk, M. R., et al. Pseudotyped recombinant adeno-associated viral vectors mediate efficient gene transfer into primary human CD34+ peripheral blood progenitor cells. Cytotherapy. 12 (1), 107-112 (2010).
- Song, L., et al. High-efficiency transduction of primary human hematopoietic stem cells and erythroid lineage-restricted expression by optimized AAV6 serotype vectors in vitro and in a murine xenograft model in vivo. PLoS One. 8 (3), 58757(2013).
- Dever, D. P., et al. CRISPR/Cas9 β-globin gene targeting in human haematopoietic stem cells. Nature. 539 (7629), 384-389 (2016).
- Drost, J., et al. Sequential cancer mutations in cultured human intestinal stem cells. Nature. 521 (7550), 43-47 (2015).
- Jan, M., et al. Clonal evolution of preleukemic hematopoietic stem cells precedes human acute myeloid leukemia. Science Translational Medicine. 4 (149), (2012).
- Corces-Zimmerman, M. R., Hong, W. J., Weissman, I. L., Medeiros, B. C., Majeti, R. Preleukemic mutations in human acute myeloid leukemia affect epigenetic regulators and persist in remission. Proceedings of the National Academy of Sciences of the United States of America. 111 (7), 2548-2553 (2014).
- Jaiswal, S., et al. Clonal hematopoiesis and risk of atherosclerotic cardiovascular disease. New England Journal of Medicine. 377 (2), 111-121 (2017).
- Genovese, G., et al. Clonal hematopoiesis and blood-cancer risk inferred from blood DNA sequence. New England Journal of Medicine. 371 (26), 2477-2487 (2014).
- Papaemmanuil, E., et al. Genomic classification and prognosis in acute myeloid leukemia. New England Journal of Medicine. 374 (23), 2209-2221 (2016).
- Cancer Genone Atlas Research Network. Genomic and epigenomic landscapes of adult de novo acute myeloid leukemia. New England Journal of Medicine. 368 (22), 2059-2074 (2013).
- Ball, M., List, A. F., Padron, E. When clinical heterogeneity exceeds genetic heterogeneity: thinking outside the genomic box in chronic myelomonocytic leukemia. Blood. 128 (20), 2381-2387 (2016).
- Varmus, H. E. The molecular genetics of cellular oncogenes. Annual Review of Genetics. 18, 553-612 (2003).
- Cox, D. B. T., Platt, R. J., Zhang, F. Therapeutic genome editing: Prospects and challenges. Nature Medicine. 21 (2), 121-131 (2015).
- Tothova, Z., et al. Multiplex CRISPR/Cas9-based genome editing in human hematopoietic stem cells models clonal hematopoiesis and myeloid neoplasia. Cell Stem Cell. 21 (4), 547-555 (2017).
- Mandal, P. K., et al. Efficient ablation of genes in human hematopoietic stem and effector cells using CRISPR/Cas9. Cell Stem Cell. 15 (5), 643-652 (2014).
- Bak, R. O., Dever, D. P., Porteus, M. H. CRISPR/Cas9 genome editing in human hematopoietic stem cells. Nature Protocols. 13 (2), 358-376 (2018).
- Foßelteder, J., et al. Human gene-engineered calreticulin mutant stem cells recapitulate MPN hallmarks and identify targetable vulnerabilities. Leukemia. , (2023).
- Nangalia, J., et al. Somatic CALR mutations in myeloproliferative neoplasms with nonmutated JAK2. New England Journal of Medicine. 369 (25), 2391-2405 (2013).
- Merlinsky, T. R., Levine, R. L., Pronier, E. Unfolding the role of calreticulin in myeloproliferative neoplasm pathogenesis. Clinical Cancer Research. 25 (10), 2956-2962 (2019).
- Belčič Mikič, T., Pajič, T., Zver, S., Sever, M. The contemporary approach to CALR-positive myeloproliferative neoplasms. International Journal of Molecular Sciences. 22 (7), 3371(2021).
- How, J., Hobbs, G. S., Mullally, A. Mutant calreticulin in myeloproliferative neoplasms. Blood. 134 (25), 2242-2248 (2019).
- Grieger, J. C., Choi, V. W., Samulski, R. J. Production and characterization of adeno-associated viral vectors. Nature Protocols. 1 (3), 1412-1428 (2006).
- Zolotukhin, S., et al. Recombinant adeno-associated virus purification using novel methods improves infectious titer and yield. Gene Therapy. 6 (6), 973-985 (1999).
- Aurnhammer, C., et al. Universal real-time PCR for the detection and quantification of adeno-associated virus serotype 2-derived inverted terminal repeat sequences. Human Gene Therapy Methods. 23 (1), 18-28 (2011).
- Klampfl, T., et al. Somatic mutations of calreticulin in myeloproliferative neoplasms. New England Journal of Medicine. 369 (25), 2379-2390 (2013).
- Bulcha, J. T., Wang, Y., Ma, H., Tai, P. W. L., Gao, G. Viral vector platforms within the gene therapy landscape. Signal Transduction and Targeted Therapy. 6 (1), 1-24 (2021).
- Montini, E., et al. The genotoxic potential of retroviral vectors is strongly modulated by vector design and integration site selection in a mouse model of HSC gene therapy. The Journal of Clinical Investigation. 119 (4), 964-975 (2009).
- Vaidyanathan, S., et al. Targeted replacement of full-length CFTR in human airway stem cells by CRISPR-Cas9 for pan-mutation correction in the endogenous locus. Molecular Therapy. 30 (1), 223-237 (2022).
- Cromer, M. K., et al. Gene replacement of α-globin with β-globin restores hemoglobin balance in β-thalassemia-derived hematopoietic stem and progenitor cells. Nature Medicine. 27 (4), 677-687 (2021).
- Wiebking, V., et al. Genome editing of donor-derived T-cells to generate allogenic chimeric antigen receptor-modified T cells: Optimizing αβ T cell-depleted haploidentical hematopoietic stem cell transplantation. Haematologica. 106 (3), 847-858 (2021).
- Wilkinson, A. C., et al. Cas9-AAV6 gene correction of beta-globin in autologous HSCs improves sickle cell disease erythropoiesis in mice. Nature Communications. 12 (1), 1-9 (2021).
- Dever, D. P., et al. CRISPR/Cas9 genome engineering in engraftable human brain-derived neural stem cells. iScience. 15, 524-535 (2019).
- Laustsen, A., et al. Interferon priming is essential for human CD34+ cell-derived plasmacytoid dendritic cell maturation and function. Nature Communications. 9 (1), 1-14 (2018).
- Bak, R. O., et al. Multiplexed genetic engineering of human hematopoietic stem and progenitor cells using CRISPR/Cas9 and AAV6. eLife. 6, 27873(2017).
- Nakauchi, Y., et al. The cell type-specific 5hmC landscape and dynamics of healthy human hematopoiesis and TET2-mutant preleukemia. Blood Cancer Discovery. 3 (4), 346-367 (2022).
- Vaidyanathan, S., et al. selection-free gene repair in airway stem cells from cystic fibrosis patients rescues CFTR function in differentiated epithelia. Cell Stem Cell. 26 (2), 161-171 (2020).
- Tang, N., et al. TGF-β inhibition via CRISPR promotes the long-term efficacy of CAR T cells against solid tumors. JCI Insight. 5 (4), 133977(2020).
- Georgiadis, C., et al. Long terminal repeat CRISPR-CAR-coupled "universal" T cells mediate potent anti-leukemic effects. Molecular Therapy. 26 (5), 1215-1227 (2018).
- Ren, J., et al. Multiplex genome editing to generate universal CAR T cells resistant to PD1 inhibition. Clinical Cancer Research. 23 (9), 2255-2266 (2017).
- Hsu, P. D., et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature Biotechnology. 31 (9), 827-832 (2013).
- Doench, J. G., et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nature Biotechnology. 34 (2), 184-191 (2016).
- Bak, R. O., Porteus, M. H. CRISPR-mediated integration of large gene cassettes using AAV donor vectors. Cell Reports. 20 (3), 750-756 (2017).
Przedruki i uprawnienia
