Ten protokół opisuje generowanie myszy z ludzkim układem odpornościowym (HIS) do badań immunoonkologicznych. Przedstawiono instrukcje i rozważania dotyczące stosowania tego modelu do testowania ludzkich immunoterapeutyków na ludzkich nowotworach wszczepionych w tym modelu z naciskiem na scharakteryzowanie odpowiedzi ludzkiego układu odpornościowego na guz.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Testowanie immunoterapeutyków przeciwnowotworowych w humanizowanym modelu mysim z ludzkimi nowotworami
* These authors contributed equally
W tym artykule
Informacja o sprostowaniu
Important: There has been an erratum issued for this article. View Erratum Notice
Podsumowanie
Streszczenie
Odwrócenie immunosupresyjnego charakteru mikrośrodowiska guza jest kluczowe dla skutecznego leczenia nowotworów za pomocą leków immunoterapeutycznych. Mysie modele raka są bardzo ograniczone pod względem różnorodności i cierpią z powodu słabego przełożenia na praktykę kliniczną. Aby służyć jako bardziej fizjologiczny model przedkliniczny dla badań nad immunoterapią, protokół ten został opracowany w celu oceny leczenia ludzkich nowotworów u myszy odtworzonej z ludzkim układem odpornościowym. Ten unikalny protokół demonstruje rozwój ludzkiego układu odpornościowego (HIS, "humanizowany") myszy, po którym następuje implantacja ludzkiego guza, ksenoprzeszczepu pochodzącego z linii komórkowej (CDX) lub ksenoprzeszczepu pochodzącego od pacjenta (PDX). Myszy HIS są generowane przez wstrzyknięcie ludzkich hematopoetycznych komórek macierzystych CD34 + wyizolowanych z krwi pępowinowej noworodkom BRGS (BALB / c Rag2-/- IL2RγC-/- NODSIRPα) o wysokim niedoborze odporności, które są również zdolne do zaakceptowania guza ksenogenicznego. Podkreślono znaczenie kinetyki i charakterystyki rozwoju ludzkiego układu odpornościowego i implantacji nowotworu. Na koniec opisano dogłębną ocenę mikrośrodowiska guza za pomocą cytometrii przepływowej. W licznych badaniach z wykorzystaniem tego protokołu stwierdzono, że mikrośrodowisko guza poszczególnych guzów jest rekapitulowane u myszy HIS-PDX; "Gorące" guzy wykazują dużą infiltrację immunologiczną, podczas gdy "zimne" guzy nie. Model ten służy jako poligon doświadczalny dla immunoterapii skojarzonych dla szerokiego zakresu nowotworów u ludzi i stanowi ważne narzędzie w dążeniu do medycyny spersonalizowanej.
Wprowadzenie
Modele raka myszy są ważne dla ustalenia podstawowych mechanizmów wzrostu guza i ucieczki immunologicznej. Jednak badania nad leczeniem raka na modelach mysich przyniosły skończoną translację do kliniki ze względu na ograniczone modele syngeniczne i różnice specyficzne dla gatunku1,2. Pojawienie się terapii immunologicznych jako dominującego podejścia do kontroli nowotworów ponownie podkreśliło potrzebę stworzenia modelu in vivo z funkcjonalnym ludzkim układem odpornościowym. Postępy u myszy z ludzkim układem odpornościowym (myszy HIS) w ciągu ostatniej dekady umożliwiły badanie immunoonkologii in vivo w wielu różnych typach nowotworów i środkach immunoterapeutycznych3,4,5,6. Ludzkie modele nowotworów, w tym ksenoprzeszczepy pochodzące od linii komórkowych i pacjentów (odpowiednio CDX i PDX), rosną dobrze u myszy HIS i w większości przypadków są prawie identyczne z ich wzrostem u gospodarza z niedoborem odporności, który nie ma ludzkiego wszczepienia krwiotwórczego7,8. Opierając się na tym kluczowym odkryciu, naukowcy wykorzystali mysi model HIS do badania immunoterapii u ludzi, w tym terapii skojarzonych mających na celu zmianę mikrośrodowiska guza (TME) w celu zmniejszenia immunosupresji, a tym samym zwiększenia ukierunkowanego immunologicznie zabijania guza. Te modele przedkliniczne pomagają rozwiązać problemy związane z heterogenicznością nowotworów u ludzi, a także mogą przewidywać powodzenie leczenia, a także monitorować toksyczność leków związanych z odpornością9,10.
Produkcja modelu myszy z ludzkim układem odpornościowym poprzez wprowadzenie ludzkich hematopoetycznych komórek macierzystych wymaga mysz z niedoborem odporności, która nie odrzuci ksenoprzeszczepu. Obecne mysie modele HIS pochodzą ze szczepów myszy z niedoborem odporności, które zostały zgłoszone ponad 30 lat temu. Pierwszym opisanym szczepem myszy z niedoborem odporności były myszy SCID, które nie miały limfocytów T i B11, a następnie hybrydowy NOD-SCID z polimorfizmem SIRPα odpowiedzialnym za tolerancję makrofagów myszy na komórki ludzkie, ze względu na zwiększone wiązanie allelu NOD SIRPα z ludzką cząsteczką CD4712,13. Na początku 2000 roku delecja wspólnego łańcucha gamma receptora IL-2 (IL-2Rγc) zarówno w szczepach BALB/c, jak i NOD z niedoborem odporności była przełomem dla ulepszonego wszczepienia człowieka, ze względu na delecje genetyczne uniemożliwiające rozwój komórek NK gospodarza14,15,16,17. Alternatywne modele, takie jak myszy BRG i NRG, osiągają niedobór limfocytów T i B poprzez delecję genu Rag1 lub Rag2, wymaganego do rearanżacji genów receptora komórek T i B, a tym samym dojrzewania i przeżycia limfocytów18,19. Użyta w tym artykule mysz BRGS (BALB/c -Rag2nullIl2RγCnullSirpαNOD) łączy niedobór łańcucha IL-2Rγ i allel NOD SIRPα na tle Rag2-/-, w wyniku czego mysz z wysokim niedoborem odporności bez komórek T, B lub NK, ale z wystarczającą energią i zdrowiem, aby umożliwić długotrwałe wszczepienie trwające ponad 30 tygodni13.
myszy HIS mogą być generowane na wiele sposobów, przy czym wstrzyknięcie PBMC przez człowieka jest najbardziej bezpośrednią metodą15,18,20. Jednak myszy te mają wyraźną ekspansję aktywowanych ludzkich limfocytów T, co powoduje chorobę przeszczep przeciwko gospodarzowi (GVHD) w wieku 12 tygodni, co uniemożliwia długotrwałe badania. Alternatywnie, ludzkie hematopoetyczne komórki macierzyste z krwi pępowinowej (CB), szpiku kostnego i wątroby płodu mogą być również wykorzystywane do wszczepienia i produkcji ludzkiego układu odpornościowego de novo. W tym systemie hematopoetyczne komórki macierzyste wytwarzają wieloliniowy ludzki układ odpornościowy z generacją T, B i wrodzonych komórek odpornościowych, które są co ważniejsze tolerancyjne wobec mysiego gospodarza, w porównaniu z myszami PBMC, które rozwijają głównie limfocyty T. W związku z tym GVHD jest nieobecny lub znacznie opóźniony, a badania można rozszerzyć na myszy w wieku do 10 miesięcy. CB zapewnia łatwe, dostępne i nieinwazyjne źródło ludzkich hematopoetycznych komórek macierzystych CD34+, które ułatwia wszczepienie wielu myszy HIS z genetycznie identycznym układem odpornościowym17,18,20,21. W ciągu ostatnich kilku lat mysie modele HIS były szeroko wykorzystywane do badania immunoterapii i TME3,4,5,6. Pomimo rozwoju układu odpornościowego pochodzenia ludzkiego u tych myszy, ludzkie guzy ksenoprzeszczepu rosną w podobnym tempie w porównaniu z myszami kontrolnymi z niedoborem odporności i pozwalają na złożoną interakcję między komórkami rakowymi a komórkami odpornościowymi, co jest ważne dla utrzymania mikrośrodowiska wszczepionego PDX3,7,8. Protokół ten został wykorzystany do przeprowadzenia ponad 50 badań testujących leczenie myszy HIS-BRGS z PDX i CDX. Ważnym wnioskiem jest to, że ludzkie nowotwory u myszy HIS zachowują swoje unikalne TME, zgodnie z definicją molekularną oceny guza w stosunku do początkowej próbki pacjenta i charakterystyki nacieku immunologicznego3,22,23. Nasza grupa koncentruje się na dogłębnej ocenie HIS zarówno w narządach odpornościowych, jak i w guzie za pomocą wieloparametrowej cytometrii przepływowej. W niniejszym artykule opisujemy protokół humanizacji myszy BRGS, oceny chimeryzmu, implantacji ludzkich guzów, pomiarów wzrostu guza, podawania leczenia raka oraz analizy komórek HIS za pomocą cytometrii przepływowej.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie prace z udziałem zwierząt zostały przeprowadzone zgodnie z protokołami zatwierdzonymi przez Institutional Animal Care and Use Committee (protokoły IACUC nr 00593 i nr 00021) Uniwersytetu Kolorado w Denver. Wszystkie badania na zwierzętach były prowadzone w Office of Laboratory Animal Resources (OLAR), placówce akredytowanej przez American Association for Laboratory Animal Care na kampusie medycznym Anschutz Uniwersytetu Kolorado w Denver. Wszystkie próbki krwi pępowinowej pobrano jako darowizny od anonimowych dawców, w związku z czym nie wymagały one zatwierdzenia przez komisję etyki badań naukowych z udziałem ludzi.
UWAGA: Składy wszystkich mediów i roztworów wspomnianych w protokole znajdują się w Pliku uzupełniającym 1. Rysunek 1 przedstawia ogólny protokół generowania i analizy odpowiedzi immunologicznej na guzy u myszy HIS-BRGS.
1. Generowanie myszy HIS
- Hodowla myszy szczepu BALB/c -Rag2Proszę podać tekst źródłowy do przetłumaczenia. Il2RγCProszę podać tekst źródłowy do tłumaczenia. SirpαNOD myszy (BRGS)
UWAGA: Szczep ten charakteryzuje się ekstremalną niedoborowością odpornościową, z całkowitym brakiem limfocytów T, B oraz komórek NK. W związku z tym należy stosować rygorystyczne środki zapobiegające infekcjom oportunistycznym. Kolonię należy utrzymywać na diecie zawierającej trimetoprym i sulfadiazynę, stosowanej naprzemiennie z normalną dietą w cyklach 2-tygodniowych. Zwierzęta należy trzymać w pomieszczeniu zapewniającym najwyższy możliwy poziom środków ostrożności (np. w placówce z systemem śluz i pryszniców barierowych z ograniczonym dostępem).- Utrzymywanie kolonii myszy BALB/c -Rag2Proszę podać tekst źródłowy do tłumaczenia. Il2RγCPonieważ nie dostarczono tekstu źródłowego do przetłumaczenia, proszę o wprowadzenie treści, którą należy przełożyć na język polski. SirpαNOD (BRGS) i BALB/c Rag2Proszę dostarczyć tekst źródłowy do tłumaczenia. Il2RγCProszę podać tekst źródłowy do przetłumaczenia. SirpaBalb/c myszy homozygotyczne (BRG) jako zwierzęta hodowlane.
- Hodowla BRGSN/N×BRGB/Bdo generowania BRGSB/N szczenięta, które mają służyć jako biorcy ludzkich komórek macierzystych. W tej kolonii BRGSB/N są zdrowsze niż BRGSN/Nor przyjmują się na równych poziomach (wyższych niż w przypadku BRG).
- Izolacja ludzkich komórek macierzystych CD34+ z krwi pępowinowej CB
UWAGA: W tej procedurze nie stosuje się antybiotyków. W związku z tym niezbędne jest zachowanie rygorystycznych zasad sterylności.- Umieść statyw na probówki stożkowe 50 ml oraz 3 probówki stożkowe 15 ml i około 10 probówek stożkowych 50 ml w sterylnej komorze z laminarnym przepływem powietrza (BSC). Spryskaj worek do pobierania krwi 70% etanolem i pozostaw do wyschnięcia wewnątrz BSC.
- Obliczyć liczbę probówek stożkowych o pojemności 50 ml niezbędnych do izolacji w gradiencie gęstości CB = objętość CB/15, zaokrąglając w górę do najbliższej liczby parzystej. Obliczyć objętość krwi na jedną probówkę = objętość CB/liczba probówek. Ostrożnie przelać krew z worka CB do każdej probówki stożkowej; maksymalna objętość na probówkę wynosi 15 ml. Używając automatycznego pipetora i pipety serologicznej o pojemności 25 ml, wymieszać krew z jałowym PBS w stosunku 1:1 poprzez wielokrotne pobieranie i wydawanie cieczy.
- Używając automatycznego pipetora na niskiej prędkości oraz pipety serologicznej o pojemności 10 ml, należy powoli podłożyć pod krew roztwór gradientu gęstości o wartości 1,077 g/ml w temperaturze pokojowej (RT) (patrz Tabela materiałów) nie zakłócając interfazy. Należy uważać, aby końcówka pipety nie dotknęła dna probówki. Powtórzyć czynność dla wszystkich probówek. Następnie wirować przez 30 min przy 850 x gbez hamowania, w temperaturze pokojowej, aby zapewnić utrzymanie gradientu gęstości.
- Warstwa leukocytarna (buffy coat) na powierzchni gradientu gęstości 1,077 g/mL będzie widoczna jako mętna, biała warstwa. Usunąć i odrzucić warstwę osocza, pozostawiając około 10 ml nad warstwą leukocytarną, używając pipety serologicznej o pojemności 25 ml i automatycznego pipetora.
- Należy zebrać warstwę leukocytarną (buffy coat) za pomocą sterylnej pipety transferowej lub serologicznej. Pipetę należy wykorzystać jak szpatułkę, aby zeskrobać komórki ze ścianki probówki stożkowej, jednocześnie puszczając gruszkę (lub pipetując powoli), aby wessać komórki. Warstwy leukocytarne z dwóch probówek stożkowych o pojemności 50 ml należy połączyć w jednej nowej probówce stożkowej o pojemności 50 ml.
- Wypłucz komórki, wlewając do każdej probówki stożkowej 45 ml sterylnego roztworu HBSS zawierającego 2% FBS. Wiruj przez 11 min przy 360 x g w temperaturze pokojowej.
- Odssać medium płuczące z każdej probówki, pozostawiając jedynie osad. Za pomocą pipety serologicznej o pojemności 10 ml i automatycznego pipetora resuspender pierwszy osad w 10 ml HBSS z dodatkiem 2% FBS. Resuspender każdy kolejny osad w tych samych 10 ml HBSS, a każdą probówkę przepłukać dodatkowymi 10 ml HBSS, aby zebrać wszystkie komórki do jednej probówki.
- Wlać 45 ml sterylnego roztworu HBSS zawierającego 2% FBS do probówki stożkowej. Wirować przez 10 min przy 360 x g, w 4 °C.
- Odssać bufor piorący aż do osadu komórkowego, a następnie resuspendować osad w 20 ml buforu do magnetycznej separacji komórek (patrz Tabela materiałów). Pobierz niewielką alikwot w celu policzenia komórek za pomocą hemacytometru przy rozcieńczeniu 1:20 w błękicie metylenowym. Zsumuj liczbę komórek niebieskich i białych. Wiruj przy 360 x gprzez 10 min w temperaturze 4 °C.
UWAGA: Niniejszy protokół wykorzystuje technologię kulek magnetycznych (patrz Tabela materiałów). Protokół ten można zmodyfikować do zastosowania z dowolną technologią separacji komórek, która zapewnia wystarczającą czystość i wydajność uzyskiwania komórek macierzystych CD34+. - Odessać nadpłyn i resuspendować osad komórek CD34+ wyizolowanych z krwi pępowinowej w 300 µL buforu do magnetycznego separatora komórek na 1 x 10⁸ komórki. Dodać 100 µL najpierw odczynu blokującego FcR, a następnie 100 µL kulek magnetycznych anty-CD34+ na 1 x 10⁸ komórki. Inkubować przy 4 °C przez 30 min (bez lodu).
- Dodać 5 ml buforu do magnetycznego separowania komórek na każde 1 x 10⁸ komórki i wirować przy 360 x g przez 10 min w temperaturze 4 °CPowtórz etap płukania i resuspenduj osad w 500 µL buforu do magnetycznego separatora komórek na 1 x 10⁸ komórki w probówce stożkowej o pojemności 15 ml z etykietą „unfractionated”.
- Oznacz kolejne dwie probówki stożkowe o pojemności 15 ml jako „CD34-” oraz „CD34+”. Umieść trzy probówki stożkowe o pojemności 15 ml (niefrakcjonowaną, CD34- oraz CD34+) odpowiednio w gniazdach A1, B1 i C1 na statywie chłodzącym (patrz Tabela materiałów). Oddziel komórki, korzystając z programu pozytywnej selekcji dwukolumnowej w automatycznym separatorze magnetycznym komórek (patrz Tabela materiałów) w komorze z laminarnym przepływem powietrza (BSC), zgodnie z instrukcją obsługi urządzenia producenta.
- Ekspansja i mrożenie ludzkich komórek macierzystych CD34+
- Aliquota 10 µL odzyskanej zawiesiny komórek CD34+ (2 ml) na szkiełku do hemocytometru i policz komórki przy powiększeniu 10x. Oblicz całkowitą liczbę komórek CD34+, mnożąc liczbę zliczonych komórek przez 2 x 10⁴Podziel całkowitą liczbę komórek CD34+ przez 250 000, aby obliczyć liczbę fiolek do zamrożenia (50 000 komórek na szczenię myszy przed in vitro ekspansja).
- Przygotować pożywkę CB Iscove's z 10% FCS (dodając 1 ml więcej w celu zrekompensowania strat podczas filtrowania), uzupełnioną o 40 ng/ml czynnika wzrostu komórek macierzystych (SCF), 20 ng/ml Flt3L oraz 10 ng/mL IL-6, a następnie przefiltrować przez 0.22 µm przefiltrować. Resuspender komórki CD34+ w stężeniu 100 000 komórek na ml pożywki do CB i inkubować w 37 °CW 3. dniu do kolby zawierającej komórki i pożywkę CB z cytokinami należy dodać równą objętość pożywki CB bez cytokin.
UWAGA: Dodatek tych cytokin do pożywki CB sprzyja przeżywalności i ekspansji komórek CD34+, zapobiegając jednocześnie ich różnicowaniu. - W 5. dniu należy zebrać rozszerzone komórki CD34+. Zawiesinę komórkową pipetować w górę i w dół, a następnie przelać do stożkowatej probówki o pojemności 50 ml. Dodać odpowiednią ilość pożywki CB, aby pokryć dno kolby. Za pomocą skrobaka do komórek zeskrobać całą powierzchnię dna kolby. Zebrać całą pożywkę do tej samej probówki 50 ml i wirować przy 360 x g przez 11 min.
- Resuspendować komórki w 2 ml pożywki CB. Ostatnią kroplę z pipety nanieść na płytkę 96-dołkową w celu wykonania odczytu. Rozcieńczyć komórki w stosunku 1:1 z błękitem trypanowym i dodać 10 µL do hemacytometru, następnie policzyć i wyciągnąć średnią liczbę komórek z czterech kwadrantów. Obliczyć całkowitą liczbę komórek CD34+, mnożąc liczbę komórek przez 4 x 10⁴oraz zarejestrować żywotność.
- Przygotuj n+1 ml medium do mrożenia, gdzie n to liczba probówek do mrożenia obliczona w kroku 1.3.1. Medium do mrożenia przygotuj poprzez dodanie 10% (v/v) DMSO do FBS i przechowuj na lodzie. Oznacz krioprobówki, wpisując CB#, CD34+ d5 oraz datę.
- Odwiruj komórki CD34+ przy 360 x g g przez 10 min w temperaturze 4 °COdssać pożywkę tak, aby pozostał jedynie osad, a następnie resuspender osad komórkowy w medium do mrożenia. Przenieść po 1 ml zawiesiny komórkowej do każdej fiolki, a pozostałą ilość podzielić równomiernie pomiędzy fiolki. Umieścić fiolki w zamrażarce do komórek z izopropanolem schłodzonej do 4 °C, umieścić w temperaturze -80 °Ci przenieść do ciekłego azotu w celu przechowywania przez >90 dni.
- Naświetlanie młodych myszy
- Należy zebrać BRGSB/N szczenięta, od 1 do 3 dni po urodzeniu, do autoklawowanego plastikowego pudełka z wyściółką. Dodać do pudełka niewielką ilość ściółki. Oznaczyć pudełko numerem klatki oraz liczbą szczeniąt.
- Przygotuj irradiator (patrz Tabela materiałów) dla dawki 300 rad. Umieść pudełko z szczeniętami w irradiatorze i poddaj je naświetlaniu dawką 300 rad. Przenieś szczenięta z powrotem do klatki, ułóż je w grupie i przykryj ściółką.
- Iniekcje u młodych szczurów i przygotowanie komórek CD34+
- Rozpocząć przygotowanie komórek CD34+ około 3 h po napromieniowaniu. Podgrzać 10 ml pożywki CB w probówce stożkowej o pojemności 50 ml. Wszystkie czynności należy przeprowadzić w sterylnym BSC.
- Wyjmij jedną fiolkę zawierającą in vitro rozszerzone i zamrożone komórki CD34+ dla każdych czterech do sześciu szczeniąt do wstrzyknięcia. Szybko rozmrozić w 55 °Caż do momentu, gdy pozostanie jedynie niewielka ilość lodu, a następnie przenieść komórki do ogrzanej pożywki CB (fiolka powinna wciąż być chłodna w dotyku). Należy użyć 1 ml pożywki do wypłukania każdej fiolki, a następnie odwirować komórki przy 360 x g przez 12 min w temperaturze 4 °C.
UWAGA: Szybkie rozmrażanie w 55 °C stwierdzono, że pozwala na uzyskanie lepszej żywotności komórek (90%–95%) niż rozmrażanie w 37 °C. - Ostrożnie odessać pożywkę. Zawiesinę (mały osad) resuspender w 2 ml pożywki CB, delikatnie wymieszać i dodać ~30 µL zawiesiny komórkowej do pojedynczej studzienki płytki do liczenia. Rozcieńczyć w stosunku 1:1 w błękicie trypanowym, a następnie dodać 10 µL do komory licznikowej (hemocytometru), a następnie należy policzyć i wyciągnąć średnią liczbę komórek z czterech kwadrantów.
- Oblicz całkowitą liczbę komórek CD34+, mnożąc liczbę komórek przez 4 x 10⁴ następnie należy zapisać żywotność. Wirować przy 360 x g przez 12 min w temperaturze 4 °C.
- Ostrożnie odessać pożywkę i resuspender osad komórkowy w 100 µL sterylnego PBS na każde n+1 szczeniąt do zastrzyku, co daje 250 000–450 000 komórek CD34+ na mysz. Umieść probówkę stożkową w pojemniku transportowym na lodzie i przenieś ją do weterynarium w celu wykonania zastrzyków szczeniętom.
- Przenieś lampę grzewczą, pieluchy, strzykawkę 1 ml, igłę 18 G, igłę 30 G oraz preparat komórek CD34+ w sterylnych pojemnikach do komory BSC w aneksie dla zwierząt (vivarium). Umieść sterylną pieluchę około 60 cm pod lampą grzewczą. Wyjmij klatkę z miotem przeznaczonym do iniekcji i umieść ją w komorze BSC.
- Zmontować strzykawkę z igłą skośną 18 G. Dopasowując kąt probówki stożkowej do skosu igły, delikatnie wymieszać i pobrać zawiesinę komórkową. Umieścić szczenięta na pieluśce w celu ogrzania (należy uważać, aby nie doprowadzić do przegrzania). Usunąć powietrze ze strzykawki, wymienić igłę 18 G na igłę 30 G, a następnie ostrożnie nacisnąć tłok strzykawki, aż zawiesina komórkowa znajdzie się tuż przy czubku igły.
UWAGA: Alternatywnie można zastosować strzykawkę insulinową. - Przenosić po jednym szczenięciu na krawędź pieluchy, z dala od lampy grzewczej. Unieruchomić szczenię na boku, trzymając je kciukiem i palcem wskazującym w taki sposób, aby twarz była dobrze widoczna. Zlokalizować żyłę przebiegającą przez policzek pod miejscem, w którym znajduje się ucho. Wprowadzić igłę płytko do żyły (dożylnie) najbliższej oka i powoli wstrzyknąć. 50 µL komórek.
- Należy sprawdzić, czy po podaniu podskórnym tworzy się pęcherzyk. W takim przypadku należy wprowadzić igłę głębiej i przystąpić do wstrzykiwania komórek. Prawidłowe wykonanie procedury zostanie potwierdzone pojawieniem się małej kropli krwi lub krwiaka.
UWAGA: Należy odnieść się do procedury opracowanej przez Gombash Lampe i wsp.24 dotyczące iniekcji u szczeniąt. - Przy wciąż unieruchomionym szczenięciu wykonaj wstrzyknięcie wewnątrzpieczętowe (IH) kolejną 50 µL komórek (100 µL (całkowita dawka na jednego szczenięta IV+IH). Wątrobę można zidentyfikować jako ciemną plamkę między białą pręgą mleczną a klatką piersiową. Umieść wstrzyknięte szczenię na pieluszce w większej odległości od szczeniąt niewstrzykniętych i podgrzewaj.
UWAGA: wstrzyknięcie dożylne (IV) skutkuje lepszym długoterminowym chimeryzmem niż samo wstrzyknięcie podskórne (IH)25natomiast wstrzyknięcia dożyłne (IV) nie zawsze kończą się sukcesem. Dlatego podział dawki między wstrzyknięcie dożylne (IV) a podskórne (IH) zapewnia przyjęcie przeszczepu u większego odsetka myszy. - Powtórz iniekcje w żyłę twarzową oraz drogą dopłciową (IH) u wszystkich szczeniąt. Usuń krew, zwróć szczenięta do gniazda w ich klatce i przykryj ściółką.
2. Badanie chimeryzmu ludzkiego we krwi
- Oznacz poziom chimeryzmu we krwi myszy HIS w 10. i 14. tygodniu życia. Pobierz 50 µL krwi poprzez żyłę zakątniczą lub stosując alternatywną metodę zatwierdzoną przez IACUC.
- W przypadku pobierania krwi z żyły zakątniczej, znieczul myszy przy użyciu parownika izofluranu ustawionego na 5 przez 1-2 min, a następnie zmniejsz ustawienie parownika do 4. Zmniejszaj moc parownika w razie potrzeby, aby myszy pozostały dostatecznie natlenione podczas znieczulenia. Nie utrzymuj myszy pod wpływem izofluranu przez więcej niż 5 min.
- Umieść nos znieczulonej myszy w stożku przystawnym parownika izofluranu i nanieś kroplę leku przeciwbólowego (0,5% roztwór okulistyczny proparakainy HCl USP) na oko.
- Po 1 min usuń proparakainę za pomocą sterylnej gazy, wypchnij gałkę oczną i wprowadź 75 mm heparynowaną kapilarę do hematokrytu do żyły zakątniczej, aby pobrać 50 µL krwi. Wytryśnij krew do probówki mikrocentryfugalnej o pojemności 1,5 mL zawierającej 50 µL heparyny i delikatnie wymieszaj.
- Dociśnij oko sterylną gazą, aby zatamować krwawienie, i nanieś kroplę proparakainy. Wyjmij mysz z parownika izofluranu i pozwól jej dojść do siebie w czystej klatce.
- Izolacja PBMC z krwi mysiej
- Wymieszaj krew z heparyną, delikatnie pipetując w górę i w dół, a następnie powoli nałóż na 500 µL gradientu gęstości 1,077 g/mL, uważając, aby nie zakłócić warstwy przejściowej. Wirowaj probówki przy 1 220 x g przez 20 min w RT bez hamowania.
- Warstwa komórkowa (buffy coat) będzie widoczna jako mętna warstwa nad gradientem gęstości 1,077 g/mL, poniżej osocza. Usuń jak najwięcej komórek z tej warstwy za pomocą pipety 200 µL i przenieś do nowych probówek 1,5 mL zawierających 750 µL pożywki do zbioru. Wirować przy 360 x g przez 11 min w RT.
- Odsuń pożywkę, pozostawiając 50 µL, i resuspenduj osad w 750 µL pożywki do zbioru. Wirować przy 360 x g przez 10 min w 4 °C, a następnie ponownie odessać pożywkę do poziomu 50 µL. Komórki są gotowe do resuspensji w barwniku powierzchniowym.
- Barwienie powierzchniowe i analiza cytometryczna
- Wypełnij arkusz panelu barwienia (Tabela 1; arkusz „spectral flow bleed panel”), wpisując numery myszy, i przygotuj koktajl przeciwciał do barwienia, dodając wszystkie przeciwciała fluorescencyjne do buforu do barwienia (Plik uzupełniający 1). Przygotuj układ płytki, aby nanieść próbki na płytkę 96-dołkową z dnem w kształcie litery U. Oznacz dno dołków markerem permanentnym. Przed barwieniem mianuj przeciwciała zgodnie ze standardową procedurą, aby określić odpowiednie stężenie26.
- Dodaj 62 µL koktajlu do barwienia powierzchniowego do każdego dołka płytki 96-dołkowej z dnem w kształcie litery U. Resuspenduj komórki w pozostałych 50 µL w probówce i dodaj każdą próbkę do odpowiadającego jej dołka. Uwzględnij dołek dla pozytywnej kontroli barwienia (ludzkie PBMC + mysie splenocyty, po 1 x 10⁶ komórek każda), aby barwić je wraz z próbkami. Wymieszaj poprzez pipetowanie i inkubuj mieszaninę przez 15 min w 4 °C.
- Wirować przy 680 x g przez 3 min w 4 °C. Wylej zawartość płytki do zlewu, aby usunąć nadosad, i przemyj komórki, resuspendując je w 150 µL buforu do barwienia poprzez delikatne pipetowanie ok. 10x. Wirować i resuspendować każdy dołek w 150 µL buforu do barwienia.
- Zbierz dane dla 100 µL każdej próbki na cytometrze przepływowym (patrz Tabela materiałów) i wyeksportuj pliki .fcs. Zaimportuj pliki .fcs do oprogramowania do edycji danych z cytometrii (patrz Tabela materiałów). Zastosuj bramkę wielokątną na wykresie FSC-A x SSC-A obejmującą komórki, wykluczając wszelkie zanieczyszczenia. Wybierz komórki w obrębie bramki (patrz Tabela 1; arkusz „spectral flow bleed gating”).
- Zmień osie na (FSC-A x FSC-H) i wybierz bramką komórki znajdujące się na przekątnej liniowej, wykluczając dublety wystające poza linię. Wybierz te komórki i zmień osie na (hCD45 x mCD45).
- Zastosuj bramkę wielokątną dla populacji hCD45+ i nazwij ją „human”. Zastosuj bramkę wielokątną dla populacji mCD45+ i nazwij ją „mouse”. Utwórz statystyki liczbowe dla obu populacji: ludzkiej i mysiej.
- Wybierz populację ludzką i zmień osie na (CD19 x CD3). Zastosuj bramkę wielokątną dla komórek CD19+ i nazwij ją „B cells”. Zastosuj bramkę wielokątną dla populacji CD3+ i nazwij ją „T cells”. Zastosuj bramkę wielokątną dla populacji podwójnie negatywnej i nazwij ją „NonTB”.
- Wybierz populację limfocytów T i zmień osie na (CD8 x CD4). Zastosuj bramkę wielokątną dla populacji pozytywnych dla CD4 i CD8 i nazwij je odpowiednio „CD4+” i „CD8+”.
- Wybierz populację NonTB i zmień osie na (CD56 x myeloid). Zastosuj bramkę wielokątną dla całej populacji pozytywnej dla CD56, wliczając zdarzenia podwójnie pozytywne, i nazwij ją „NK cells”. Zastosuj bramkę wielokątną dla populacji negatywnej dla CD56 i pozytywnej dla myeloid i nazwij ją „myeloid”.
- Utwórz tabelę z procentowymi i liczbowymi statystykami wszystkich populacji i wyeksportuj ją do oprogramowania arkuszowego (patrz Tabela materiałów). Oblicz chimeryzm %hCD45 = %hCD45/(%hCD45 + mCD45).
- Wyklucz z dalszych eksperymentów myszy HIS, u których poziom hCD45+ wynosi <20% (stosunku mCD45 do hCD45).
UWAGA: W tej badaniu PBMC przygotowano przy użyciu separacji gradientem gęstości 1,077 g/mL w celu dokładniejszego usunięcia erytrocytów. Procedura ta wykluczyła ludzkie i mysie granulocyty z warstwy PBMC. Alternatywnie można zastosować lizę erytrocytów.
3. Wstrzykiwanie guzów myszom
- Przed wstrzyknięciem guza należy potwierdzić liczbę limfocytów T na podstawie danych z pobrania krwi w 14. tygodniu. Guzy wstrzykuje się tak, aby były gotowe do pobrania między 20. a 26. tygodniem, jeśli limfocyty T stanowią >20%, oraz między 24. a 28. tygodniem, jeśli limfocyty T stanowią <20% całkowitej populacji komórek odpornościowych. Taki harmonogram wstrzykiwania zapewnia, że myszy mają od 20 do 28 tygodni i posiadają wystarczającą liczbę limfocytów T pod koniec badania.
- Wstrzykiwanie ksenoprzeszczepów pochodzących z linii komórkowych (CDX)
UWAGA: Procedurę opisano na przykładzie komórek gruczolakoraka piersi MDA-MB-231 (patrz Tabela Materiałów).- Rozmrozić alikwot mrożonych komórek, przemyć raz, resuspendując w 10 mL DMEM uzupełnionego o 10% FBS, 1% PenStrep i 1% nieessentialnych aminokwasów, a następnie odwirować przy 360 x g przez 10 min w temperaturze 4 °C. Odessać pożywkę i resuspendować w 10 mL DMEM uzupełnionego o 10% FBS, 1% PenStrep i 1% nieessentialnych aminokwasów w kolbie T25 i inkubować w temperaturze 37 °C przy 5% CO2.
UWAGA: Linie komórkowe są uwierzytelniane metodą PCR w celu zapewnienia prawidłowego typu komórek. Nadnadkład komórkowy jest testowany pod kątem obecności mykoplazm poprzez analizę biochemiczną przed wstrzyknięciem. - Prowadzić pasażowanie i namnażanie komórek podczas fazy wzrostu wykładniczego przy około 80% konfluencji.
- Odessać pożywkę, opłukać komórki 5-10 mL sterylnego PBS (pH 7.2) i inkubować z 1 mL 0,25% trypsyny-EDTA przez 1-5 min, aż komórki odkleją się od ścianek kolby.
- Dodać 5 mL tej samej pożywki DMEM i wymieszać poprzez pipetowanie. Przenieść całe 6 mL zawiesiny komórkowej do nowej, traktowanej do hodowli tkankowej kolby T75 (rozcieńczenie 1:3) i dodać dodatkowe 10 mL DMEM.
- Pasażować komórki co 2-3 dni przy 80% konfluencji, wysiewając w rozcieńczeniu 1:3 w DMEM, aby namnożyć komórki.
- Zebrać komórki za pomocą 0,25% trypsyny-EDTA podczas fazy wzrostu wykładniczego w ciągu sześciu pasaży i przemyć PBS. Wymieszać PBS i ekstrakt z błony podstawnej (patrz Tabela Materiałów) w stosunku 1:1 i dodać do komórek do uzyskania końcowego stężenia 5 x 10⁷ komórek/mL.
- Zznieczulić myszy izofluranem zgodnie z opisem w kroku 2.1.1. Podskórnie wstrzyknąć 100 µL (5 x 10⁶ komórek) zawiesiny komórek nowotworowych w każdy bok, używając igły 23 G.
- Rozmrozić alikwot mrożonych komórek, przemyć raz, resuspendując w 10 mL DMEM uzupełnionego o 10% FBS, 1% PenStrep i 1% nieessentialnych aminokwasów, a następnie odwirować przy 360 x g przez 10 min w temperaturze 4 °C. Odessać pożywkę i resuspendować w 10 mL DMEM uzupełnionego o 10% FBS, 1% PenStrep i 1% nieessentialnych aminokwasów w kolbie T25 i inkubować w temperaturze 37 °C przy 5% CO2.
- Wyonać wstrzyknięcie ksenoprzeszczepów pochodzących od pacjentów (PDX) przy użyciu trokarów. Procedura wstrzykiwania oraz inne instrukcje dotyczące opracowania i utrzymania modelu PDX są dostępne w literaturze27.
4. Pomiar wzrostu guza
- Sprawdzaj postępy wzrostu guza raz w tygodniu po implantacji, badając dotykiem okolic boku w poszukiwaniu wzrostu nowotworu. Gdy guzy staną się wyczuwalne, poddaj myszy anestezji izofluranem (zgodnie z opisem w kroku 2.1.1) i ogól każdy bok elektrycznym trymerem, zachowując ostrożność w okolicach guza, aby zapobiec powstaniu owrzodzeń w miarę jego wzrostu.
UWAGA: Myszy można ogolić przed wstrzyknięciem komórek nowotworowych, aby zapobiec uszkodzeniom skóry wokół guzów; jednak tempo odrastania włosów może utrudnić pomiary guzów. - Mierz długość i szerokość guzów dwa razy w tygodniu za pomocą suwmiarki i zapisuj pomiary w mm. Raportuj wymiary guzów jako objętość guza (mm3), stosując wzór
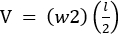 . Dopilnuj, aby obciążenie guzami nie przekroczyło 2 000 mm3 dla pojedynczego guza lub łącznej objętości 3 000 mm3.
UWAGA: Wytyczne dotyczące wykorzystania myszy w badaniach nad rakiem różnią się w zależności od regionu. Należy zapoznać się z polityką opieki nad zwierzętami i ich wykorzystania w instytucji badawczej.
5. Leczenie farmakologiczne
- Podziel myszy HIS na równoważne grupy badawcze w oparciu o poziom chimeryzmu hCD45, hCD3 oraz hCD8. Po osiągnięciu przez guzy średniej wielkości 100 mm3 rozpocząć podawanie leków.
UWAGA: Liczba myszy w grupie zależy od liczby myszy HIS uzyskanych z CB. Zaleca się minimum cztery myszy na grupę. W procesie grupowania pomocne jest niedzielne dopasowanie wielogrupowe (np. w oprogramowaniu R-vivo Manila)28. - Droga podania i częstotliwość podawania leków
- Inhibitory anty-PD-1 (niwolumab, pembrolizumab) wstrzyknąć doprzewnowicznie (i.p.) w dawce 30 mg/kg raz w tygodniu lub 20 mg/kg dwa razy w tygodniu w przypadku monoterapii, lub 10-15 mg/kg dwa razy w tygodniu w przypadku terapii skojarzonych.
- Terapie skojarzone, takie jak terapie celowane, chemioterapie i napromieniowanie, dawkować zgodnie z planem eksperymentalnym. Terapie celowane i chemioterapie można podawać poprzez zgłębnik żołądkowy, wstrzyknięcie i.p. lub w pożywce.
UWAGA: Dawki mogą być różnicowane i optymalizowane zgodnie z opublikowanymi danymi i modelem nowotworu. Badania dawkowania są często przeprowadzane u biorców immunodeficyjnych przed rozpoczęciem badań na myszach HIS.
- Monitorować myszy co najmniej 3 razy w tygodniu pod kątem zmian stanu zdrowia, takich jak utrata masy ciała, luźne odchody, zgarbiona postawa, ograniczona ruchomość i utrata sierści. Niektóre objawy mogą wskazywać na toksyczność leków lub GVHD, co może wymagać zmniejszenia dawki leku lub przerwania leczenia. Eutanazję myszy przeprowadzać w razie potrzeby, zgodnie z zasadami opieki nad zwierzętami i ich wykorzystania (Animal Care and Use policies).
6. Pobieranie tkanek i guzów myszy po zakończeniu badania
- Eutanatyzuj myszy pojedynczo zgodnie z instytucjonalnymi i weterynaryjnymi wytycznymi, używając sprężonego gazu CO2 z przepływem 2,75 L/min. Monitoruj myszy przetrzymywane w CO2 przez 1 min po stwierdzeniu zgonu, a następnie wykonaj zwichnięcie szyi jako wtórną formę eutanazji.
- Pobieranie krwi
- Pobierz krew poprzez nakłucie wewnątrzsercowe. Trzymaj mysz w pozycji pionowej i wprowadź strzykawkę 1 mL z igłą 25 G bezpośrednio do serca, w linii lekko na lewo od linii środkowej i poniżej żeber. Pobierz krew do strzykawki, idealnie jednym długim zasysaniem, i przenieś do opisanej probówki 1,5 mL.
UWAGA: Można wykonać dodatkowe nakłucia igłą, aby ostrożnie pobrać dodatkową krew z kątów jamy płucnej. - Pozostaw krew w temperaturze 4 °C na 1 h, a następnie odwiruj krew w mikrowirówce przez 6 min przy 7 800 x g. Zbierz przeźroczysty płyn (sera) znad interfazy krwi do drugiej czystej i opisanej probówki 1,5 mL. Przechowuj surowicę w temperaturze -20 °C do dalszych analiz, takich jak oznaczenie mian przeciwciał lub cytokin zapalnych człowieka i myszy.
- Pobierz krew poprzez nakłucie wewnątrzsercowe. Trzymaj mysz w pozycji pionowej i wprowadź strzykawkę 1 mL z igłą 25 G bezpośrednio do serca, w linii lekko na lewo od linii środkowej i poniżej żeber. Pobierz krew do strzykawki, idealnie jednym długim zasysaniem, i przenieś do opisanej probówki 1,5 mL.
- Disekcja tkanek
- Po wstrzyknięciu i wzroście komórek nowotworowych u myszy oraz podaniu leków, pobierz tkanki. Umieść myszy na piankowej płytce do disekcji, mocując je szpilkami i rozprostowując kończyny pod kątem 45°. Wykonaj nacięcie wzdłuż środka tułowia, zaczynając od miednicy aż do podbródka, starając się nie przeciąć otrzewnej (choć nie jest to niezbędne). Odciągnij skórę do krawędzi i przymocuj szpilkami.
- Wyizoluj węzły chłonne (LNs) za pomocą precyzyjnej pęsety w następującej kolejności: pachwinowe, pachowe, szyjne, krezkowe, przeponowe.
UWAGA: U myszy HIS węzły chłonne są często bardzo małe, przypominają zalążki lub są „zapalone”, z wyglądem odmiennym od myszy typu dzikiego. Dlatego z każdego miejsca pobiera się tkankę przypominającą węzły chłonne. Obwodowe węzły chłonne często wyglądają jak wypełnione płynem „kulki”, natomiast węzły krezkowe są gęstsze. Węzły krezkowe są najbardziej wyraźne i powtarzalne; występują jako jeden lub dwa wyraźne, gęstsze węzły, a nie jako łańcuch. - Umieść węzły chłonne po jednej stronie matowych szkiełek przedmiotowych w 8 mL medium do pobierania w płytce Petriego. Trzymając szkiełka prostopadle do siebie, matowymi krawędziami do wewnątrz, delikatnie uciskaj tkanki, aż do uwolnienia zawartości komórkowej.
- Przepłucz szkiełka kilka razy, rozdzielając je i zsuwając, aby uwolnić maksymalną liczbę komórek. Zbierz komórki za pomocą 5-calowej pipety szklanej i przefiltruj je przez 9-calową pipetę z watowym czopem do opisanej probówki stożkowej 15 mL.
- Wyizoluj śledzionę z górnej lewej strony jamy brzusznej, używając dwóch pęset lub pęsety i nożyczek. Zmierz rozmiar śledziony, aby oszacować objętość medium do resuspensji. Zbierz i przefiltruj śledzionę poprzez trawienie mechaniczne przy użyciu matowych szkiełek przedmiotowych, analogicznie do węzłów chłonnych.
UWAGA: Można zastosować każdą technikę przygotowania tkanek do zawiesin pojedynczych komórek. - Wykonaj liczenie i resuspensję komórek z próbek tkanek zgodnie z poniższym opisem.
- Odwiruj komórki limfatyczne przy 360 x g przez 10 min w 4 °C. Odsącz płyn i resuspenduj osad komórkowy w 1 mL medium do pobierania z DNazą.
- Usuń erytrocyty z komórek śledziony, inkubując je z 3 mL buforu lizującego ACK w temperaturze pokojowej przez 3 min, a następnie dodając 10 mL medium do pobierania/DNazy. Ponownie odwiruj komórki śledziony, odlej naddatek i resuspenduj komórki w 1-10 mL medium do pobierania/DNazy, w zależności od wielkości śledziony (np. 1 mL dla bardzo małych śledzion i do 10 mL dla największych).
- Dodaj 10 µL alikwot zawiesiny komórkowej do 90 µL medium i policz komórki za pomocą komory liczniczej. Odwiruj komórki z węzłów chłonnych i śledziony, odlej naddatki i resuspenduj komórki w medium do pobierania w stężeniu 1 x 10⁸ komórek/mL lub minimum 80 µL.
- Wyizoluj guzy.
- Usuń guz z otwartego boku, trzymając go pęsetą i powoli wycinając brzegi guza nożyczkami do disekcji.
- Po usunięciu guza zważ go i odseparuj 1/4 do przetworzenia pod kątem RNA i immunohistochemii (IHC). Podziel tę 1/4 guza na pół; jedną połowę (1/8 całego guza) umieść w krioprobówce, zamroź błyskawicznie w ciekłym N2 i przechowuj w -80 °C do dalszych badań genomicznych.
- Pozostałą 1/8 guza umieść w opisanej probówce z 10% formaliną. Następnego dnia wypłucz i zresuspenduj tkankę w 70% etanolu do czasu przyszłego użycia. Pozostałe 3/4 guza umieść w 6-cm płytce i posiekaj na kawałki o wielkości ok. 1 mm za pomocą ostrza skalpela.
- Przenieś kawałki guza do probówki do dysocjacji (patrz Tabela Materiałów), wypłucz płytkę 5 mL niepełnym medium dla limfocytów naciekających guz (TIL) i dodaj do probówki do dysocjacji.
UWAGA: Dla guzów o wadze >0,4 g wypłucz płytkę 10 mL niepełnego medium TIL i dodaj do probówki do dysocjacji. - Dodaj preparat kolagenazy (patrz Tabela Materiałów) do tkanki w probówce do dysocjacji, tak aby końcowe stężenie wynosiło 50 mg/mL. Dysocjuj tkankę metodą mechaniczną w 37 °C przez 30 min do 1 h, zależnie od twardości guza.
- Po dysocjacji przepuść zawiesinę przez filtr 100 µm do probówki stożkowej 50 mL i wypłucz filtr 10 mL pełnego medium TIL. Surowica w tym medium zatrzyma reakcję kolagenazy i zabezpieczy komórki przed dalszą degradacją.
- Odwiruj zawiesinę pojedynczych komórek przy 360 x g przez 10 min w 4 °C. Resuspenduj osad w ilości medium do pobierania z DNazą tak małej, aby zawiesina komórkowa mogła łatwo przejść przez końcówkę pipety P1000, i zanotuj objętość do dalszych analiz.
UWAGA: Mniejsza objętość zwiększa odzysk komórek odpornościowych guza, ale jest bardziej podatna na zapychanie cytometru przepływowego.
7. Barwienie komórek i analizy cytometryczne
- Przygotowanie barwienia i wysiew komórek
- Przygotowanie koktajli barwiących: W dniu zbioru próbek wpisz liczbę próbek do arkusza barwienia (Tabela 2; arkusze „Conventional Flow A panel”, „Spectral Flow B panel” oraz „Conventional Flow C panel”) dla wszystkich barwień i wydrukuj go. Przygotuj koktajle do barwienia powierzchniowego dla barwień A i B w buforze do barwienia (SB), dodając każdy przeciwciało pojedynczo za pomocą nowej końcówki, odznaczając każdy odczynnik na bieżąco; przechowuj w temperaturze 4 °C do momentu użycia. Przygotuj odpowiednie barwniki żywotności w PBS wolnym od azotku i przechowuj w temperaturze 4 °C do momentu użycia (przed użyciem ogrzej do RT). Przygotuj koktajl do barwienia powierzchniowego C w drugim dniu w SB wraz z barwnikami wewnątrzkomórkowymi B i C w ich odpowiednich buforach do permeabilizacji.
- Utwórz układ płyty dla wszystkich próbek w arkuszu barwienia i dodaj 100 µL PBS wolnego od azotku do dołków. Uwzględnij niebarwione kontrolki dla każdej tkanki i barwienia (dla cytometrii spektralnej).
- Dodaj komórki do płytek 96-dołkowych zawierających 50 µL PBS. W przypadku barwienia A resuspenduj każdą grupę tkanek w odpowiedniej objętości, zgodnie z zapisem w arkuszu barwienia, i przechowuj w temperaturze 4 °C do czasu pomiaru na cytometrze przepływowym w tym samym dniu. W przypadku barwień B i C dodaj 25 µL zawiesin komórkowych z tkanek limfatycznych i 60 µL z tkanek nielimfatycznych do dołków z PBS.
- Przeprowadź stymulację cytokin in vitro w celu ich detekcji poprzez barwienie wewnątrzkomórkowe przy użyciu barwienia C.
- Odwiruj płytkę 96-dołkową do barwienia C z kroku 7.1.3 z prędkością 680 x g przez 3 min w temperaturze 4 °C. Do każdego dołka dodaj 200 µL pełnej pożywki TIL (RPMI 1640, 10 mM HEPES [pH 7], 10% FBS). Przechowuj płytkę z zawiesiną komórkową w temperaturze 4 °C przez noc.
- Wczesnym następnym rankiem rozcieńcz koktajl do stymulacji komórek (patrz Tabela materiałów) w stosunku 1:500 w pełnej pożywce TIL. Odwiruj płytkę zawierającą zawiesinę komórkową z prędkością 680 x g, aby odwirować komórki, i wylej pożywkę. Resuspenduj komórki w 200 µL przygotowanego koktajlu do stymulacji komórek i inkubuj w temperaturze 37 °C przez 1 h.
- Dodaj 25 µL roztworu inhibitora transportu białek zawierającego monensynę w rozcieńczeniu 1:1,000 w pełnej pożywce TIL, wymieszaj komórki i inkubuj w temperaturze 37 °C przez kolejne 4 h, aby umożliwić wewnątrzkomórkową akumulację cytokin.
- Przeprowadź barwienie komórek.
- Dla barwień A i B (Dzień 1) oraz dla barwienia C (Dzień 2) odwiruj z prędkością 680 x g przez 3 min w temperaturze 4 °C. Wylej zawartość płytek i dodaj odpowiednie barwniki żywotności do dołków. Wymieszaj dokładnie, delikatnie pipetując w górę i w dół pipetą wielokanałową, i inkubuj przez 15 min w RT.
- Odwiruj płytki (jak w kroku 7.1.5.1), następnie dodaj do płytek odpowiednie barwniki powierzchniowe i wymieszaj delikatnie pipetą wielokanałową. Inkubuj przez 15 min w temperaturze 4 °C i odwiruj ponownie. Wylej zawartość płytek, przemyj komórki, delikatnie pipetując w górę i w dół 150 µL SB, i odwiruj.
- Wylej zawartość płytek, powtórz przemywanie, delikatnie pipetując w górę i w dół 150 µL SB, i odwiruj z prędkością 680 x g przez 3 min w temperaturze 4 °C. Dla barwienia A resuspenduj każdą grupę tkanek w odpowiedniej objętości, zgodnie z zapisem w arkuszu barwienia, i przechowuj w temperaturze 4 °C. Dla barwienia B utrwal za pomocą utrwalacza z zestawu do czynnika transkrypcyjnego FoxP3 (patrz Tabela materiałów) przez 30 min w RT. Dla barwienia C utrwal w 1% (v/v) paraformaldehydzie w SB przez 30 min w RT.
- Odwiruj utrwalone płytki z prędkością 480 x g przez 3 min w temperaturze 4 °C. Przemyj 1x w SB. W przypadku barwienia B komórki można pozostawić na noc.
- Przeprowadź permeabilizację komórek: resuspenduj dołki w 150 µL buforu do permeabilizacji z zestawu do czynnika transkrypcyjnego FoxP3 dla barwienia B oraz w 0,5% (w/v) saponinie w SB dla barwienia C. Inkubuj przez 15 min w RT. Odwiruj utrwalone płytki z prędkością 480 x g przez 3 min w temperaturze 4 °C.
- Wylej zawartość płytek i dodaj odpowiednie koktajle do barwienia wewnątrzkomórkowego dla barwienia B i barwienia C. Inkubuj przez 30 min w RT.
- Odwiruj utrwalone płytki z prędkością 480 x g przez 3 min w temperaturze 4 °C i wylej zawartość płytek. Przemyj komórki 150 µL odpowiednich buforów do permeabilizacji (barwienie B: bufor do permeabilizacji z zestawu do czynnika transkrypcyjnego FoxP3; barwienie C: saponina).
- Wylej zawartość płytek i przemyj, pipetując w górę i w dół w 150 µL SB. Odwiruj z prędkością 480 x g przez 3 min w temperaturze 4 °C. Wylej zawartość płytek i resuspenduj komórki w SB według grup tkanek w odpowiednich objętościach wskazanych w arkuszu barwienia.
UWAGA: Próbki są teraz gotowe do pomiaru za pomocą spektralnej cytometrii przepływowej. - Skonfiguruj cytometr przepływowy (patrz Tabela materiałów) z odpowiednimi kontrolkami pojedynczo barwionymi dla każdego barwnika oraz niebarwionymi próbkami dla każdej grupy tkanek, aby uwzględnić różnice w autofluorescencji podczas unmixingu. Pobierz odpowiednie objętości dla każdej grupy tkanek, zgodnie z definicją w arkuszu barwienia (Tabela 2), i wyeksportuj pliki .fcs.
- Analiza danych cytometrii przepływowej
- Używając oprogramowania do analizy cytometrii przepływowej (patrz Tabela materiałów), utwórz nowy obszar roboczy. Utwórz nowe grupy dla każdego organu (LN, śledziona i TIL). Zaimportuj pliki .fcs dla każdego organu do odpowiedniej grupy.
- Utwórz bivariantowy wykres kropkowy, ustaw osie na (FSC-A x SSC-A) i zastosuj bramkę poligonową do zdarzeń komórkowych, unikając zdarzeń na krawędziach (bramka wszystkich komórek). Wybierz zdarzenia komórkowe, zmień osie na (FSC-A x FSC-H) i zastosuj bramkę poligonową do zdarzeń na liniowej przekątnej, wykluczając zdarzenia odchylone od przekątnej, aby utworzyć bramkę „singletów”. Wybierz bramkę „singletów” i zmień osie na (hCD45 x mCD45). Zastosuj bramki poligonowe do zdarzeń dodatnich dla hCD45 i mCD45 i nazwij je odpowiednio „human” (ludzkie) i „mouse” (mysie).
- Wybierz populację ludzką i zmień oś Y na Live/Dead Aqua. Zastosuj bramkę poligonową do populacji Live/Dead ujemnej, hCD45 dodatniej i nazwij ją „live human” (żywe ludzkie). Wybierz populację mysią i zmień oś X na Live/Dead Aqua. Zastosuj bramkę poligonową do populacji Live/Dead ujemnej, mCD45 dodatniej i nazwij ją „live mouse” (żywe mysie).
- W podobny sposób wybierz bramkę nadrzędną oraz osie X i Y, jak opisano w arkuszach „Conventional Flow A Gating”, „Spectral Flow B Gating” i „Conventional Flow C Gating” (Tabela 2), aby wyizolować wskazane populacje (np. ludzkie limfocyty B, aktywowane limfocyty T).
UWAGA: Reprezentatywne bramkowanie dla każdego barwienia (Bleed, A, B, C) znajduje się w Pliku uzupełniającym 2. - Utwórz tabele eksportu liczebności i częstotliwości w oprogramowaniu do analizy cytometrii przepływowej dla wszystkich populacji i wyeksportuj je do oprogramowania arkuszowego. Populacja nadrzędna dla częstotliwości jest wskazana w Tabeli 2.
- Wykorzystaj dane do generowania wykresów w oparciu o eksperymentalne grupy zabiegowe.
UWAGA: Dane można również analizować za pomocą pakietów R w oprogramowaniu analitycznym. Pojedynczy plik .fcs ze wszystkich próbek do analizy można utworzyć za pomocą funkcji łączenia (concatenate). Dane te można poddać redukcji wymiarowości algorytmem T-SNE, dodając parametry słów kluczowych dla typu tkanki i grupy zabiegowej. Algorytm FlowSOM może być następnie użyty do klastrowania populacji, a narzędzie ClusterExplorer do ich identyfikacji. W ten sposób można identyfikować nowe populacje komórkowe, porównywać je wizualnie i kwantyfikować między grupami zabiegowymi lub w różnych tkankach. - Skoreluj parametry immunologiczne dla guzów w obrębie tej samej grupy zabiegowej z tempem wzrostu danego guza, aby zdefiniować immunotypy korelujące z hamowaniem wzrostu guza. Ilościowo określ wzrost guza za pomocą specyficznej szybkości wzrostu (SGR) dla tego guza – jest to pomiar uwzględniający różnicę w objętościach guzów w określonym czasie. Pomiar ten normalizuje guzy pobrane w różne dni ze względu na stan zdrowia myszy i daty rozpoczęcia leczenia.
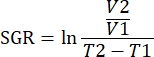
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Zgodnie z protokołem guza podskórnego i harmonogramem eksperymentalnym (Rysunek 1), badano wzrost guza oraz odpowiedź immunologiczną na terapię skojarzoną z zastosowaniem celowanego inhibitora kinazy tyrozynowej (TKI) i niwolumabu w dwóch różnych modelach PDX raka jelita grubego (CRC) pochodzenia ludzkiego. Leki TKI były badane u gospodarzy z niedoborem odporności w celu oceny wyłącznie wzrostu guza29. Niniejszy model umożliwił badanie zmian w odpowiedzi immunologiczn...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W ciągu ostatnich 6 lat, wykorzystując naszą wiedzę zarówno w dziedzinie immunologii, jak i humanizacji myszy, nasz zespół badawczy opracował bardzo potrzebny model przedkliniczny do testowania immunoterapii na różnych nowotworach ludzkich 3,7,30,31. Protokół ten kładzie nacisk na uwzględnienie zmienności modelu, ze szczególnym uwzględnieniem populacji ludzkich limfocytów T skoncentrowanych na ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Podziękowania
Chcielibyśmy podziękować zarówno Animal Research Facility (OLAR) za opiekę nad naszymi myszami, jak i Flow Cytometry Shared Resource wspieranemu przez Cancer Center Support Grant (P30CA046934) w naszym instytucie za ich ogromną pomoc we wszystkich naszych pracach. Wyrażamy również uznanie zarówno dla Gail Eckhardt, jak i Anny Capasso za naszą inauguracyjną współpracę w zakresie badań nad immunoterapiami ludzkimi PDX w naszym modelu HIS-BRGS. Badanie to było częściowo wspierane przez National Institutes of Health P30CA06934 Cancer Center Support Grant z wykorzystaniem PHISM (Pre-clinical Human Immune System Mouse Models) Shared Resource, RRID: SCR_021990 i Wspólny zasób cytometrii przepływowej, RRID: SCR_022035. Badania te były częściowo wspierane przez NIAID Narodowych Instytutów Zdrowia na podstawie umowy o numerze 75N93020C00058.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Strzykawka 1 ml z igłami | McKesson | 1031815 | |
| probówka 15 ml | Grenier Bio-One | 188271 | |
| 2-merkaptoetanol | Sigma | M6250 | |
| 50 ml | probówki Grenier Bio-One | 227261 | |
| AutoMACS Pro Separator | Miltenyi | 130-092-545 | |
| BD Golgi Stop Inhibitor transportu białek z monenzyna | BD Bioscience | BDB563792 | |
| BSA | Fisher Scientific | BP1600100 | |
| Cell Stim | Cocktail Life Technologies | 509305 | |
| Chill 15 Rack | Miltenyi | 130-092-952 | |
| Pipety szklane z bawełnianą zatyczką | Fisher Scientific | 13-678-8B | |
| Cultrex Ekstrakt z membrany podstawnej | R&;D Systemy | 363200502 | |
| Cytek Aurora | Cytek | ||
| DNase | Sigma | 9003-98-9 | |
| eBioscience FoxP3/Zestaw do barwienia czynnika transkrypcyjnego | Invitrogen | 00-5523-00 | |
| Embrionalne komórki macierzyste FCS | Gibco | 10439001 | |
| probówki Eppendorf; objętość 1,5 ml | Grenier Bio-One | 616201 | |
| Excel | Microsoft | ||
| FBS | Benchmark | 100-106 500mL | |
| Ficoll Hypaque | GE Healthcare | 45001752 | |
| FlowJo Software | BD Biosciences | ||
| Kleszcze - drobne | Roboz Surgical | RS5045 | |
| Kleszcze normalne | Dumont | RS4919 | |
| Formaldehyd | Fisher | F75P1GAL | |
| Szkiełka z matowego szkła | Corning | 1255310 | |
| Gentlemacs C-Tubes | Miltenyi | 130-096-334 | |
| Dysocjator GentleMACS | Miltenyi | 130-093-235 | |
| pipety szklane | DWK Nauki Przyrodnicze | 63A53 | |
| Glutamax | Gibco | 11140050 | |
| HBSS z Ca i Mg | Sigma | 55037C | |
| HEPES | Corning | MT25060CI | |
| IgG standard | Sigma | I2511 | |
| IgM standard | Sigma | 401108 | |
| IMDM | Gibco | 12440053 | |
| Liberase DL | Roche | 5466202001 | |
| LIVE/DEAD Fixable Blue | Thermo | L23105 | |
| MDA-MB-231 | ATCC | HTB-26 | |
| MEM | Gibco | 1140050 | |
| mysz anty-ludzka IgG-AP | Southern Biotech | JDC-10 | |
| mysz anty-ludzka IgG-nienabeled | Southern Biotech | H2 | |
| mysz anty-ludzka IgM-AP | Southern Biotech | UHB | |
| mysz anty-ludzka IgM-nieoznakowana | Southern Biotech | SA-DA4 | |
| MultiRad 350 | Precision X-Ray | ||
| PBS | Corning | 45000-446 | |
| Pen Strep | Gibco | 15140122 | |
| Szalki Petriego | Fisher Scientific | FB0875713A | |
| Podłoże p-nitrofenylowe | Thermo | 34045 | |
| PRISM | Graphpad | ||
| Rec Hu FLT3L | R& Systemy D | 308-FK-005/CF | |
| Rec Hu IL6 | R& Systemy D | 206-IL-010/CF | |
| Rec Hu SCF | R& Systemy D | 255SC010 | |
| RPMI 1640 | Corning | 45000-39 | |
| Saponin | Sigma | 8047-15-2 | |
| Nożyczki | McKesson | 862945 | |
| Pipety serologiczne 25 ml | Fisher Scientific | 1367811 | |
| Sterylny filtr | Nalgene | 567-0020 | |
| Sterylna woda | molekularnaSigma | 7732-18-5 | |
| Analizator komórek Yeti | Bio-Rad | 12004279 | |
| Zombie Green | biolegend | 423112 |
Bibliografia
- Chulpanova, D. S., Kitaeva, K. V., Rutland, C. S., Rizvanov, A. A., Solovyeva, V. V. Mouse tumor models for advanced cancer immunotherapy. International Journal of Molecular Sciences. 21 (11), 4118(2020).
- Olson, B., Li, Y., Lin, Y., Liu, E. T., Patnaik, A. Mouse models for cancer immunotherapy research. Cancer Discovery. 8 (11), 1358-1365 (2018).
- Marin-Jimenez, J. A., et al. Testing cancer immunotherapy in a human immune system mouse model: correlating treatment responses to human chimerism, therapeutic variables and immune cell phenotypes. Frontiers in Immunology. 12, 607282(2021).
- Yin, L., Wang, X. J., Chen, D. X., Liu, X. N., Wang, X. J. Humanized mouse model: a review on preclinical applications for cancer immunotherapy. American Journal of Cancer Research. 10 (12), 4568-4584 (2020).
- Cogels, M. M., et al. Humanized mice as a valuable pre-clinical model for cancer immunotherapy research. Frontiers in Oncology. 11, 784947(2021).
- Jin, K. T., et al. Development of humanized mouse with patient-derived xenografts for cancer immunotherapy studies: A comprehensive review. Cancer Science. 112 (7), 2592-2606 (2021).
- Capasso, A., et al. Characterization of immune responses to anti-PD-1 mono and combination immunotherapy in hematopoietic humanized mice implanted with tumor xenografts. Journal for Immunotherapy of Cancer. 7 (1), 37(2019).
- Wang, M., et al. Humanized mice in studying efficacy and mechanisms of PD-1-targeted cancer immunotherapy. The FASEB Journal. 32 (3), 1537-1549 (2018).
- Yong, K. S. M., et al. Humanized mouse as a tool to predict immunotoxicity of human biologics. Frontiers in Immunology. 11, 553362(2020).
- Shen, H. W., Jiang, X. L., Gonzalez, F. J., Yu, A. M. Humanized transgenic mouse models for drug metabolism and pharmacokinetic research. Current Drug Metabolism. 12 (10), 997-1006 (2011).
- Bosma, G. C., Custer, R. P., Bosma, M. J. A severe combined immunodeficiency mutation in the mouse. Nature. 301 (5900), 527-530 (1983).
- Shultz, L. D., et al. Multiple defects in innate and adaptive immunologic function in NOD/LtSz-scid mice. The Journal of Immunology. 154 (1), 180-191 (1995).
- Legrand, N., et al. Functional CD47/signal regulatory protein alpha (SIRP(alpha)) interaction is required for optimal human T- and natural killer- (NK) cell homeostasis in vivo. Proceedings of the National Academy of Sciences. 108 (32), 13224-13229 (2011).
- Ishikawa, F., et al. Development of functional human blood and immune systems in NOD/SCID/IL2 receptor {gamma} chain(null) mice. Blood. 106 (5), 1565-1573 (2005).
- Ito, M., et al. NOD/SCID/gamma(c)(null) mouse: an excellent recipient mouse model for engraftment of human cells. Blood. 100 (9), 3175-3182 (2002).
- Shultz, L. D., et al. Human lymphoid and myeloid cell development in NOD/LtSz-scid IL2R gamma null mice engrafted with mobilized human hemopoietic stem cells. The Journal of Immunology. 174 (10), 6477-6489 (2005).
- Traggiai, E., et al. Development of a human adaptive immune system in cord blood cell-transplanted mice. Science. 304 (5667), 104-107 (2004).
- Theocharides, A. P., Rongvaux, A., Fritsch, K., Flavell, R. A., Manz, M. G. Humanized hemato-lymphoid system mice. Haematologica. 101 (1), 5-19 (2016).
- Goldman, J. P., et al. Enhanced human cell engraftment in mice deficient in RAG2 and the common cytokine receptor gamma chain. British Journal of Haematology. 103 (2), 335-342 (1998).
- Stripecke, R., et al. Innovations, challenges, and minimal information for standardization of humanized mice. EMBO Molecular Medicine. 12 (7), (2020).
- Allen, T. M., et al. Humanized immune system mouse models: progress, challenges and opportunities. Nature Immunology. 20 (7), 770-774 (2019).
- Gammelgaard, O. L., Terp, M. G., Preiss, B., Ditzel, H. J. Human cancer evolution in the context of a human immune system in mice. Molecular Oncology. 12 (10), 1797-1810 (2018).
- Rios-Doria, J., Stevens, C., Maddage, C., Lasky, K., Koblish, H. K. Characterization of human cancer xenografts in humanized mice. Journal for Immunotherapy of Cancer. 8 (1), 000416(2020).
- Gombash Lampe, S. E., Kaspar, B. K., Foust, K. D. Intravenous injections in neonatal mice. Journal of Visualized Experiments. (93), e52037(2014).
- Lang, J., Weiss, N., Freed, B. M., Torres, R. M., Pelanda, R. Generation of hematopoietic humanized mice in the newborn BALB/c-Rag2null Il2rγnull mouse model: a multivariable optimization approach. Clinical Immunology. 140 (1), 102-116 (2011).
- Laskowski, T. J., Hazen, A. L., Collazo, R. S., Haviland, D. Rigor and reproducibility of cytometry practices for immuno-oncology: a multifaceted challenge. Cytometry Part A. 97 (2), 116-125 (2020).
- Bagby, S., et al. Development and maintenance of a preclinical patient derived tumor xenograft model for the investigation of novel anti-cancer therapies. Journal of Visualized Experiments. (115), e54393(2016).
- Laajala, T. D., et al. Optimized design and analysis of preclinical intervention studies in vivo. Scientific Reports. 6, 30723(2016).
- Na, Y. S., et al. Establishment of patient-derived xenografts from patients with gastrointestinal stromal tumors: analysis of clinicopathological characteristics related to engraftment success. Scientific Reports. 10 (1), 7996(2020).
- Tentler, J. J., et al. RX-5902, a novel beta-catenin modulator, potentiates the efficacy of immune checkpoint inhibitors in preclinical models of triple-negative breast cancer. BMC Cancer. 20 (1), 1063(2020).
- Lang, J., et al. Development of an adrenocortical cancer humanized mouse model to characterize anti-PD1 effects on tumor microenvironment. The Journal of Clinical Endocrinology & Metabolism. 105 (1), 26-42 (2020).
- Lang, J., et al. Studies of lymphocyte reconstitution in a humanized mouse model reveal a requirement of T cells for human B cell maturation. The Journal of Immunology. 190 (5), 2090-2101 (2013).
- Katano, I., et al. NOD-Rag2null IL-2Rγnull mice: an alternative to NOG mice for generation of humanized mice. Experimental Animalas. 63 (3), 321-330 (2014).
- Brehm, M. A., et al. Parameters for establishing humanized mouse models to study human immunity: analysis of human hematopoietic stem cell engraftment in three immunodeficient strains of mice bearing the IL2rγ(null) mutation. Clinical Immunology. 135 (1), 84-98 (2010).
- Hasgur, S., Aryee, K. E., Shultz, L. D., Greiner, D. L., Brehm, M. A. Generation of immunodeficient mice bearing human immune systems by the engraftment of hematopoietic stem cells. Methods in Molecular Biology. 1438, 67-78 (2016).
- Andre, M. C., et al. Long-term human CD34+ stem cell-engrafted nonobese diabetic/SCID/IL-2Rγnull mice show impaired CD8+ T cell maintenance and a functional arrest of immature NK cells. The Journal of Immunology. 185 (5), 2710-2720 (2010).
- Wunderlich, M., et al. Improved multilineage human hematopoietic reconstitution and function in NSGS mice. PLoS One. 13 (12), 0209034(2018).
- Lee, J., Brehm, M. A., Greiner, D., Shultz, L. D., Kornfeld, H. Engrafted human cells generate adaptive immune responses to Mycobacterium bovis BCG infection in humanized mice. BMC Immunology. 14, 53(2013).
- Masse-Ranson, G., et al. Accelerated thymopoiesis and improved T-cell responses in HLA-A2/-DR2 transgenic BRGS-based human immune system mice. European Journal of Immunology. 49 (6), 954-965 (2019).
- Oswald, E., et al. Immune cell infiltration pattern in non-small cell lung cancer PDX models is a model immanent feature and correlates with a distinct molecular and phenotypic make-up. Journal for Immunotherapy of Cancer. 10 (4), 004412(2022).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Sprostowanie
Formal Correction: Erratum: Testing Cancer Immunotherapeutics in a Humanized Mouse Model Bearing Human Tumors
Posted by JoVE Editors on 5/25/2023. Citeable Link.
An erratum was issued for: Testing Cancer Immunotherapeutics in a Humanized Mouse Model Bearing Human Tumors. The Authors section was updated from:
Jordi M. Lanis1
Matthew S. Lewis1
Hannah Strassburger1
Stacey M. Bagby2
Adrian T. A. Dominguez2
Juan A. Marín-Jiménez3
Roberta Pelanda1
Todd M. Pitts2
Julie Lang1
1Department of Immunology and Microbiology, School of Medicine, University of Colorado Denver Anschutz Medical Campus
2Division of Oncology, School of Medicine, University of Colorado Denver Anschutz Medical Campus
3Department of Medical Oncology, Catalan Institute of Oncology (ICO-L’Hospitalet)
to:
Jordi M. Lanis1
Matthew S. Lewis1
Hannah Strassburger1
Kristina Larsen1
Stacey M. Bagby2
Adrian T. A. Dominguez2
Juan A. Marín-Jiménez3
Roberta Pelanda1
Todd M. Pitts2
Julie Lang1
1Department of Immunology and Microbiology, School of Medicine, University of Colorado Denver Anschutz Medical Campus
2Division of Oncology, School of Medicine, University of Colorado Denver Anschutz Medical Campus
3Department of Medical Oncology, Catalan Institute of Oncology (ICO-L’Hospitalet)
