Tutaj opisujemy protokół przeszczepu i śledzenia oznakowanych komórek nerwowych do ludzkich organoidów mózgowych.
Artykuł metodologiczny
Ludzki model organoidowy przeszczepu komórek nerwowych
W tym artykule
Podsumowanie
Streszczenie
Postęp metod przeszczepiania komórek wymaga systemów modelowych, które pozwalają na dokładną ocenę potencjału funkcjonalnego przeszczepionych komórek. W przypadku ośrodkowego układu nerwowego, chociaż ksenotransplantacja pozostaje najnowocześniejsza, takie modele są technicznie trudne, mają ograniczoną przepustowość i są drogie. Co więcej, obecne sygnały środowiskowe nie reagują idealnie krzyżowo z komórkami ludzkimi. W artykule przedstawiono niedrogi, dostępny i kompatybilny z wysoką przepustowością model przeszczepiania i śledzenia ludzkich komórek nerwowych do ludzkich organoidów mózgowych. Te organoidy można łatwo wytworzyć z ludzkich indukowanych pluripotencjalnych komórek macierzystych za pomocą komercyjnych zestawów i zawierają kluczowe typy komórek mózgu.
Najpierw demonstrujemy ten protokół przeszczepu poprzez wstrzyknięcie do tych organoidów ludzkich komórek progenitorowych pochodzących z iPSC znakowanych EGFP. Następnie omawiamy rozważania dotyczące śledzenia wzrostu tych komórek w organoidzie za pomocą mikroskopii fluorescencyjnej żywych komórek i demonstrujemy śledzenie przeszczepionych NPC znakowanych EGFP w organoidzie przez okres 4 miesięcy. Na koniec przedstawiamy protokół cięcia, cyklicznego barwienia immunofluorescencyjnego i obrazowania przeszczepionych komórek w ich lokalnym kontekście. Przedstawiony tutaj model przeszczepu organoidów pozwala na długoterminowe (co najmniej 4 miesiące) śledzenie przeszczepionych komórek ludzkich bezpośrednio w ludzkim mikrośrodowisku za pomocą niedrogiego i prostego do wykonania protokołu. Stanowi zatem użyteczny model zarówno w terapiach komórek nerwowych (przeszczepach), jak i, prawdopodobnie, w modelowaniu nowotworów ośrodkowego układu nerwowego (OUN) w sposób bardziej dokładny mikrośrodowiskowo.
Wprowadzenie
Ludzki mózg to złożony organ złożony z wielu typów komórek linii nerwowej i glejowej. Razem tworzą one wyrafinowaną sieć, która daje początek poznaniu. Istnieje duże zainteresowanie przeszczepianiem komórek do tego układu w leczeniu wielu różnych zaburzeń neurologicznych, w tym urazowego uszkodzenia mózgu (TBI)1,2, zaburzenia neurodegeneracyjne3,4,5,6,7, oraz stroke8. Jednym z głównych ograniczeń w rozwoju takich strategii jest jednak względny niedostatek dostępnych modeli przedklinicznych do określenia oczekiwanych wyników przeszczepu. Obecnie najczęściej stosowanymi modelami są metody hodowli in vitro w celu określenia potencjału komórkowego i ksenotransplantacji u myszy. Podczas gdy metody hodowli komórkowych mogą oceniać potencjał różnicowania i samoodnawiania9, są one wykonywane w optymalnych warunkach wzrostu, które nie naśladują mikrośrodowiska, z którym komórki zetknęłyby się w kontekście przeszczepu. Co więcej, sposób, w jaki komórki są hodowane, może wpływać na ich zachowanie10.
Mózgi myszy zawierają wszystkie komórki mikrośrodowiska i dlatego są niezwykle potężnymi systemami modelowymi do transplantacji11. Istnieją jednak istotne różnice między korą myszą a ludzką korą12,13 i nie wszystkie czynniki wzrostu reagują krzyżowo między gatunkami. Modele naczelnych są bliższą alternatywą, która lepiej naśladuje ludzki system i przyniosła również ważne wyniki przedkliniczne14. Jednak nawet ci bliżej spokrewnieni krewni zachowują istotne różnice w swoim składzie komórkowym15. Chociaż oba te systemy modelowe dostarczają cennych informacji na temat zachowania komórek podczas przeszczepu i zawierają elementy chirurgiczne ewentualnej terapii, pozostają niedoskonałe. Są one również kosztowne i trudne technicznie (np. trzeba przeprowadzić operację mózgu na zwierzętach), co ogranicza możliwą przepustowość. Co więcej, istnieje mnóstwo problemów etycznych związanych z przeszczepianiem ludzkich komórek mózgowych zwierzętom16. Hodowle wycinkowe mózgu pozwalają na wycięcie jednego mózgu i wykorzystanie go do wielu zabiegów, usuwając w ten sposób niektóre ograniczenia przeszczepów zwierząt; Mają one jednak ograniczoną żywotność (tygodnie), nadal pochodzą od zwierząt i (będąc cienkim plasterkiem) nie mają wystarczającej integralności objętości/powierzchni, aby naśladować wstrzykiwanie komórek17. W związku z tym nadal istnieje istotna luka między modelami stricte hodowlanymi/potencjalnymi a przeszczepami in vivo.
Organoidy mózgowe to model in vitro zawierający główne typy komórek nerwowych obecnych w mózgu i mogą być generowane w dużych ilościach z ludzkich indukowanych pluripotencjalnych komórek macierzystych (iPSC)18,19. Takie organoidy zapewniają zatem kontekst komórkowy, który może umożliwić ocenę zdolności funkcjonalnej komórki testowej będącej przedmiotem zainteresowania w warunkach przeszczepu. Rzeczywiście, niedawne badanie wykazało, że neuronalne komórki progenitorowe (NPC) przeszczepione do ludzkich organoidów mózgowych przeżywają, namnażają się i różnicują podobnie jak NPC przeszczepione do mózgu myszy z niedoborem odporności (NSG) z niedoborem odporności (NSG) class<="xref">20. Organoidy mózgowe stanowią zatem wolny od okrucieństwa, długowieczny (>6 miesięcy), opłacalny system, który wychwytuje typy komórek ludzkiego mózgu. W związku z tym mogą one stanowić idealnego biorcę przeszczepu do wczesnego etapu testowania zdolności regeneracyjnych komórek nerwowych.
Ten artykuł przedstawia protokół przeszczepiania i późniejszego śledzenia oznakowanych ludzkich NPC do ludzkich organoidów mózgowych (Rysunek 1). Rozpoczyna się to od wstrzyknięcia NPC znakowanych GFP do dojrzałych (2-4 miesięcznych) organoidów mózgowych18. Przeszczepione komórki są następnie poddawane mikroskopii fluorescencyjnej żywych komórek przez okres 4 miesięcy. W tym czasie pokazujemy zarówno trwałość komórek w miejscu wstrzyknięcia, jak i migrację do dystalnych obszarów organoidu. Na punkcie końcowym demonstrujemy pobieranie, barwienie i obrazowanie antygenu skrawków histologicznych pochodzących z tych organoidów, w tym protokół wygaszania istniejących barwników na bazie AlexaFluor, aby umożliwić dodatkowe rundy barwienia i obrazowania, w oparciu o poprzednie prace21. Protokół ten może być zatem przydatny w pomiarze zdolności różnicowania komórek w warunkach przeszczepu, trwałości przeszczepu, ekspansji komórek in situ i migracji komórek z miejsca przeszczepu. Przewidujemy, że będzie to przydatne zarówno w zastosowaniach medycyny regeneracyjnej/terapii komórkowej, jak i w modelowaniu nowotworów poprzez wszczepianie komórek nowotworowych do odpowiednich organoidów specyficznych dla regionu.
Protokół
UWAGA: Zobacz Tabelę Materiałów, aby uzyskać szczegółowe informacje na temat wszystkich materiałów, odczynników i sprzętu używanego w tym protokole.
1. Znakowanie fluoroforowe komórek przez transdukcję lentiwirusową
- Rozmrozić podwielokrotność wybranej przez siebie solubionej matrycy błony podstawnej na lodzie.
- Podczas rozmrażania podwielokrotności dodaj sterylną wodę, aby wypełnić szczeliny między studzienkami w 24-dołkowej płytce, wraz ze wszystkimi zewnętrznymi studzienkami.
UWAGA: Pozostawia to osiem studzienek otwartych w środku do użycia i zapewnia, że komórki pozostają w wysokiej wilgotności, minimalizując w ten sposób zmienność wywołaną parowaniem. - Rozcieńczyć rozpuszczoną matrycę błony podstawnej w stosunku 1:100 w lodowato zimnym podłożu DMEM/F12 (końcowe stężenie 0,089 mg/ml uzyskano przy użyciu użytej tutaj partii).
- Dodać 300 μl rozcieńczonej, rozpuszczonej matrycy błony podstawnej do jednego ze środkowych (otwartych) dołków przygotowanej 24-dołkowej płytki na infekcję, która ma być przeprowadzona. Pamiętaj, aby równomiernie pokryć całe dno studni i w razie potrzeby dodać więcej, aby zapewnić równomierną powłokę.
- Inkubować płytkę przez 30 minut w temperaturze 37 °C, aby umożliwić zestalenie się warstwy wzdłuż dna studzienki. Pod koniec tej inkubacji sprawdzić, czy ciecz nadal całkowicie pokrywa dno studni i nie wyparowała w środku. Parowanie to znak, że wilgotność jest zbyt niska; Jeśli tak się stanie, powtórz powlekanie.
UWAGA: Płytki można pokryć wieczorem poprzedniego wieczoru i pozostawić w rozcieńczonej, rozpuszczonej macierzy błony podstawnej bez widocznych skutków ubocznych; Jednak ryzyko parowania jest znacznie zwiększone, dlatego przed użyciem należy je dokładnie sprawdzić. - Usuń pożywkę z jednej studzienki z konfluentnymi NPC pochodzącymi z iPSC rosnącymi w płytce studziennej.
UWAGA: W tym artykule wykorzystano neuronalne komórki progenitorowe pochodzące z iPSC wytworzone przy użyciu zestawu komercyjnego zgodnie z instrukcjami producenta między pasażem 3 a pasażem 10. - Delikatnie dodaj 1 ml PBS na bok dołka i kołysz płytką, aby zapewnić równomierne mycie.
- Usunąć PBS i zastąpić go 300 μl mieszanki enzymów proteolityczno-kolagenolitycznych, ponownie kołysząc płytką, aby upewnić się, że dno studzienki jest w pełni pokryte. Inkubować przez 5 minut w temperaturze 37 °C. Sprawdzić, czy komórki odrywają się od powierzchni płytki za pomocą mikroskopii świetlnej.
- Za pomocą pipety P1,000 dodaj 700 μl DMEM/F12 i odłącz komórki, rozpylając tę mieszaninę na wszystkie powierzchnie dna płytki. Pipetować w górę i w dół, aby upewnić się, że agregaty komórek są rozdrobnione na jednolitą zawiesinę jednokomórkową. Zebrać komórki i dodać do 9 ml pożywki DMEM/F12 w stożkowej probówce o pojemności 15 ml.
- Wirować przy 300 × g przez 5 min.
- W tym czasie należy przygotować wystarczającą ilość pożywki uzupełnionej 10 μM Y-27632 na 500 μl na dołek do platerowania oraz 1 ml do ponownego zaparcia.
UWAGA: Y-27632 jest niezbędny, aby zapewnić wysoką przeżywalność NPC po przejściu jako pojedyncze komórki. - Usunąć supernatant i ponownie zawiesić komórki w 1 ml pożywki uzupełnionej Y-27632, kilkakrotnie delikatnie pipetując w górę i w dół, aby rozbić agregaty komórkowe.
- Wyjmij kilka mikrolitrów komórek i rozcieńcz je (1:5 do 1:10) w błękitu trypanowym.
- Policz żywe (trypanowo-niebiesko-ujemne) komórki na hemocytometrze. Dostosuj rozcieńczenie błękitu trypanowego, aby uzyskać co najmniej 50 żywotnych komórek na kwadrant hemocytometru, aby upewnić się, że zliczenia są dokładne. Oblicz objętość zawiesiny komórek potrzebną do tego, aby 100 000 komórek było obecnych w każdym dołku.
- Delikatnie wymieszaj komórki w górę i w dół za pomocą pipetowania i zwiększ obliczoną objętość (dla 100 000 komórek na studzienkę). Dodać go do pożywki uzupełnionej Y-27632 (z kroku 1.11) tak, aby końcowa objętość wynosiła 500 μl na dołek do platerowania.
- Usunąć rozcieńczoną, rozpuszczoną matrycę błony podstawnej z poprzednio pokrytych studzienek (zakładając, że zakończono 30-minutową lub dłuższą inkubację).
- Delikatnie wymieszać komórki przez pipetowanie i dodać 500 μl zawiesiny komórek do każdego dołka.
- Aby równomiernie rozprowadzić komórki, należy przesuwać płytkę dużym ruchem znaku "+" z delikatnymi liniowymi ruchami (przód-tył, zatrzymanie, tył-tył) bezpośrednio przed umieszczeniem w inkubatorze do hodowli komórkowych.
- Inkubować przez noc (16-24 h) w temperaturze 37 °C i 5% CO2 .
- Usunąć pożywkę i dodać miareczkowany lentiwirus. Jeśli wymagane są pojedyncze zdarzenia integracyjne, należy dążyć do wielokrotności infekcji wynoszącej 0,3 jednostki zakaźnej na komórkę (najlepiej miareczkowanej na komórkach będących przedmiotem zainteresowania) i uzupełnić do 500 μl w pożywce (bez Y-27632).
UWAGA: Interesujący nas lentiwirus można zakupić wstępnie miareczkowany lub wyprodukowany we własnym zakresie, tak jak to miało miejsce wcześniej22. W tym przypadku wykorzystano wyhodowany we własnym zakresie lentiwirus GFP z opornością na puromycynę do wygenerowania i wyselekcjonowania NPC eksprymujących EGFP. Jeśli lentiwirus nie został miareczkowany na interesujących komórkach, a liczba kopii jest krytyczna, zaleca się dodanie kilku objętości do kilku studzienek i użycie studzienki z ~30% komórkami EGFP+ 48-72 h później. Jeśli liczba kopii nie jest krytyczna, można dodać nadmiar wirusa z zastrzeżeniem, że mutageneza insercyjna może spowodować nietypowe zachowanie u niektórych klonów. UWAGA: Wektory lentiwirusowe stanowią zagrożenie biologiczne poziomu 2-3 (w zależności od ich zawartości). Postępuj zgodnie z lokalnymi przepisami bezpieczeństwa biologicznego dotyczącymi obchodzenia się z lentiwirusem, odkażania powierzchni i wyrobów z tworzyw sztucznych oraz odpadów płynnych. - Umieścić komórki z powrotem w inkubatorze i inkubować je przez 24 godziny w temperaturze 37 °C i 5% CO2 .
- Wyjąć komórki z inkubatora i usunąć supernatant.
UWAGA: Ponieważ supernatant z komórek nadal zawiera cząsteczki lentiwirusa w tym momencie, należy nadal przestrzegać lokalnych przepisów bezpieczeństwa biologicznego dotyczących obchodzenia się z nim i usuwania. - Przepłukać komórki 2 x 500 μl PBS, delikatnie dodając PBS do ścianki studzienki; następnie wyjąć z rogu studzienki, aby zmyć wszelkie pozostałe lentiwirusy.
UWAGA: Ponieważ supernatant z komórek nadal zawiera cząsteczki lentiwirusa w tym momencie, należy nadal przestrzegać lokalnych przepisów bezpieczeństwa biologicznego dotyczących obchodzenia się z nim i usuwania. - Zmień na 500 μl świeżej pożywki (bez Y-27632) i kontynuuj wzrost w temperaturze 37 °C i 5% CO2 przez noc.
- Użyj mikroskopii fluorescencyjnej żywych komórek, aby zweryfikować proporcję komórek wykazujących ekspresję EGFP i wybrać studzienkę, z którą należy postępować.
- Jeśli wybrany wektor lentiwirusowy zawiera kasetę selekcyjną (gen oporności na antybiotyki, taki jak oporność na puromycynę), dodaj środek selekcyjny (w tym przypadku 1 μg/ml puromycyny) do pożywki w uprzednio zatwierdzonej dawce, która zabija wrażliwe, ale nie oporne komórki. W przeciwnym razie użyj sortowania komórek aktywowanego fluorescencją, aby wyizolować komórki EGFP+ w momencie pierwszego podziału.
- Od teraz utrzymuj komórki z codziennym monitorowaniem konfluencji i codziennie wykonuj pełne zmiany podłoża.
- Po osiągnięciu konfluencji należy przygotować jedną lub więcej studzienek świeżej płytki pokrytej 6 dołkami (z 1 ml rozcieńczonej, rozpuszczonej matrycy błony podstawnej; patrz kroki 1.3-1.5) i zebrać komórki zgodnie z opisem w krokach 1.6-1.15.
UWAGA: Jeśli nie dołączono żadnego czynnika selekcyjnego, na tym etapie posortuj komórki według cytometrii przepływowej. Upewnij się, że komórki są sortowane za pomocą wystarczająco szerokiej dyszy i niskiego ciśnienia, aby zminimalizować naprężenia, a także że 10 μM Y-27632 jest uwzględnione na każdym etapie procesu sortowania. - Pokryj komórki do końcowej gęstości 200 000 komórek/cm2.
- Utrzymuj codzienne monitorowanie i codziennie wykonuj zmiany podłoża.
UWAGA: Gdy komórki ponownie osiągną konfluencję, są teraz gotowe do użycia. Alternatywnie, zapas można teraz zamrozić do wykorzystania w przyszłości w następujący sposób. - Podziel, zbierz i policz komórki zgodnie z opisem w krokach 1.6-1.15.
- Wstępnie oznacz zestaw kriowiów odpowiednimi informacjami (np. pasaż, EGFP%, linia).
- Zawiesić ponownie przy 400 000 komórek/ml w pożywce + 10% DMSO.
UWAGA: DMSO jest toksyczny dla komórek, gdy nie jest zamrożony, więc zminimalizuj czas spędzony w temperaturze pokojowej w obecności DMSO. - Dodać 1 ml (400 000 komórek) mieszaniny z kroku 1.33 na kriowial i umieścić w pojemniku do zamrażania komórek.
- Przenieś pojemnik do zamrażarki o temperaturze -80 °C na noc.
- Następnego dnia przenieś komórki do ciekłego azotu w celu długotrwałego przechowywania.
2. Oznakowana iniekcja komórkowa do organoidu mózgowego
UWAGA: Na potrzeby tego artykułu, organoidy mózgowe zostały wyprodukowane przy użyciu komercyjnego zestawu zgodnie z instrukcjami producenta. Można to zastąpić interesującym organoidem mózgowym. Materiały użyte w tej części protokołu muszą być wstępnie schłodzone, aby uniknąć żelowania rozpuszczonej matrycy błony podstawnej w temperaturze powyżej 4 °C.
- Umieść strzykawkę (strzykawki), końcówki i rurki, które będą miały kontakt z rozpuszczoną matrycą błony podstawnej, w temperaturze -20 °C, aby ostygły.
- Rozmrozić na lodzie odpowiednią porcję rozpuszczonej macierzy błony podstawnej w zależności od liczby wstrzyknięć, które mają być wykonane (~2 μL/wstrzyknięcie). Trwa to około 30 minut.
- Podczas rozmrażania podwielokrotności podziel, zbierz i policz komórki zgodnie z opisem w krokach 1.6-1.15.
- Należy obliczyć objętości potrzebne na wstrzyknięcie. W przypadku wykonywania wielu wstrzyknięć umieść całkowitą objętość komórek w probówce o pojemności 1,5 ml i dodaj do 1 ml DMEM/F12.
UWAGA: Objętość, która pozwala na kilka dodatkowych wstrzyknięć, powinna być używana do uwzględnienia strat/błędów pipetowania. - Umieść komórki w lodzie, podczas gdy przygotowywane są kolejne kroki.
- Po rozmrożeniu rozcieńczyć rozpuszczoną matrycę błony podstawnej do końcowego stężenia 3 mg/ml w lodowatym DMEM/F12.
- Pobrać zawiesinę jednokomórkową z lodu i odwirowywać ją w temperaturze 300 × g przez 5 minut w temperaturze 4 °C.
UWAGA: Jeśli wirówka z chłodzeniem nie jest dostępna, wirowanie w temperaturze pokojowej wydaje się być ogólnie tolerowane. - Delikatnie usuń pożywkę całkowicie, nie naruszając osadu komórkowego. Zawiesić osad komórkowy przez delikatne pipetowanie w rozcieńczonej, rozpuszczonej matrycy błony podstawnej (3 mg/ml), aby uzyskać końcową objętość 2 μl na wstrzyknięcie, które ma być wykonane, i natychmiast umieścić go z powrotem na lodzie do czasu użycia.
UWAGA: Ponowne zawieszenie komórek należy wykonywać powoli i z wstępnie schłodzonymi końcówkami, aby uniknąć tworzenia się pęcherzyków i żelowania. - Przenieść schłodzoną strzykawkę (strzykawki) z zamrażarki o temperaturze -20 °C do wiadra na lód. Trzymaj je tam do czasu użycia.
- Wyjąć płytkę z organoidami mózgowymi z inkubatora. Za pomocą końcówki o szerokim otworze przenieść organoid do wstrzyknięcia do naczynia o średnicy 35 mm. Usunąć całą możliwą pożywkę, nie uszkadzając organoidu, aby go ustabilizować i ułatwić wstrzyknięcie.
UWAGA: Ważne jest, aby używać końcówek o szerokim otworze, aby uniknąć zniszczenia organoidu. Jeśli nie są dostępne, odetnij koniec zwykłej końcówki P1,000 sterylnymi nożyczkami. - Umieścić 35-milimetrową szalkę zawierającą organoid pod mikroskopem preparacyjnym, aby ułatwić prowadzenie i wstrzyknięcie.
UWAGA: Jeśli mikroskop sekcyjny nie jest dostępny w sterylnym obszarze, możliwe jest wykonanie wstrzyknięcia bez niego, choć z nieco ograniczoną kontrolą. Inną alternatywą jest użycie pętli powiększającej lub okularów. - Gdy organoid(y) będą gotowe do wstrzyknięcia, delikatnie zawiesić komórki za pomocą schłodzonej końcówki pipety P20 i przenieść 2 μl (zawierające żądaną liczbę komórek do wstrzyknięcia) na wstępnie schłodzone sterylne szkiełko podstawowe.
UWAGA: W przypadku wielokrotnych wstrzyknięć można dodać dodatkowe 2 μl objętości na szkiełku podstawowym. Trzymaj go na lodzie i uważaj, aby nie wyparować. - Wyjmij schłodzoną strzykawkę insulinową z lodu i powoli pobieraj 2 μl zawiesiny komórkowej skosem igły skierowanym w dół, aby umożliwić pobranie wszystkich komórek/pożywki.
UWAGA: Upewnij się, że jedziesz bardzo wolno, aby uniknąć zasysania powietrza. - Otwórz pokrywę naczynia zawierającego organoid i skup na nim mikroskop. Trzymaj naczynie jedną ręką. Umieść skos igły do góry, a drugą ręką powoli wstrzyknij komórki w powierzchnię organoidu.
UWAGA: Ważne jest, aby wstrzykiwać powoli, aby uniknąć uszkodzenia tkanki. - Po wstrzyknięciu należy ponownie umieścić pokrywkę w naczyniu i pozostawić wstrzyknięty organoid na 1-2 minuty.
UWAGA: Dzięki temu rozcieńczona, rozpuszczona macierz błony podstawnej może się żelować, utrzymując komórki na miejscu. Jeśli pożywka zostanie dodana zbyt wcześnie, może zmyć komórki znajdujące się na powierzchni. - Delikatnie dodać 500 μl pożywki organoidowej i przenieść organoid z końcówką o szerokim otworze do studzienki na płytce 24-dołkowej. Inkubować organoid w temperaturze 37 °C i 5% CO2 przez noc. Wykonuj pełne zmiany podłoża co drugi dzień.
UWAGA: Ważne jest, aby dołączyć organoid kontroli ujemnej (pozorowany wstrzyknięty), który będzie używany do regulacji obrazowania. W tym celu należy wstrzyknąć organoid, jak opisano wcześniej, z rozcieńczoną, rozpuszczoną macierzą błony podstawnej (3 mg/ml), aby uzyskać końcową objętość 2 μl bez komórek.
3. Śledzenie przeszczepów za pomocą obrazowania fluorescencyjnego żywych komórek
UWAGA: Użyj mikroskopu fluorescencyjnego, który może wzbudzić interesujący nas fluorofor i posiada zestaw filtrów potrzebnych do wykrycia jego fluorescencji. Jak wspomniano wcześniej, użyte tutaj NPC to EGFP+, ze szczytem wzbudzenia 488 nm i szczytem emisji ~510 nm.
- Załadować organoid kontroli ujemnej (bez wstrzyknięć lub z imitacją wstrzykniętego) i ustawić intensywność oświetlenia i czas ekspozycji tak, aby autofluorescencja była minimalna. Dla zastosowanego tu instrumentu intensywność oświetlenia została ustawiona w zakresie od 1 do 2, a czas naświetlania od 80 ms do 100 ms.
UWAGA: Ponieważ wiele długości fal wzbudzenia (szczególnie niższych długości fal) może być toksycznych dla komórek, zaleca się utrzymywanie niskiej intensywności i unikanie zbyt długiego szukania, aby zapobiec uszkodzeniu organoidu. - Załadować organoid kontroli dodatniej i w razie potrzeby wydłużyć czas ekspozycji, aby zapewnić, że oznakowane komórki są wyraźnie widoczne. Zmienić położenie organoidu za pomocą końcówki pipety o szerokim otworze, aby znaleźć miejsce wstrzyknięcia (obszar EGFP+).
- Całkowicie usunąć pożywkę z organoidu kontroli ujemnej. Załaduj organoid kontroli negatywnej i zobrazuj go z wybranymi ustawieniami (dla użytego tutaj instrumentu intensywność oświetlenia została ustawiona w zakresie od 1 do 2, a czas ekspozycji od 80 ms do 100 ms). Po zakończeniu obrazowania natychmiast dodaj świeże podłoże, aby zapobiec wysychaniu organoidu.
UWAGA: Usunięcie podłoża ma kluczowe znaczenie dla uzyskania dobrego obrazu, ponieważ ustala wysokość i orientację organoidów, które w przeciwnym razie unoszą się i stale się poruszają, co uniemożliwia obrazowanie wysokiej jakości. - Powtórzyć usuwanie/obrazowanie pożywki z każdym z badanych organoidów.
- Przywróć organoidy do normalnej inkubacji/zmian w pożywce (jak w kroku 2.16) i powtórz obrazowanie w żądanych odstępach czasu. W tym przypadku organoidy zostały zobrazowane w 1., 9. i 16. tygodniu po wstrzyknięciu, aby śledzić i testować przeżywalność, proliferację, różnicowanie i migrację wstrzykniętych NPC EGFP+.
4. Histologia i immunofluorescencja
- Na punkcie końcowym przenieść organoid do kasety histologicznej oznaczonej identyfikatorem organoidu i innymi niezbędnymi identyfikatorami.
- Napełnij kasetę 10% formaliną i zamknij ją. Przechowywać w temperaturze pokojowej przez 24 godziny.
- Przenieś zamkniętą kasetę z organoidem do procesu tkankowego i ustaw następujący protokół: etanol 70% 10 min, etanol 80% 20 min, etanol 95% 30 min, etanol 100% 30 min, etanol 100% 40 min, etanol 100% 50 min, toluen 30 min, toluen 40 min, toluen 50 min, parafina 25 min w temperaturze 59 °C, parafina 35 min w 59 °C, parafina 40 min w 59 °C, parafina 50 min w 59 °C.
UWAGA: Powyższe kroki są wykonywane w próżni w temperaturze pokojowej, chyba że określono inaczej. Protokół ten zastępuje wodę gradientami alkoholu do 100%. Etapem pośrednim w przypadku toluenu jest przejście między alkoholem a parafiną, ponieważ oba są w nim rozpuszczalne. UWAGA: Toluen i parafina są uważane za materiały niebezpieczne, ponieważ mogą być wysoce łatwopalnymi cieczami i mogą powodować uszkodzenia w wyniku wdychania lub kontaktu ze skórą lub oczami. Upewnij się, że przechowujesz je szczelnie zamknięte w bezpiecznym miejscu. Podczas obchodzenia się z nimi należy nosić odpowiednie środki ochrony osobistej. Odpady należy utylizować zgodnie z lokalnymi przepisami dotyczącymi zagrożeń chemicznych. - Przenieść zamkniętą kasetę z organoidem do kąpieli parafinowej w stacji zatapiania.
- Wyjmij kasetę z wanny, otwórz ją i przenieś organoid do formy ze stalową podstawą. Umieść formę pod dozownikiem parafiny i całkowicie przykryj ją parafiną.
- Umieść pustą kasetę na górze formy ze stalową podstawą. Tutaj dodaj więcej parafiny na wierzch kasety.
- Przenieś stalową formę z kasetą na wierzchu do lodu i pozwól jej ostygnąć przez 5 minut. Wyjmij stalową formę i trzymaj kasetę z organoidem osadzoną w bloku parafiny.
- Przenieś kasetę do mikrotomu, aby wyciąć sekcje. Wycinaj sekcje zgodnie z potrzebami.
UWAGA: W tym przypadku wykonano odcinki o grubości 15 μm w całym organoidzie. - Upuść każdą sekcję na powierzchnię łaźni wodnej o temperaturze 45 °C i podnieś ją na szklane szkiełko mikroskopowe.
- Pozostaw szkiełka do wyschnięcia w inkubatorze w temperaturze 42 °C przez noc.
UWAGA: Szkiełka można teraz przechowywać w temperaturze pokojowej do czasu barwienia. - Umieść szkiełko w słoiku do barwienia szkiełek Coplin wypełnionym toluenem na 2 minuty. Powtórz ten krok jeszcze raz.
UWAGA: Toluen jest uważany za materiał niebezpieczny, ponieważ może być wysoce łatwopalną cieczą i może powodować uszkodzenia w wyniku wdychania lub kontaktu ze skórą lub oczami. Upewnij się, że przechowujesz go szczelnie zamknięty w bezpiecznym miejscu. Podczas obchodzenia się z nim należy nosić odpowiednie środki ochrony osobistej. Odpady należy utylizować zgodnie z lokalnymi przepisami dotyczącymi zagrożeń chemicznych. - Przenieś do szklanego słoika do barwienia szkiełek z kopliny wypełnionego EtOH 100% na 2 minuty. Powtórz ten krok jeszcze raz.
- Przenieś do szklanego słoika do barwienia szkiełka Coplin wypełnionego wodą destylowaną na 2 minuty. Powtórz ten krok jeszcze raz.
- Do pobrania antygenu przygotuj bufor cytrynianowy (10 mM kwasu cytrynowego, 0,05% Tween 20, pH 6,0).
UWAGA: Bufor cytrynianowy może być przechowywany w temperaturze pokojowej do 3 miesięcy lub w temperaturze 4 °C w przypadku dłuższego przechowywania. - Ustawić łaźnię wodną w temperaturze od 95 °C do 100 °C.
UWAGA: Ta kąpiel wodna może spowodować oparzenia, jeśli nie będzie się ostrożnym. Podejmij wszelkie niezbędne środki ostrożności, aby uniknąć bezpośredniego kontaktu z wanną lub jej elementami. - W kąpieli wodnej umieść plastikowy pojemnik, w którym zmieszczą się zjeżdżalnie. Upewnij się, że plastik nie dotyka dna wanny (zakładając, że jest to kąpiel z podgrzewaniem od dołu), aby uniknąć stopienia. Wlać bufor cytrynianu do plastikowego pojemnika i pozwolić mu osiągnąć temperaturę 95-100 °C.
- Gdy bufor osiągnie żądaną temperaturę, umieść szkiełka w buforze i luźno przykryj pojemnik pokrywką. Szkiełka pozostawić wewnątrz pojemnika w łaźni wodnej na 30-40 min.
- Wyjmij plastikowy pojemnik z łaźni wodnej i pozwól mu ostygnąć w temperaturze pokojowej jeszcze przez 20 minut.
- Myć szkiełka przez 3 x 2 minuty za pomocą PBS. Usunąć PBS chusteczką papierową, nie dotykając próbki ani nie przesuszając jej.
- Przygotuj bufor do przepuszczania (90 ml PBS + 0,1% Tween-20) i napełnij nim szklany słoik do barwienia. Zanurz szkiełka w buforze przepuszczalnym i inkubuj przez 10 minut.
- Myć szkiełka przez 3 x 2 minuty za pomocą PBS.
- Przygotuj wystarczającą ilość mieszanki barwiącej, aby pokryć każdą próbkę (~25 μL).
UWAGA: Patrz Tabela 1 dla zastosowanych tutaj przeciwciał i końcowych stężeń. - Dodaj 25 μl mieszanki barwiącej, aby przykryć każdy plasterek organoidu. Inkubować w temperaturze pokojowej przez 1 godzinę lub przez noc w temperaturze 4 °C w ciemności.
UWAGA: Upewnij się, że próbki pozostają w wysokiej wilgotności, aby zapobiec parowaniu mieszanki barwiącej. Jeśli pojemnik do utrzymywania wilgotności szkiełka nie jest dostępny, umieść je w pudełku z mokrymi chusteczkami na rogu. - Myć szkiełka przez 3 x 2 minuty za pomocą PBS.
- Spłucz raz wodą destylowaną w szklanym słoiku do barwienia, aby usunąć sól.
- Do każdej z próbek dodać 10 μl płynnego łącznika + 4',6-diamidino-2-fenyloindolu (DAPI) do każdej z próbek.
UWAGA: Szkiełka można uszczelnić, jeśli nie zostanie wykonana druga runda barwienia. W tym przypadku szkiełka nie zostały zakryte, aby umożliwić dostęp w celu hartowania/ponownego barwienia, ponieważ usunięcie szkiełek nakrywkowych może uszkodzić tkankę. - Zobrazuj szkiełka za pomocą wybranego mikroskopu fluorescencyjnego.
UWAGA: Upewnij się, że masz kontrole dodatnie i ujemne dla każdego przeciwciała, aby umożliwić prawidłowe ustawienie intensywności i czasów ekspozycji (dla zastosowanego tutaj instrumentu intensywność oświetlenia została ustawiona między 5 a 6, a czas ekspozycji od 2,000 ms do 3,000 ms), chociaż może się to różnić w zależności od przeciwciała. Dodatkowo upewnij się, że mikroskop ma odpowiednie detektory dla każdego używanego kanału. Należy pamiętać, że ponieważ próbki nie są zakryte, podczas obrazowania należy je umieścić stroną zadrukowaną do góry. - Po zobrazowaniu przygotować świeży 2x bufor hartowniczy (9% H2O2 + 50 mM NaOH w PBS).
UWAGA: Roztwór hartowniczy musi być przygotowany świeży bezpośrednio przed użyciem. Reakcja jest wrażliwa na aktywnośćH2O2, która z czasem będzie się zmniejszać. UWAGA: H2O2 jest drażniący, a NaOH jest. Należy je traktować przy użyciu odpowiedniego sprzętu ochronnego i unikać kontaktu ze skórą. Upewnij się, że są one utylizowane zgodnie z lokalnymi zasadami bezpieczeństwa chemicznego. - Napełnij szklany słoik do barwienia szkiełek Coplin do połowy 2x buforem hartowniczym (45 ml), dodaj 45 ml PBS i włóż szkiełka do środka. Inkubować przez noc w temperaturze 4 °C.
- Sprawdź za pomocą mikroskopii fluorescencyjnej, czy fluorofory zostały skutecznie wygaszone.
- Powtórz barwienie i obrazowanie jak wyżej.
UWAGA: W razie potrzeby hartowanie i ponowne barwienie można powtórzyć dla dodatkowych rund, chociaż ryzyko obrażeń wzrasta z każdą kolejną rundą.
5. Rejestracja obrazu
- Otwórz FIDŻI.
- Utwórz folder z obrazami DAPI z rundy 1 i rundy 2. W razie potrzeby zmień nazwy, aby wyjaśnić, który jest który.
- Utwórz pusty folder dla danych wyjściowych rejestracji obrazu.
- Kliknij Wtyczki | Rejestracja | Rejestrowanie wirtualnych wycinków stosu.
- W obszarze Katalog źródłowy wybierz folder zawierający obrazy DAPI z każdej rundy.
- W obszarze Katalog wyjściowy wybierz folder utworzony dla danych wyjściowych rejestracji.
- Ustaw model wyodrębniania cech na Sztywny, a menu rozwijane Model rejestracji na Sztywny — translate+rotate (translacja+obrót), aby naprawić pasowanie, umożliwiając tylko przesuwanie i obracanie obrazu w celu wyrównania, a nie deformacji.
UWAGA: Jeśli spodziewane jest odkształcenie, model ekstrakcji cech i model rejestracji można dostosować do modeli Affine lub innych zgodnie z potrzebami, chociaż może to spowodować niepożądane transformacje. Czasami plasterek może zostać uszkodzony między rundami, co może uniemożliwić pomyślną rejestrację. - Zaznacz pole Zapisz transformacje, aby zapisać parametry transformacji, co pozwoli na zastosowanie ich do innych kanałów.
- Kliknij OK.
- Wybierz lokalizację, w której chcesz zapisać plik przekształcenia (domyślnie jest to katalog wejściowy) i kliknij przycisk Otwórz.
- Wybierz obraz DAPI, który ma służyć jako odniesienie dla przekształceń. Obraz DAPI z każdej z pozostałych rund zostanie wyrównany do tego.
UWAGA: Po zakończeniu zarejestrowane obrazy pojawią się jako stos (i w folderze wyjściowym). - Użyj suwaka na dole, aby przerzucać obrazy w przód i w tył, aby sprawdzić, czy rejestracja obrazu się powiodła (jądra znajdują się w tym samym miejscu na obu obrazach, przynajmniej w przypadku nakładających się obszarów).
- Sprawdź, czy dla każdej rundy obrazów wejściowych został utworzony plik .xml.
UWAGA: Zawierają one parametry tłumaczenia potrzebne dla plików z tej rundy. - Utwórz folder zawierający wszystkie obrazy do zarejestrowania (każdy kanał każdej rundy). Zwróć uwagę na kolejność plików.
- Utwórz folder dla parametrów transformacji i utwórz jedną kopię pliku .xml dla każdej rundy na kanał, który ma zostać zarejestrowany. Upewnij się dwukrotnie, że kolejność plików (według nazwy) jest taka sama między obrazami, które mają zostać zarejestrowane, a kopiami parametrów transformacji, ponieważ w następnym kroku każdy obraz zostanie przeprowadzony i przekształcony w kolejności plików parametrów transformacji.
- Kliknij Wtyczki | Przekształcanie | Przekształcanie wirtualnych wycinków stosu.
- W obszarze Katalog źródłowy wybierz folder zawierający obrazy, które mają zostać zarejestrowane.
- W obszarze Katalog wyjściowy wybierz folder utworzony dla danych wyjściowych rejestracji.
- W obszarze Katalog przekształceń wybierz folder zawierający pliki .xml z jedną kopią na plik obrazu, który ma zostać przekształcony. Ponownie upewnij się, że kolejność jest zgodna z plikami (tj. jedna kopia .xml rundy 1 dla każdego kanału rundy 1, jedna kopia .xml rundy 2 dla każdego kanału rundy 2 itd.).
- Kliknij OK.
UWAGA: Po zakończeniu zarejestrowane obrazy z tej rundy pojawią się jako stos (i w folderze wyjściowym). - Użyj suwaka na dole, aby przerzucać się między kanałami w przód iw tył. Sprawdź, czy wszystkie kanały zostały przekształcone w ten sam sposób. Jeśli nie, jest to prawdopodobnie spowodowane nieprawidłowym plikiem .xml w katalogu transforms; W takim przypadku napraw plik i powtórz.
UWAGA: Wyświetlany zakres jasności będzie oparty na jednym kanale, ale nie ma to wpływu na rzeczywiste zapisane obrazy, a jedynie na wyświetlacz. - Zwróć uwagę, że wszystkie zarejestrowane obrazy są pomyślnie wyrównane w różnych rundach i gotowe do nałożenia/dalszej analizy.
UWAGA: Istnieją bardziej wydajne programowe sposoby rejestracji dla dużych partii. Przedstawiona tutaj metoda jest po prostu łatwa, która nie wymaga programowania.
Wyniki
W celu walidacji tożsamości organoidów mózgowych, przekroje histologiczne dojrzałego (2-miesięcznego) organoidu mózgowego barwiono pod kątem PAX6 (markera grzbietowych NPC23) oraz SATB2 (markera dojrzałych, postmitotycznych neuronów warstw górnych24). Zgodnie z oczekiwaniami, komórki PAX6+ znajdowały się we wnętrzu organoidu, a komórki SATB2+ w warstwach górnych (Rysunek 2). Wyniki te potwierdzają, że użyte organoidy mózgowe rzeczywiście odpowiadały grzbietowej części przedmózgowia, zgodnie ze specyfikacją zestawu do różnicowania. Aby ustalić zależność od dawki w systemie transplantacji organoidów mózgowych, do 2-miesięcznych organoidów mózgowych wstrzykiwano zwiększającą się liczbę EGFP+ NPC pochodzących z iPSC. Stwierdzono wyraźną zależność fluorescencji GFP od liczby wprowadzonych komórek, przy czym spójne skupiska komórek EGFP+ wykrywano przy liczbie 10 000 komórek i więcej (Rysunek 3). Następnie oceniono przeżywalność i migrację przeszczepionych NPC, śledząc transplantowane organoidy w czasie. W tym celu 50 000 EGFP+ NPC pochodzących z iPSC przeszczepiono do 2-3 miesięcznych organoidów mózgowych wygenerowanych z tej samej linii iPSC. Wstrzyknięte organoidy oraz kontrole obrazowano pod kątem obecności EGFP w określonych punktach czasowych w ciągu następnych 3-4 miesięcy. W tej serii transplantacji zaobserwowano utrzymywanie się miejsca wstrzyknięcia przez cały 4-miesięczny okres śledzenia (Rysunek 4A). Dodatkowe skupiska komórek EGFP+ pojawiły się do 9. dnia po transplantacji i utrzymywały się do końca badania (3-4 miesiące w zależności od organoidu), co wskazuje na migrację komórek i ich integrację w nowych miejscach (Rysunek 4A). Przy większym powiększeniu widoczna była wyraźna morfologia neuronalna z długimi wypustkami wnikającymi w organoid (Rysunek 4B), co potwierdza integrację wstrzykniętych komórek.
Aby określić status różnicowania wstrzykniętych komórek w późnym okresie po iniekcji, organoid śledzony przez 4 miesiące oraz jego kontrolę utrwalono, zatopiono w parafinie, pocięto na plastry o grubości 15 µm i osadzono na szkiełkach przedmiotowych. Następnie plastry poddano obróbce i barwieniu w jednej rundzie barwienia fluorescencyjnego (EGFP, TUJ1, NESTIN) lub w dwóch następujących po sobie cyklach barwienia w celu dodania dodatkowych markerów (MAP2, GFAP). Wstępne barwienie w jednej rundzie potwierdziło obecność komórek EGFP+ w miejscu wstrzyknięcia, w tym mieszankę komórek zachowujących status NPC (NESTIN+TUJ1−) oraz tych, które zróżnicowały się w kierunku linii neuronalnej (NESTIN−TUJ1+) (Rycina 5). Zarówno w organoidach kontrolnych, jak i wstrzykniętych, zaobserwowano bardzo niewiele NPC NESTIN+ (większość, choć nie wszystkie, stanowiły EGFP+ przeszczepione NPC w miejscu wstrzyknięcia), przy przewadze niedojrzałych i dojrzałych neuronów TUJ1+ (Rycina 5). Barwienie dwurundowe dostarczyło więcej szczegółów, ujawniając dojrzałe neurony (NESTIN−TUJ1+MAP2+GFAP−) wokół większości zewnętrznego regionu organoidu, z obszarami neuronów niedojrzałych (NESTIN−TUJ1+MAP2−GFAP−) w kierunku środka (Rycina 6A,B). Astrocyty (NESTIN−TUJ1−MAP2−GFAP+) były obecne zarówno w organoidach wstrzykniętych, jak i kontrolnych oraz znajdowały się rozproszone wokół zewnętrznych krawędzi (Rycina 6A,B). Przekrój organoidu wstrzykniętego, w którym wykonano barwienie dwurundowe, wykazał obecność małej kolonii satelitarnej komórek EGFP+ daleko od miejsca wstrzyknięcia, które przyjęły fenotyp dojrzałych neuronów (Rycina 6B,C). Niektóre z nich zdawały się znajdować w bliskim sąsiedztwie astrocytów; jednak nie stwierdzono komórek EGFP+ z pełnym pokryciem z barwieniem GFAP, co sugeruje, że znajdowały się one obok astrocytów, a nie same je generowały (Rycina 6B,C).

Rycina 1Model transplantacji znakowanych komórek do organoidów mózgu. Schematyczny przegląd procesu generowania komórek znakowanych poprzez transdukcję lentiwirusową, ich transplantacji do organoidów mózgowych oraz śledzenia za pomocą obrazowania żywych komórek i immunofluorescencji. Skrót: GFP = zielone białko fluorescencyjne. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ilustracji.

Rycina 2: Immunofluorescencja przekrojów histologicznych ukazująca architekturę wczesnych i późnych organoidów. Organoid mózgowy w wieku 2 miesięcy został utrwalony, zatopiony w parafinie, pocięty i zabarwiony na PAX6, SATB2 oraz DAPI. Niezabarwiony przekrój posłużył do ustawienia czasu ekspozycji i czasu całkowania, aby uniknąć fałszywie dodatnich sygnałów wynikających z autofluorescencji. Komórki PAX6+ znajdowały się wewnątrz organoidu, natomiast komórki SATB2+ występowały w warstwach zewnętrznych. Obrazy w stosie Z (Z-stack) pobierano co 4.2 µm przez cały 15 µm przekrój tkanki. Przekroje optyczne połączono za pomocą funkcji focus stacking w oprogramowaniu Gen5 z ustawieniami domyślnymi. Paski skali = 100 µm. Skróty: PAX6 = białko paired box 6; SATB2 = special AT-rich sequence-binding protein 2; DAPI = 4',6-diamidino-2-phenylindole. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 3: Zależny od dawki zasiedlenie NPC w organoidach mózgowych. W organoidach przeszczepiono 0 (kontrola negatywna), 1 000, 5 000, 10 000 lub 50 000 GFP+ NPC pochodzących z iPSC. W 1. tygodniu po transplantacji organoidy obrazowano na urządzeniu Cytation 5 z użyciem kostki filtrów GFP. Kontrolę negatywną wykorzystano do ustawienia czasu naświetlania i integracji w celu zminimalizowania autofluorescencji. Ciemniejsze kolory wskazują na silniejszą fluorescencję EGFP w stosunku do kontroli negatywnej. Paski skali = 100 µm. Przedstawione są obrazy całych organoidów w powiększeniu 4x. Po obrazowaniu, przed wyświetleniem, wykonano odejmowanie tła metodą toczącej się kuli (rolling-ball) z promieniem piksela równym 50, aby skorygować zmienną intensywność tła w obrębie organoidów. Miejsca wstrzyknięcia, zidentyfikowane jako obszary najsilniejszego zasiedlenia, zaznaczono czerwoną strzałką w przypadkach, w których wystąpiło zasiedlenie. Skróty: NPC = neural progenitor cells; GFP = green fluorescent protein; EGFP = enhanced GFP; iPSC = induced pluripotent stem cell. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
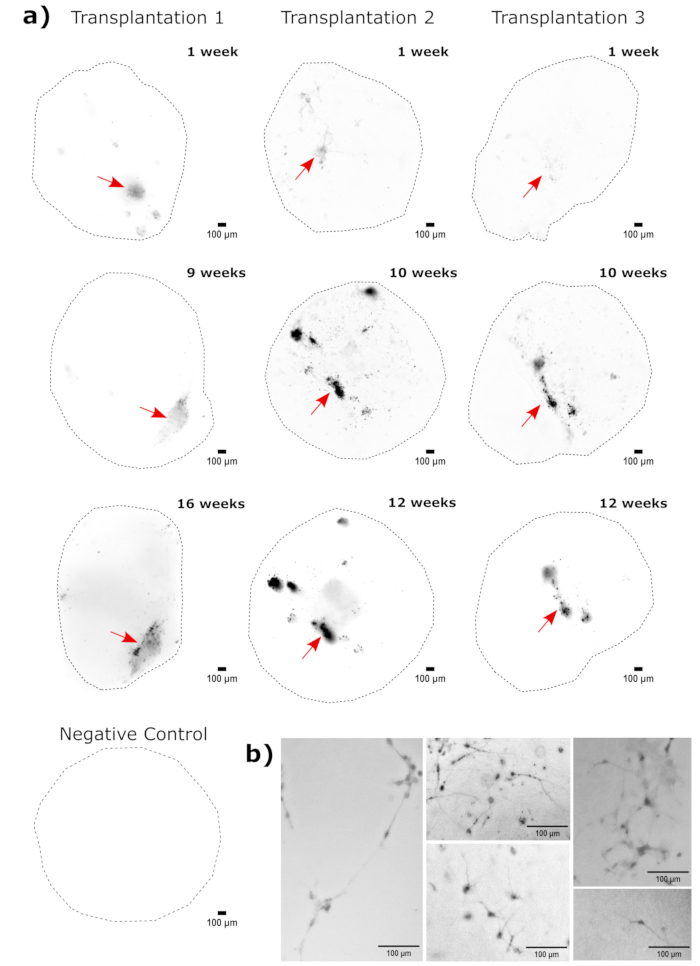
Rysunek 4: Śledzenie wzrostu, migracji i przeżywalności przeszczepionych komórek za pomocą obrazowania fluorescencyjnego żywych komórek. (A) Organoidy kontrolne i transplantowane (50 000 GFP+ NPC pochodzących z iPSC) były monitorowane za pomocą fluorescencyjnego obrazowania żywych komórek w okresie od 2 do 4 miesięcy w dwóch niezależnych zestawach transplantacji. Organoidy kontrolne negatywne posłużyły do ustawienia czasu ekspozycji i integracji w celu zminimalizowania autofluorescencji w każdym punkcie czasowym. Obrazy EGFP rejestrowano przy użyciu kostki filtrów GFP na urządzeniu Cytation 5 we wskazanych odstępach czasu po transplantacji. Ciemniejsze kolory wskazują na silniejszą fluorescencję EGFP w stosunku do kontroli negatywnej dla danego punktu czasowego. Przed wyświetleniem wykonano odejmowanie tła metodą toczącej się kuli (rolling-ball) z promieniem piksela wynoszącym 50, aby skorygować zmienną intensywność tła w organoidach. Organoidy umieszczano w zbliżonej orientacji w każdym punkcie czasowym, a obrazy obrócono w celu zapewnienia spójności prezentacji i wyraźnego pokazania wzrostu przeszczepionych komórek. Miejsca iniekcji, zidentyfikowane jako regiony o najwyższym stopniu przyjęcia przeszczepu w najwcześniejszym punkcie czasowym, są zaznaczone czerwoną strzałką. Przykład organoidu kontrolnego negatywnego znajduje się w dolnej części rysunku. (B) Przedstawiono przykładowe obrazy z powiększeniem 20x z organoidów z przyjętym przeszczepem w 1. i 15. tygodniu po transplantacji. Przed wyświetleniem zwiększono lokalny kontrast za pomocą programu FIJI, aby zapewnić widoczność neurytów. Paski skali = 100 µm. Skróty: NPCs = neural progenitor cells; GFP = green fluorescent protein; EGFP = enhanced GFP; iPSC = induced pluripotent stem cell. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
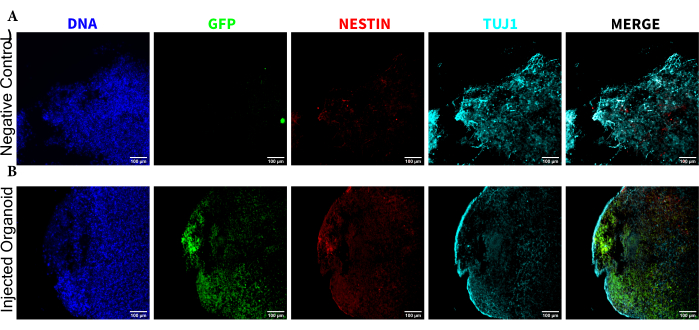
Rycina 5: Immunofluorescencja przekrojów histologicznych ujawniająca obecność przeszczepionych NPC w miejscu wstrzyknięcia wraz z migracją i różnicowaniem neuronalnym. Jednokanałowe obrazy fluorescencyjne z (A) niewstrzykniętych i (B) przeszczepionych organoidów. Nałożony obraz po prawej stronie pokazuje trzy interesujące kanały (NESTIN, TUJ1 oraz EGFP), ale nie obejmuje DAPI. Minimalne poziomy wyświetlania ustawiono tak, aby wykluczyć sygnał z komórek negatywnych (wyznaczone dla EGFP na podstawie kontroli niewstrzykniętej, a dla pozostałych kanałów na podstawie znanych kombinacji markerów). Maksymalne poziomy wyświetlania oparto na najwyższym sygnale zaobserwowanym dla danego przeciwciała w dowolnej komórce. Zakresy wyświetlania pozostawiono stałe pomiędzy organoidami niewstrzykniętymi a przeszczepionymi, aby umożliwić bezpośrednie porównanie. Paski skali = 100 µm. Skróty: NPCs = neural progenitor cells; DAPI = 4',6-diamidino-2-phenylindole; TUJ1 = beta-III tubulin; EGFP = enhanced green fluorescent protein. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 6: Ocena stanu różnicowania i lokalizacji przeszczepionych komórek za pomocą cyklicznej immunofluorescencji przekrojów histologicznych. Przedstawiono jednokanałowe obrazy fluorescencyjne z organoidów nieiniekcyjnych, (A) dobranych wiekowo oraz (B) przeszczepionych dla pierwszej i drugiej rundy barwienia, zgodnie z oznaczeniami. Minimalne wartości wyświetlania ustawiono tak, aby wykluczyć sygnał z komórek negatywnych (określono dla EGFP na podstawie kontroli nieiniekcyjnej, a dla pozostałych kanałów na podstawie znanych kombinacji markerów). Maksymalne wartości wyświetlania oparto na najwyższym sygnale zaobserwowanym dla danego przeciwciała w dowolnej komórce. Zakresy wyświetlania (a oczywiście parametry obrazowania) pozostawiono stałe pomiędzy organoidami kontrolnymi a iniekcyjnymi, aby umożliwić bezpośrednie porównanie. Paski skali = 100 µm. Po prawej stronie przedstawiono obraz nałożony (z wyłączeniem DAPI) dla każdej rundy barwienia dla każdego organoidu. (B) W przypadku organoidu iniekcyjnego, w którym przeprowadzono rejestrację obrazów, wszystkie obrazy zostały przycięte do obszaru zaobserwowanego w obu rundach barwienia. (B,C) Dla organoidu iniekcyjnego obszary komórek EGFP+ obramowano na niebiesko. Schemat wykorzystania DAPI do dopasowania cech podczas rejestracji obrazów przedstawiono w (C), a następnie ogólny obraz scalony zarejestrowanego obrazu. Skróty: DAPI = 4',6-diamidino-2-phenylindole; TUJ1 = beta-III tubulin; EGFP = enhanced green fluorescent protein; MAP2 = microtubule-associated protein 2; GFAP = glial fibrillary acidic protein. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
| Klon | Fluorofor | Stężenie | |
| Przeciwciało anty-NESTIN | 10C2 | AlexaFluor 594 | 1:2 000 |
| Przeciwciało anty-TUBB3 | TUJ1 | AlexaFluor 647 | 1:2 000 |
| Przeciwciało anty-GFP | FM264G | AlexaFluor 488 | 1:200 |
| Przeciwciało anty-GFAP | SMI 25 | AlexaFluor 594 | 1:500 |
| Przeciwciało anty-MAP2 | SMI 52 | AlexaFluor 488 | 1:1 000 |
| Przeciwciało anty-PAX6 | O18-1330 | AlexaFluor 647 | 1:100 |
| Przeciwciało anty-SATB2 | EPNCIR130A | AlexaFluor 594 | 1:500 |
Tabela 1: Stężenia przeciwciał do barwienia. Skróty: TUBB3 = beta-tubulina III; GFP = zielone białko fluorescencyjne; GFAP = kwaśne białko włókienstwie glejowe; MAP2 = białko towarzyszące mikrotubulom 2; PAX6 = białko paired box 6; SATB2 = specjalne białko wiążące sekwencje bogate w AT 2.
Dyskusja
Biorąc pod uwagę duże zainteresowanie podejściami do terapii komórkowej w leczeniu urazów OUN/zaburzeń neurodegeneracyjnych 1,2,3,4,5,6,7,8, modele funkcji komórek w warunkach przeszczepu zyskują na znaczeniu. W pracy przedstawiono metodę przeszczepiania znakowanych, ludzkich NPC do ludzkich organoidów mózgowych, wraz ze śledzeniem ich żywych komórek i oceną punktu końcowego za pomocą histologii i barwienia immunofluorescencyjnego. Co ważne, wykazaliśmy, że przeszczepione komórki były zdolne do migracji, różnicowania i długotrwałego (4 miesiące) utrzymywania się w środowisku organoidowym. Taka długotrwała trwałość stanowi wyraźny wzrost w stosunku do możliwości utrzymania kultur wycinków mózgu17. System ten jest zatem odpowiedni do badania wielu zachowań, które trzeba byłoby ocenić w potencjalnym otoczeniu terapeutycznym, takich jak przeżycie, proliferacja i różnicowanie. Rzeczywiście, badanie ortogonalne wykazało niedawno, że przeszczepione NPC zachowywały się podobnie w organoidach mózgowych w porównaniu z NPC przeszczepionymi do mózgów myszy NSG20, potwierdzając w ten sposób użyteczność organoidów jako biorcy przeszczepu. Ponieważ jest to system in vitro, łatwo jest również dodać cytokiny lub interesujące go leki. Można to wykorzystać do lepszego zrozumienia wpływu określonych środowisk, takich jak stan zapalny i leki immunosupresyjne, na przeszczepione komórki, aby jeszcze bardziej naśladować to, co mogą napotkać w środowisku terapeutycznym. Zademonstrowany przez nas protokół cyklicznej immunofluorescencji (w oparciu o wcześniejsze badania21) jeszcze bardziej rozszerza moc tego podejścia, umożliwiając jednoczesną ocenę szerokiego wachlarza markerów specyficznych dla linii i, potencjalnie, choroby w jednym przekroju, a tym samym umożliwiając dokładne śledzenie przeszczepionych komórek i ich wpływu na tkankę. Oczywiście zamiast tego można zastosować inne metody oceny punktów końcowych, w zależności od celów analizy. Na przykład oczyszczanie tkanek z rekonstrukcją 3D może być stosowane, jeśli morfologia komórek jest głównym zainteresowaniem, lub dysocjacja, po której następuje cytometria przepływowa, może być zastosowana, jeśli celem końcowym jest kwantyfikacja określonych typów komórek. Spodziewamy się, że metoda ta będzie łatwo rozszerzalna na inne typy komórek, takie jak guzy OUN, potencjalnie umożliwiając ich badanie w kontekście istotnym dla mikrośrodowiska. Podobnie, organoidy wykorzystywane jako biorcy mogą być wymieniane na organoidy modelowechoroby 25,26,27, co potencjalnie pozwala na modelowanie metod transplantacji w tych stanach.
Jak wszystkie modele, również ten prezentowany tutaj ma swoje ograniczenia. Po pierwsze, organoidy pochodzące z iPSC są niedojrzałerozwojowo19 , a zatem mają istotne różnice w porównaniu ze starzejącym się mózgiem, w którym objawia się wiele chorób neurodegeneracyjnych. Organoidy mózgowe są również niejednorodne w rozwoju19, co wyklucza konsekwentne wstrzykiwanie do tej samej dokładnie fizjologicznej niszy. Co więcej, chociaż zawierają typy komórek odpowiednich regionów mózgu18, 19, brakuje im składników śródbłonka, mikrogleju i układu odpornościowego, które są również ważne w warunkach in vivo 14. Ogranicza to badanie, jak gospodarz zareaguje na przeszczep komórek. Obecnie dostępne są techniki dodawania komórek naczyniowych28 imikrogleju 29 , a także zwiększania konsystencji organoidów i regionalizacji18, poprawiając w ten sposób moc modelowania systemu przeszczepiania organoidów. Wymagałyby one jednak dalszych testów i optymalizacji wykraczających poza to, co zostało tutaj przedstawione. Chociaż protokół ten jest niedrogi i nie wymaga specjalistycznego sprzętu, pozostaje wiele ważnych kwestii technicznych - na przykład głębokość wtrysku. Wynika to zarówno z faktu, że organoidy nie są perfundowane, a zatem często mają nekrotyczne centrum, jeśli rosną zbyt duże19 , a światło nie może przeniknąć przez rdzeń organoidu w celu śledzenia żywych komórek. W ten sposób komórki, które zostały wstrzyknięte zbyt głęboko, i kolonie, które migrowały do środka, mogą zostać pominięte. Chociaż można to poprawić poprzez zastosowanie fluoroforów o większej długości fali o lepszej penetracji tkanek30, w zależności od wielkości organoidu i aparatury wykrywającej, prawdopodobnie pozostanie to brane pod uwagę. Wreszcie, ponieważ organoidy mózgowe są w fazie rozwoju, czas przeszczepu jest kolejnym kluczowym czynnikiem, ponieważ środowisko prawdopodobnie będzie się różnić w zależności od etapu rozwoju organoidu, do którego jest wstrzykiwany. Chociaż można to do pewnego stopnia kontrolować, zapewniając stały wiek organoidów w momencie wstrzyknięcia, jest to bez wątpienia czynnik, który wymaga rozważenia.
Protokół ten jest niedrogi, prosty, wolny od zwierząt i nie wymaga specjalistycznego sprzętu, dzięki czemu modelowanie przeszczepów jest dostępne dla szerszej gamy laboratoriów. Biorąc pod uwagę szybkie tempo postępu zarówno w terapii komórek nerwowych, jak i systemach modelowych organoidów, przewidujemy, że przedstawiony tutaj protokół przeszczepu organoidów będzie użytecznym modelem dla szeregu chorób i podejść terapeutycznych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Fundusze na tę pracę zostały dostarczone przez fundusze filantropijne IRIC z fundacji Marcelle i Jean Coutu oraz z Fonds de recherche du Québec - Santé (FRQS #295647). D.J.H.F.K. otrzymuje wsparcie płacowe od FRQS w postaci stypendium Chercheurs-boursiers Junior 1 (#283502). M.I.I.R. był wspierany przez IRIC Doctoral Award od Institut of Research in Immunology and Cancer, a Bourse de passage accélère de la maitrise au doctorat z Uniwersytetu w Montrealu oraz Bourse de Mérite aux cycles supérieurs.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Accutase | StemCell Technologies | 7920 | mieszanka enzymów proteolityczno-kolagenolitycznych |
| Przeciwciało anty-GFP Alexa Fluor 488 | BioLegend | 338008 | |
| Alexa Fluor 488 anty-MAP2 (klon SMI 52) | BioLegend | 801804 | |
| Alexa Fluor 594 przeciwciało anty-GFAP (klon SMI 25) | BioLegend | 837510 | |
| Alexa Fluor 594 anty-Nestin (klon 10C2) | BioLegend | 656804 | |
| Alexa Fluor 647 antytubulina β 3 (TUBB3) (klon TUJ1) | BioLegend | 801209 | |
| Monohydrat kwasu cytrynowego | Fisher Chemical | A104-500 | |
| Cytacja 5 Obrazowanie komórek Czytnik wielomodowy | |||
| alkohol etylowy (bezwodny) | ChapTec-DMEM | ||
| F12/ Glutamax | Thermo | 10565018 | |
| Dymethil Sulfoxide (DMSO), Sterylny | BioShop | DMS666.100 | |
| FIJI 1.53c | - | - | |
| Roztwór formaliny, buforowany obojętnie, 10% | Sigma | HT501128-4L | |
| Gen5 | - | - | |
| HistoCore Arcadia H | Leica Biosystems-Matrigel | ||
| Growth Factor Reduced (GFR) | Corning | 356231 | bez czerwieni fenolu i LDEV |
| Epredia | |||
| NaOH | Sigma 655104 | ||
| PBS (-Ca -Mg) | Sigma | D8537 | |
| Inhibitor Dichlorowodorku Puromycyny | Thermo | A1113803 | |
| ROCK Y-27632 | Abcam | ab120129 | |
| Simport Scientific Formy bazowe ze stali nierdzewnej | Fisher Scientific | 22-038-209 | |
| Simport Scientific UNISETTE Przetwarzanie/Osadzanie biopsji Kaseta | Fisher Scientific | 36-101-9255 | |
| STEMdiff Zestaw do różnicowania neuronów przodomózgowia | StemCell Technologies | 8600 | |
| STEMdiff Neuron Progenitor Medium | StemCell Technologies | 5833 | |
| Zestaw do indukcji neuronów STEMdiff SMADi | StemCell Technologies | 8581 | |
| Thermo Scientific Shandon Finesse ME Microtome | Thermo | Scientific-Tissue | |
| Prep | Fisher Scientific | T555 | |
| Tissue-Tek VIP 6 Procesor tkanek AI | Sakura Finetek-Toluen | ||
| (histologiczny) | ChapTec-Trypan | ||
| niebieski; 0.4% (wt/vol) | Thermo | 15250061 | |
| Tween 20 | BioShop | TWN510.100 |
Bibliografia
- Spurlock, M. S., et al. Amelioration of penetrating ballistic-like brain injury induced cognitive deficits after neuronal differentiation of transplanted human neural stem cells. Journal of Neurotrauma. 34 (11), 1981(2017).
- Zhou, Y., Shao, A., Xu, W., Wu, H., Deng, Y. Advance of stem cell treatment for traumatic brain injury. Frontiers in Cellular Neuroscience. 13, 301(2019).
- Hayashi, Y., Lin, H. -T., Lee, C. -C., Tsai, K. -J. Effects of neural stem cell transplantation in Alzheimer's disease models. Journal of Biomedical Science. 27 (1), 29(2020).
- Kefalopoulou, Z., et al. Long-term clinical outcome of fetal cell transplantation for Parkinson disease: Two case reports. JAMA Neurology. 71 (1), 83-87 (2014).
- Li, W., et al. Extensive graft-derived dopaminergic innervation is maintained 24 years after transplantation in the degenerating parkinsonian brain. Proceedings of the National Academy of Sciences of the United States of America. 113 (23), 6544-6549 (2016).
- Parmar, M., Grealish, S., Henchcliffe, C. The future of stem cell therapies for Parkinson disease. Nature Reviews Neuroscience. 21 (2), 103-115 (2020).
- Takahashi, J. iPS cell-based therapy for Parkinson's disease: A Kyoto trial. Regenerative Therapy. 13, 18-22 (2020).
- Krause, M., Phan, T. G., Ma, H., Sobey, C. G., Lim, R. Cell-based therapies for stroke: Are we there yet. Frontiers in Neurology. 10, 656(2019).
- Coles-Takabe, B. L. K., et al. Don't look: Growing clonal versus nonclonal neural stem cell colonies. Stem Cells. 26 (11), 2938-2944 (2008).
- Duval, K., et al. Modeling physiological events in 2D vs. 3D cell culture. Physiology. 32 (4), 266-277 (2017).
- Jakel, R. J., Schneider, B. L., Svendsen, C. N. Using human neural stem cells to model neurological disease. Nature Reviews Genetics. 5 (2), 136-144 (2004).
- Hodge, R. D., et al. Conserved cell types with divergent features in human versus mouse cortex. Nature. 573 (7772), 61-68 (2019).
- Li, J., et al. Conservation and divergence of vulnerability and responses to stressors between human and mouse astrocytes. Nature Communications. 12 (1), 3958(2021).
- Morizane, A., et al. MHC matching improves engraftment of iPSC-derived neurons in non-human primates. Nature Communications. 8 (1), 385(2017).
- Khrameeva, E., et al. Single-cell-resolution transcriptome map of human, chimpanzee, bonobo, and macaque brains. Genome Research. 30 (5), 776-789 (2020).
- Powell, K. Hybrid brains: The ethics of transplanting human neurons into animals. Nature. 608 (7921), 22-25 (2022).
- Humpel, C. Organotypic brain slice cultures: A review. Neuroscience. 305, 86-98 (2015).
- Birey, F., et al. Assembly of functionally integrated human forebrain spheroids. Nature. 545 (7652), 54-59 (2017).
- Lancaster, M. A., et al. Cerebral organoids model human brain development and microcephaly. Nature. 501 (7467), 373-379 (2013).
- García-Delgado, A. B., et al. Brain organoids to evaluate cellular therapies. Animals. 12 (22), (2022).
- Lin, J. -R., Fallahi-Sichani, M., Sorger, P. K. Highly multiplexed imaging of single cells using a high-throughput cyclic immunofluorescence method. Nature Communications. 6 (1), 8390(2015).
- Knapp, D. J. H. F., et al. Single-cell analysis identifies a CD33+ subset of human cord blood cells with high regenerative potential. Nature Cell Biology. 20 (6), 710-720 (2018).
- Georgala, P. A., Carr, C. B., Price, D. J. The role of Pax6 in forebrain development. Developmental Neurobiology. 71 (8), 690-709 (2011).
- Britanova, O., et al. Satb2 is a postmitotic determinant for upper-layer neuron specification in the neocortex. Neuron. 57 (3), 378-392 (2008).
- Kim, H., et al. Modeling G2019S-LRRK2 sporadic Parkinson's disease in 3D midbrain organoids. Stem Cell Reports. 12 (3), 518-531 (2019).
- Smits, L. M., et al. Modeling Parkinson's disease in midbrain-like organoids. NPJ Parkinson's Disease. 5, 5(2019).
- Jin, M., et al. Type-I-interferon signaling drives microglial dysfunction and senescence in human iPSC models of Down syndrome and Alzheimer's disease. Cell Stem Cell. 29 (7), 1135.e8-1153.e8 (2022).
- Sun, X. -Y., et al. Generation of vascularized brain organoids to study neurovascular interactions. eLife. 11, e76707(2022).
- Popova, G., et al. Human microglia states are conserved across experimental models and regulate neural stem cell responses in chimeric organoids. Cell Stem Cell. 28 (12), 2153.e6-2166.e6 (2021).
- Wang, S., Li, B., Zhang, F. Molecular fluorophores for deep-tissue bioimaging. ACS Central Science. 6 (8), 1302-1316 (2020).
Przedruki i uprawnienia
