Tutaj prezentujemy protokół izolacji jąder z błyskawicznie zamrożonych, zarchiwizowanych tkanek wątroby dla jednojądrowego sekwencjonowania RNA, sekwencji ATAC i multiomiki stawów (sekwencja RNA i sekwencja ATAC).
Artykuł metodologiczny
Izolacja jąder z zamrożonej tkanki wątroby w celu multiomiki jednokomórkowej
W tym artykule
Podsumowanie
Streszczenie
Wątroba jest złożoną i niejednorodną tkanką odpowiedzialną za wykonywanie wielu kluczowych funkcji fizjologicznych, takich jak między innymi utrzymanie homeostazy energetycznej i metabolizm ksenobiotyków. Zadania te są wykonywane poprzez ścisłą koordynację między komórkami miąższowymi wątroby i niemiąższowymi. Dodatkowo, różne czynności metaboliczne są ograniczone do określonych obszarów zrazika wątroby - zjawisko zwane strefą wątroby. Niedawne postępy w technologiach sekwencjonowania pojedynczych komórek umożliwiły naukowcom zbadanie niejednorodności tkanek w rozdzielczości pojedynczej komórki. W wielu złożonych tkankach, w tym w wątrobie, ostre protokoły dysocjacji enzymatycznej i/lub mechanicznej mogą negatywnie wpływać na żywotność lub jakość zawiesin jednokomórkowych potrzebnych do kompleksowego scharakteryzowania tego narządu w zdrowiu i chorobie.
Ten artykuł opisuje solidny i powtarzalny protokół izolowania jąder z zamrożonych, zarchiwizowanych tkanek wątroby. Metoda ta pozwala uzyskać wysokiej jakości jądra, które są kompatybilne z dalszymi podejściami omicznymi do pojedynczych komórek, w tym sekwencją RNA pojedynczego jądra, testem chromatyny dostępnej dla transpozazy z sekwencjonowaniem wysokoprzepustowym (ATAC-seq), a także multimodalnym omicznym (joint RNA-seq i ATAC-seq). Metoda ta została z powodzeniem zastosowana do izolacji jąder od zdrowych i chorych próbek wątroby od ludzi, myszy i naczelnych. Takie podejście pozwala na bezstronną izolację wszystkich głównych typów komórek w wątrobie, a zatem oferuje solidną metodologię badania wątroby w rozdzielczości pojedynczej komórki.
Wprowadzenie
Genomika pojedynczej komórki szybko staje się podstawową metodologią do badania funkcji wątroby i oceny wpływu heterogeniczności komórkowej na zdrowie i warunki chorobowe1. Szybki rozwój "multiomiki" do jednoczesnego pomiaru różnych warstw informacji i równoległa ekspansja solidnych potoków obliczeniowych toruje drogę do odkrycia nieznanych wcześniej typów i podtypów komórek w prawidłowej i chorej wątrobie2.
Możliwość eksploracji biobanków i archiwalnych zamrożonych próbek znacznie zwiększyła możliwości ponownego przyjrzenia się i odkrycia roli komórek niemiąższowych3,4,5 i zbadania roli poliploidalnych hepatocytów podczas starzenia się i w chorobach przewlekłych6,7,8,9. Dlatego ten artykuł opisuje solidny i powtarzalny protokół izolacji pojedynczego jądra dla zarchiwizowanych wątrób zamrożonych błyskawicznie (FF), który jest kompatybilny z sekwencjonowaniem RNA pojedynczego jądra i sekwencjonowaniem ATAC, a także z multimodalną omiką (joint RNA-seq i ATAC-seq) (Rysunek 1).
Ten przepływ pracy pozwala na badanie transkryptomu i dostępności chromatyny wszystkich typów komórek w wątrobie, niezależnie od wielkości komórki lub kruchości, w protokołach dysocjacji enzymatycznej. Można go wykonać z małymi skrawkami tkanek (15-30 mg lub 5-10 mm3) z cennych próbek ludzkich lub myszy transgenicznych. Określenie wysokiej czystości izolacji jąder obejmuje kwantyfikację i pomiar wielkości jądra, co może korelować ze zwiększonym rozmiarem komórki i starzeniem się10,11, a czystość ta jest istotna dla analizy zarówno ploidy hepatocytów12 jak i mechanizmów transkrypcyjnych zależnych od wielkości komórki11,13,14,15. Dodatkowo jądra wyizolowane z zamrożonej wątroby zachowują cenne informacje na temat strefowości wątroby. Przebieg pracy i pobieranie tkanek pozwalają na walidację danych genomicznych pojedynczych komórek lub dalsze analizy uzupełniające, takie jak immunohistochemia lub transkryptomika przestrzenna z tej samej tkanki i tej samej osoby. Dlatego podejście to może być systematycznie i niezawodnie stosowane do wielu chorób wątroby i organizmów modelowych.
Protokół
Wszystkie eksperymenty na zwierzętach zostały przeprowadzone zgodnie z niemieckim ustawodawstwem dotyczącym dobrostanu zwierząt i przepisami rządu Górnej Bawarii. Pomieszczenia inwentarskie zostały zatwierdzone zgodnie z § 11 niemieckiej ustawy o dobrostanie zwierząt i prowadzone zgodnie z dyrektywą 2010/63/UE.
1. Przygotowanie tkanek
- Ofiaruj 3-miesięcznego do 22-miesięcznego samca myszy C57BL/6J przez zwichnięcie szyjki macicy. Połóż zwierzę na desce sekcyjnej, zabezpiecz kończyny szpilkami i zdezynfekuj brzuch 70% etanolem.
- Przeprowadzić sekcję zwłok zgodnie z zaleceniami Treuting et al.16.
- Otwórz brzuch aż do klatki piersiowej, wizualizuj wątrobę i użyj kleszczy, aby ostrożnie usunąć wątrobę bez przebijania zrazików.
- Wyciągnij nienaruszoną wątrobę, przytrzymując przeponę kleszczami i usuwając tkankę łączącą nożyczkami.
- Umyj narząd w zimnym roztworze soli fizjologicznej buforowanej fosforanami (PBS), osusz go czystym ręcznikiem papierowym i pokrój zraziki wątroby na kilka części do różnych celów: FF do izolacji pojedynczego jądra i multiomiki; utrwalony paraformaldehydem (10% PFA) do zatapiania parafiny; i/lub osadzony w związku o optymalnej temperaturze cięcia (OCT) do dalszych analiz histologicznych (Rysunek 1A).
- Porcje wątroby rozmieścić w kriowialach lub probówkach z nakrętką o pojemności 5 ml i natychmiast błyskawicznie zamrozić w ciekłym azocie. Przechowuj zamrożone próbki wątroby w temperaturze -80 °C do dalszych eksperymentów multiomicznych jednojądrowych (Rysunek 1B, C).
UWAGA: Kriokonserwowana tkanka może być bezpiecznie przechowywana w temperaturze -80 °C przez kilka lat i zawsze powinna być transportowana na suchym lodzie w temperaturze -80 °C przed użyciem.
2. Izolacja jąder
- Czyszczenie blatów stołowych i przygotowanie i materiałów eksploatacyjnych
- Wyczyść blaty robocze i pipety 70% etanolem i roztworem do odkażania RNazy lub użyj dedykowanych blatów i materiałów wolnych od RNaz.
- Schłodź wstępnie zarówno wahadłowe wiadro, jak i wirówki o stałym kącie nachylenia, probówki 1,5 ml/2 ml i płytki wielodołkowe do temperatury 4 °C, jak opisano poniżej.
- Bez-RNazową, jednorazową pęsetę używaną do pracy z chusteczkami, jednorazowy sterylny skalpel i szalkę Petriego schłodzić na suchym lodzie (-60 °C).
- Schłodź wstępnie homogenizator szklany Dounce i tłuczki na lodzie (4 °C). Umieść każdy tłuczek (A i B) w probówce o pojemności 5 ml, aby uniknąć bezpośredniego kontaktu z lodem i potencjalnego zanieczyszczenia RNazą.
- Przygotować rozcieńczalnik pożywki jodiksanolowej (IDM) (tabela 1A) i użyć go do rozcieńczenia 50% i 29% pożywki o gradiencie gęstości 60% jodiksanolu (odpowiednio tabela 1B i tabela 1C).
- Wstępnie schłodzić wszystkie rurki. Dla każdej próbki, która ma być przetworzona, należy przygotować następujące probówki:
- Przygotować trzy probówki wiążące o niskiej zawartości DNA o pojemności 1,5 ml (jedna do przefiltrowanego homogenatu tkankowego, druga zawierająca 250 μl 50% rozcieńczonego roztworu jodiksanolu i trzecia do czystej zawiesiny jąder).
- Przygotować jedną probówkę okrągłodenną o pojemności 2 ml zawierającą 500 μl roztworu jodiksanolu o 29% rozcieńczeniu do rozdzielania w gradinie gęstości.
- Przygotować jedną stożkową probówkę o pojemności 15 ml do izolacji jąder-2 (NIM-2) i buforu homogenizacyjnego (HB).
- Przygotować pożywkę do izolacji jąder-1 (NIM-1) (tabela 1D) i użyć jej do wytworzenia NIM-2 (tabela 1E), a następnie HB (tabela 1F). Dodaj oba inhibitory RNAzy tuż przed użyciem, jak opisano poniżej w protokole.
- Przygotować bufor do przechowywania jąder (NSB) zgodnie z opisem w tabeli 1G. Dodaj rekombinowany inhibitor RNAzy tuż przed użyciem. Dodaj inhibitor RNAzy na bazie białka do NSB przed użyciem do sortowania FACS (opcjonalnie).
- Przygotuj zlewkę o pojemności 500 ml ze sterylną wodą, aby namoczyć homogenizatory i tłuczki Dounce po homogenizacji tkanek w celu optymalnego czyszczenia i konserwacji homogenizatorów.
- Homogenizacja tkanek
- Pokrój kawałek tkanki o grubości 20-30 mg (lub 5 mm3) za pomocą schłodzonego skalpela wewnątrz szalki Petriego na suchym lodzie. Następnie natychmiast przenieść szalkę Petriego do mokrego lodu (4 °C). Dodaj 1 ml HB i za pomocą zimnego skalpela zmiel tkankę tak bardzo, jak to możliwe, aby można ją było łatwo zassać końcówką o szerokim otworze o pojemności 1 ml.
UWAGA: Zawsze używaj końcówek z szerokimi otworami do wszystkich transferów tkanek/jąder. Alternatywnie, końcówki o pojemności 1 ml można przeciąć sterylnym skalpelem na sterylnej plastikowej osłonie, aby uzyskać szerokie otwory (Rysunek 2A). - Zebrać zawiesinę tkankową i przenieść ją do wstępnie schłodzonego szklanego homogenizatora Dounce o pojemności 2 ml (Rysunek 2B).
- Umyj szalkę Petriego dodatkowymi 0,5-1 ml HB i zbierz wszystkie pozostałe kawałki tkanki, trzymając wszystko na lodzie.
- Powoli i ostrożnie wykonaj pięć uderzeń luźnym tłuczkiem A na lodzie. Unikaj tworzenia bąbelków, używając ruchów skręcających tłuczek podczas ciągnięcia go w górę iw dół. Upewnij się, że tłuczek przesuwa się ostrożnie od góry do dołu homogenizatora przy każdym pociągnięciu.
- Następnie wykonaj 10-15 powolnych pociągnięć ciasnym tłuczkiem B na lodzie. Unikaj tworzenia bąbelków.
UWAGA: Zaleca się wzrokowe sprawdzenie jąder pod mikroskopem po 10 pociągnięciach tłuczkiem B, aby upewnić się, czy potrzebne są dalsze pociągnięcia. W tym celu należy zastosować barwienie błękitem trypanowym (stosunek trypana do próbki wynoszący 1:1) i hemocytometru ręcznego (np. zmieszać 10 μl błękitu trypanowego z 10 μl zawiesiny jąder i użyć 10 μl mieszaniny do badania pod mikroskopem; Rysunek 2C). - Przefiltrować homogenat przez sitko o pojemności 50 μm, przenosząc go do wstępnie schłodzonej probówki o pojemności 1,5 ml. Stosować więcej niż jeden filtr i/lub rurkę w przypadku homogenatów zawierających dużą ilość grudek tkanki łącznej.
- Przepłucz homogenizator i użyte filtry dodatkowymi 0,5-1 ml HB, aby dokładnie zebrać cały homogenat tkankowy. Przejdź do wirowania w gradimencie gęstości.
- Pokrój kawałek tkanki o grubości 20-30 mg (lub 5 mm3) za pomocą schłodzonego skalpela wewnątrz szalki Petriego na suchym lodzie. Następnie natychmiast przenieść szalkę Petriego do mokrego lodu (4 °C). Dodaj 1 ml HB i za pomocą zimnego skalpela zmiel tkankę tak bardzo, jak to możliwe, aby można ją było łatwo zassać końcówką o szerokim otworze o pojemności 1 ml.
- Wirowanie w gradiacji gęstości
- Przefiltrowany homogenat należy odwirować w wstępnie schłodzonej wirówce o stałym kącie nachylenia 1 000 × g przez 8 minut w temperaturze 4 °C.
- Podczas wirowania próbki przygotuj probówkę o pojemności 1,5 ml zawierającą 250 μl 50% roztworu jodiksanolu i jedną probówkę o pojemności 2 ml zawierającą 500 μl roztworu jodiksanolu o stężeniu 29%. Trzymaj obie probówki na lodzie.
- Po odwirowaniu odessać supernatant bez naruszania osadu za pomocą pompy próżniowej.
UWAGA: Ręczne pipetowanie może mieć negatywny wpływ na jakość końcowej zawiesiny jąder. - Dodać 250 μl HB do granulki za pomocą końcówki pipety o pojemności 1 ml z szeroką kryzą i bardzo powoli zawiesić.
- Przenieść 250 μl zawiesiny jąder do wstępnie schłodzonej probówki o pojemności 1,5 ml zawierającej 250 μl 50% roztworu jodiksanolu i delikatnie, ale dokładnie wymieszać w celu uzyskania 25% zawiesiny jodiksanolu/jąder.
- Przenieść 500 μl 25% zawiesiny jodiksanolu/jąder do wstępnie schłodzonej probówki o pojemności 2 ml zawierającej 500 μl roztworu 29% jodiksanolu.
UWAGA: 500 μl 25% zawiesiny jodiksanolu/jąder należy delikatnie nałożyć na 500 μl 29% roztworu jodiksanolu, tak aby mieszaniny 25%/29% jodiksanolu wykazywały wyraźną separację faz. Użyj boku ścianki probówki z końcówką pipety umieszczoną pod kątem 45°, aby utworzyć ten gradientowy interfejs. Od tego momentu z rurką należy obchodzić się delikatnie, aby nie zaburzyć tego gradientu. - Odwirować probówkę w wirówce z kubełkiem wahadłowym ze schłodzonym stężeniem 12 500 g przez 20 minut z hamulcem ustawionym w pozycji OFF.
- Tuż przed zakończeniem etapu wirowania dodaj inhibitory RNAzy do bufora NSB, przechodząc do rurociągów scRNA-seq (patrz Tabela 1G).
- Po odwirowaniu odessać supernatant bez naruszania osadu za pomocą pompy próżniowej.
UWAGA: Ręczne pipetowanie może mieć negatywny wpływ na jakość końcowej zawiesiny jąder. - Używając końcówki pipety o pojemności 1 ml z szeroką kryzą, delikatnie zawiesić osad w 100-300 μl NSB i przenieść zawiesinę jąder do czystej, wstępnie schłodzonej probówki o pojemności 1,5 ml.
- Policzyć jądra za pomocą roztworu błękitu trypanowego (stosunek trypana do próbki 1:1) i hemocytometru ręcznego (np. zmieszać 10 μl błękitu trypanowego z 10 μl zawiesiny jąder i użyć 10 μl mieszaniny do liczenia; Rysunek 2D).
- Otrzymaną zawiesinę jąder należy natychmiast wykorzystać do testu genomiki jednojądrowej.
UWAGA: Zawiesina jąder w NSB może być przechowywana w lodówce w temperaturze 4 °C przez okres do 1 tygodnia w celu dalszej analizy za pomocą cytometrii przepływowej i/lub obrazowej cytometrii przepływowej, ale nie w przypadku sekwencji snRNA lub sekwencji snATAC.
3. Sortowanie jąder w celu profilowania ploidalności hepatocytów lub dobrze opartych metod sekwencjonowania
- W przypadku sortowania komórek na podstawie cytometrii przepływowej należy przefiltrować zawiesinę jąder przez filtr 50 μm do wstępnie schłodzonej probówki FACS o pojemności 5 ml.
- Użyj sortera do cytometrii przepływowej wyposażonego w dyszę 100 μm. Załaduj probówkę FACS do sortera i wyświetl podgląd próbki.
- Ustaw strategię bramkowania dla sortowania jąder, zaczynając od bramki rozproszenia, wykreślając obszar rozproszenia do przodu w stosunku do obszaru rozproszenia bocznego (FSC-A/SSC-A), następnie Wysokość Hoechsta w stosunku do Obszaru Hoechsta (bramka jąder), a następnie Szerokość Hoechsta w stosunku do obszaru Hoechsta (bramka pojezdna). Wizualizacja profilu ploidalności jąder na histogramie obszaru Hoechsta.
UWAGA: Aby uzyskać lepszą rozdzielczość szczytową, zwizualizuj kanał Hoechsta (450/50) na skali liniowej (Rysunek 3A). - W przypadku sortowania na płytki 96-/384-dołkowe należy ustawić opóźnienie kropli i zoptymalizować wyrównanie płytki za pomocą metody kolorymetrycznej z substratem benzydyny-peroksydazą chrzanową (TMB-HRP), jak opisano wcześniej6.
- Ustawić chłodzenie próbki i uchwyt płytki na schładzanie w temperaturze 4 °C, przy włączonym obrocie próbki przy 300 obr./min.
- Sortować pojedyncze jądra przy stężeniu próbki ~1 x 10⁵ jąder/ml i przy natężeniu przepływu 200-500 zdarzeń/s.
4. Oględziny i kwantyfikacja parametrów jądrowych za pomocą cytometrii obrazowej (opcjonalnie)
- Załadować probówkę o pojemności 0,5 ml zawierającą 50 μl zawiesiny jąder o stężeniu 2 × 10⁷ jąder/ml.
- Ustaw bramkę wszystkich zdarzeń w oparciu o współczynnik proporcji w stosunku do kanału fluorescencji Hoechsta, aby zobrazować profil ploidalności jąder (Rysunek 3B).
- Pobrać próbkę w 40-krotnym powiększeniu za pomocą jasnego pola (BF) i kanału fluorescencyjnego Hoechsta.
- Zbadaj i określ ilościowo jądra 2n i 4n za pomocą pomiaru jasnego pola i intensywności fluorescencji Hoechsta za pomocą oprogramowania do cytometrii obrazowej (Rysunek 3C).
5. Budowa i sekwencjonowanie jednojądrowych RNA, ATAC-seq lub wieloomowych bibliotek
- W przypadku podejść sekwencyjnych opartych na kropelkach, należy załadować oczyszczoną zawiesinę jąder bezpośrednio do urządzenia mikroprzepływowego w celu automatycznego partycjonowania równoległego i molekularnego kodowania kreskowego17.
- Po zakończeniu przebiegu mikroprzepływowego w urządzeniu do partycjonowania pojedynczych komórek, zbierz jądra otoczone kulkami żelowymi, inkubuj i oczyść, jak opisano wcześniej w wytycznych producenta17.
- Wykonać 11 cykli reakcji łańcuchowej polimerazy (PCR) dla wstępnej amplifikacji cDNA przy użyciu następującego programu: 3 min w 98 °C, (15 s w 98 °C, 20 s w 63 °C i 1 min w 72 °C) x 11, 1 min w 72 °C i utrzymać w temperaturze 4 °C. Kontynuować naprawę końca i etap A-tailing oraz podwiązanie adaptera, Zgodnie z zaleceniami producenta17. W celu późniejszej ostatecznej konstrukcji biblioteki ekspresji genów należy wykonać 10 cykli PCR przy użyciu następującego programu: 45 s w 98 °C (20 s w 98 °C, 30 s w 54 °C, 20 s w 72 °C) x 10, 1 min w 72 °C i utrzymać w temperaturze 4 °C.
- Sekwencjonuj uzyskane biblioteki do głębokości odczytu ~ 20 000-50 000 średnich odczytów na jądro.
- W przypadku sekwencjonowania kropelkowego w multiomice stawów (RNA + ATAC) należy inkubować jądra wątroby w buforze do lizy przez 5 minut, a następnie znakować je przez 1 godzinę, jak opisano wcześniej18.
- Załaduj oznakowane jądra bezpośrednio do urządzenia mikroprzepływowego w celu automatycznego partycjonowania równoległego i molekularnego kodowania kreskowego.
- Po zakończeniu przebiegu mikroprzepływowego zbierz jądra otoczone kulkami żelu, inkubuj i wyczyść zgodnie z opisem producenta18.
- Wykonać sześć cykli PCR dla etapu wstępnej amplifikacji cDNA przy użyciu następującego programu: 5 min w 72 °C, 3 min w 98 °C, (20 s w 98 °C, 30 s w 63 °C, 1 min w 72 °C) x 6, 1 min w 72 °C i utrzymywać w temperaturze 4 °C.
- Pobrać 35 μl wstępnie amplifikowanej próbki i przeprowadzić amplifikację cDNA w następujący sposób: 3 min w temperaturze 98 °C (15 s w 98 °C, 20 s w 63 °C, 1 min w 72 °C) x 6, 1 min w temperaturze 72 °C i utrzymać w temperaturze 4 °C. Kontynuować naprawę końcową i etap A-tailing oraz podwiązanie adaptera, Zgodnie z zaleceniami producenta18 . W celu przeprowadzenia kolejnej fazy PCR z indeksacją próbki końcowej należy wykonać 15 cykli PCR w następujący sposób: 45 s w temperaturze 98 °C (20 s w temperaturze 98 °C, 30 s w temperaturze 54 °C, 20 s w temperaturze 72 °C) x 15, 1 min w temperaturze 72 °C i utrzymać w temperaturze 4 °C.
- Do budowy bibliotek ATAC należy użyć 40 μl i amplifikować przez sześć cykli PCR w celu indeksowania próbki za pomocą następującego programu: 45 s w 98 °C, (20 s w 98 °C, 30 s w 67 °C, 20 s w 72 °C) x 6, 1 min w 72 °C i utrzymywać w temperaturze 4 °C.
- Sekwencjonuj uzyskane biblioteki ekspresji genów multiomu do minimalnej głębokości odczytu 20 000 par odczytu na jądro, a biblioteki multiomu ATAC do minimalnej głębokości odczytu 25 000 par odczytu na komórkę, zgodnie z zaleceniami producenta18.
Wyniki
Niniejszy protokół izolacji pojedynczych jąder z zamrożonych próbek wątroby został opracowany na potrzeby multiomiki pojedynczych jąder i opiera się na trzech głównych etapach, które można podsumować jako: i) pobieranie próbek do równoległej analizy heterogeniczności komórkowej i architektury tkanki, ii) przygotowanie zawiesiny pojedynczych jąder oraz iii) multiomika pojedynczych jąder (Rysunek 1). Wyjęte wątroby pobiera się od uśpionych myszy i tnie na kawałki do badania histologicznego w celu zatopienia w parafinie, kriotomii lub obu tych metod. Pozostałe fragmenty są bezzwłocznie zamrażane w ciekłym azocie w celu późniejszej izolacji pojedynczych jąder do analiz multiomicznych. Taki system pobierania tkanek pozwala użytkownikowi na dalszą walidację danych omicznych z pojedynczych jąder na skrawkach tkanek pochodzących od tego samego osobnika, co w razie potrzeby uzupełnia zestaw danych o transcriptomikę przestrzenną lub analizy immunohistochemiczne.
Badanie mikroskopowe jąder wyizolowanych z zamrożonych wątrób metodą opisaną w niniejszej pracy wykazuje, że etap wirowania w gradiencie gęstości znacznie ułatwia usuwanie niepożądanych resztek komórkowych i tkankowych (Rysunek 2C,D). Ponadto metodologia ta pozwala na zachowanie wszystkich poziomów ploidalności, co można potwierdzić i określić ilościowo za pomocą analiz cytometrycznych (Rysunek 3).
Aby dodatkowo zweryfikować skuteczność tego protokołu, przeprowadzono snRNA-seq oparty na kropelkach dla jąder nieposortowanych oraz posortowanych metodą FACS, a następnie przeanalizowano dane zgodnie z potokiem Seurat. W skrócie, wyizolowane pojedyncze jądra przygotowano do snRNA-seq opartego na kropelkach zgodnie z wcześniejszym opisem19. W przypadku snRNA-seq jąder 2n i 4n lub wyższych poziomów ploidalności, w etapie amplifikacji cDNA zastosowano 11 cykli, a w końcowym etapie konstrukcji biblioteki ekspresji genów 10 cykli. Powstałe biblioteki zsekwencjonowano do średniej głębokości odczytu ~25 000-39 000 odczytów na jądro. Uzyskane odczyty z pojedynczych jąder zmapowano do genomu mysiego GRCm39/mm39. Podczas uruchamiania potoku przetwarzania wstępnego dodano polecenie --include-intron, aby zapewnić włączenie i kwantyfikację niesplicowanego mRNA (mRNA) obecnego w jądrach. Algorytm EmptyDrops zintegrowany z programem do mapowania odfiltrował i usunął puste kropelki.
Do obliczenia wskaźników kontroli jakości (QC) wykorzystano pakiet Seurat (wersja 4.1.1) do języka R, używając macierzy zliczania unikalnych identyfikatorów molekularnych (UMI) wygenerowanej przez potok analizy snRNA-seq. Usunięto zliczenia zawierające mniej niż 100 cech (genów) i mniej niż 10 komórek. Jądra komórkowe odfiltrowano zgodnie z określonymi progami QC: minimalna liczba genów = 200 i maksymalna liczba genów = 8 000, frakcja mitochondrialna <1% oraz frakcja rybosomalna <2%. Do analizy głównych składowych (PCA), zaimplementowanej w Seurat, wykorzystano 3 000 najbardziej zmiennych genów (HVGs). Klasteryzację opartą na grafach przeprowadzono po wprowadzeniu 15 głównych wymiarów PC wynikających z analizy PCA. W celu pogrupowania komórek zastosowano technikę optymalizacji modularności (algorytm Louvain) z parametrem rozdzielczości ustawionym na 0,5. Aby zwizualizować i zbadać ten zestaw danych, przeprowadzono nieliniową redukcję wymiarowości, a mianowicie Uniform Manifold Approximation and Projection (UMAP). Tożsamość każdego klastra przypisano na podstawie wcześniejszej wiedzy o genach markerowych6,20,21.
Rysunek 4A przedstawia wskaźniki wysokiej jakości uzyskane z danych pozyskanych za pomocą tej metody ekstrakcji jąder. UMAP reprezentuje liczbę zliczeń we wszystkich jądrach oraz główne typy komórek, które można z pewnością zidentyfikować wyłącznie na podstawie transkryptomu jądrowego i stosunkowo płytkiego sekwencjonowania (~25,000-40,000 średnich odczytów na komórkę) (Rysunek 4B). Podejście to umożliwia badanie specyficznych dla wątroby czynników transkrypcyjnych, takich jak Hnf4a, Mlxipl oraz Ppara, a także genów docelowych zaangażowanych w metabolizm ksenobiotyków (tj. Cyp2e1 i Cyp2f2)(Rysunek 4C). Należy zauważyć, że wyekstrahowane jądra zachowały krytyczne informacje o strefowości wątroby, co wykazuje komplementarny wzorzec genów charakterystycznych, takich jak pericentryczny Cyp2e1 i periportalny Cyp2f2 (Rysunek 4C).
Dalszym krokiem była ocena kompatybilności nieposortowanych jąder wyekstrahowanych tą metodą z nowymi analizami multiomicznymi, służącymi do jednoczesnego profilowania krajobrazu epigenomicznego (ATAC) i ekspresji genów (RNA) w tych samych pojedynczych jądrach18. Optymalizowano czas inkubacji lizy jąder do 5 min przed transpozycją. Biblioteki sekwencyjne przygotowano, przeprowadzając sześć cykli PCR w celu preamplifikacji cDNA. Z preamplifikowanej próbki pobrano 35 µL, które następnie poddano dalszej amplifikacji przez 15 cykli PCR w celu indeksowania próbek i utworzenia biblioteki ekspresji genów. Reprezentatywny elektropherogram śladu cDNA przedstawiono na Rysunku 5A (góra). Do konstrukcji bibliotek ATAC wykorzystano 40 µL preamplifikowanej próbki, którą poddano dodatkowym sześciu cyklom PCR w celu indeksowania próbek; reprezentatywny elektropherogram śladu DNA przedstawiono na Rysunku 5A (dół). Uzyskaną bibliotekę ekspresji genów (RNA) zsekwencjonowano do głębokości 44 600 odczytów na jądro, a bibliotekę ATAC do głębokości 43 500 odczytów na jądro (Rysunek 5B).
Podobnie jak w opisanym powyżej protokole sekwencjonowania opartym na kropelkach z jedną modalnością, mapowanie odczytów, dopasowanie, usuwanie pustych kropli oraz zliczanie fragmentów przeprowadzono zgodnie ze standardowymi wytycznymi, opisanymi wcześniej, wykorzystując genom referencyjny GRCm39/mm3918. Przy użyciu pakietów Seurat i Signac22 przeprowadziliśmy analizę „ważonych najbliższych sąsiadów” (WNN) dla wielokrotnych pomiarów obu modalności (RNA + ATAC) (Rycina 5C), co pozwoliło nam zidentyfikować i opisać zarówno główne, jak i rzadkie typy komórek wątroby bez wyraźnych błędów wynikających z wielkości komórek lub kruchości jąder (Rycina 5D). Potok analizy, opublikowany przez laboratorium Satija22,23, obejmuje standardowe kroki kontroli jakości — przetwarzanie wstępne i redukcję wymiarowości — wykonane niezależnie dla obu analiz. Aby uzyskać dobrą reprezentację ważonej kombinacji modalności RNA-seq i ATAC-seq, wykreślono graf WNN i wykorzystano go do wizualizacji UMAP, klasteryzacji oraz adnotacji na podstawie wcześniej zidentyfikowanych genów markerowych6,20,21. Podobnie jak w analizach z jedną modalnością, wykryliśmy również regulatory transkrypcyjne działające w górę (Hnf4a, Ppara, Mlxipl) oraz geny charakterystyczne dla zonacji wątroby (Hamp, Cyp2e1 oraz Cyp2f2) (Rycina 5E).

Rysunek 1: Przegląd eksperymentu, schemat postępowania i zastosowania w genomice jednokomórkowej. (A) Schematyczne przedstawienie pobierania próbek tkanek do histologii (po lewej, trzy sekcje wybrane do zatopienia w parafinie i/lub kriosekcjonowania), pobierania tkanek mrożonych szokowo do genomiki jednokomórkowej (środek) oraz reprezentatywne analizy immunohistochemiczne i immunofluorescencyjne (po prawej); pasek skali = 100 µm. (B) Kluczowe kroki w celu uzyskania wysokiej jakości zawiesin pojedynczych jąder. (C) Zawiesiny jąder mogą być wprowadzane na chip 10x chromium lub wykorzystywane do sortowania FACS i metod opartych na płytkach. Skróty: H&E = hematoksylina i eozyna; DAPI = 4',6-diamidyno-2-fenyloindol; FACS = fluorescencyjne sortowanie komórek aktywowane laserem. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 2: Disekcja wątroby i homogenizacja tkanki w homogenizatorze szklanym Dounce'a. (A) Reprezentatywna wątroba mysia od 3-miesięcznej myszy C57BL6/J (lewo); fragment wątroby użyty do izolacji pojedynczych jąder przed (środek) i po posiekaniu tkanki skalpelem (prawo). Paski skali = 1 cm. (B) Obrazy ilustrujące homogenizację w homogenizatorze szklanym Dounce'a o pojemności 2 mL przed wykonaniem ruchów „luźnym” tłuczkiem A (lewo) i po użyciu „ciasnego” tłuczka B (prawo). Monitorowanie homogenizacji tkanki przy użyciu hemocytometru (C) przed wirowaniem w gradiencie i (D) po wirowaniu w gradiencie. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
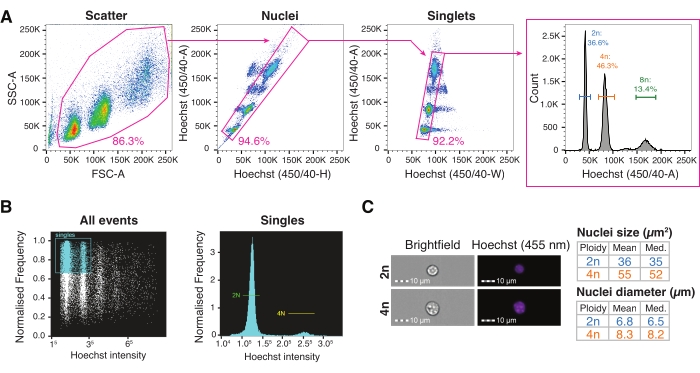
Rycina 3: Sortowanie komórek aktywowane fluorescencją i obrazująca cytometria przepływowa do wysokoprzepustowej charakterystyki jąder. (A) Strategia bramkowania dla sortowania pojedynczych jąder metodą FACS do płytki w celu badania różnych poziomów ploidalności. Brama rozproszenia oparta na powierzchni rozproszenia przedniego względem powierzchni rozproszenia bocznego, ustawiona w celu wykluczenia zanieczyszczeń; brama jąder oparta na Hoechst-Height względem Hoechst-Area obejmująca wiele populacji jąder; brama singletów oparta na Hoechst-Width względem Hoechst-A ustawiona w celu dyskryminacji dubletów; histogram Hoechst-A umożliwia wizualizację profilu ploidalności jąder. (B) Reprezentatywna kwantyfikacja z obrazującej cytometrii dla wszystkich zdarzeń (lewo) i pojedynczych zdarzeń (prawo), pokazująca jądra diploidalne i tetraploidalne. (C) Obrazy w jasnym polu i po barwieniu Hoechst jąder 2n i 4n oraz ich kwantyfikacja za pomocą obrazującej cytometrii. Skróty: FACS = sortowanie komórek aktywowane fluorescencją; FSC-A = powierzchnia rozproszenia przedniego; SSC-A = powierzchnia rozproszenia bocznego; Hoechst-H = Hoechst-Height; Hoechst-A = Hoechst-Area; Hoechst-W = Hoechst-Width. Prosimy kliknąć tutaj, aby zobaczyć powiększoną wersję tej ryciny.

Rysunek 4: Szczegółowa charakterystyka ploidii hepatocytów za pomocą snRNA-seq. (A) Wykresy skrzypcowe przedstawiające liczbę genów, liczbę odczytów, procent genów mitochondrialnych oraz procent genów rybosomalnych. (B) UMAP prezentujący typy komórek zidentyfikowane za pomocą snRNA-seq (lewo), wraz z ilością wyrażoną jako procent jąder (prawo). (C) UMAP ilustrujący liczbę odczytów oraz ekspresję genów specyficznych dla hepatocytów. Wszystkie jądra (górny rząd), jądra 2n (środkowy rząd) i jądra 4n (dolny rząd). Skróty: snRNA-seq = sekwencjonowanie RNA pojedynczych jąder; UMAP = Uniform Manifold Approximation and Projection; mitoc. = geny mitochondrialne; Ribos. = geny rybosomalne. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 5: Kontrola jakości i analiza danych multiomicznych (połączone RNA-seq i ATAC-seq) z mrożonych, archiwalnych wątrób młodych zwierząt. (A) Reprezentatywne automatyczne ślady elektroforetyczne uzyskane po zastosowaniu potoku multiomicznego, pokazujące masę cząsteczkową produktów po syntezie cDNA i ATAC. (B) Wykres skrzypcowy (violin plot) przedstawiający liczbę odczytów dla ATAC-seq i RNA-seq, procent genów mitochondrialnych oraz procent genów rybosomalnych przed i po filtrowaniu. (C) UMAP przedstawia ekspresję genów z RNA-seq (lewo), ATAC-seq (środek) oraz wspólnych modalności RNA-seq i ATAC-seq (prawo). (D) Różne typy komórek są oznaczone różnymi kolorami, wraz z ekspresją wskazanych genów specyficznych dla hepatocytów. (E) Wykres cech (feature plot) pokazujący specyficzną dla klastrów ekspresję wskazanych genów w określonych typach komórek. Skróty: ATAC-seq = assay for transposase-accessible chromatin with high-throughput sequencing; Mid Hep = hepatocyty strefy środkowej; Endo = komórki śródbłonka; PV Hep = hepatocyty okołoportalne; Non-z Hep = hepatocyty nieustrefowane; CV Hep = hepatocyty okołocentralne; Kup & DC = komórki Kupffera i dendrytyczne; SC = komórki gwiaździste; Neu = neutrofile; Chol = cholangiocyty; mitoc. = geny mitochondrialne; Ribos. = geny rybosomalne. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
| Odczynnik | Stężenie zapasu | 10 mL | 15 mL | 50 mL | ||
| (A) Pożywka na bazie iodiksanolu (IDM) | ||||||
| 250 mM sacharozy | 1M | 12.5 mL | ||||
| 150 mM KCl | 2M | 3.75 mL | ||||
| 30 mM MgCl2 | 1M | 1.5 mL | ||||
| Bufor Tris 60 mM pH 8.0 | 1M | 3 mL | ||||
| Ultrapure woda wolna od RNaz | 29.25 mL | |||||
| (B) 50 % IDM | ||||||
| Iodiksanol | 60% | 12.5 mL | ||||
| IDM | 2.5 mL | |||||
| (C) 29% IDM | ||||||
| Iodiksanol | 60% | 7.25 mL | ||||
| IDM | 7.75 mL | |||||
| (D) Pożywka do izolacji jąder komórkowych-1 (NIM-1) | ||||||
| 250 mM sacharozy | 1M | 12.5 mL | ||||
| 25 mM KCl | 2M | 0.625 mL | ||||
| 5 mM MgCl2 | 1M | 0.25 mL | ||||
| Bufor Tris 10 mM pH 8.0 | 1M | 0.5 mL | ||||
| Ultrapure woda wolna od RNaz | 36.125 mL | |||||
| (E) Pożywka do izolacji jąder komórkowych-2 (NIM-2) | ||||||
| Bufor NIM-1 | 9.99 mL | |||||
| Ditiotreitol (DTT) | 1 mM | 0.01 mL | ||||
| Tabletka inhibitora proteaz (bez EDTA) | 1 | 1 Tabletka | ||||
| (F) Bufor do homogenizacji (HB) | ||||||
| Bufor NIM-2 | 9.697 mL | |||||
| Rekombinowany inhibitor RNazy | 40 U/µL | 0.1 mL | ||||
| Białkowy inhibitor RNazy (SUPERase•IN) | 20 U/µL | 0.1 mL | ||||
| 0.1% Triton-X | 10% | 0.1 mL | ||||
| 3 µg/mL Hoechst 33342 | 10 mg/mL | 0.003 mL | ||||
| (G) Bufor do przechowywania jąder (NSB) | ||||||
| 166.5 mM sacharozy | 1M | 1.665 mL | ||||
| 5 mM MgCl2 | 1M | 0.05 mL | ||||
| 10 mM Tris pH 8.0 | 1M | 0.1 mL | ||||
| Rekombinowany inhibitor RNazy | 40 U/µL | 0.1 mL | ||||
| Białkowy inhibitor RNazy (SUPERase•IN) * | 20 U/µL | 0.1 mL | ||||
| Ultrapure woda wolna od RNaz | 8.085 mL | |||||
| * Opcjonalnie (tylko do sortowania FACS) | ||||||
Tabela 1: Przepisy na roztwory. (A) Przygotowanie medium iodixanolowego (IDM); (B) 50% rozcieńczenie roztworu iodixanolu; (C) 29% rozcieńczenie roztworu iodixanolu. (D) Przygotowanie medium do izolacji jąder-1 (NIM-1). (E) Przygotowanie medium do izolacji jąder-2 (NIM-2). (F) Przygotowanie buforu do homogenizacji (HB). (G) Przygotowanie buforu do przechowywania jąder (NSB).
Dyskusja
Analiza składu komórkowego wątroby za pomocą sekwencji RNA pojedynczej komórki lub pojedynczego jądra zapewnia głębsze zrozumienie rozwoju i progresji choroby wątroby 3,4,5,24. Izolacja pojedynczych komórek z wątroby jest czasochłonna i wymaga protokołów, które obejmują ostrą dysocjację mechaniczną lub enzymatyczną 25,26,27. Powszechnie przyjmuje się, że każda tkanka wymaga systematycznej oceny w celu określenia optymalnego protokołu dysocjacji tkanek, a także odpowiedniej metody przechowywania w celu wychwycenia delikatnych typów komórek lub jąder28. W zależności od dostępności tkanki, choroby będącej przedmiotem zainteresowania, stadium rozwoju lub organizmu modelowego, przygotowanie zawiesiny jednojądrowej do dalszego przetwarzania może być bardziej odpowiednią metodologią niż stosowanie zawiesin jednokomórkowych. Co ważne, w wątrobie scRNA-seq i snRNA-seq wykazały wysoką korelację między jądrowym i cytoplazmatycznym mRNA, co sugeruje, że oba podejścia prezentują komplementarną informację 2,3,4,6,29.
Niniejszy artykuł zawiera znormalizowaną, solidną i powtarzalną izolację pojedynczego jądra z zamrożonych, zarchiwizowanych próbek wątroby myszy i innych gatunków, w tym ludzi i makaków. Metoda ta może być stosowana u myszy typu dzikiego karmionych karmą i dietą wysokotłuszczową (HFD) oraz u myszy z modelami zwłóknienia wątroby przy użyciu podejść genomicznych jednojądrowych opartych zarówno na płytkich studzienkowych, jak i kropelkowych6. Metoda ta opiera się na protokole opisanym pierwotnie dla tkanki mózgowej przez Krishnaswamiego i wsp.30 z dodatkowymi modyfikacjami dostosowanymi do błyskawicznie mrożonej wątroby. Optymalna homogenizacja uwalnia większość jąder z tkanki bez negatywnego wpływu na integralność błony jądrowej. Nadmierne dozowanie może jednak uszkodzić delikatne jądra i obniżyć ich ogólną jakość. Młode i/lub stłuszczone wątroby zwykle wymagają tylko 5 uderzeń tłuczkiem A i 10 uderzeń tłuczkiem B, podczas gdy stare i/lub zwłóknieniowe wątroby mogą wymagać 15 uderzeń tłuczkiem B , ale nie więcej. W związku z tym nie zaleca się wykonywania większej liczby uderzeń poza wskazane tutaj liczby. Nadmierne dozowanie może negatywnie wpłynąć na jakość zawiesiny jednojądrowej i zwiększyć ilość RNA w otoczeniu. W związku z tym może to prowadzić do konieczności wykonania dodatkowych kroków filtrowania obliczeniowego podczas dalszych analiz danych.
Przedstawiony tutaj protokół jest wszechstronny i można go dostosować do różnych schorzeń wątroby u młodych (3 miesiące) i starych (24 miesiące) myszy. Ponieważ stwierdziliśmy, że większa część wątroby jest niezbędna dla starych, HFD i zwłóknieniowych tkanek, rozmiar tkanki dostępnej do przetwarzania może stanowić ograniczenie dla niektórych użytkowników z mniejszymi ilościami wyjściowego materiału biologicznego. Jednak oczyszczanie gradientowe jest wysoce zalecane do natychmiastowego przetwarzania próbki za pomocą kropelkowych testów genomowych. Jeśli jądra muszą być posortowane metodą FACS na płytki 96-/384-dołkowe do dobrze opartych testów, można pominąć oczyszczanie gradientowe. Zachęcamy użytkowników do przeprowadzenia oczyszczania gradientowego, jeśli próbka tkanki jest wystarczająca do uzyskania zalecanego stężenia jąder do sortowania FACS (tj. ~1 × 10⁵ jąder / ml).
Wątroba charakteryzuje się poliploidalnym charakterem hepatocytów9, ale rola ploidalności hepatocytów w normalnej fizjologii i chorobie nie jest jeszcze jasna. Istnieje coraz więcej dowodów wskazujących na to, że ploidalność zapewnia zmienność genomu31, a dobrze wiadomo, że ploidalność wzrasta wraz z wiekiem32,33. Wzbogacenie monojądrzastych tetraploidalnych hepatocytów jest jednak klinicznie związane ze złym rokowaniem w ludzkim raku wątrobowokomórkowym (HCC)34. Podobnie, zmiany w poziomach ploidalności hepatocytów są związane z przewlekłymi chorobami wątroby związanymi ze starzeniem się, takimi jak niealkoholowa stłuszczeniowa choroba wątroby (NAFLD)35,36,37. Ploidalność to stan posiadania więcej niż dwóch kopii genomu, który można zbadać, barwiąc zawartość genomu barwnikiem DNA, takim jak Hoechst38. Barwnik Hoechst, który jest dodawany do HB przed ekstrakcją, znakuje wszystkie jądra podczas protokołu izolacji. Pozwala to na rozróżnienie jąder diploidalnych i poliploidalnych na podstawie zawartości ich DNA po wzbudzeniu laserem UV (350 nm) lub fioletowym (450 nm) na przyrządzie do cytometrii przepływowej. Dzięki zaprezentowanej strategii bramkowania można badać 2n, 4n, 8n i wyższe poziomy ploidalności hepatocytów w zamrożonych, zarchiwizowanych wątrobach, aby lepiej zrozumieć rolę heterogeniczności komórkowej w funkcji tkanek1 (Figura 3A). Ponadto morfologię jądra, w tym rozmiar i objętość, można określić ilościowo za pomocą obrazowej cytometrii przepływowej w celu skorelowania zmian wielkości jądra ze zmianami całkowitej liczby zliczeń lub liczby genów w zależności od poziomu ploidalności (ryc. 3B, C).
Multimodalne pomiary omiczne dają możliwość jednoczesnego badania kilku warstw organizacji genomu. Podejście multiomiczne oparte na wspólnym RNA + ATAC pozwala na badanie regulatorów i genów metabolicznych w dół, zapewniając kompleksowe podejście do badania sieci transkrypcyjnych i architektury chromatyny związanej z funkcją wątroby w rozdzielczości pojedynczej komórki. Co więcej, dzięki postępom w metodach obliczeniowych, które mogą wyjaśnić rzadkość danych i zmniejszenie kosztów sekwencjonowania, multiomika jednokomórkowa jest pionierem w ocenie wielu modalności z tej samej komórki. Ten protokół izolacji pojedynczego jądra jest zgodny z indywidualną i wspólną oceną zestawów danych dotyczących ekspresji i chromatyny. Użyliśmy standardowych potoków ustanowionych przez Stuarta i wsp.23 (pakiet Signac), aby zilustrować jakość danych, podczas gdy kilka dostępnych i alternatywnych metod obliczeniowych można łatwo zastosować do dalszych analiz 23,39,40,41.
Ogólnie rzecz biorąc, multiomika jednojądrowa umożliwia badanie bioarchiwizowanych tkanek wątroby naczelnych myszy FF, ludzi i innych niż ludzie przy użyciu bardzo małej ilości materiału próbki wyjściowej poprzez wdrożenie przedstawionego tutaj protokołu ekstrakcji jądra. To nieocenione narzędzie umożliwi biologom zajmującym się wątrobą badanie zarówno ekspresji genów, jak i dostępności chromatyny w kontekście różnych patologii wątroby. Dodatkowo, różne poziomy ploidalności hepatocytów i wynikające z tego dostosowanie ekspresji genów w zależności od ich lokalizacji w zraziku wątroby mogą ujawnić ich rolę w patologiach wątroby. Dlatego przewidujemy, że badanie heterogeniczności komórkowej stworzy nowe możliwości dla rozwoju medycyny precyzyjnej i ukierunkowanych interwencji przeciwko chorobom takim jak HCC i NAFLD.
Oświadczenia
Autorzy oświadczają, że nie pozostają w konflikcie interesów.
Podziękowania
To badanie było wspierane przez Helmholtz Pioneer Campus (M.S., K.Y., C.P.M.-J.) oraz Instytut Biologii Obliczeniowej (C. T.-L.). Badania te były również wspierane przez AMED w ramach grantu o numerze JP20jm0610035 (C.P.M.-J.). Dziękujemy Core Genomics w HMGU (I. de la Rosa) i Bioinformatics (T. Walzthoeni), a w szczególności Xavierowi Pastorowi za szkolenia i wskazówki. Dziękujemy A. Feuchtingerowi, U. Buchholzowi, J. Bushe'owi i wszystkim pozostałym pracownikom Głównego Ośrodka Patologii i Analizy Tkanek HMGU za ich wsparcie techniczne i naukowe, a także J. Zornowi, R. Erdelenowi, D. Würzingerowi, pracownikom E-Streifen, a także głównej placówce Laboratory Animal Services za ich ciągłe wsparcie naukowe i dyskusję. Jesteśmy wdzięczni Core Facility Cell Analysis w TranslaTUM (R. Mishra) oraz Luminex, A DiaSorin Company (P. Rein). Dziękujemy Dr. I Deligiannisowi za wsparcie techniczne. Dr M. Hartman, dr A. Schröder i pani A. Barden (Helmholtz Pioneer Campus) odegrali kluczową rolę w ich wsparciu prawnym, zarządczym i administracyjnym.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 10% Tween 20 - 5 mL | Bio-Rad | 1662404 | |
| 2100 Bioanalizator Instrument | Agilent | G2939BA | |
| Samoprzylepna folia PCR | Bioanalizator Thermo Fisher Scientific | AB0558 | |
| Analiza DNA o wysokiej czułości | Agilent | 5067-4626 | |
| C1000 Dotykowy termocykler | Bio-Rad | 1851196 | |
| Sortownik | Do sortowania komórek aktywowanych fluorescencją (FACS); np. sorter komórek BD FACSAria. | ||
| Wirówka 5430R | Eppendorf | 5428000619 | Stosować schłodzona w temperaturze 4 & st; C |
| Kontroler chromu i Następny Zestaw akcesoriów GEM | 10X Genomics | 1000204 | |
| Chromium Next GEM Chip G Zestaw pojedynczych komórek | 10X Genomics | 1000127 | |
| Chromium Next GEM Chip J Zestaw pojedynczych komórek, 16 reakcji | 10X Genomics | 1000230 | |
| Chromium Next GEM Single Cell 3' Kit v3.1, 4 reakcje | 10X Genomics | 1000269 | |
| Chromium Next GEM Single Cell Multiome ATAC + Gene Expression Reagent Bundle, 4 reakcje | 10X Genomics | 1000285 | |
| cOmpete, wolny od EDTA koktajl inhibitorów proteazy | Sigma Aldrich | 11873580001 | |
| Ditiotreitol (DTT) 1 M roztwór | Sigma Aldrich | 646563 | Przygotuj 1 mM roztwór podstawowy i użyj przy 1 &mikro; M stężenie końcowe. |
| DNA AWAY Odkażacz powierzchni | Thermo Fisher Scientific | 10223471 | Wytrzyj powierzchnie i pipety przed rozpoczęciem eksperymentu |
| Probówki DNA LoBind, 1,5 ml | Thermo Fisher Scientific | 16628742 | |
| Probówki DNA LoBind, 2,0 ml | Thermo Fisher Scientific | 16638742 | |
| Bufor elucyjny (EB) - 250 ml | Qiagen | 19086 | |
| Eppendorf ThermoMixer C | Thermo Fisher Scientific | 13527550 | |
| Eppendorf ThermoMixer C Akcesorium: Smartblock | Thermo Fisher Scientific | 13518470 | |
| Etanol, absolutny (200 proof), klasa biologii molekularnej - 100 mL | do 10517694 | Thermo Fisher Scientific | |
| 50 i mikro; m, sterylne | SYSMEX PARTEC - CELLTRICS | 04-004-2327 | Dostosuj średnicę filtra do rozmiaru tkanki i jąder |
| Gliceryna (glicerol), 50% (v/v) - 1 L | Ricca Chemical Company | 3290-32 | |
| Hard-Shell, 384-dołkowe płytki PCR, cienkościenne, listwowe, przezroczyste/białe | Bio-Rad | HSP3905 | |
| Herenz Heinz Kleszcze ABS | Thermo Fisher Scientific | 1131884 | |
| Hoechst 33342, trichlorowodorek, trójwodzian, 10 mg/ml roztwór w wodzie | Invitrogen | H3570 | światłoczuły |
| obrazujący cytometr | do obrazowania Do obrazowej analizy cytometrii przepływowej, np. Luminex Amnis ImageStream | ||
| Invitrogen TE Buffer - 100 ml | Thermo Fisher Scientific | 11568846 | |
| KCl (2 M), bez RNaz, 100 ml | Thermo Fisher Scientific | AM9640G | |
| MgCl2 (1 M), 100 ml | Thermo Fisher Scientific | AM9530G | |
| MicroAmp 8-Cap Strip, przezroczyste 300 pasków | Thermo Fisher Scientific | 10209104 | |
| MicroAmp 8-rurkowe paski, 0,2 mL-125 pasków | Thermo Fisher Scientific | 10733087 | |
| Mö rser 2 mL DOUNCE | Wagner & Munz GmbH | 9651632 | RNase zap i spłucz MillQ przed użyciem |
| MyFuge 12 Mini MicroCentrifuge C1012 | Benchmark Scientific | C1012 | Lub dowolna inna mini wirówka paskowo-probówkowa |
| Hemocytometr Neubauera | OMNILAB LABORZENTRUM | 5435293 | Wizualizacja i liczenie jąder pod mikroskopem |
| Woda wolna od nukleaz (nie poddawana działaniu DEPC) | Thermo Fisher Scientific | AM9937 | |
| OptiPrep Density Gradient Medium | Sigma Aldrich | D1556 | |
| Końcówki do pipet RT LTS 1000 µ L, Wide-O | Mettler Toledo | 30389218 | |
| Pistill "A" 2 ml | Wagner & Munz GmbH | 9651621 | przed użyciem zap RNazę i spłucz MillQ Pistill |
| "B" 2 ml | Wagner & Munz GmbH | 9651627 | RNazę i spłucz MillQ przed użyciem |
| Polipropylenowa probówka wirówkowa 15 ml | Thermo Fisher Scientific | 10579691 | |
| Polistyrenowa szalka Petriego, 60 mm x 15 mm | Thermo Fisher Scientific | 10634141 | |
| Polistyren Okrągłodenny 5 ml Probówki FACS | Thermo Fisher Scientific | 10100151 | |
| Protector - 2,000 U | Sigma Aldrich | 3335399001 | Trzymaj się -20 ° C do użycia |
| Inhibitor RNazy na bazie białka SUPERaza i byk; W (20 U/μ L) | Thermo Fisher Scientific | AM2696 | Przechowywać w -20 & stopni; C do czasu użycia |
| Rekombinowany inhibitor RNazy | Clontech Takara | 2313B | Przechowywać w temperaturze -20 stopni Celsjusza; C do czasu użycia |
| probówki do mikrofuge wolne od RNAzy - 0,5 ml | Thermo Fisher Scientific | AM12450 | |
| RNaseZap RNase Dekontaminacja Roztwór | Thermo Fisher Scientific | AM9780 | Wytrzyj powierzchnie i pipety przed rozpoczęciem eksperymentu |
| SPRIselect - 60 ml | Beckman Coulter | B23318 | Podwielokrotność i przechowywać w 4 & stopni; C |
| Sacharoza, 500 g | Sigma Aldrich | S0389-500G | Przygotuj 1 M roztwór podstawowy |
| Swann-Morton Sterylne jednorazowe skalpele ze stali nierdzewnej | Thermo Fisher Scientific | 11798343 | |
| Tris-HCI (1M), pH 8,0 | Invitrogen | 15568025 | |
| Triton X-100, 98%, 100 mL | Thermo Fisher Scientific | 10671652 | Przygotuj 10% roztwór podstawowy. Trzymaj się 4 stopni; C i chronić przed światłem. |
| Roztwór błękitu trypanowego, 0,4% | Thermo Fisher Scientific | 11538886 | |
| Vortex- Mieszalnik | VWR | 444-1372 | Lub dowolny inny rodzaj wiru |
Bibliografia
- Kamies, R., Martinez-Jimenez, C. P. Advances of single-cell genomics and epigenomics in human disease: where are we now. Mamm Genome. 31 (5-6), 170-180 (2020).
- Ramachandran, P., Matchett, K. P., Dobie, R., Wilson-Kanamori, J. R., Henderson, N. C. Single-cell technologies in hepatology: New insights into liver biology and disease pathogenesis. Nature Reviews Gastroenterology & Hepatology. 17 (8), 457-472 (2020).
- Ramachandran, P., et al. Resolving the fibrotic niche of human liver cirrhosis at single-cell level. Nature. 575 (7783), 512-518 (2019).
- Andrews, T. S., et al. Single-cell, single-nucleus, and spatial RNA sequencing of the human liver identifies cholangiocyte and mesenchymal heterogeneity. Hepatology Communications. 6 (4), 821-840 (2022).
- Xiong, X., et al. Landscape of intercellular crosstalk in healthy and NASH liver revealed by single-cell secretome gene analysis. Molecular Cell. 75 (3), 644-660 (2019).
- Richter, M. L., et al. Single-nucleus RNA-seq2 reveals functional crosstalk between liver zonation and ploidy. Nature Communications. 12 (1), 4264(2021).
- Matsumoto, T., Wakefield, L., Tarlow, B. D., Grompe, M. In vivo lineage tracing of polyploid hepatocytes reveals extensive proliferation during liver regeneration. Cell Stem Cell. 26 (1), 34-47 (2020).
- Chen, F., et al. Broad distribution of hepatocyte proliferation in liver homeostasis and regeneration. Cell Stem Cell. 26 (1), 27-33 (2020).
- Donne, R., Saroul-Ainama, M., Cordier, P., Celton-Morizur, S., Desdouets, C. Polyploidy in liver development, homeostasis and disease. Nature Reviews. Gastroenterology & Hepatology. 17 (7), 391-405 (2020).
- Lengefeld, J., et al. Cell size is a determinant of stem cell potential during aging. Science Advances. 7 (46), 0271(2021).
- Lanz, M. C., et al. Increasing cell size remodels the proteome and promotes senescence. Mol Cell. 82 (17), 3255-3269 (2022).
- Kim, J. Y., et al. PIDDosome-SCAP crosstalk controls high-fructose-diet-dependent transition from simple steatosis to steatohepatitis. Cell Metabolism. 34 (10), 1548-1560 (2022).
- Padovan-Merhar, O., et al. Single mammalian cells compensate for differences in cellular volume and DNA copy number through independent global transcriptional mechanisms. Molecular Cell. 58 (2), 339-352 (2015).
- Miettinen, T. P., et al. Identification of transcriptional and metabolic programs related to mammalian cell size. Current Biology. 24 (6), 598-608 (2014).
- Vargas-Garcia, C. A., Ghusinga, K. R., Singh, A. Cell size control and gene expression homeostasis in single-cells. Current Opinion in Systems Biology. 8, 109-116 (2018).
- Knoblaugh, S. E., Randolph-Habecker, J. Necropsy and histology. In Comparative Anatomy and Histology: A Mouse, Rat, and Human Atlas (Second Edition). , Academic Press. Cambridge, MA. Chapter 3 (2018).
- Chromium Next GEM Single Cell 3 Reagent Kits v3.1 User Guide. Document number CG000204 (Rev D). 10x Genomics. , Available from: https://www.10xgenomics.com/support/single-cell-gene-expression/documentation/steps/library-prep/chromium-single-cell-3-reagent-kits-user-guide-v-3-1-chemistry (2019).
- Chromium Next GEM Single Cell Multiome ATAC + Gene Expression User Guide. Document number CG000338 (Rev D). 10x Genomics. , Available from: https://www.10xgenomics.com/support/single-cell-multiome-atac-plus-gene-expression/documentation/steps/library-prep/chromium-next-gem-single-cell-multiome-atac-plus-gene-expression-reagent-kits-user-guide (2021).
- MacParland, S. A., et al. Single cell RNA sequencing of human liver reveals distinct intrahepatic macrophage populations. Nature Communications. 9 (1), 4383(2018).
- Martinez-Jimenez, C. P., Kyrmizi, I., Cardot, P., Gonzalez, F. J., Talianidis, I. Hepatocyte nuclear factor 4alpha coordinates a transcription factor network regulating hepatic fatty acid metabolism. Molecular and Cell Biology. 30 (3), 565-577 (2010).
- Schmidt, D., et al. Five-vertebrate ChIP-seq reveals the evolutionary dynamics of transcription factor binding. Science. 328 (5981), 1036-1040 (2010).
- Hao, Y., et al. Integrated analysis of multimodal single-cell data. Cell. 184 (13), 3573-3587 (2021).
- Stuart, T., Srivastava, A., Madad, S., Lareau, C. A., Satija, R. Single-cell chromatin state analysis with Signac. Nature Methods. 18 (11), 1333-1341 (2021).
- Sampaziotis, F., et al. Cholangiocyte organoids can repair bile ducts after transplantation in the human liver. Science. 371 (6531), 839-846 (2021).
- Gomez-Lechon, M. J., Donato, M. T., Castell, J. V., Jover, R. Human hepatocytes as a tool for studying toxicity and drug metabolism. Current Drug Metabolism. 4 (4), 292-312 (2003).
- Gomez-Lechon, M. J., Donato, M. T., Castell, J. V., Jover, R. Human hepatocytes in primary culture: The choice to investigate drug metabolism in man. Current Drug Metabolism. 5 (5), 443-462 (2004).
- vanden Brink, S. C., et al. Single-cell sequencing reveals dissociation-induced gene expression in tissue subpopulations. Nature Methods. 14 (10), 935-936 (2017).
- Denisenko, E., et al. Systematic assessment of tissue dissociation and storage biases in single-cell and single-nucleus RNA-seq workflows. Genome Biology. 21 (1), 130(2020).
- Nault, R., Fader, K. A., Bhattacharya, S., Zacharewski, T. R. Single-nuclei RNA sequencing assessment of the hepatic effects of 2,3,7,8-tetrachlorodibenzo-p-dioxin. Cellular and Molecular Gastroenterology and Hepatology. 11 (1), 147-159 (2021).
- Krishnaswami, S. R., et al. Using single nuclei for RNA-seq to capture the transcriptome of postmortem neurons. Nature Protocols. 11 (3), 499-524 (2016).
- Duncan, A. W., et al. Aneuploidy as a mechanism for stress-induced liver adaptation. Journal of Clinical Investigation. 122 (9), 3307-3315 (2012).
- Kreutz, C., et al. Hepatocyte ploidy is a diversity factor for liver homeostasis. Frontiers in Physiology. 8, 862(2017).
- Hunt, N. J., Kang, S. W. S., Lockwood, G. P., Le Couteur, D. G., Cogger, V. C. Hallmarks of aging in the liver. Computational and Structural Biotechnology Journal. 17, 1151-1161 (2019).
- Bou-Nader, M., et al. Polyploidy spectrum: a new marker in HCC classification. Gut. 69 (2), 355-364 (2019).
- Gentric, G., et al. Oxidative stress promotes pathologic polyploidization in nonalcoholic fatty liver disease. Journal of Clinical Investigation. 125 (3), 981-992 (2015).
- Schwartz-Arad, D., Zajicek, G., Bartfeld, E. The streaming liver IV: DNA content of the hepatocyte increases with its age. Liver. 9 (2), 93-99 (1989).
- Kudryavtsev, B. N., Kudryavtseva, M. V., Sakuta, G. A., Stein, G. I. Human hepatocyte polyploidization kinetics in the course of life cycle. Virchows Archiv. B, Cell Pathology Including Molecular Pathology. 64 (6), 387-393 (1993).
- Duncan, A. W., et al. The ploidy conveyor of mature hepatocytes as a source of genetic variation. Nature. 467 (7316), 707-710 (2010).
- Granja, J. M., et al. ArchR is a scalable software package for integrative single-cell chromatin accessibility analysis. Nature Genetics. 53 (3), 403-411 (2021).
- Bredikhin, D., Kats, I., Stegle, O. MUON: Multimodal omics analysis framework. Genome Biology. 23 (1), 42(2022).
- Velten, B., et al. Identifying temporal and spatial patterns of variation from multimodal data using MEFISTO. Nature Methods. 19 (2), 179-186 (2022).
Przedruki i uprawnienia
