Tutaj prezentujemy kompilację testów do bezpośredniego pomiaru funkcji mitochondriów w komórkach ssaków, niezależnie od ich zdolności do zużywania tlenu cząsteczkowego.
Artykuł metodologiczny
Testy niezależne od tlenu do pomiaru funkcji mitochondriów u ssaków
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Przepływ elektronów w mitochondrialnym łańcuchu transportu elektronów (ETC) wspiera wieloaspektowe funkcje biosyntetyczne, bioenergetyczne i sygnalizacyjne w komórkach ssaków. Ponieważ tlen (O2) jest najbardziej wszechobecnym końcowym akceptorem elektronów dla ETC ssaków, wskaźnik zużyciaO2 jest często używany jako wskaźnik zastępczy funkcji mitochondriów. Jednak pojawiające się badania pokazują, że ten parametr nie zawsze wskazuje na funkcję mitochondriów, ponieważ fumaran może być stosowany jako alternatywny akceptor elektronów do podtrzymywania funkcji mitochondriów w niedotlenieniu. W tym artykule zestawiono szereg protokołów, które pozwalają naukowcom mierzyć funkcję mitochondriów niezależnie od wskaźnika zużyciaO2. Testy te są szczególnie przydatne podczas badania funkcji mitochondriów w środowiskach niedotlenionych. W szczególności opisujemy metody pomiaru mitochondrialnej produkcji ATP, biosyntezy pirymidyny de novo, utleniania NADH przez kompleks I i produkcji ponadtlenków. W połączeniu z klasycznymi eksperymentami respirometrycznymi, te ortogonalne i ekonomiczne testy zapewnią naukowcom bardziej kompleksową ocenę funkcji mitochondriów w ich systemie.
Wprowadzenie
Funkcja mitochondriów jest kluczowym wskaźnikiem zdrowia komórek, ponieważ podtrzymuje kluczowe funkcje biosyntetyczne, bioenergetyczne i sygnalizacyjne w komórkach ssaków1. Zdecydowana większość funkcji mitochondrialnych wymaga przepływu elektronów przez łańcuch transportu elektronów (ETC), a zakłócenia w przepływie elektronów w ETC powodują ciężką chorobę mitochondriów2. ETC składa się z serii reakcji redukcji i utleniania (redoks), które są osadzone w wewnętrznej błonie mitochondrialnej, a te reakcje przenoszenia elektronów uwalniają darmową energię, którą można wykorzystać do wspierania syntezy ATP, procesów fizjologicznych, takich jak termogeneza, szlaków biosyntezy, takich jak biosynteza pirymidyny de novo i równowagi statusu redoks kofaktorów, takich jak NADH. Kompleksy ETC I i III wytwarzają reaktywne formy tlenu (ROS)3,4,5, które z kolei regulują kluczowe szlaki sygnałowe, takie jak HIF, PI3K, NRF2, NFκB i MAPK6. W związku z tym metryki przepływu elektronów w ETC są klasycznie używane jako wskaźnik zastępczy funkcji mitochondriów w komórkach ssaków.
Eksperymenty respirometryczne są często wykorzystywane do pomiaru funkcji mitochondriów w komórkach ssaków. Ponieważ O2 jest najbardziej wszechobecnym końcowym akceptorem elektronów dla ETC ssaków, jego redukcja jest wykorzystywana jako wskaźnik zastępczy dla funkcji mitochondriów. Jednak pojawiające się dowody wskazują, że mitochondria ssaków mogą wykorzystywać fumaran jako akceptor elektronów do podtrzymywania funkcji mitochondrialnych, które zależą od ETC, w tym biosyntezy pirymidyny de novo7, utleniania NADH7 oraz detoksykacji siarkowodoru8. W związku z tym w niektórych kontekstach, zwłaszcza w środowiskach niedotlenionych, pomiary wskaźnika zużyciaO2 (OCR) nie zapewniają precyzyjnego ani dokładnego wskazania funkcji mitochondriów.
Tutaj przedstawiamy serię testów, które mogą być wykorzystane do pomiaru funkcji mitochondriów niezależnie od OCR. Zapewniamy testy do bezpośredniego pomiaru utleniania NADH za pośrednictwem kompleksu I, biosyntezy de novo pirymidyny za pośrednictwem dehydrogenazy dihydroorotanu, syntezy ATP zależnej od złożonej litery V, kierunkowości netto kompleksu dehydrogenazy bursztynianowej (SDH) oraz ROS pochodzącego z mitochondriów. Testy te są przeznaczone do wykonywania na hodowanych komórkach ssaków, chociaż wiele z nich można przystosować do badania funkcji mitochondriów in vivo. Warto zauważyć, że testy opisane w tym protokole są bardziej bezpośrednimi pomiarami funkcji mitochondriów niż OCR. Co więcej, umożliwiają pomiar funkcji mitochondriów w hipoksji, czyli w kontekście, w którym OCR nie jest pomiarem orientacyjnym. Podsumowując, testy te, w połączeniu z klasycznymi eksperymentami respirometrycznymi, zapewnią naukowcom bardziej kompleksową ocenę funkcji mitochondriów w komórkach ssaków.
Protokół
1. Testy proliferacji do pomiaru aktywności kompleksu I, dehydrogenazy dihydroorotanu (DHODH) i kompleksu V
- Komórki wysiewające do testów proliferacji
UWAGA: Ten protokół wykorzystuje ludzką linię komórkową kostniakomięsaka 143B zakupioną komercyjnie od ATCC. Ta linia komórkowa została wykorzystana zgodnie z wytycznymi zatwierdzonego przez nas protokołu Instytucjonalnego Komitetu Bezpieczeństwa Biologicznego (IBC).- Wyjąć płytki z inkubatora do hodowli tkankowych. Odessać pożywkę z płytek i przemyć 1x solą fizjologiczną buforowaną fosforanem (PBS), aby usunąć wszelkie resztki pożywki. Zassaj PBS i przykryj naczynie 0,05%-0,25% trypsyny, aby podnieść komórki z dna płytki.
- Odczekaj 3-5 minut, aż trypsyna uwolni komórki z płytki, a następnie ugasz trypsynę 10 ml pożądanej pożywki wzrostowej zawierającej 10% płodowej surowicy bydlęcej (FBS).
- Zebrać komórki do stożkowej probówki i odwirować przy 1 000 × g przez 5 minut, aby granulować komórki.
- Odessać pożywkę z probówki, nie naruszając osadu. Zawiesić osad z kompletnym podłożem.
- Policz komórki i określ ilościowo objętość potrzebną do wysiewu od 10 000 do 25 000 komórek na płytce 6-dołkowej.
UWAGA: Każda linia komórkowa będzie musiała zostać zoptymalizowana pod kątem liczby komórek, które mają zostać zasiane. Idealna osiągnięta konfluencja to ~10% na początku eksperymentu i ~80% na końcu eksperymentu. - Odpipetować komórki do płytki 6-dołkowej i dodać 2 ml kompletnej pożywki do studzienek. Odstawić na 24 godziny przed zmianą warunków na pożywkę doświadczalną.
UWAGA: Wysiewaj co najmniej trzy kontrpróby na warunek i wystarczającą liczbę studzienek, aby przetestować stan kontrolny nietraktowany, stan kontrolny traktowany inhibitorem, stan eksperymentalny nietraktowany i stan eksperymentalny traktowany inhibitorem.
- Średnia zmiana do oceny aktywności kompleksu V przez proliferację
UWAGA: Komórki proliferujące w pożywce z galaktozą są zależne od aktywności kompleksu V do syntezy ATP9,10. W przeciwieństwie do glukozy, która daje dwa ATP netto z glikolizy, galaktoza nie daje żadnego, zmuszając komórki do zależności od kompleksu V w celu syntezy ATP (Rysunek 1). Jako kontrolę stosuje się inhibitor kompleksu V oligomycynę.- Przygotować 10 mM pożywki zawierającej glukozę (patrz Tabela 1).
- Przygotować 10 mM pożywki zawierającej galaktozę (patrz Tabela 1).
- Zmień pożywkę w każdym dołku na DMEM zawierającą glukozę lub DMEM zawierającą galaktozę. Dodać 5 μM oligomycyny (inhibitor kompleksu V) do odpowiednich studzienek i taką samą objętość DMSO do nieleczonych studzienek. Zapas oligomycyny jest zawieszony w 10 mM w DMSO. Umieścić płytkę z powrotem w inkubatorze do hodowli tkankowych na 2 dni.
- Średnia zmiana w celu oceny aktywności kompleksu I przez proliferację
UWAGA: Komórki namnażające się w pożywce wolnej od pirogronianu są bardziej zależne od aktywności kompleksu I11,12. Bez pirogronianu, hodowane komórki wymagają kompleksu I, aby ułatwić większość reoksydacji NADH z powrotem do NAD+ (Rysunek 2). Jako kontrolę stosuje się inhibitor kompleksu I rotenon.- Przygotuj pożywkę DMEM wolną od pirogronianu, uzupełnioną 10% FBS i 1% penicyliny-streptomycyny.
- Przygotować 1 M roztwór pirogronianu (patrz Tabela 1).
- Zmienić pożywkę w każdym studzience na pożywkę wolną od pirogronianu lub pożywkę zawierającą pirogronian. Dodać 2 μM rotenon (inhibitor kompleksu I) do studzienek poddanych działaniu substancji i taką samą objętość DMSO do studzienek niepoddanych działaniu środka. Zapas rotenonu jest zawieszony w DMSO w ilości 25 mM. Umieścić płytkę z powrotem w inkubatorze do hodowli tkankowych na 2 dni.
- Średnia zmiana w celu oceny aktywności DHODH przez proliferację
UWAGA: Komórki namnażające się w pożywce wolnej od urydyny wymagają aktywności dehydrogenazy dihydroorotanu (DHODH)11,12,13. W przypadku braku egzogennej urydyny, hodowane komórki syntetyzują pirymidyny poprzez szlak de novo. Jako kontrolę stosuje się brequinar inhibitor DHODH.- Spraw, aby DMEM bez urydyny uzupełniony 10% FBS i 1% penicyliny-streptomycyny.
- Przygotować roztwór podstawowy urydyny o stężeniu 10 mg/ml, a następnie przygotować pożywkę o stężeniu 100 μg/ml urydyny (patrz Tabela 1).
- Zmienić pożywkę w każdym studzience na pożywkę wolną od urydyny lub pożywkę zawierającą urydynę. Dodać 5 μM brequinar (inhibitor DHODH) do studzienek poddanych działaniu środka i taką samą objętość DMSO do studzienek niepoddanych działaniu substancji. Kolba brequinar jest 10 mM ponownie zawieszona w DMSO. Umieścić płytkę z powrotem w inkubatorze do hodowli tkankowych na 2 dni.
- Liczenie komórek do testów proliferacji
- W przypadku wszystkich eksperymentów uzupełniaj pożywkę co 2 dni. Jeśli podłoże zmieni kolor na żółty, zwiększ częstotliwość zmian podłoża. Pozwól komórkom namnażać się przez okres do 7 dni i przerwij eksperyment, jeśli którakolwiek ze studzienek zacznie wyglądać na zarośniętą. Studnie uważa się za zarośnięte, gdy zbieg przekracza 80%.
- Odessać pożywkę, przemyć 1x PBS i przykryć dno studzienki 0,25% trypsyną (500 μl na naczynie 6-dołkowe).
- Odczekaj 5 minut, aż komórki oderwą się od naczynia. Sprawdź to pod mikroskopem.
- Ugasić trypsynę 1 ml kompletnego DMEM zawierającego 10% FBS.
- Pipetuj w górę i w dół, aby rozbić grudki komórek.
- Przygotuj kubki z licznikiem redlic, napełniając każdy z nich 10 ml buforu izotonowego (jedna filiżanka na studzienkę). Policz komórki na liczniku komórek i zapisz dane. Jeśli odczyt wynosi komórki na mililitr (komórki/ml), pomnóż zarejestrowaną wartość przez 1,5, aby uzyskać całkowitą liczbę komórek na studzienkę.
UWAGA: Inne metody liczenia komórek, takie jak hemocytometr, wystarczą, jeśli laboratorium nie ma licznika Coultera.
2. 13Śledzenie stabilnych izotopów 4-asparaginianu 13 C i analiza LC-MS w celu pomiaru aktywności DHODH
- 13Śledzenie stabilnych izotopów 4-asparaginianu C w komórkach przylegających
UWAGA: Aktywność DHODH można bezpośrednio monitorować, mierząc włączenie 13C 4-asparaginianu do 13C3-UMP. Brequinar jest używany jako kontrola aktywności DHODH (Rysunek 3). Uzyskane poziomy 13C3-UMP są miarą aktywności DHODH.- Wysiej od 250 000 do 500 000 komórek w naczyniu z 6 dołkami, aby następnego dnia osiągnąć 75% konfluencji.
- Przygotować roztwór podstawowy składający się z 250 mM 13C 4-asparaginianu i 10 mM 13C4-asparaginianu (patrz Tabela 1).
- Zmienić pożywkę w każdym studzience na pożywkę zawierającą 10 mM 13C 4-asparaginian. Inkubować przez odpowiednią liczbę godzin, aby osiągnąć stan ustalony do znakowania komórek będących przedmiotem zainteresowania.
UWAGA: Stan stacjonarny jest zdefiniowany jako przedział czasowy, w którym procent oznaczonego metabolitu utrzymuje się w czasie14. W przypadku komórek kostniakomięsaka 143B 13C 4-asparaginian osiąga stan stacjonarny po 8 godzinach. Najlepszą praktyką jest określenie tego przedziału czasowego przed eksperymentem poprzez przeprowadzenie eksperymentu w czasie ze stabilnym izotopem będącym przedmiotem zainteresowania.
- Izolacja metabolitów z przylegających komórek
- Przed rozpoczęciem przygotuj wiadro suchego lodu i przygotuj 80% MeOH klasy HPLC w wodzie klasy HPLC. Schłodzić ten bufor w zamrażarce w temperaturze -80 °C przez noc lub umieścić go bezpośrednio na suchym lodzie.
- Wyjmując jedną płytkę na raz z inkubatora, odessać pożywkę z dołków i przemyć 2x 1x PBS. Usuń wszystkie resztki PBS ze studzienek przed przejściem do następnego kroku.
UWAGA: Upewnij się, że podczas zasysania przechylasz płytkę i pipetę dociśnij do ścianki naczynia, aby zapobiec przerwaniu przylegających komórek. - Umieść płytkę na suchym lodzie i natychmiast dodaj 800 μl 80% MeOH klasy LCMS w 20% wodzie klasy LCMS do każdej studzienki.
- Inkubować płytkę przez co najmniej 15 minut w zamrażarce o temperaturze -80 °C, aby ułatwić lizę komórek.
UWAGA: W tym momencie można wyjąć następną płytkę z inkubatora i powtórzyć kroki 2.2.1-2.2.4. Kontynuuj tę czynność, aż wszystkie płytki zaczną inkubować w zamrażarce w temperaturze -80 °C. - Wyjmując po jednej płytce z zamrażarki, zeskrob każdą studzienkę na suchym lodzie za pomocą podnośnika do komórek i przenieś lizat do probówki mikrowirówkowej o pojemności 1,5 ml. Trzymaj probówkę na suchym lodzie do następnego kroku.
- Wirować wszystkie probówki przez 10 minut w temperaturze 4 °C, a następnie wirować w temperaturze 4 °C przez 10 minut z maksymalną prędkością (co najmniej 17 000 × g).
- Przenieść supernatant do probówki mikrowirówkowej o pojemności 1,5 ml i wysuszyć w koncentratorze próżniowym o temperaturze 4 °C wyposażonym w wymrażarkę o temperaturze −105 °C przy wysokim podciśnieniu przez około 6 godzin lub do momentu odparowania próbek. Po wysuszeniu lizatu należy przechowywać granulki metabolitów w temperaturze -80 °C do momentu, gdy będą gotowe do przygotowania ich do chromatografii cieczowej w połączeniu ze spektrometrią mas (LCMS).
- Chromatografia cieczowa ze spektrometrią mas (LC-MS) pomiar metabolitów polarnych
UWAGA: Wystarczy dowolny przepływ pracy chromatograficznej i spektrometrii mas, który pozwala na wykrycie asparaginianu, produktów pośrednich w biosyntezie pirymidyny de novo i UMP14.- Przygotować próbki do LCMS na lodzie, dodając 100 μl wody klasy HPLC do wysuszonych granulek i wirować przez 10 minut w temperaturze 4 °C.
- Odwirować próbki w temperaturze 4 °C przez 10 minut z maksymalną prędkością (co najmniej 17 000 × g) i przenieść 25 μl do każdej fiolki LC-MS.
- Wstrzyknąć 2 μl lizatu do systemu LC-MS. Poniżej przedstawiono powszechnie stosowaną metodologię:
- Przygotować ruchomą fazę A składającą się z 20 mM węglanu amonu (klasa LC-MS) i 0,1% wodorotlenku amonu (klasa LC-MS) rozpuszczonych w wodzie klasy LC-MS.
- Wybierz 100% acetonitryl (klasa LC-MS) jako fazę ruchomą B.
- Do chromatografii należy wybrać kolumnę analityczną o wymiarach 5 μm, 150 mm x 2,1 mm, wyposażoną w kolumnę ochronną o wymiarach 2,1 mm x 20 mm dla związków hydrofilowych (patrz tabela materiałów). Ustawić piec kolumnowy na 25 °C.
- Stosować następujące ustawienia chromatografii cieczowej: stałe natężenie przepływu 0,15 ml/min; gradient liniowy od 80% do 20% fazy ruchomej B przez 20 minut, następnie gradient liniowy od 20% do 80% fazy mobilnej B przez 0,5 min, a następnie zatrzymanie w 80% ruchomej fazie B przez 7,5 min.
- Wybierz następujące ustawienia spektrometru masowego: pełne skanowanie w zakresie od m/z 70 Da do 1 000 Da, rozdzielczość 70 000, cel AGC 1 × 10⁶ i maksymalny czas wtrysku 20 ms. Uruchom źródło w trybie przełączania polaryzacji. Ustawić napięcie natrysku na 3,0 kV, podgrzewaną kapilarnę na 275 °C, sondę HESI na 350 °C, przepływ gazu w osłonie na 40 jednostek, przepływ gazu pomocniczego na 15 jednostek, a przepływ gazu przemiatającego na 1 jednostkę.
- Przeprowadź analizę danych za pomocą dowolnego oprogramowania, które łączy się z przepływem pracy LCMS.
UWAGA: Oprogramowanie używane w powyższym przepływie pracy to XCalibur (Thermo) i TraceFinder (Thermo). Poniżej przedstawiono kluczowe zagadnienia dotyczące analizy danych:- Przewidywane czasy retencji: Określić czas retencji każdego metabolitu, przeprowadzając wzorce dla każdego metabolitu będącego przedmiotem zainteresowania przy użyciu metody chromatograficznej przed eksperymentem.
UWAGA: Czasy retencji UMP i jego izotopologów, w tym 13C 3-UMP, są dokładnie takie same. - Oczekiwane M/Z dla metabolitów: Jeżeli metabolit jonizuje w trybie jonów ujemnych (np. UMP), należy obliczyć oczekiwaną dokładną masę, korzystając ze wzoru cząsteczkowego UMP pomniejszonego o proton [C9H14N2O9P]. W przypadku metabolitów, które jonizują w trybie jonów dodatnich, należy obliczyć dokładną masę, używając wzoru cząsteczkowego i protonu.
- Dokładność masy: W przypadku korzystania ze spektrometru masowego orbitrap oczekuje się, że metabolit będący przedmiotem zainteresowania i jego izotopologi będą miały dokładność masy ±5 mmu. Użyj oprogramowania, aby to obliczyć, biorąc pod uwagę oczekiwaną M/Z i faktycznie wykrytą M/Z.
- Naturalna korekcja obfitości: Oczekuje się, że wszystkie dane śledzenia zostaną poddane korekcie naturalnej obfitości, aby uwzględnić ~1% 13C i ~0,5% 15N-izotopów w naturze15.
- Przewidywane czasy retencji: Określić czas retencji każdego metabolitu, przeprowadzając wzorce dla każdego metabolitu będącego przedmiotem zainteresowania przy użyciu metody chromatograficznej przed eksperymentem.
3. 13C Śledzenie stabilnych izotopów 5-glutaminy w celu pomiaru aktywności SDH
- 13C Śledzenie stabilnego izotopu 5-glutaminy w komórkach przylegających
UWAGA: Aktywność SDH może być bezpośrednio monitorowana, mierząc wzajemną konwersję niektórych izotopologów fumaranu i bursztynianu po 13C 5-glutamina śledzenie7,16,17. Inhibitor kompleksu III, antymycyna, jest stosowany jako kontrola do zmiany kierunkowości netto kompleksu SDH (Figura 4).- Wysiej od 250 000 do 500 000 komórek w naczyniu z 6 dołkami, aby następnego dnia osiągnąć 75% konfluencji.
- Przygotuj zapas 50 mM 13C 5-glutaminy (patrz Tabela 1).
- Przygotować pożywkę zawierającą 2 mM 13C 5-glutaminę (patrz Tabela 1).
- Zmienić pożywkę w każdym studzience na pożywkę zawierającą 2 mM 13C 5-glutaminę. Inkubować przez odpowiednią liczbę godzin, aby osiągnąć stały stan znakowania komórek będących przedmiotem zainteresowania (patrz uwaga w kroku 2.1.3).
- Wyizolować metabolity zgodnie z protokołem opisanym w kroku 2.2.
- Analizuj próbki na LC-MS zgodnie z przepływem pracy opisanym w kroku 2.3.
- Analiza aktywności SDH w oparciu o wzorce etykietowania
UWAGA: Aktywność utleniania bursztynianu kompleksu SDH można monitorować, oceniając stosunek 13C 4-fumaranu do 13C4-bursztynianu po śledzeniu 13C5-glutaminy. Aktywność redukcyjną fumaranu kompleksu SDH można monitorować, oceniając stosunek 13C 3-bursztynianu do 13C3-fumaranu po śledzeniu 13C5-glutaminy.- Oblicz procentowe oznakowanie 13C 3-fumaranu, 13C4-fumaranu, 13C 3-bursztynianu i 13C4-bursztynianu. Na przykład, aby określić zawartość procentową 13C 3-fumaranu, zsumuj wszystkie zintegrowane obszary pików dla izotopologów fumaranu (nieznakowany fumaran, 13C1-fumaran, 13C2-fumaran, 13C3-fumaran i 13C4-fumaran) i podziel obszar piku dla 13C3-fumaranu przez całkowity obszar izotopologu. Pomnóż przez 100.
- Aby obliczyć utlenianie bursztynianu, podziel zawartość procentową 13C 4-fumaranu przez zawartość procentową 13 C4-bursztynian.
- Aby obliczyć redukcję fumaranu, należy podzielić zawartość procentową 13C 3-bursztynianu przez zawartość procentową 13C 3-fumaranu.
4. Bezpośredni test aktywności kompleksu I
UWAGA: DCPIP jest sztucznym akceptorem elektronów; zmienia się do zredukowanej formy, gdy przyjmuje elektrony z ubichinolu. W tym teście ubichinon jest redukowany do ubichinolu poprzez utlenianie NADH do NAD + za pośrednictwem złożonego I. Zatem pomiar obrotu utlenionego DCPIP w tym teście bezkomórkowym jest wskaźnikiem zastępczym dla aktywności kompleksu I7,18.
- Oczyszczanie i ilościowe określanie mitochondriów z komórek
UWAGA: Do tego testu można wykorzystać dowolny protokół oczyszczania mitochondriów19.- Rozszerzaj komórki, aż uzyskasz 25-100 milionów komórek. Odessać pożywkę z naczyń, umyć 1x PBS, odessać PBS i tryspinizować komórki 0,25% trypsyną. Ugasić trypsynę pożywką hodowlaną i granulować komórki w ilości 1 000 × g przez 5 minut.
- Umyj granulki komórek 2x w 5 ml 1x PBS i powtórz wirowanie przy 1,000 × g przez 5 minut, aby osadzać komórki. Przechowuj umyte granulki w zamrażarce w temperaturze -20 °C do czasu oczyszczenia mitochondriów.
UWAGA: Nie zamrażaj-nie rozmrażaj granulek komórkowych więcej niż raz. - Przygotować bufor do izolacji mitochondriów (patrz Tabela 1).
UWAGA: Odczynniki zawierające sód, takie jak NaOH, nie powinny być używane do przygotowywania izolujących mitochondria, ponieważ sód zaburza potencjał błony mitochondrialnej20 i zaburza homeostazę mitochondriów wapnia21. - Ponownie zawiesić osady komórkowe do 10 milionów komórek na 1 ml bufora izolacyjnego mitochondriów. Na przykład ponownie zasymij 100 milionów granulowanych komórek w 10 ml bufora izolacyjnego mitochondriów.
UWAGA: Upewnij się, że rozbijasz grudki komórek bez wprowadzania pęcherzyków do bufora. - Przenieś 2 ml zawiesiny komórek do wstępnie schłodzonego homogenizatora szklanego o objętości roboczej 3-8 ml, który jest kompatybilny z tłuczkiem PTFE Potter-Elvehjem. Homogenizuj komórki za pomocą 10-20 pociągnięć, monitorując komórki pod mikroskopem, aby potwierdzić lizę komórek w całym procesie homogenizacji. W razie potrzeby zwiększ liczbę uderzeń, aby zapewnić wydajną lizę komórek.
UWAGA: Jeśli homogenizacja komórek powyższą metodą nie jest skuteczna w przypadku lizy komórek, przełącz się na metodę lizy strzykawki22. - Przenieść 2 ml lizatu komórkowego do probówki mikrowirówkowej na lodzie i powtarzać powyższe kroki, aż cała zawiesina komórkowa zostanie zhomogenizowana.
- Jądra i resztki komórek osadzać w masie 650 × g przez 10 minut w wirówce o temperaturze 4 °C.
- Przenieść supernatant do nowej probówki o pojemności 2,0 ml i powtórzyć powyższe odwirowanie przy 650 × g przez 10 minut w temperaturze 4 °C.
- Przenieść supernatant do nowej probówki o pojemności 2,0 ml i granulować surowe mitochondria o masie 7 000 × g przez 10 minut w wirówce o temperaturze 4 °C.
- Odrzucić supernatant i ponownie zawiesić osad w 1 ml buforu do izolacji mitochondriów. Przenieść 50 μl do nowej probówki w celu ilościowego określenia białka. Powtórzyć powyższy etap wirowania na dwóch podwielokrotnościach próbki (próbce o objętości 50 μl i pozostałej zawartości ~950 μl).
- Wyrzuć supernatant i przechowuj granulki w zamrażarce w temperaturze -80 °C do momentu użycia.
- Dodać 200 μl buforu RIPA do granulek z 50 μl podwielokrotności w celu ekstrakcji białka, wirować przez 10 minut i odwirować przy 21 000 × g w celu wyizolowania białka. Określić ilościowo ilość białka w podwielokrotności 50 μl i użyć tej liczby do ilościowego określenia pozostałego białka w próbce o objętości 950 μl. Na przykład, jeśli oznaczanie ilościowe białka dla podwielokrotności 50 μl wynosi 1 μg/μl, całkowita zawartość białka w pozostałym osadzie mitochondrialnym wynosi 950 μg (1 μg/μl × 950 μl).
- Wykonywanie testu aktywności kompleksu I
UWAGA: Do tego testu wykorzystano linię komórkową kostniakomięsaka 143B, ale protokół można dostosować do dowolnych hodowanych komórek.- Zawiesić oczyszczone mitochondria w buforze do reprodukcji zawiesiny mitochondriów (patrz Tabela 1) do końcowego stężenia 5 mg białka/ml.
- Wykonaj pięć cykli zamrażania/rozmrażania w zamrażarce o temperaturze -20 °C, aby przeniknąć do mitochondriów.
- Sporządzić bufor do oznaczania aktywności kompleksu I (zob. tabela 1).
- Zmieszać 50 ug zapasu mitochondriów o stężeniu 5 mg/ml z 90 μl buforu aktywności kompleksu I. Przygotować pięć kontrprób niepoddanych działaniu substancji i pięć kontrprób poddanych działaniu rotenonu (5 μM) w celu kontroli aktywności kompleksu I.
- Odczytać absorbancję wyjściową przy długości fali 600 nm w czytniku płytek ustawionym na 37 °C.
- Rozpocząć reakcję od dodania NADH do końcowego stężenia 2 mM i śledzić absorbancję (600 nm) w ciągu 1 godziny, mierząc co najmniej co 2 minuty przez cały czas. Zmniejszenie absorbancji wskazuje na zmniejszenie DCPIP poprzez aktywność kompleksu I.
UWAGA: NADH należy dodać za pomocą pipety wielokanałowej, aby upewnić się, że wszystkie próbki są inicjowane w tym samym czasie.
5. Test oparty na LC-MS do pomiaru poziomu ponadtlenkowego
UWAGA: Właściwości fluorescencyjne MitoSox Red mogą się zmieniać niezależnie od jego reakcji z ponadtlenkiem23. Ten test oparty na LC-MS bezpośrednio mierzy produkt od ponadtlenku reagującego z MitoSox Red. Poniższy test jest nieznacznie zmodyfikowany w stosunku do Xiao et al.24. 2-Hydroxy-mitoethidium (2-OH MitoE2+) jest produktem reakcji ponadtlenkowej (Rysunek 5). Do tego testu wykorzystano linię komórkową Caki1, ale protokół można dostosować do dowolnych hodowanych komórek.
- Traktowanie przylegających komórek MitoSox Red
- Wysiej od 250 000 do 500 000 komórek w naczyniu z 6 dołkami, aby następnego dnia osiągnąć 75% konfluencji. Pamiętaj, aby zasiać zestaw płytek do testu LC-MS i zduplikowany zestaw płytek do normalizacji liczby komórek.
- Przygotuj kompletny DMEM zawierający 10% inaktywowanego termicznie FBS i 1% penicyliny-streptomycyny w zmodyfikowanym pożywce Eagle firmy Dulbecco.
- Odśwież pożywkę we wszystkich studzienkach dla wszystkich warunków za pomocą 2 ml kompletnego DMEM. Upewnij się, że w tym momencie dodałeś wszelkie leki lub terapie, które Cię interesują.
- Inkubować komórki w inkubatorze do hodowli tkankowych przez 1 godzinę.
- Przygotuj kontrole pozytywne i negatywne. Przygotować 50 mM zapasu wodoronadtlenku tert-butylu rozcieńczonego w PBS i 250 mM zapasu N-acetylocysteiny (NAC) rozcieńczonej w DMSO (patrz Tabela 1).
UWAGA: Wodoronadtlenek tertbutylu (tBuOOH) jest silnym reaktywnym formem tlenu, który będzie działał jako kontrola pozytywna i zwiększa ilość 2-OH MitoE2+. NAC jest silnym przeciwutleniaczem, który będzie działał jako kontrola negatywna i neutralizował produkcję ponadtlenkową spowodowaną przez tBuOOH. - Dodać 1 μL tBuOOH do studzienek kontroli pozytywnej i 1 μL tBuOOH + 100 μL NAC do studzienek kontroli ujemnej.
UWAGA: Użycie pipety P2 (zakres 0,1-2 μl) jest optymalnym sposobem na przeniesienie 1 μl. - Inkubować przez 1 godzinę w inkubatorze do hodowli tkankowych.
- Przygotować 1 mM MitoSox Red (patrz Tabela 1) i dodać 2 μL 1 mM MitoSox Red do każdego dołka, aby osiągnąć końcowe stężenie 1 μM. Inkubować przez 30 minut w inkubatorze do hodowli tkankowych.
- Podczas tej końcowej inkubacji policz jedną z zduplikowanych płytek, aby uzyskać liczbę komórek w celu normalizacji końcowych danych LC-MS.
- Izolacja utlenionego produktu Mitosox Red od przylegających komórek
- Weź wiadro suchego lodu i umieść chłodny izopropanol klasy HPLC na suchym lodzie przed rozpoczęciem izolacji.
- Wyjmując jedną płytkę na raz, odessać pożywkę z dołków i przemyć 2x 1 ml 1x PBS. Odessać wszystkie pozostałe PBS ze studzienek przed przejściem do następnego kroku.
UWAGA: Upewnij się, że podczas zasysania przechylasz płytkę i pipetujesz do ścianki naczynia, aby zapobiec przerwaniu przylegających komórek. - Umieść płytkę na suchym lodzie i dodaj 800 μl izopropanolu klasy HPLC do każdej studzienki.
- Inkubować płytkę przez co najmniej 15 minut w zamrażarce o temperaturze -80 °C, aby ułatwić lizę komórek.
UWAGA: W tym momencie można wyjąć następną płytkę z inkubatora i powtórzyć kroki 5.2.1-5.2.4. Kontynuuj tę czynność, aż wszystkie płytki zaczną inkubować w zamrażarce w temperaturze -80 °C. - Wyjmując po jednej płytce na raz z zamrażarki, zeskrob każdą studzienkę na suchym lodzie za pomocą podnośnika do komórek i przenieś lizat do probówki mikrowirówkowej o pojemności 1,5 ml. Trzymaj probówkę na suchym lodzie do następnego kroku.
- Wirować wszystkie probówki przez 10 minut w temperaturze 4 °C, a następnie wirować w temperaturze 4 °C przez 10 minut z maksymalną prędkością (co najmniej 17 000 × g).
- Przenieść supernatant do probówki mikrowirówkowej o pojemności 1,5 ml i wysuszyć w koncentratorze próżniowym. Po wysuszeniu lizatu należy przechowywać granulki metabolitu w temperaturze -80 °C do momentu, gdy będą gotowe do LC-MS.
- Pomiar LC-MS czerwieni MitoSox i 2-hydroksy-mitoetydydu (2-OH MitoE2+)
- Przygotować próbki do LCMS na lodzie, dodając 100 μl mieszaniny MeOH:chloroform:woda o stosunku 3:3:1 klasy HPLC. Wirować przez 10 minut w temperaturze 4 °C.
- Przenieść 25 μl do każdej fiolki LC-MS. Pozostałą próbkę należy przechowywać w zamrażarce w temperaturze -80 °C.
- Przygotować następujące do chromatografii cieczowej: i) bufor A: woda o czystości HPLC z 0,1% kwasem mrówkowym; ii) bufor B: acetonitryl klasy HPLC z 0,1% kwasem mrówkowym.
- Otwórz aplikację Thermo XCalibur Instrument Setup, aby rozpocząć opracowywanie metody.
- Poszukaj dwóch pól na lewym pasku bocznym tego okna - pierwsze pole umożliwia opracowanie metody chromatografii, a drugie pole umożliwia opracowanie metody spektrometrii mas.
- Opracowanie metody chromatografii cieczowej:
- Ustaw natężenie przepływu na 0,25 ml/min i rozpocznij metodę od 20% B, zwiększając do 95% B w ciągu 12 minut. W ciągu następnej minuty zmniejsz bufor B z powrotem do 20% B i utrzymuj ten poziom przez następne 2 minuty.
UWAGA: Ostatnie 2 minuty przepływu przy 20% B mają kluczowe znaczenie dla spadku ciśnienia w kolumnie z powrotem do ciśnienia początkowego i zrównoważenia kolumny z odpowiednimi współczynnikami bufora. Nieuwzględnienie tego etapu równoważenia spowoduje przesunięcie czasów retencji dla wszystkich kolejnych próbek.
- Ustaw natężenie przepływu na 0,25 ml/min i rozpocznij metodę od 20% B, zwiększając do 95% B w ciągu 12 minut. W ciągu następnej minuty zmniejsz bufor B z powrotem do 20% B i utrzymuj ten poziom przez następne 2 minuty.
- Utwórz plik strojenia z następującymi parametrami:
- Otwórz aplikację Tune i utwórz nowy plik melodii.
- Zastosuj wszystkie nakładające się ustawienia z modułu Method Setup (patrz krok 5.3.9.3) również do tego pliku dostrajania, w tym zakres skanowania, rozdzielczość, polaryzację, cel AGC i maksymalną IT.
- Ustaw gaz Sheath na 30, gaz Aux na 3, a gaz Sweep również na 3. Ustaw napięcie natrysku na 3 kV, temperaturę kapilary na 300, a poziom RF soczewki S na 60.
- Opracowanie metody spektrometrii mas:
- Z lewej dolnej listy potencjalnych skanów przeciągnij i upuść Full MS do środka okna. Pamiętaj, aby kliknąć na Pełny kwadrat MS po upuszczeniu, aby dostosować ustawienia. Całkowity czas trwania metody MS wynosi 13 min.
UWAGA: Metoda LC jest dłuższa niż metoda MS, ponieważ ostatnie 2 minuty są przeznaczone na regenerację kolumny, a nie na kwantyfikację metabolitów. - Po prawej stronie modułu, w obszarze Właściwości metody, upewnij się, że czas trwania metody i czas wykonywania są ustawione na 13,00 min.
- Uruchom pełne skanowanie w trybie dodatnim w rozdzielczości 70 000 i celu AGC 1 ×10 6. Ustaw maksymalną wartość IT na 100 ms, a zakres skanowania od 300 m/z do 700 m/z.
- W obszarze Dostrajanie plików w górnej części modułu zwróć uwagę, że właśnie utworzony plik strojenia jest połączony z tą metodą.
- Z lewej dolnej listy potencjalnych skanów przeciągnij i upuść Full MS do środka okna. Pamiętaj, aby kliknąć na Pełny kwadrat MS po upuszczeniu, aby dostosować ustawienia. Całkowity czas trwania metody MS wynosi 13 min.
- Uruchom metodę wykrywania MitoSox Red za pomocą 2 μl wstrzyknięć próbki.
Wyniki
Aktywność DHODH, kompleksu I oraz kompleksu V można ocenić za pomocą testów proliferacji. Po usunięciu urydyny z pożywki hodowlanej komórki stają się bardziej zależne od szlaku de novo biosyntezy pirymidyn. W związku z tym, gdy komórki zmuszano do proliferacji w pożywce bezurydynowej, wykazywały one większą wrażliwość na hamowanie aktywności DHODH przez brekwinar niż komórki hodowane w pożywce zawierającej urydynę (Rysunek 6A). Podobnie, brak pirogronianu w pożywce hodowlanej sprawia, że komórki stają się bardziej zależne od aktywności kompleksu I w procesie proliferacji. Zatem w przypadku proliferacji komórek w pożywce bespirogronianowej, były one bardziej wrażliwe na hamowanie aktywności kompleksu I przez rotenon niż komórki hodowane w pożywce zawierającej pirogronian (Rysunek 6B). Aktywność kompleksu V można ocenić, zmuszając komórki do proliferacji w pożywce zawierającej galaktozę zamiast glukozy. Ponieważ galaktoza daje zerowy wypadkowy zysk ATP w glikolizie, komórki rosnące na tym substracie są bardziej zależne od mitochondrialnej syntezy ATP poprzez aktywność kompleksu V. W rezultacie komórki proliferujące w pożywce z galaktozą były bardziej wrażliwe na hamowanie kompleksu V przez oligomycynę niż komórki proliferujące w pożywce z glukozą (Rysunek 6C).
Aktywność SDH można zmierzyć, wykorzystując śledzenie 13C5-glutaminy i monitorując jej wbudowywanie w izotopologi fumaranu i bursztynianu. W warunkach traktowania nośnikiem kompleks SDH wykazywał preferencję dla aktywności w kierunku prawym, a wbudowywanie 13C4-bursztynianu w 13C4-fumaran było wyższe niż wbudowywanie 13C3-fumaranu w 13C3-bursztynian (Rysunek 7). W warunkach traktowania antymycyną kompleks SDH wykazywał preferencję dla aktywności w kierunku odwrotnym, a wbudowywanie 13C3-fumaranu w 13C3-bursztynian było większe niż wbudowywanie 13C4-bursztynianu w 13C4-fumaran (Rysunek 7).
Produkcję anionorodnika ponadtlenkowego wewnątrz mitochondriów można zmierzyć przy użyciu fluorescencyjnego raportera MitoSox, który w reakcji z anionorodnikiem ponadtlenkowym generuje 2-hydroksy-mitoetydium. W niniejszym badaniu komórki traktowane MitoSox w obecności nadtlenku tert-butylu wykazały wyższe poziomy 2-hydroksy-mitoetydium, co było hamowane przez dodatek NAC, przeciwutleniacza wygaszającego komórkowe ROS (Rysunek 8).
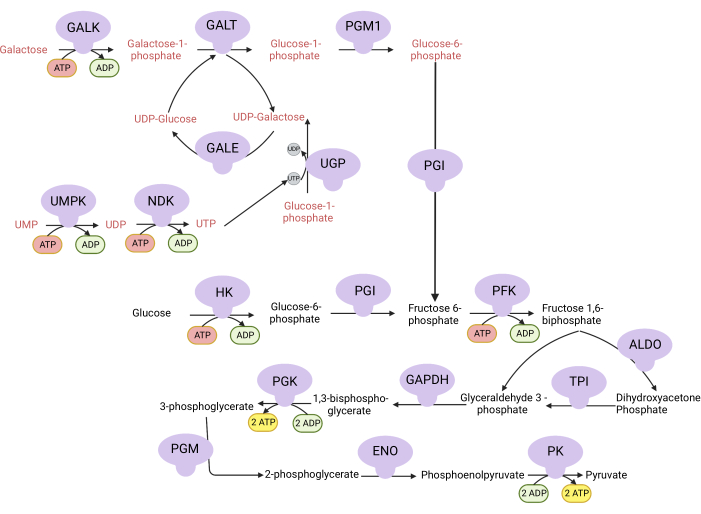
Rysunek 1: Podstawa mechanistyczna testu proliferacji kompleksu V. Utlenianie glukozy i galaktozy poprzez glikolizę. Glikoliza glukozy daje wypadkowy zysk dwóch cząsteczek ATP, podczas gdy glikoliza galaktozy daje wypadkowy zysk zero ATP, ponieważ synteza UTP jest niezbędna do powstania UDP-galaktozy. W związku z tym komórki hodowane na galaktozie są bardziej zależne od mitochondrialnej syntezy ATP ze względu na brak ATP produkowanego w glikolizie. Skróty: GALK = galaktokinaza; GALT = galaktozo-1-fosforan urydylylotransferaza; PGM1 = fosfoglukomutaza 1; GPI = glukozo-6-fosforan izomeraza, UGP = UDP-glukoza pirofosforylaza; GALE = UDP-galaktozo-4-epimeraza; NDK = nukleotydodifosforan kinaza; UMPK = urydynomonofosforan kinaza; HK = heksokinaza; PFK = fosfofruktokinaza; ALDO = aldolaza; TPI = triozofosforan izomeraza; GAPDH = gliceraldehyd-3-fosforan dehydrogenaza; PGK = fosfoglicerynian kinaza; PGM = fosfoglukomutaza; ENO = enolaza; PK = piruwiankinaza. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 2: Podstawa mechanistyczna testu proliferacji kompleksu I. Schemat szlaków metabolicznych, które ulegają zmianie po zahamowaniu aktywności kompleksu I. W pośrodku z wysoką zawartością pirogronianu hamowanie kompleksu I jest omijane poprzez utlenianie NADH zapośredniczone przez LDH. W pośrodku z niską zawartością pirogronianu taka adaptacja jest mniej możliwa, co sprawia, że komórki są bardziej zależne od aktywności kompleksu I w celu reoksydacji NADH. Skróty: LDH = dehydrogenaza mleczanowa; cykl TCA = cykl kwasu trójkarboksylowego. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
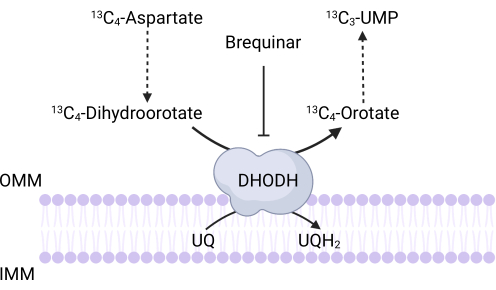
Rycina 3: Schemat reakcji DHODH podczas śledzenia 13C4-asparaginianu. Brequinar hamuje utlenianie dihydroorotan do orotan, zapobiegając tym samym dalszej syntezie UMP. 13C4-asparaginian jest włączany do 13C3-UMP poprzez aktywność DHODH. Skróty: OMM = zewnętrzna błona mitochondrialna; IMM = wewnętrzna błona mitochondrialna; DHODH = dehydrogenaza dihydroorotanowa. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.

Rysunek 4: Pomiar aktywności kompleksu II w kierunku prawym i odwrotnym za pomocą śledzenia 13C5-glutaminy. W celu pomiaru aktywności kompleksu II w kierunku prawym (po lewej) monitoruje się wbudowanie 13C5-glutaminy do 13C4-bursztynianu i 13C4-fumaranu. W celu pomiaru aktywności kompleksu II w kierunku odwrotnym (po prawej) monitoruje się wbudowanie 13C5-glutaminy do 13C3-bursztynianu i 13C3-fumaranu. Skróty: SDH = dehydrogenaza bursztynianowa; CytC = cytochrom C. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
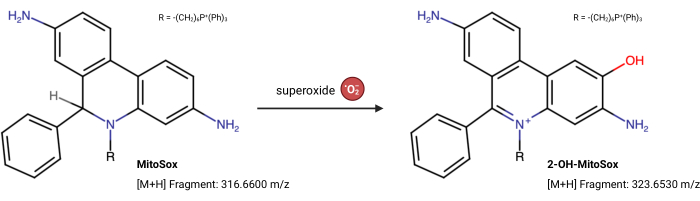
Rycina 5: Reakcja MitoSox Red z anionem ponadtlenkowym. Reakcja MitoSox z mitochondrialnymi anionami ponadtlenkowymi prowadząca do powstania 2-OH-MitoE2+. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 6: Testy oparte na proliferacji do pomiaru funkcji mitochondriów (A) Proliferacja komórek osteosarcoma 143B traktowanych 5 uM brequinarem, inhibitorem DHODH, w pożywce z ±100 ug/mL urydyny. Dane przedstawiono jako średnia ± SEM; N = 3 na warunek. (B) Proliferacja komórek osteosarcoma 143B traktowanych 2 uM rotenonem, inhibitorem kompleksu I, w pożywce z ±5 mM pirogronianu. Dane przedstawiono jako średnia ± SEM; N = 3 na warunek. (C) Proliferacja komórek osteosarcoma 143B traktowanych 5 uM oligomycyną, inhibitorem kompleksu V, w pożywce z 10 mM glukozą lub 10 mM galaktozą jako jedynym centralnym źródłem węgla. Dane przedstawiono jako średnia ± SEM; N = 3 na warunek. * oznacza p < 0.05 przy użyciu jednoczynnikowego testu ANOVA w programie Graphpad Prism. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
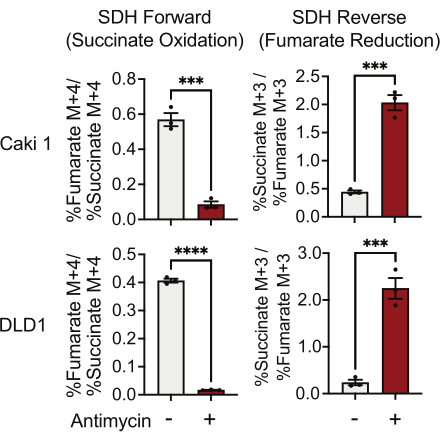
Rycina 7: Śledzenie 13C5-glutaminy w celu pomiaru aktywności kompleksu II. Utlenianie bursztynianu i redukcja fumaranu (odwrócona reakcja SDH) w komórkach Caki1 i DLD1 traktowanych DMSO oraz 500 nM antymycyny A. Dane przedstawiają średnią ± SEM; N = 3 na warunek. *** oznacza p < 0.05 w nieparzystym teście t przeprowadzonym w programie GraphPad Prism. Skróty: SDH = utlenianie bursztynianu; SDH reverse = redukcja fumaranu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
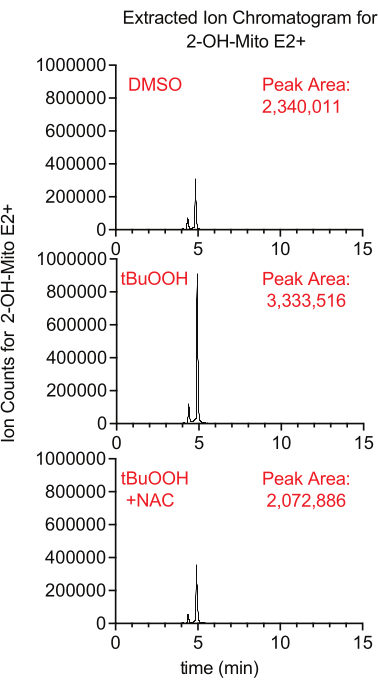
Rycina 8: Analiza MitoSox oparta na LCMS w celu wykrycia anionorodnika ponadtlenkowego. Ekstrahowany chromatogram jonowy 2-OH-Mito E2+ wyizolowanego z komórek Caki1 traktowanych MitoSox przez 30 min w obecności tBuOOH ± NAC. Skróty: LCMS = chromatografia cieczowa sprzężona z spektrometrią mas; NAC = N-acetylocysteina. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Tabela 1: Skład odczynników, buforów i pożywek wykorzystanych w tym protokole. Prosimy kliknąć tutaj, aby pobrać tę tabelę.
Dyskusja
Ponieważ nowe badania pokazują, że mitochondria ssaków mogą funkcjonować bez zużywania tlenu cząsteczkowego, niezwykle ważne jest, aby naukowcy zastosowali testy ortogonalne, wykraczające poza pomiary OCR, w celu dokładnego ilościowego określenia funkcji mitochondriów. Tutaj opracowaliśmy serię testów, które można wykorzystać do bezpośredniej oceny aktywności kompleksu I, kompleksu II, kompleksu V i DHODH poprzez pomiar równowagi mitochondrialnej NAD + / NADH, wykorzystanie adaptacyjnych końcowych akceptorów elektronów, produkcję ATP, biosyntezę pirymidyny de novo i ROS pochodzącą z mitochondriów. Warto zauważyć, że testy te bardziej bezpośrednio mierzą funkcję mitochondriów niż pomiary OCR. Co więcej, testy te zapewniają naukowcom wykonalne sposoby ilościowego określania funkcji mitochondriów podczas niedotlenienia, dla których pomiary OCR są w dużej mierze nieistotne ze względu na użycie fumaranu jako preferowanego końcowego akceptora elektronów. Wreszcie, opisane tutaj metody oparte na proliferacji są bardziej opłacalne niż klasyczne eksperymenty respirometryczne, zapewniając w ten sposób szeroko dostępny sposób badania funkcji mitochondriów w systemach ssaków.
Istnieją kluczowe kwestie związane z wykorzystaniem tych testów do pomiaru funkcji mitochondriów w hodowanych komórkach. Jeśli chodzi o testy proliferacji, ważne jest, aby dostosować liczbę wysiewanych komórek do szybkości podwajania każdej linii komórkowej. Komórki powinny być wysiane do co najmniej 10% zbiegu i z wystarczającą ilością miejsca, aby umożliwić trzy do czterech podwojeń, aby można było określić ilościowo różnice w proliferacji. Innym czynnikiem branym pod uwagę przy każdym teście jest stężenie małych cząsteczek stosowanych jako kontrola aktywności każdego kompleksu ETC. Ponieważ różne linie komórkowe mogą wykazywać różną wrażliwość na te inhibitory, bardzo ważne jest przetestowanie dawki tych małych cząsteczek w celu określenia optymalnego stężenia.
Uniwersalnym ograniczeniem testów badających funkcję mitochondriów in vitro, w tym pomiarów OCR i wszystkich opisanych tutaj testów, jest skład metaboliczny pożywki. Standardowa pożywka do hodowli komórkowych ma tendencję do skłaniania systemów do powierzchownie wysokich poziomów funkcji mitochondriów. Na przykład suprafizjologiczny poziom glutaminy zwiększa jej anaplerozę cyklu TCA25, co napędza mitochondrialną syntezę NADH, a w konsekwencji zwiększa fosforylację oksydacyjną. Podobnie ciśnienie parcjalne tlenu waha się od 3 mmHg do 100 mmHg (około 0,1%-13%O2) w tkankach ssaków, ale jest atmosferyczne (140 mmHg, około 21%) in vitro26,27. Ten nadmiarO2 maksymalizuje wydolność oddechową mitochondriów i produkcję ponadtlenków28. Ostatnio podjęto wysiłki w celu zaprojektowania pożywek hodowlanych tak, aby były bardziej fizjologiczne29,30. Warto zauważyć, że hodowla komórek w pożywkach podobnych do ludzkiego osocza zmniejsza oddychanie mitochondrialne w niektórych liniach komórek rakowych30, mitochondrialne ROS w limfocytach T31 i adaptacje mitochondriów do terapii przeciwnowotworowych32. Dlatego tak ważne jest, aby zwracać uwagę na skład używanych pożywek hodowlanych i zrozumieć, w jaki sposób może to wpływać na funkcję mitochondriów.
Kolejnym ważnym i uniwersalnym ograniczeniem w interpretacji funkcji mitochondriów jest możliwość wystąpienia różnic w liczbie mitochondriów. Dlatego tak ważne jest zmierzenie zawartości mitochondriów poprzez kwantyfikację mtDNA33, pomiar masy mitochondriów za pomocą barwników niewrażliwych na potencjał błonowy34 lub western blot markerów mitochondrialnych. Jest to krytyczna kontrola, aby zmniejszenie liczby mitochondriów nie było mylone ze spadkiem funkcji mitochondriów.
Istnieją również określone ograniczenia i rozwiązywanie problemów, które mają zastosowanie do opisanych tutaj testów. Po pierwsze, biorąc pod uwagę, że zróżnicowane komórki nie proliferują, testy oparte na proliferacji nie będą przydatne do oceny funkcji mitochondriów w tym kontekście. Kluczowym ograniczeniem protokołu śledzenia 13C 4-asparaginianu w celu pomiaru aktywności DHODH jest to, że wychwyt asparaginianu w komórkach może być bardzo nieefektywny35. Aby przezwyciężyć to potencjalne ograniczenie, naukowcy mogą nadekspresję transportera asparaginianu, SLC1A3, aby ułatwić wychwyt 13C 4-asparaginianu35.
Ograniczeniem protokołu wykorzystującego śledzenie 13C 5-glutaminy do pomiaru aktywności SDH jest to, że test ten wymaga od komórek wykorzystania szlaku redukcyjnej karboksylacji w celu wzbogacenia izotopologów M + 3 w celu pomiaru aktywności odwrotnej. Niektóre linie komórkowe nie są zdolne do redukcyjnego strumienia karboksylacji z powodu niskiej ekspresji liazy cytrynianu ATP36, niewystarczającej stabilizacji HIF37 lub zbyt niskiego stosunku α-KG:cytrynian38. Aby przezwyciężyć to ograniczenie, można wykorzystać śledzenie 13C 4-asparaginianu do pomiaru aktywności SDH do przodu i do tyłu7. W tym teście aktywność do przodu SDH można zmierzyć za pomocą stosunku fumaranu M + 2: bursztynianu M + 2 i reakcji odwrotnej przez bursztynian M + 4: fumaran M + 4. Warto zauważyć, że to śledzenie omija większość enzymów w szlaku redukcyjnej karboksylacji.
Ograniczeniem testu aktywności kompleksu I wykorzystującego redukcję DCPIP jako odczyt jest to, że mitochondria nie są strukturalnie nienaruszone. Proces zamrażania i rozmrażania mitochondriów, aby umożliwić ich wychwyt NADH do testu, może z pewnością nadszarpnąć integralność strukturalną błony mitochondrialnej39. Test ten powinien być wykonywany równolegle z testami, takimi jak test proliferacji kompleksu I, aby upewnić się, że obserwowane zmiany w aktywności kompleksu I są również prawdziwe w przypadku nienaruszonych komórek.
W przyszłych badaniach niektóre z tych technik mogą zostać zaadaptowane do pomiaru funkcji mitochondriów in vivo przy użyciu organizmów modelowych, takich jak myszy i Caenorhabditis elegans. Obecne metody stosowane do pomiaru funkcji mitochondriów in vivo koncentrują się na OCR na poziomie organizmu, a konkretnie na szybkości wymiany oddechowej w przypadku korzystania z modeli mysich. Wyraźnym ograniczeniem tej metody jest to, że tlen pełni wiele funkcji biochemicznych i sygnalizacyjnych poza swoją rolą jako wszechobecny końcowy akceptor elektronów w mitochondrialnym ETC. Na przykład tlen jest "zużywany" przez aktywność katalityczną enzymów z rodziny dioksygenaz. Chociaż enzymy te przyczyniają się do wskaźnika zużycia tlenu przez komórki, nie uczestniczą, nie regulują ani nie odzwierciedlają funkcji mitochondriów. Klasyczne eksperymenty respirometryczne in vitro zazwyczaj kontrolują "niemitochondrialny OCR", podczas gdy eksperymenty ze współczynnikiem wymiany oddechowej organizmu (RER) nie mogą tego kontrolować, co ogranicza interpretację RER jako wskaźnika funkcji mitochondriów in vivo. Możliwe jest jednak dostosowanie protokołów do pomiaru aktywności DHODH poprzez śledzenie 13C 4-asparaginianu, aktywności kompleksu II za pomocą śledzenia 13C5-glutaminy, aktywności kompleksu I na mitochondriach oczyszczonych z tkanek i mitochondrialnych ROS przy użyciu związków przyjaznych dla LC-MS, takich jak MitoB, w celu pomiaru funkcji mitochondriów in vivo. Te bezpośrednie testy mające na celu zbadanie funkcji mitochondriów, w połączeniu z klasycznymi eksperymentami respirometrycznymi, zapewniają naukowcom bardziej wszechstronną i dokładną ocenę funkcji mitochondriów w komórkach i tkankach ssaków.
Oświadczenia
Autorzy nie mają do zgłaszania konfliktu interesów.
Podziękowania
Figury wykonane w tym manuskrypcie zostały stworzone za pomocą BioRender.com. Jesteśmy wdzięczni Amy Walker za przekazanie opinii na temat tego artykułu. Projekt J.B.S. był wspierany przez Worcester Foundation for Biomedical Research Grant.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Probówka 1,5 ml | Cell Treat | 667443 | |
| Probówka 2,0 ml | Cell Treat | 229446 | |
| 6-dołkowa płytka | Cell Treat | 229106 | |
| 12-dołkowa płytka | Cell Treat | 229112 | |
| 13C4-asparaginian | Sigma-Aldrich | 604852 | |
| 13C5-Glutamina | Cambridge Isotope Laboratories | 285978-14-5 | |
| 15 ml probówka wirówkowa | Cell Treat | 667411 | |
| 50 ml probówka wirówkowa | Cell Treat | 667421 | |
| 150 mm naczynie do hodowli tkankowej | Cell Treat | 229651 | |
| 1x sól fizjologiczna buforowana fosforanami | Gibco | 10010049 | |
| 2,6- dichlorofenolindofenol | Honeywell | 33125 | |
| Węglan amonu | Sigma-Aldrich | 37999 | |
| Antymycyna | Sigma-Aldrich | A8674 | |
| Ascentis Express C18 | Sigma-Aldrich | 53825-U | |
| Filtr butelkowy 500 mL, 0,22 i mikro; m, PES 9 Średnica błony 9 mm | Leczenie komórek | 229717 | |
| Albumina surowicy bydlęcej | Sigma-Aldrich | A3294 | |
| Brequinar | Sigma-Aldrich | SML0113 | |
| Cell Lifter, dwustronny płaski i wąski nóż | Cell Treat | 229305 | |
| CentriVap -105 Zimna pułapka | Labconco | 7385020 | |
| Kompletny inhibitor proteazy Tabletki | Sigma-Aldrich | ||
| Kubki z licznikiem redlic | Fisher Scientific | 07-000-694 | |
| Decylubichinon | Sigma-Aldrich | D7911 | |
| DMSO | Invitrogen | D12345 | |
| Dulbecco' s Zmodyfikowane podłoże Eagle (DMEM) | Gibco | 11995-065 | |
| EDTA | Sigma-Aldrich | E6758 | |
| EGTA | Sigma-Aldrich | E3889 | |
| Wirówka Eppendorf 5425R | Eppendorf | 2231000908 | |
| Wirówka Eppendorf 5910 Ri | Eppendorf | 5943000343 | |
| Galactose | Sigma-Aldrich | G5388 | |
| Glukoza | Sigma-Aldrich | G7021 | |
| Bez glukozy DMEM | Gibco | 11966025 | |
| Bez glutaminy DMEM | Thermo Fisher | 11960044 | |
| Inaktywowana termicznie płodowa surowica bydlęca | Sigma-Aldrich | F4135 | |
| Hepes | Sigma-Aldrich | H3375 | |
| 35% wodorotlenek | amonu klasy HPLCThermo Scientific | 460801000 | |
| Acetonitryl klasy HPLC | Sigma-Aldrich | 900667 | |
| Chloroform klasy HPLC | Sigma-Aldrich | 366927 | |
| Kwas mrówkowy klasy HPLC | Thermo Scientific | 28905 | |
| Izopropanol klasy HPLC | Sigma-Aldrich | 563935 | |
| MeOH klasy HPLC | Sigma-Aldrich | ||
| Woda klasy HPLC | Sigma-Aldrich | 270733 | |
| Ludzka linia komórkowa osteosarcome 143B | ATCC | CRL-8303 | |
| Kwas solny | Sigma-Aldrich | 320331-500ML | |
| Bufor izotonowy | Beckman Coulter | 8546719 | |
| K2HPO4 | Sigma-Aldrich | P2222 | |
| Mannitol | Sigma-Aldrich | M4125 | |
| MitoSox Red | Invitrogen | M36008 | |
| N-acetylo-L-cysteina | Sigma-Aldrich | A9165 | |
| Oligomycyna | Sigma-Aldrich | 75351-5MG | |
| Streptomycyna | ołówek Gibco | 15140-122 | |
| Młynek do tkanek Potter-Elvehjem, rozmiar 21 | Kimble | 885502-0021 | |
| Pirogronian | Sigma-Aldrich | P5280 | |
| Wolne od pirogronianu media DMEM | Gibco | 11965175 | |
| Q Exactive Plus Spektrometr masowy | Thermo Scientific | 726030 | |
| ReCO2ver | Baker | ||
| Chłodzony koncentrator próżniowy Centrivap | Labconco | 7310020 | |
| RIPA | Buffer Millipore Sigma | 20188 | |
| Rotenon | Sigma-Aldrich | R8875 | |
| SeQuant ZIC-pHILIC 5μ m 150 x 2,1 mm kolumna analityczna | Sigma-Aldrich | 1.50460.0001 | |
| Zestaw osłon SeQuant ZIC-pHILIC | Millipore Sigma | 1.50438.0001 | |
| Wodorotlenek sodu, granulki | Millipore Sigma | 567530-250GM | |
| Sacharoza | Sigma-Aldrich | S0389 | |
| SW, TRACEFINDER 5.1 SP3 | Thermo Scientific | OPTON-31001 | |
| Roztwór wodoronadtlenku tert-butylu | Sigma-Aldrich | 458139 | |
| Tris | Sigma-Aldrich | 93352 | |
| Trypsyna-EDTA (0,25%), czerwień fenolowa | Gibco | 25-200-114 | |
| Urydyna | Sigma-Aldrich | U3003 | |
| VANQUISH HORIZON / FLEX HPLC | Thermo Scientific | VF-S01-A-02 | |
| Z2 Redlica Liczba i wielkość cząstek analizator | Beckman Coulter | BZ10131270 |
Bibliografia
- Spinelli, J. B., Haigis, M. C. The multifaceted contributions of mitochondria to cellular metabolism. Nature Cell Biology. 20 (7), 745-754 (2018).
- Gorman, G. S., et al. Mitochondrial diseases. Nature Reviews Disease Primers. 2, 16080(2016).
- Chandel, N. S., et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: A mechanism of O2 sensing. Journal of Biological Chemistry. 275 (33), 25130-25138 (2000).
- Cadenas, E., Boveris, A., Ragan, C. I., Stoppani, A. O. M. Production of superoxide radicals and hydrogen peroxide by NADH-ubiquinone reductase and ubiquinol-cytochrome C reductase from beef-heart mitochondria. Archives of Biochemistry and Biophysics. 180 (2), 248-257 (1977).
- Murphy, M. P. How mitochondria produce reactive oxygen species. Biochemical Journal. 417 (1), 1-13 (2009).
- Schieber, M., Chandel, N. S. ROS function in redox signaling and oxidative stress. Current Biology. 24 (10), 453-462 (2014).
- Spinelli, J. B., et al. Fumarate is a terminal electron acceptor in the mammalian electron transport chain. Science. 374 (6572), 1227-1237 (2021).
- Kumar, R., et al. A redox cycle with complex II prioritizes sulfide quinone oxidoreductase-dependent H(2)S oxidation. Journal of Biological Chemistry. 298 (1), 101435(2022).
- Warburg, O., Geissler, A. W., Lorenz, S. On growth of cancer cells in media in which glucose is replaced by galactose. Hoppe-Seyler's Zeitschrift für Physiologische Chemie. 348 (12), 1686-1687 (1967).
- Marroquin, L. D., Hynes, J., Dykens, J. A., Jamieson, J. D., Will, Y. Circumventing the Crabtree effect: replacing media glucose with galactose increases susceptibility of HepG2 cells to mitochondrial toxicants. Toxicological Sciences. 97 (2), 539-547 (2007).
- Attardi, G., King, M. P. Human cells lacking mtDNA: Repopulation with exogenous mitochondria by complementation. Science. 246 (4929), 500-503 (1989).
- Bodnar, A. G., Cooper, M., Leonard, J. V., Schapira, A. H. Respiratory-deficient human fibroblasts exhibiting defective mitochondrial DNA replication. Biochemical Journal. 305, 817-822 (1995).
- Gregoire, M., Morais, R., Quilliam, M. A., Gravel, D. On auxotrophy for pyrimidines of respiration-deficient chick embryo cells. European Journal of Biochemistry. 142 (1), 49-55 (1984).
- Mackay, G. M., Zheng, L., vanden Broek, N. J., Gottlieb, E. Analysis of cell metabolism using LC-MS and isotope tracers. Methods in Enzymology. 561, 171-196 (2015).
- Heinrich, P., et al. Correcting for natural isotope abundance and tracer impurity in MS-, MS/MS- and high-resolution-multiple-tracer-data from stable isotope labeling experiments with IsoCorrectoR. Scientific Reports. 8 (1), 17910(2018).
- Lee, P., Chandel, N. S., Simon, M. C. Cellular adaptation to hypoxia through hypoxia inducible factors and beyond. Nature Reviews Molecular Cell Biology. 21 (5), 268-283 (2020).
- Bisbach, C. M., et al. Succinate can shuttle reducing power from the hypoxic retina to the O(2)-rich pigment epithelium. Cell Reports. 31 (2), 107606(2020).
- Angebault, C., et al. Idebenone increases mitochondrial complex I activity in fibroblasts from LHON patients while producing contradictory effects on respiration. BMC Research Notes. 4, 557(2011).
- Liao, P. C., Bergamini, C., Fato, R., Pon, L. A., Pallotti, F. Isolation of mitochondria from cells and tissues. Methods in Cell Biology. 155, 3-31 (2020).
- Iwai, T., et al. Sodium accumulation during ischemia induces mitochondrial damage in perfused rat hearts. Cardiovascular Research. 55 (1), 141-149 (2002).
- Murphy, E., Eisner, D. A. Regulation of intracellular and mitochondrial sodium in health and disease. Circulation Research. 104 (3), 292-303 (2009).
- Lampl, T., Crum, J. A., Davis, T. A., Milligan, C., Del Gaizo Moore, V. Isolation and functional analysis of mitochondria from cultured cells and mouse tissue. Journal of Visualized Experiments. (97), e52076(2015).
- Murphy, M. P., et al. Guidelines for measuring reactive oxygen species and oxidative damage in cells and in vivo. Nature Metabolism. 4 (6), 651-662 (2022).
- Xiao, Y., Meierhofer, D. Are hydroethidine-based probes reliable for reactive oxygen species detection. Antioxidants and Redox Signaling. 31 (4), 359-367 (2019).
- DeBerardinis, R. J., et al. Beyond aerobic glycolysis: Transformed cells can engage in glutamine metabolism that exceeds the requirement for protein and nucleotide synthesis. Proceedings of the National Academy of Sciences of the United States of America. 104 (49), 19345-19350 (2007).
- Keeley, T. P., Mann, G. E. Defining physiological normoxia for improved translation of cell physiology to animal models and humans. Physiological Reviews. 99 (1), 161-234 (2019).
- Ast, T., Mootha, V. K. Oxygen and mammalian cell culture: Are we repeating the experiment of Dr. Ox. Nature Metabolism. 1 (9), 858-860 (2019).
- Gu, C., Jun, J. C. Does hypoxia decrease the metabolic rate. Frontiers in Endocrinology. 9, 668(2018).
- Voorde, J., et al. Improving the metabolic fidelity of cancer models with a physiological cell culture medium. Scientific Advances. 5 (1), 7314(2019).
- Cantor, J. R., et al. Physiologic medium rewires cellular metabolism and reveals uric acid as an endogenous inhibitor of UMP synthase. Cell. 169 (2), 258-272 (2017).
- MacPherson, S., et al. Clinically relevant T cell expansion media activate distinct metabolic programs uncoupled from cellular function. Molecular Therapy. Methods and Clinical Development. 24, 380-393 (2022).
- Torres-Quesada, O., Doerrier, C., Strich, S., Gnaiger, E., Stefan, E. Physiological cell culture media tune mitochondrial bioenergetics and drug sensitivity in cancer cell models. Cancers. 14 (16), 3917(2022).
- Chan, S. W., Chen, J. Z. Measuring mtDNA damage using a supercoiling-sensitive qPCR approach. Methods in Molecular Biology. 554, 183-197 (2009).
- Doherty, E., Perl, A. Measurement of mitochondrial mass by flow cytometry during oxidative stress. Reactive Oxygen Species. 4 (10), 275-283 (2017).
- Birsoy, K., et al. An essential role of the mitochondrial electron transport chain in cell proliferation is to enable aspartate synthesis. Cell. 162 (3), 540-551 (2015).
- Beigneux, A. P., et al. ATP-citrate lyase deficiency in the mouse. Journal of Biological Chemistry. 279 (10), 9557-9564 (2004).
- Gameiro, P. A., et al. In vivo HIF-mediated reductive carboxylation is regulated by citrate levels and sensitizes VHL-deficient cells to glutamine deprivation. Cell Metabolism. 17 (3), 372-385 (2013).
- Fendt, S. M., et al. Reductive glutamine metabolism is a function of the alpha-ketoglutarate to citrate ratio in cells. Nature Communications. 4, 2236(2013).
- Lee, C. P. Biochemical studies of isolated mitochondria from normal and diseased tissues. Biochimica et Biophysica Acta. 1271 (1), 21-28 (1995).
Przedruki i uprawnienia
