Ten manuskrypt szczegółowo opisuje zoptymalizowany protokół inokulacji, który wykorzystuje oderwane osłonki liści kukurydzy do powtarzalnych badań cytologicznych, fizjologicznych i molekularnych interakcji kukurydzy z patogenami grzybów roślinnych. Pochwy liściowe ułatwiają obserwację w czasie rzeczywistym interakcji komórkowych między żywą rośliną a grzybem w nieutrwalonych tkankach.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Oderwane osłonki kukurydzy do obrazowania żywych komórek zakażenia patogenami grzybów kukurydzy dolistnej
W tym artykule
Podsumowanie
Streszczenie
Zoptymalizowaliśmy protokół inokulacji osłonek liści kukurydzy hemibiotroficznymi i nekrotroficznymi grzybami chorobotwórczymi. Metoda jest zmodyfikowana w stosunku do metody pierwotnie zastosowanej do pochewek liści ryżu i umożliwia bezpośrednią obserwację mikroskopową wzrostu i rozwoju grzybów w żywych komórkach roślinnych. Pochwy liściowe zebrane z siewek kukurydzy z dwoma w pełni rozwiniętymi szyjkami liściowymi zaszczepia się 20 μl kropli 5 x 10⁵ zarodników/ml zawiesin zarodników grzybów i inkubuje w komorach wilgotnościowych w temperaturze 23 °C w ciągłym świetle fluorescencyjnym. Po 24-72 godzinach nadmiar tkanki jest usuwany żyletką, aby pozostawić pojedynczą warstwę komórek naskórka, optycznie przezroczystą próbkę, którą można obrazować bezpośrednio, bez konieczności chemicznego utrwalania lub oczyszczania. Komórki roślinne i grzybowe pozostają żywe przez cały czas trwania eksperymentu, a interakcje można wizualizować w czasie rzeczywistym. Osłonki mogą być barwione lub poddawane plazmolizie w celu zbadania cytologii rozwojowej i żywotności komórek gospodarza i patogenu podczas infekcji i kolonizacji. Szczepy grzybów przekształcone w celu ekspresji białek fluorescencyjnych mogą być inokulowane lub zaszczepiane jednocześnie na osłonkach w celu zwiększenia rozdzielczości i ułatwienia oceny oddziaływań konkurencyjnych lub synergicznych. Szczepy grzybów wykazujące ekspresję fluorescencyjnych białek fuzyjnych mogą być wykorzystywane do śledzenia i ilościowego określania produkcji i ukierunkowania tych pojedynczych białek w roślinach. Zaszczepione tkanki osłonki można ekstrahować w celu scharakteryzowania kwasów nukleinowych, białek lub metabolitów. Zastosowanie tych testów osłonek znacznie posunęło naprzód szczegółowe badania mechanizmów patogeniczności grzybów w kukurydzy, a także efektorów białek grzybów i metabolitów wtórnych przyczyniających się do patogenności.
Wprowadzenie
Analizy przestrzenne i czasowe na poziomie komórkowym są kluczowe dla zrozumienia fizjologii i cytologii interakcji grzyb-roślina. Tkanki liści, które zostały chemicznie utrwalone1,2,3lub oczyszczone i wybarwione4, a także sztuczne błony5, były używane w przeszłości do badania cytologii rozwoju patogenów liściowych i interakcji roślina-grzyb. Jednak badanie zdarzeń infekcji w żywych tkankach gospodarza w czasie rzeczywistym bez fiksacji lub usuwania jest trudne ze względu na problemy techniczne związane z przygotowaniem optycznie przezroczystych próbek do obrazowania.
Protokół szczepienia odłączaną osłonką liściową został opracowany pod koniec lat czterdziestych XX wieku do mikroskopowego badania odporności żywych komórek naskórka ryżu na grzyba Magnaporthe oryza6. Ostatnio szczegółowe obserwacje molekularne, fizjologiczne i cytologiczne kolonizacji gospodarza przez gatunki Colletotrichum i Magnaporthe zostały znacznie ułatwione dzięki połączeniu zmodyfikowanych wersji tej metody otoczki liściowej z transformantami grzybowymi eksprymującymi białka fluorescencyjne oraz wysokowydajnymi protokołami obrazowania żywych komórek, w tym epifluorescencją i mikroskopią konfokalną7,8,9,10,11,12,13.
Ten artykuł szczegółowo opisuje zoptymalizowany protokół inokulacji przy użyciu oderwanych osłonek liści kukurydzy do obserwacji procesów infekcji przez hemibiotroficzne i nekrotroficzne patogeny grzybów dolistnych. Specjalnie użyliśmy go do zbadania Colletotrichum graminicola (C. graminicola), czynnika wywołującego zarazę liści antraknozy i zgniliznę łodyg oraz Stenocarpella maydis, która powoduje zarazę liści Diplodia i zgniliznę łodyg. Metoda ta powinna jednak mieć zastosowanie do innych hemibiotroficznych i nekrotroficznych patogenów grzybiczych liści. Reakcje cytologiczne i fizjologiczne podczas infekcji i kolonizacji w tych wyciętych pochwach liściowych są podobne do tych w całych blaszkach liściowych12,14,15. Co więcej, hemibiotroficzna kolonizacja komórek naskórka pochewki przez C. graminicola jest podobna do kolonizacji komórek rdzenia łodygi16,17. Oderwane pochwy wykazują większą synchroniczność i eksperymentalną powtarzalność penetracji i kolonizacji grzybów niż blaszki liściowe lub tkanki rdzenia łodygi14,16,17,18. W tym protokole można stosować większość odmian kukurydzy. Jednak wsobne lub hybrydy z nadmiarem fioletowych pigmentów w osłonkach są mniej odpowiednie, ponieważ pigmenty zakłócają obrazowanie. Kukurydza cukrowa Golden Jubilee była szczególnie przydatna w naszych badaniach, ponieważ niezaprawione nasiona są dostępne w handlu, rośliny są bardzo podatne na wiele chorób liści i dobrze rosną w szklarni. Pierwsze epidemie zgnilizny łodyg antraknozy w Stanach Zjednoczonych spowodowały całkowitą utratę upraw kukurydzy cukrowej w Indianie w latach siedemdziesiątych XX wieku19,20. Ta metoda inokulacji pochewki liściowej może być stosowana do bezpośredniej obserwacji i ilościowego określania wzrostu i rozwoju grzybów w żywych i lokalnie zabitych komórkach roślinnych, w celu wykazania reakcji oporności w zgodnych/niezgodnych odpowiedziach na infekcję grzybiczą oraz do testowania interakcji między szczepami grzybów na tej samej pochwie w czasie rzeczywistym.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Schemat postępowania dla tej metody przedstawiono na Rysunku 1.

Rysunek 1Etapy zoptymalizowanego protokołu inokulacji z wykorzystaniem odseparowanych pochw liści kukurydzy. Przygotowanie zawiesiny zarodników, inokulacja pochwy liściowej oraz przygotowanie próbek do mikroskopii żywych komórek zostały zaznaczone na zielono (A), fioletowy (B), i pomarańczowy (C) pola, odpowiednio. Utworzone przy użyciu BioRender.com. Prosimy o kliknięcie tutaj, aby wyświetlić większą wersję tej figury.
1. Materiał roślinny i grzybowy
- Wzrost roślin
- Hoduj siewki kukurydzy (patrz Tabela materiałów) w szklarni (14 h światła/27 °C i 10 h ciemności/2 °C) w pojemnikach SC10 (patrz Tabela materiałów). Jako podłoże wzrostowe stosuj mieszankę składającą się z trzech części komercyjnej ziemi doniczkowej (patrz Tabela materiałów) i dwóch części sterylizowanej parowo ziemi wierzchniej.
- Podlewaj siewki przez 2 min za pomocą systemu nawadniania nadziemnego raz dziennie, rano.
- Zabierz siewki w stadium V2, odcinając je na poziomie gleby. Stadium wzrostu V2 jest osiągane, gdy siewki mają od 5 do 10 cm wysokości i posiadają dwa widoczne liście kołnierzykowe21.
- Zawiń rośliny w wilgotny ręcznik papierowy i umieść je w plastikowej torbie w celu transportu do laboratorium do dalszej obróbki.
- Kultury grzybowe
- Reaktywuj przechowywane w krzemionce kultury zapasowe grzybów w warunkach aseptycznych2, rozsypując około 50 granulek zakażonej krzemionki na odpowiednią pożywkę agarową. Aby uniknąć zmian morfologicznych i utraty patogenności, przeprowadzaj pasaż szczepów nie więcej niż 3 razy po reaktywacji. Do hodowli C. graminicola rutynowo stosuje się agar ziemniaczany z glukozą (PDA; patrz Tabela materiałów), natomiast do S. maydis stosuje się agar owsiany (OA; patrz Tabela materiałów).
- Aby przygotować PDA do hodowli zapasów grzybowych, zawieś 19,5 g komercyjnie przygotowanego liofilizowanego PDA w 50 mL wody dejonizowanej (DI). Aby przygotować OA, gotuj 36 g komercyjnie przygotowanego liofilizowanego OA w wodzie DI przez 15-30 min, przefiltruj przez trzy warstwy gazy i uzupełnij filtrat wodą DI do objętości 50 mL. Pożywki wysterylizuj w autoklawie.
- W przypadku pracy ze szczepami transformantami, wzbogacić stopione, schłodzone pożywki o odpowiedni antybiotyk (np. hygromycinę B, genetycynę). Końcowe stężenia hygromycyny lub genetycyny w 50 mL pożywki wynoszą odpowiednio 250 µg/mL i 10 µg/mL.
- Inkubuj kultury w optymalnych warunkach do momentu wykształcenia się sporulującej grzybni. Colletotrichum graminicola i S. maydis rosną dobrze w temperaturze 23 °C przy ciągłym świetle fluorescencyjnym i naturalnej wilgotności powietrza. Sporulacja następuje w 7 dniu po inokulacji (dai) dla S. maydis lub w 14 dai dla C. graminicola.
2. Inokulacje pochwy liściowej
- Montaż jednostki filtra z wełny szklanej
- Używając nożyc do ciężkich prac lub sekatora, odciąć nakrętkę oraz około 0,5 mm z konicznego dna probówki do mikrocentryfugi o pojemności 1,5 mL (patrz Tabela materiałów).
- Umieścić kawałek wełny szklanej (około 0,5 cm x 0,5 cm; patrz Tabela materiałów) wewnątrz odciętej probówki tak, aby zakrywał otwór centralny, jak pokazano na Rysunku 2.
- Podczas cięcia wełny szklanej należy nosić rękawice, ponieważ szkło borokrzemianowe może powodować podrażnienia.
- Przygotowanie statywów wspierających pochewki liściowe
- Rozciąć płytkę PCR z 96 dołkami bez obramowania (patrz Tabela materiałów) na sześć dwukolumnowych statywów wspierających (8 x 2 dołki), jak pokazano na Rysunku 3A.
- Odwrócić dwukolumnowe statywy tak, aby koniczne dna dołków były skierowane do góry, a płaskie góry do dołu (Rysunek 3B).
- Umieścić każdy statyw w szklanej płytce Petri zawierającej zwilżony papier filtracyjny i przykryć ją pokrywką (patrz Tabela materiałów). Jednostka ta pełni funkcję małej komory wilgotności dla pochewek.
- Przygotowanie inokulum
- Dla każdego szczepu grzyba umieścić jedną zmontowaną jednostkę filtra z wełny szklanej w nienaruszonej sterylnej probówce do mikrocentryfugi o pojemności 1,5 mL, jak pokazano na Rysunku 2. Ta druga pełni funkcję probówki zbiorczej.
- Opisać probówki.
- Zebrać konidia z kultur sporulujących, najpierw zalewając każdą płytkę 3-4 mL sterylnej wody DI. W niektórych przypadkach może być potrzebne więcej wody, aby wytworzyć warstwę cieczy na powierzchni kolonii. W tym systemie środki zwilżające nie są konieczne.
- Oddzielić zarodniki od agaru, używając sterylnego tłuczka z koniczną końcówką (patrz Tabela materiałów), aby równomiernie zeskrobać je z całej płytki.
- Aseptycznie nanieść 1 mL zawiesiny zarodników na jednostkę filtra z wełny szklanej i pozwolić zarodnikom spłynąć grawitacyjnie do probówki zbiorczej.
- Centryfugować probówki zbiorcze zawierające przefiltrowane zawiesiny zarodników przy 3 50 x g przez 5 min. Zarodniki powinny utworzyć osad na dnie probówki do mikrocentryfugi.
UWAGA: Centryfugowanie zarodników C. graminicola przy prędkościach wyższych niż zalecane skutkuje znaczną utratą żywotności. - Odlać ciecz do autoklawowalnego pojemnika, dodać 1 mL sterylnej wody DI i delikatnie wymieszać, aby resuspendować osad zarodników. Centryfugować zgodnie z krokiem 2.3.6.
- Przemyć zarodniki 3x, aby usunąć jakąkolwiek macierz konidialną, która może zawierać autoinhibitory ograniczające kiełkowanie lub penetrację.
- Po trzecim przemyciu dodać 300-50 µL sterylnej wody DI, aby resuspendować zarodniki do kwantyfikacji.
- Użyć hemocytometru pod mikroskopem złożonym przy powiększeniu 100x, aby określić stężenie zarodników. Barwienie zarodników przed liczeniem nie jest konieczne.
- Przygotować zawiesinę o stężeniu 5 x 10⁵ zarodników/mL przy użyciu sterylnej wody DI.
UWAGA: Zawiesinę zarodników C. graminicola można przechowywać w temperaturze pokojowej nie dłużej niż przez 4 h przed gwałtowną utratą żywotności. Chłodzenie konidiów nie zwiększa ich żywotności.
- Inokulacja pochewek
- Przed inokulacją roślin szczepami grzybów sprawdzić odpowiednie praktyki i procedury bezpieczeństwa biologicznego.
- Usunąć pochewkę z pierwszego prawdziwego liścia siewek V2, przesuwając paznokciem wzdłuż nakładającego się brzegu pochewki i delikatnie oddzielając ją od pędu. Przed próbą usunięcia należy poluzować pochewkę z obu stron pędu.
- Przeciąć odzyskane pochewki liściowe na segmenty o długości 3-5 cm. Przed inokulacją nie jest konieczna dezynfekcja powierzchniowa pochewek.
- Bardzo delikatnie rozwinąć każdy segment, aby odsłonić wewnętrzną (adaksjalną) warstwę epidermy.
- Podczas przygotowywania pochewek do inokulacji, pozostałe wycięte pochewki należy trzymać owinięte w wilgotny ręcznik papierowy, aby uniknąć wysychania.
- Nanieść 20 µL zawiesiny zarodników grzyba na powierzchnię wewnętrzną w centrum fragmentu pochewki, bezpośrednio nad żyłką środkową, jak pokazano na Rysunku 4.
- Umieścić zinokulowane pochewki liściowe poziomo, z żyłką środkową u dołu, w statywie wewnątrz szklanej płytki Petri zawierającej zwilżony papier filtracyjny, jak pokazano na Rysunku 5.
- Każdy statyw mieści do siedmiu pochewek. Zinokulować co najmniej pięć pochewek na szczep, aby zrekompensować utratę powtórzeń, która może wystąpić podczas przygotowania próbek lub inkubacji.
- Umieścić małe komory wilgotności w przezroczystym pudełku do przechowywania wyłożonym zwilżonym papierem do kiełkowania (patrz Tabela materiałów).
- Przykryć pudełko pokrywką. Inkubować pudełko w temperaturze 23 °C przy ciągłym oświetleniu przez zamierzony czas, który zależy od gatunku grzyba i obserwowanych stadiów jego rozwoju. Podsumowanie przebiegu czasowego dla pochewek kukurydzy zinokulowanych C. graminicola znajduje się w Tabeli 1.
- Codziennie sprawdzać pochewki pod kątem oznak/objawów choroby i utrzymywać wilgoć papieru do kiełkowania oraz papieru filtracyjnego. Pochewki liściowe mogą być utrzymywane do 6 dni bez widocznej śmierci komórek roślinnych lub degradacji w przypadku braku inokulacji.
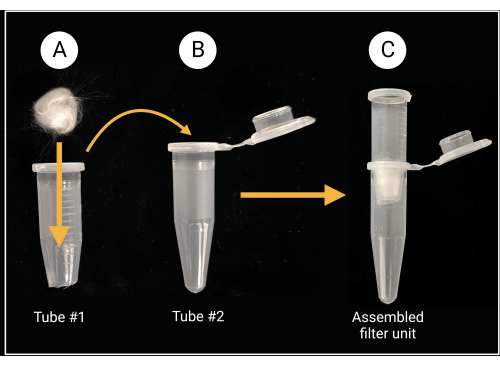
Rysunek 2Przygotowanie jednostki filtrującej z wełny szklanej. (A) Do probówki do mikrocentryfugi nr 1, z usuniętym stożkowym dnem, umieszcza się kulkę z wełny szklanej o wymiarach 0,5 cm x 0,5 cm. (B-C) Następnie rurkę filtrującą umieszcza się w probówce do mikrocentryfugi 2, tworząc w ten sposób złożoną jednostkę filtrującą do przygotowania zawiesiny zarodników. Utworzono w BioRender.com. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
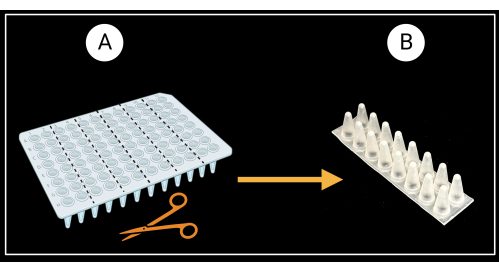
Rysunek 3Metoda wycinania nieobramowanej płytki PCR z 96 studniami. (A) płytka PCR pocięta na sześć stojaków wspierających, 8 x 2 dołki. Przykład pojedynczego wspornika przedstawiono w (B). pochwy liściowe ułożono poziomo na podłożu. Utworzono w BioRender.com. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.

Rycina 4Metoda inokulacji pochwy. Pojedyncza kropla inokulum naniesiona bezpośrednio na powierzchnię adaksjalną fragmentu pochwy. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
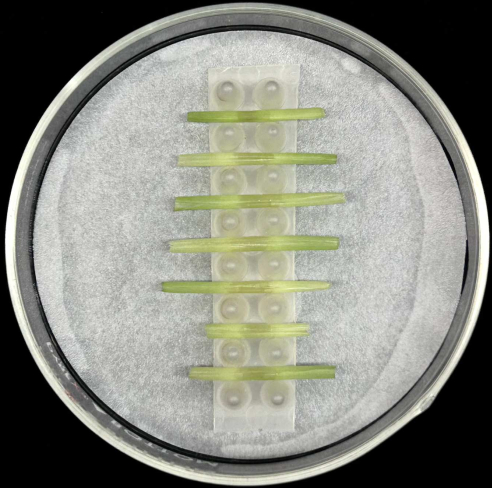
Rycina 5Metoda inkubacji w osłonce. Zaszczepione pochwy liściowe umieszczone poziomo w stojaku wspierającym wewnątrz szklanej płytki Petri z nawilżonym papierem filtrowacyjnym. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
3. Mikroskopia żywych komórek
- Przygotowanie próbek do mikroskopii
- Delikatnie opłucz fragmenty pochwy liści sterylną wodą destylowaną (DI), aby usunąć nieprzylegające zarodniki lub powierzchowny wzrost grzybni.
- Umieść pochwę na czystym szkiełku przedmiotowym (zobacz Tabelę Materiałów) powierzchnią adaksjalną (wewnętrzną) fragmentu pochwy skierowaną w dół, a powierzchnią abaksjalną (zewnętrzną) do góry.
- Użyj nowej jednostronnej żyletki (zobacz Tabelę Materiałów), aby odciąć około 1 cm z końców pochwy i usunąć większość tkanki blaszki liściowej po obu stronach nerwu głównego.
- Trzymaj żyletkę pod kątem 90° względem pochwy, aby zeskrobać tkankę z abaksjalnej strony nerwu głównego i odsłonić warstwę epidermalną na powierzchni adaksjalnej powyżej miejsca inokulacji. Staraj się zachować jednolita grubość. Po zeskrobaniu pochew liściowych nie zaleca się dalszego przycinania, ponieważ może to uszkodzić próbkę.
- Upewnij się, że zeskrobane sekcje nie są większe niż 1 cm x 1 cm. Unikaj naciskania na środek pochwy podczas tego procesu. Podczas pracy z pochwami inokulowanymi różnymi zawiesinami zarodników, zdezynfekuj rękawiczki i wymień żyletkę pomiędzy próbkami.
- Przygotuj czyste szkiełko przedmiotowe. Podnieś sekcję pochwy za jedną krawędź i ostrożnie przenieś ją na nowe szkiełko. Inokulowana powierzchnia (adaksjalna) pochwy powinna znajdować się na górze, najbliżej obiektywu. Montuj sekcje delikatnie, aby uniknąć uszkodzenia struktur grzyba.
- Nanieś 60 µL sterylnej wody DI na sekcję i nałóż szkiełko nakrywkę o wymiarach 24 mm x 60 mm (zobacz Tabelę Materiałów). Rób to powoli, aby uniknąć powstania pęcherzyków powietrza.
- Przed przystąpieniem do mikroskopii zabezpiecz szkiełko nakrywkowe bezbarwnym lakierem do paznokci (zobacz Tabelę Materiałów), nakładając małą kroplę na każdą krawędź, a następnie łącząc krople pędzelkiem do lakieru, aby stworzyć szczelną uszczelkę.
UWAGA: Niniejszy protokół dla pochwy można stosować z barwnikami cytologicznymi, np. 4′,6-diamidino-2-fenylindolem (DAPI), czerwienią neutralną lub błękitem trypanu, lub do obserwacji plazmolizy komórkowej w celu oceny żywotności komórek roślinnych. W przypadku barwienia pochwy lub testów plazmolizy komórkowej nie zabezpieczaj szkiełka nakrywkowego. - W przypadku testów plazmolizy dodaj roztwór hipertoniczny (0,75 M sacharozy lub 1 M chlorku sodu) do jednej krawędzi szkiełka nakrywkowego i użyj złożonej, niepozostawiającej kłaczków chusteczki papierowej, aby wciągnąć roztwór przez próbkę do przeciwległej krawędzi szkiełka nakrywkowego. W przypadku barwienia zastosuj podobną metodę w celu aplikacji roztworu barwiącego.
- Mikroskopia szerokopolowa
- Po zamontowaniu pochew liściowych na szkiełkach przedmiotowych, sprawdź ich kolonizację grzybową za pomocą szerokopolowego mikroskopu świetlnego przy powiększeniu 40x.
- Aby szczegółowo obserwować struktury grzybowe, użyj obiektywu imersyjnego wodnego zamiast olejowego, co zapewni lepszą jakość obrazu próbek. Aberracja sferyczna wynikająca z niedopasowania współczynników załamania światła może powodować degradację obrazu. Obiektywy wodne są dostępne zarówno dla szerokopolowych mikroskopów świetlnych , jak i mikroskopów konfokalnych.
- Aby określić wzglzną ilość kolonizacji na jedną pochwę, policz liczbę zainfekowanych komórek kukurydzy z każdego miejsca penetracji grzyba, używając szerokopolowego mikroskopu świetlnego przy powiększeniu 10x. Takie ilościowe określenie jest odpowiednim etapem przesiewowym przed jakimikolwiek analizami statystycznymi porównującymi szczepy, traktowania i/lub stadia rozwojowe.
- Konfokalna mikroskopia laserowa
- W celu obserwacji białek fluorescencyjnych w tkankach kukurydzy podczas rozwoju transgenicznych szczepów grzybów, dostosuj podstawowe parametry akwizycji obrazu. Określ optymalne ustawienia wzbudzenia/emisji na podstawie wybranego markera fluorescencyjnego.
UWAGA: Podczas analizy fuzji fluorescencyjnych zbudowanych z białek wydzielanych preferowany jest obiektyw wodny 60x. Nowoczesne mikroskopy konfokalne posiadają wysoko skorygowane obiektywy imersyjne wodne, aby uniknąć artefaktów i aberracji kształtu. - Jeśli planowane jest obrazowanie żywych komórek z białkami fluorescencyjnymi, użyj nietransformowanych szczepów grzybów jako kontroli autofluorescencji. Użyj następujących parametrów akwizycji obrazu, aby uchwycić dynamikę grzyb-gospodarz na odwróconym mikroskopie konfokalnym i dla białka fluorescencyjnego mCherry. Ustaw moc lasera do 5%, wysokie napięcie (HV) 450-60 w zależności od poziomu ekspresji, wzmocnienie (gain) 1,375 X, offset 3%, współczynnik zoomu optycznego 1 dla analizy do pięciu komórek kukurydzy na sekcję oraz współczynnik zoomu optycznego 2-5 dla pojedynczych strzępek.
UWAGA: Wysokorozdzielcze obrazy konfokalne Z-stack dostarczają danych trójwymiarowych i lepszego wglądu w interakcje w czasie rzeczywistym między gospodarzem a patogenem. - Do ilościowego określania intensywności fluorescencji odpowiadającej wydzielanym białkom fuzyjnym, użyj oprogramowania do analizy obrazu od producenta mikroskopu konfokalnego lub programu do przetwarzania obrazów, takiego jak ImageJ, który można bezpłatnie pobrać z internetu. Zapoznaj się z instrukcją obsługi, aby uzyskać szczegółowe informacje na temat sposobu ilościowego określania sygnałów fluorescencyjnych.
- W celu obserwacji białek fluorescencyjnych w tkankach kukurydzy podczas rozwoju transgenicznych szczepów grzybów, dostosuj podstawowe parametry akwizycji obrazu. Określ optymalne ustawienia wzbudzenia/emisji na podstawie wybranego markera fluorescencyjnego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Poniższe przykłady opisują reprezentatywne wyniki uzyskane po zastosowaniu metody inokulacji pochwy liściowej kukurydzy. Przykłady te demonstrują łatwość, szybkość i precyzję, z jakimi można prowadzić obserwacje i porównania interakcji kukurydzy z grzybami w czasie rzeczywistym przy użyciu tego zoptymalizowanego testu. Obrazowanie żywych komórek pozwala również na pozyskanie informacji ilościowych, stanowiąc przydatne narzędzie do porównawczych badań molekularnych, cytologicznych i fizjologicznych. Dalsze szczegóły można...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opisana tutaj zoptymalizowana metoda inokulacji pochewek liściowych jest zmodyfikowana w stosunku do oryginalnego protokołu, który został opracowany i został zastosowany do pochewek z liści ryżu 6,8,36. Umożliwia bezpośrednie, szczegółowe obserwacje wzrostu i rozwoju grzybów w żywych komórkach roślinnych za pomocą mikroskopii szerokopolowej lub konfokalnej. Protokół nadaje się do charakteryzacji, porównywania i kwantyfikacji róż...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych i nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują USDA-NIFA za wsparcie finansowe (numery grantów 2018-67013-28489 i 2020-70410-32901). Wszelkie opinie, ustalenia, wnioski lub zalecenia wyrażone w tym manuskrypcie są wyłącznie opiniami autorów i niekoniecznie odzwierciedlają poglądy Departamentu Rolnictwa Stanów Zjednoczonych. Dziękujemy studentce z Brazylii, Mayarze de Silvie, za zdjęcia, które pojawiły się na rysunkach 6A i 7D. Dziękujemy również Wydziałowi Patologii Roślin Uniwersytetu Kentucky za udostępnienie mikroskopów konfokalnych firmy Olympus.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Monochromatyczna kamera mikroskopowa Axiocam | ZEISS | 426560-9010-000 | Kompatybilna z mikroskopem Axioplan 2; zapewnia niski szum odczytu i dużą prędkość do obrazowania żywych komórek |
| Mikroskop epifluorescencyjny Axioplan 2 | ZEISS | N/A | Umożliwia podgląd na żywo i przechwytywanie obrazu/wideo próbek biologicznych |
| Wirówka stołowa 24 X 1,5/2 ml | Thermo Fisher Scientific | 75002431 | Sorvall Legend Micro 17; maksymalna prędkość: 13 300 obr./min (17 000 x g) |
| Bakteriologiczna szalka Petriego Falcon z pokrywką | Fisher Scientific | 08-757-105 | Polistyren; powierzchnia hydrofobowa |
| Bibuła filtracyjna | Fisher Scientific | 09-920-115 | Whatman grade 1 do komór wilgotnościowych na płytce Petriego |
| Laserowy skaningowy mikroskop konfokalny FV 3000 | Olympus | N/A | Do wizualizacji transformantów grzybowych' |
| Papier do kiełkowania | Anchor Paper Co. | SD7615L | 76 # ciężka waga do plastikowych pudełek wilgotnych komór |
| Szklane szalki Petriego | VWR International | 75845-542 | Typ 1 klasa A, 33 rozszerzalność szkła borokrzemianowego; kompletny zestaw (pokrywa + spód), do komór wilgotnościowych na płytce Petriego |
| Wełna szklana | Specjalistyczna chemia w Dolinie Ohio | 3350 | Do jednostek filtracyjnych z wełny szklanej |
| Hemocytometr/Neubauer Komora zliczająca i szkło nakrywkowe | VWR International | 15170-172 | Głębokość komory 0,1 mm; w zestawie dwa szkła nakrywkowe 0,4 mm |
| Szkiełka nakrywkowe mikroskopu | Fisher Scientific | 12-553-457 | Szkło borokrzemowe; 100/Pk.; 22 mm długość, 22 mm szerokość |
| Odmiana kukurydzy Nasiona Golden Jubilee | West Coast Seeds Ltd., Delta, BC, Kanada | CN361 | Dojrzewa w ciągu 95-105 dni; Rodzaj nasion: F1 |
| Probówki do mikrowirówek | Amerykański Naukowiec | 1415-2500 | Szkiełka mikroskopowe o pojemności 1,5 ml |
| Fisher Naukowy | 12-550-123 | Prowadnica Superfrost biała; długość 76 mm, szerokość 25 mm | |
| Agar z płatkami owsianymi (OA) | VWR International | 255210 | Agar z płatkami owsianymi Difco, BD; 500 g |
| Lakier do paznokci | Revlon | 43671 | Bezbarwny lakier do paznokci do uszczelniania szkiełek mikroskopowych; kolor 771 Przezroczysta |
| 96-dołkowa płytka do PCR bez spódniczki | USA Sientific | 1402-9500 | Objętość płytki 100 uL |
| Tłuczek do probówek do mikrowirówek | USA Scientific | 1415-5390 | Końcówka stożkowa; materiał polipropylenowy |
| PlanApo 60X/1,00 WLSM cel wodny | Olympus | 1-UB933 | Kompatybilny z mikroskopem konfokalnym Olympus FV 3000 |
| Agar z dekstrozą ziemniaczaną (PDA) | VWR International | 90000-758 | Difco Pożywka z dekstrozą ziemniaczaną, BD; 500 g |
| Pro-Mix BX | Premium Horticulture Supply Co. | N/A | Podłoże uprawowe ogólnego przeznaczenia klasy premium opracowane w celu zapewnienia a równowaga retencji wody i prawidłowy drenaż |
| stożków SC10 | Szklarniowy Megasklep | CN-SS-SC-10B | Średnica 1,5 cala, głębokość 8,25 cala i objętość 164 ml |
| Taca na stożki SC10 | Szklarnia Megastore | CN-SS-SCTR98 | 24 cale długości x 12 cali szerokości x 6,75 cala wysokości; mieści do 98 stożków SC10 |
| Jednoostrzowa żyletka | Thermo Fisher Scientific | 17-989-145 | Ostrze AccuTec; materiał stalowy; Ostrze o długości 38 mm |
| Pojemniki/pudełka do przechowywania z zamknięciem na zatrzask | Cel | 002-02-0405 | Pudełka do przechowywania w przestrzeni do komory wilgotnościowej; Wymiary zewnętrzne: 23 5/8 cala x 16 3/8 cala x 6 1/2 cala; Pojemność 32 kwarty |
Bibliografia
- Cheng, Y., Yao, J., Zhang, H., Huang, L., Kang, Z. Cytological and molecular analysis of nonhost resistance in rice to wheat powdery mildew and leaf rust pathogens. Protoplasma. 252 (4), 1167-1179 (2015).
- Hickey, E. L., Coffey, M. D. A fine-structural study of the pea downy mildew fungus Peronospora pisi in its host Pisum sativum. Canadian Journal of Botany. 55 (23), 2845-2858 (1977).
- Wharton, P. S., Julian, A. M., O'Connell, R. J. Ultrastructure of the infection of Sorghum bicolor by Colletotrichum sublineolum. Phytopathology. 91 (2), 149-158 (2001).
- Latunde-Dada, A. O., et al. Infection process and identity of the hemibiotrophic anthracnose fungus (Colletotrichum destructivum O'Gara) from cowpea (Vigna unguiculata (L) Walp.). Mycological Research. 100 (9), 1133-1141 (1996).
- Bourett, T. M., Howard, R. J. In vitro development of penetration structures in the rice blast fungus Magnaporthe grisea. Canadian Journal of Botany. 68 (2), 329-342 (1990).
- Sakamoto, M. On the new method of sheath inoculation of rice plants with blast fungus, Pyricularia oryzae Cav., for the studying of the disease-resistant nature of the plant. Bulletin of the Institute for Agricultural Research, Tōhoku University. 1 (3), 120-129 (1949).
- Buiate, E. A., et al. A comparative genomic analysis of putative pathogenicity genes in the host-specific sibling species Colletotrichum graminicola and Colletotrichum sublineola. BMC genomics. 18 (1), 1-24 (2017).
- Kankanala, P., Czymmek, K., Valent, B. Roles for rice membrane dynamics and plasmodesmata during biotrophic invasion by the blast fungus. The Plant Cell. 19 (2), 706-724 (2007).
- Khang, C. H., et al. Translocation of Magnaporthe oryzae effectors into rice cells and their subsequent cell-to-cell movement. The Plant Cell. 22 (4), 1388-1403 (2010).
- Mosquera, G., Giraldo, M. C., Khang, C. H., Coughlan, S., Valent, B. Interaction transcriptome analysis identifies Magnaporthe oryzae BAS1-4 as biotrophy-associated secreted proteins in rice blast disease. The Plant Cell. 21 (4), 1273-1290 (2009).
- Sakulkoo, W., et al. A single fungal MAP kinase controls plant cell-to-cell invasion by the rice blast fungus. Science. 359 (6382), 1399-1403 (2018).
- Torres, M. F., Cuadros, D. F., Vaillancourt, L. J. Evidence for a diffusible factor that induces susceptibility in the Colletotrichum-maize disease interaction. Molecular Plant Pathology. 15 (1), 80-93 (2014).
- Valent, B., Khang, C. H. Recent advances in rice blast effector research. Current Opinion in Plant Biology. 13 (4), 434-441 (2010).
- Mims, C. W., Vaillancourt, L. J. Ultrastructural characterization of infection and colonization of maize leaves by Colletotrichum graminicola, and by a C. graminicola pathogenicity mutant. Phytopathology. 92 (7), 803-812 (2002).
- Vargas, W. A., et al. Plant defense mechanisms are activated during biotrophic and necrotrophic development of Colletotricum graminicola in maize. Plant Physiology. 158 (3), 1342-1358 (2012).
- Venard, C., Vaillancourt, L. Colonization of fiber cells by Colletotrichum graminicola in wounded maize stalks. Phytopathology. 97 (4), 438-447 (2007).
- Venard, C., Vaillancourt, L. Penetration and colonization of unwounded maize tissues by the maize anthracnose pathogen Colletotrichum graminicola and the related nonpathogen C. sublineolum. Mycologia. 99 (3), 368-377 (2007).
- Berruyer, R., Poussier, S., Kankanala, P., Mosquera, G., Valent, B. Quantitative and qualitative influence of inoculation methods on in planta growth of rice blast fungus. Phytopathology. 96 (4), 346-355 (2006).
- Belisário, R., Robertson, A. E., Vaillancourt, L. J. Maize anthracnose stalk rot in the genomic era. Plant Disease. 106 (9), 2281-2298 (2022).
- Warren, H. L., Nicholson, R. L., Ullstrup, A. J., Sharvelle, E. G. Observations of Colletotrichum graminicola on sweet corn in Indiana. Plant Disease Reporter. 57, 143-144 (1973).
- Ritchie, S. W., Hanway, J. J., Benson, G. O. How a corn plant develops. Special Report, Iowa State University. 48, (1986).
- Tuite, J. Plant pathological methods: fungi and bacteria. , Burgess Publishing Co. (1969).
- Wicklow, D. T., Rogers, K. D., Dowd, P. F., Gloer, J. B. Bioactive metabolites from Stenocarpella maydis, a stalk and ear rot pathogen of maize. Fungal Biology. 115 (2), 133-142 (2011).
- Daudi, A., O'Brien, J. A. Detection of hydrogen peroxide by DAB staining in Arabidopsis leaves. Bio-protocol. 2 (18), e263-e263 (2012).
- Benhamou, R. I., Jaber, Q. Z., Herzog, I. M., Roichman, Y., Fridman, M. Fluorescent tracking of the endoplasmic reticulum in live pathogenic fungal cells. ACS Chemical Biology. 13 (12), 3325-3332 (2018).
- Lorang, J. M., et al. fluorescent protein is lighting up fungal biology. Applied and Environmental Microbiology. 67 (5), 1987-1994 (2001).
- Liu, C. Y., Zhu, J., Xie, Z. Visualizing yeast organelles with fluorescent protein markers. JoVE (Journal of Visualized Experiments). 182, e63846(2022).
- Westermann, B., Neupert, W. Mitochondria-targeted green fluorescent proteins: convenient tools for the study of organelle biogenesis in Saccharomyces cerevisiae. Yeast. 16 (15), 1421-1427 (2000).
- Lee, A. S. The ER chaperone and signaling regulator GRP78/BiP as a monitor of endoplasmic reticulum stress. Methods. 35 (4), 373-381 (2005).
- Krishnakumar, V., et al. A maize database resource that captures tissue-specific and subcellular-localized gene expression, via fluorescent tags and confocal imaging (Maize Cell Genomics Database). Plant and Cell Physiology. 56 (1), e12-e12 (2015).
- Wu, Q., Luo, A., Zadrozny, T., Sylvester, A., Jackson, D. Fluorescent protein marker lines in maize: generation and applications. International Journal of Developmental Biology. 57 (6-7-8), 535-543 (2013).
- O'Connell, R. J., et al. Lifestyle transitions in plant pathogenic Colletotrichum fungi deciphered by genome and transcriptome analyses. Nature Genetics. 44 (9), 1060-1065 (2012).
- Torres, M. F., et al. A Colletotrichum graminicola mutant deficient in the establishment of biotrophy reveals early transcriptional events in the maize anthracnose disease interaction. BMC Genomics. 17 (202), 1-24 (2016).
- Andrie, R. M., Martinez, J. P., Ciuffetti, L. M. Development of ToxA and ToxB promoter-driven fluorescent protein expression vectors for use in filamentous ascomycetes. Mycologia. 97 (5), 1152-1161 (2005).
- Gordon, C. L., et al. Glucoamylase:: green fluorescent protein fusions to monitor protein secretion in Aspergillus niger. Microbiology. 146 (2), 415-426 (2000).
- Koga, H., Dohi, K., Nakayachi, O., Mori, M. A novel inoculation method of Magnaporthe grisea for cytological observation of the infection process using intact leaf sheaths of rice plants. Physiological and Molecular Plant Pathology. 64 (2), 67-72 (2004).
- Xavier, K. V., Pfeiffer, T., Parreira, D. F., Chopra, S., Vaillancourt, L. Aggressiveness of Colletotrichum sublineola strains from Sorghum bicolor and S. halepense to sweet sorghum variety Sugar Drip, and their impact on yield. Plant Disease. 101 (9), 1578-1587 (2017).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
