Tutaj prezentujemy niedrogie i proste procedury wprowadzania różnych modeli 3D skóry do rutynowych badań w laboratorium hodowli komórkowych. Badacze mogą tworzyć modele dostosowane do ich potrzeb bez konieczności polegania na modelach dostępnych na rynku.
Artykuł metodologiczny
Tworzenie modeli skóry do wielu zastosowań - od dwuwymiarowej (2D) monokultury do trójwymiarowej (3D) wielokulturowości
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Ze względu na złożoną strukturę i ważne funkcje skóry, jest to interesujący model badawczy dla przemysłu kosmetycznego, farmaceutycznego i medycznego. W Unii Europejskiej obowiązuje całkowity zakaz testowania produktów kosmetycznych i ich składników na zwierzętach. W przypadku medycyny i farmaceutyków ta możliwość również jest stale ograniczana. Zgodnie z zasadą 3R coraz powszechniejsze staje się testowanie pojedynczych związków, jak i całych formulacji na sztucznie stworzonych modelach. Najtańsze i najczęściej stosowane są modele 2D, które składają się z monowarstwy komórki, ale nie odzwierciedlają rzeczywistych interakcji między komórkami w tkance. Chociaż dostępne na rynku modele 3D zapewniają lepsze odwzorowanie tkanki, nie są one wykorzystywane na dużą skalę. Dzieje się tak dlatego, że są one drogie, czas oczekiwania jest dość długi, a dostępne modele często ograniczają się tylko do tych typowo używanych.
Aby przenieść prowadzone badania na wyższy poziom, zoptymalizowaliśmy procedury różnych preparatów 3D modeli skóry. Opisane procedury są tanie i proste w przygotowaniu, ponieważ mogą być stosowane w wielu laboratoriach oraz przez badaczy o różnym doświadczeniu w hodowlach komórkowych.
Wprowadzenie
Skóra jest ciągłą strukturą z interakcjami wielokomórkowymi, które odzwierciedlają prawidłowe funkcjonowanie i homeostazę tego złożonego narządu. Składa się ona z morfologicznie odmiennych warstw: warstwy wewnętrznej – skóry właściwej oraz warstwy zewnętrznej – naskórka. Na powierzchni naskórka dodatkowo wyróżniamy warstwę rogową (składającą się z płaskich, martwych komórek – korneocytów), która zapewnia największą ochronę przed środowiskiem zewnętrznym. Do najważniejszych pasywnych i aktywnych funkcji skóry należą: ochrona organizmu przed czynnikami zewnętrznymi, udział w procesach immunologicznych, wydzielanie, wchłanianie, termoregulacja oraz czucie1,2,3. Ponieważ jest ona uznawana za jeden z największych narządów w organizmie, nie sposób uniknąć kontaktu z różnymi patogenami, alergenami, substancjami chemicznymi, a także promieniowaniem ultrafioletowym (UV). W związku z tym posiada strukturę złożoną z wielu typów komórek o specyficznych funkcjach. Głównymi typami komórek występującymi w naskórku są keratynocyty (niemal 90% wszystkich komórek, pełniące funkcje strukturalne i immunologiczne w głębszych częściach naskórka, które następnie podlegają procesowi keratynizacji, przekształcając się w korneocyty w warstwie zewnętrznej), melanocyty (stanowiące jedynie 3%-7% populacji komórek naskórka, które produkują melaninę – pigment chroniący przed UV) oraz komórki Langerhansa (pochodzące z układu odpornościowego). W przypadku skóry właściwej głównymi komórkami są fibroblasty (produkujące czynniki wzrostu i białka), komórki dendrytyczne oraz komórki tuczne (oba typy komórek należą do układu odpornościowego)4,5,6. Ponadto skóra jest wyposażona w szereg białek pozakomórkowych (takich jak kolagen typu I i IV, fibronektyna i laminina; Rycina 1) oraz włókna białkowe (kolagen i elastyna), które zapewniają specyficzną strukturę skóry, a także sprzyjają wiązaniu komórek, adhezji komórkowej i innym interakcjom7.

Rysunek 1: Schemat przedstawiający strukturę skóry. Struktura skóry z zaznaczonymi czterema podstawowymi typami komórek występującymi w poszczególnych warstwach oraz wyróżnionymi białkami macierzy zewnątrzkomórkowej. Rysunek został wykonany w programie MS PowerPoint. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Bezpieczeństwo kosmetyków i produktów farmaceutycznych jest kwestią niezwykle istotną, a ochrona zdrowia konsumentów i pacjentów stanowi priorytet8. Do niedawna zakładano, że jest ono gwarantowane przez liczne testy, w tym badania prowadzone na zwierzętach. Niestety, często wymagały one stosowania drastycznych metod, powodując ból i cierpienie zwierząt wykorzystywanych do celów badawczych (najczęściej myszy, szczurów i świń). W 1959 roku wprowadzono Zasady Humanistycznej Techniki Eksperymentalnej (zasada 3R): (1 – Replacement/Zastąpienie) zastąpienie zwierząt w badaniach modelami in vitro, in silico lub ex vivo, (2 – Reduction/Ograniczenie) zmniejszenie liczby zwierząt wykorzystywanych w badaniach oraz (3 – Refinement/Udoskonalenie) poprawa dobrostanu zwierząt, które są nadal niezbędne w badaniach, a jednocześnie doskonalenie opracowanych metod alternatywnych9. Ponadto w Unii Europejskiej (UE) testowanie kosmetyków na zwierzętach jest regulowane prawnie. 11 września 2004 roku wszedł w życie zakaz wprowadzania do obrotu produktów kosmetycznych testowanych na zwierzętach. 11 marca 2009 roku UE zakazała testowania składników kosmetycznych na zwierzętach. Sprzedaż produktów kosmetycznych zawierających składniki nowo przetestowane na zwierzętach została zabroniona; dopuszczalne było jednak testowanie produktów na zwierzętach w przypadku złożonych problemów zdrowotnych człowieka, takich jak toksyczność przy wielokrotnym podaniu, toksyczność rozrodcza i toksykokinetyka. Od 11 marca 2013 roku w UE nielegalna jest sprzedaż kosmetyków, w których gotowy produkt lub jego składniki były testowane na zwierzętach10. W związku z tym obecnie w kosmetologii badania prowadzi się na trzech poziomach: in vitro (komórki), ex vivo (prawdziwe tkanki) oraz in vivo (ochotnicy)11. W przypadku produktów farmaceutycznych potrzeba testów na zwierzętach nadal istnieje, jednak jest ona znacznie ograniczona i ściśle kontrolowana12.
Jako alternatywne metody dla testów na zwierzętach oraz do wstępnej oceny skuteczności nowego składnika aktywnego stosuje się hodowle komórek skóry in vitro. Izolacja różnych typów komórek skóry i ich hodowla w sterylnych warunkach laboratoryjnych pozwala na ocenę bezpieczeństwa i toksyczności substancji aktywnych. Linie komórkowe skóry są również powszechnie uznanymi modelami badawczymi, ponieważ komórki są sprzedawane przez certyfikowane firmy, a wyniki mogą być porównywalne w różnych laboratoriach. Testy te są zazwyczaj przeprowadzane na prostych modelach 2D monokultur ludzkich komórek skóry. Do bardziej zaawansowanych modeli należą ich kokultury (takie jak keratynocyty z fibroblastami oraz keratynocyty z melanocytami), a także modele trójwymiarowe, w tym hodowle bez rusztowania (sferoidy) i ekwiwalenty skóry oparte na rusztowaniach dla naskórka, skóry właściwej, a nawet substytuty skóry o pełnej grubości13. Warto wspomnieć, że poza ostatnim typem (ekwiwalenty skóry), pozostałe nie są dostępne komercyjnie i w razie potrzeby naukowiec musi przygotować je samodzielnie.
Mimo że wiele z tych modeli jest utrzymywanych i rutynowo sprzedawanych obecnie (Tabela 1), do walidacji większości wyników stale potrzebne są dodatkowe modele. Zatem nowo opracowane modele powinny lepiej odwzorowywać rzeczywiste interakcje zachodzące w ludzkim organizmie. Dzięki zastosowaniu mieszaniny komórek różnych typów do tworzenia takich modeli można osiągnąć reprodukcję wielokomórkowego aspektu tkanki in vivo. W rezultacie powstaje kultura organotypowa (Rysunek 2).
| Nazwa | Opis | |||||
| Zdrowa skóra | EpiSkin | Zrekonstruowany naskórek ludzki – keratynocyty na membranie kolagenowej | ||||
| SkinEthic RHE | Rekonstruowany ludzki naskórek – keratynocyty na membranie poliwęglanowej | |||||
| SkinEthic RHE-LC | Ludzki model naskórka z komórkami Langerhansa – keratynocyty i komórki Langerhansa na membranie poliwęglanowej | |||||
| SkinEthic RHPE | Rekonstruowany ludzki pigmentowany naskórek – keratynocyty i melanocyty na membranie poliwęglanowej | |||||
| T-Skin | Rekonstruowany model ludzkiej skóry pełnej grubości – keratynocyty na warstwie fibroblastów, które były hodowane na membranie poliwęglanowej | |||||
| Model skóry Phenion FT | Keratynocyty i fibroblasty w hydrożelu | |||||
| Skóra z chorobą | Model skóry FT z czerniakiem | Normalne keratynocyty i fibroblasty pochodzenia ludzkiego z ludzką linią komórkową czerniaka złośliwego A375 | ||||
| Model tkankowy łuszczycy | Normalne ludzkie keratynocyty i fibroblasty | |||||
Tabela 1: Najpopularniejsze komercyjne ekwiwalenty skóry stosowane w różnych badaniach.
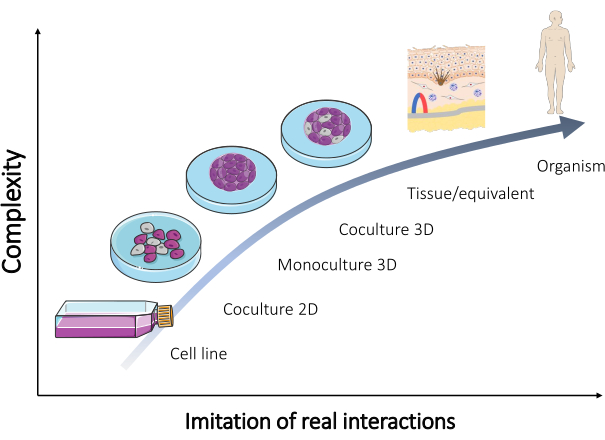
Rycina 2: Złożoność różnych modeli in vitro. Zależność między złożonością różnych modeli in vitro odtwarzających organizm a rzeczywistymi oddziaływaniami zachodzącymi bezpośrednio w ludzkim organizmie. Rycina została zmodyfikowana na podstawie zestawu „Microbiology and cell culture” z Servier Medical Art opracowanego przez Servier (https://smart.servier.com/). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Jednym z najważniejszych ograniczeń odpowiedników komercyjnych jest dostępność jedynie bardzo ogólnych modeli badawczych z niewielką liczbą typów komórek (zazwyczaj 1-2, rzadziej 3). Tymczasem w skórze występuje znacznie więcej rodzajów komórek, a ich wzajemne oddziaływania mogą determinować lepszą lub gorszą tolerancję na różne składniki14. Brak niektórych komponentów odpornościowych może obniżyć wartość modelu w wielu rodzajach badań, w tym w immunoterapii. Jest to poważny problem, ponieważ czerniak jest zagrażającym życiu nowotworem skóry ze względu na wczesne pojawienie się przerzutów i częstą oporność na stosowane leczenie15. Aby udoskonalić sztuczny model skóry, badacze starają się wprowadzać ko-kulturę komórek odpornościowych z liniami komórkowymi i organoidami16, co uznaje się za istotne usprawnienie analizowanych modeli. Na przykład komórki tuczne biorą udział w wielu procesach fizjologicznych (gojenie ran, przebudowa tkanki) i patologicznych (stan zapalny, angiogeneza i progresja nowotworu) w skórze17. Zatem ich obecność w modelu może znacząco zmienić odpowiedź modelu na badany związek. Wreszcie, wciąż brakuje wielu informacji dotyczących skóry, które można pozyskać jedynie poprzez prowadzenie badań podstawowych. Dlatego tworzenie i udoskonalanie różnych sztucznych modeli skóry (Tabela 2) jest tak istotnym przedsięwzięciem. Niniejszy artykuł przedstawia kilka procedur tworzenia zaawansowanych modeli skóry, w tym sfer i odpowiedników skóry.
| In vitro model skóry | Próba odtworzenia oddziaływań zachodzących w tkance | Przykłady użytych komórek |
| hodowla komórkowa 2D lub 3D | Naskórek | Keratynocyty |
| Melanocyty | ||
| Keratynocyty + melanocyty | ||
| Kora skóry | Fibroblasty | |
| Mastocyty | ||
| Fibroblasty + komórki tuczne | ||
| Skóra | Keratynocyty + fibroblasty | |
| Keratynocyty + komórki tuczne | ||
| Melanocyty + fibroblasty | ||
| Melanocyty + komórki tuczne | ||
| Keratynocyty + fibroblasty + melanocyty | ||
| Keratynocyty + fibroblasty + komórki tuczne |
Tabela 2: Przykłady mieszanin typów komórek do odtworzenia tkanki skóry w hodowli 2D i 3D.
Protokół
Badanie zostało przeprowadzone zgodnie z wytycznymi Deklaracji Helsińskiej i zatwierdzone przez Komisję Bioetyczną Uniwersytetu Medycznego w Warszawie (KB/7/2022). Od wszystkich uczestników zaangażowanych w badanie uzyskano świadomą zgodę.
UWAGA: Opisane procedury przygotowania zaawansowanego modelu skóry można przeprowadzić z wykorzystaniem dostępnych komercyjnie pierwotnych komórek skóry i linii komórkowych lub pierwotnych komórek wyizolowanych od pacjentów. Komórki komercyjne są dostarczane z odpowiednią dokumentacją, a ich wykorzystanie w badaniach w większości krajów nie wymaga dodatkowej zgody. Jednak w przypadku niektórych krajów jest ona obowiązkowa, dlatego należy sprawdzić przepisy lokalnej Komisji Etycznej. Jeśli w badaniach mają zostać wykorzystane pierwotne komórki wyizolowane od pacjentów, badanie musi zostać najpierw zatwierdzone przez lokalną Komisję Etyczną i przeprowadzone zgodnie z jej rygorystycznymi wytycznymi. Ponadto od wszystkich dawców tkanki skóry należy uzyskać pisemną świadomą zgodę. Izolacja pierwotnych komórek skóry nie była przedmiotem tego artykułu, ale przykładowe procedury izolacji można znaleźć w publikacjach Kosten et al. (keratynocyty)18, Ścieżyńska et al. (melanocyty)19, Kröger et al. (fibroblasty i komórki tuczne)20. Większość normalnych komórek skóry i linii komórkowych posiada poziom bezpieczeństwa klasy BSL1; nie stanowią one żadnego zagrożenia. Jednak wykorzystywany sprzęt laboratoryjny musi spełniać standardy hodowli komórek zwierzęcych i ludzkich w kontrolowanych warunkach.
1. Hodowla komórek skóry
UWAGA: Hodowle komórek skóry należy prowadzić w kolbach przeznaczonych dla komórek adherentnych lub zawiesinowych (w zależności od typu komórek) w temperaturze 37 °C i zawartości dwutlenku węgla 5% w inkubatorze. Działania związane z ich hodowlą i wykorzystaniem w badaniach wymagają warunków sterylnych i muszą być wykonywane w komorze laminarnej po naświetlaniu promieniami ultrafioletu C (UVC) przez 15-30 min. Uzyskanie zawiesin komórkowych, które są następnie wykorzystywane do tworzenia modeli dwu- i trójwymiarowych, wymaga zastosowania procedur zależnych od typu komórek (dla komórek adherentnych, takich jak keratynocyty, fibroblasty i melanocyty – krok 1.1; dla nieadherentnych komórek tucznych – krok 1.2)(Rycina 3). Dla różnych rozmiarów kolb hodowlanych objętości wszystkich odczynników (takich jak medium, roztwór soli fizjologicznej PBS lub roztwór trypsyny) stosowanych w opisanych metodach wymieniono w Tabeli 3. Parametry zależne od typu komórek (np. stężenie i skład odczynników, metoda wirowania itp.) zestawiono w Tabeli 4. Gęstości komórek stosowane podczas wysiewania przedstawiono w Tabeli 5. Wszystkie te tabele znajdują się na końcu tej sekcji.
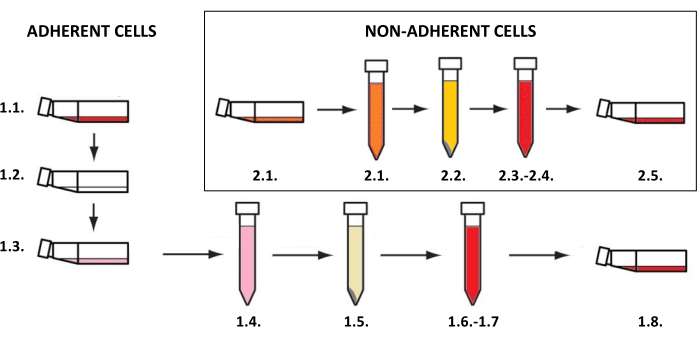
Rysunek 3: Hodowla komórek adherentnych i nieadherentnych.Ogólna procedura krok po kroku hodowli komórek adherentnych i nieadherentnych (numery odpowiadają opisom kroków 1.1 i 1.2). Rysunek został przygotowany w programie MS PowerPoint. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Uzyskiwanie zawiesiny komórek adherentnych
- Usunąć pożywkę z kolby hodowlanej.
- Delikatnie przemyć komórki solą fizjologiczną buforowaną fosforanem (PBS, Tabela 3).
- Dodać roztwór trypsyny w etylenodiaminotetraoctanie (roztwór trypsyny-EDTA, Tabela 3). Inkubować kolbę w temperaturze 37 °C i kontrolować odrywanie się komórek od powierzchni za pomocą mikroskopu optycznego.
- Zawiesić odseparowane komórki w co najmniej podwójnej ilości pełnej pożywki wzrostowej lub neutralizatora trypsyny, aby dezaktywować trypsynę (2:1) (objętości znajdują się w Tabeli 3, a odczynniki w Tabeli 4). Ilościowo przenieść zawartość kolby do probówki 15 mL.
- Pobrać niewielką objętość (20 µL) zawiesiny komórkowej do probówki 1,5 mL i policzyć komórki za pomocą ręcznego lub automatycznego hemocytometru.
- Odwirować probówkę (parametry w Tabeli 4), usunąć większość nadsączu i resuspendować osad komórkowy w niewielkiej ilości pozostałego płynu. Następnie dodać odpowiednią ilość świeżej pożywki, aby uzyskać objętość sprzed wirowania (objętość w Tabeli 3), jeżeli gęstość komórek jest odpowiednia do wysiewu, lub przeliczyć wymaganą objętość nowej pożywki.
UWAGA: Niektóre komórki, np. melanocyty, są bardzo wrażliwe na wirowanie, dlatego należy unikać konieczności ponownego wirowania ich w krótkim odstępie czasu. - Przygotować zawiesinę komórkową o wymaganej gęstości (komórki/mL, gęstość komórek w Tabeli 5) do eksperymentu (monokultury lub multikultury komórek skóry 2D/3D).
UWAGA: Jeśli komórki mają być dalej hodowane, przenieść 5,000-8,000 komórek/mL do nowej kolby i dodać świeżą pożywkę (objętość w Tabeli 3).
- Uzyskiwanie zawiesiny komórek nieadherentnych
- Usunąć pożywkę z zawiesiną komórkową z kolby hodowlanej i ilościowo przenieść ją do probówki 15 mL.
- Pobrać niewielką objętość (20 µL) zawiesiny komórkowej do nowej probówki 1,5 mL. Policzyć komórki za pomocą ręcznego lub automatycznego hemocytometru.
- Odwirować probówkę (parametry w Tabeli 4), usunąć większość nadsączu i resuspendować komórki w niewielkiej ilości pozostałego płynu. Następnie dodać świeżą pożywkę, aby uzyskać objętość sprzed wirowania (zgodnie z Tabelą 3), jeżeli gęstość komórek jest odpowiednia do wysiewu, lub przeliczyć wymaganą objętość nowej pożywki.
- Przygotować zawiesinę komórkową o wymaganej gęstości (liczba komórek na mL, zgodnie z sugestią w Tabeli 5) do eksperymentu (monokultury lub multikultury komórek skóry 2D/3D).
UWAGA: Jeśli komórki mają być dalej hodowane, przenieść 5,000-8,000 komórek/mL do nowej kolby i dodać świeżą pożywkę.
| 25 cm2 kolby hodowlane | 75 cm2 kolby hodowlane | |
| Pożywka [mL] | 4–5 | 8–12 |
| PBS [mL] | 5 | 10 |
| Trypsyna-EDTA [ml] | 0.5–1 | 1–2 |
| Pożywka neutralizacyjna [mL] | 1–2 | 2–4 |
Tabela 3: Objętości odczynników wykorzystywanych podczas hodowli i przygotowania zawiesin komórkowych.
| Monokultura komórek skóry | Trypsyna | Dezaktywator trypsyny | Wirowanie | Rodzaj pożywki dla monokultury 2D | |
| Keratynocyty | 0.25% | z neutralizatorem trypsyny | 300 x g, 5 min, temp. pokojowa | Pożywka wzrostowa dla keratynocytów 2 | |
| Fibroblasty | 0.25% | z pożywką | 300 x g, 5 min, temp. pokojowa | DMEM, 10% FBS | |
| Melanocyty | 0.025% | z neutralizatorem trypsyny | 300 x g, 3 min, temp. pokojowa | Pożywka 254, suplement wzrostu ludzkich melanocytów bez PMA-2 | |
| Komórki tuczne | nie jest wymagane | nie wymagane | 300 x g, 3 min, temp. pokojowa | IMDM, 10% FBS, 1% nieessentialnych aminokwasów, 226 µM $\alpha$-monotioglicerol | |
Tabela 4: Parametry trypsynizacji i wirowania oraz rodzaj pożywki zależą od typu komórek.
| Typ modelu | Gęstość komórek [komórka/ml] | ||
| 2D | Monowarstwa | Fibroblasty | 2 x 10⁵ |
| Mastocyty | |||
| Keratynocyty | |||
| Melanocyty | |||
| 3D | Sferoidy (metoda wiszącej kropli) | Fibroblasty | 5 x 10⁵ |
| Komórki tuczne | |||
| Keratynocyty | |||
| Melanocyty | |||
| Mieszanina komórek | |||
| Sferoidy (metoda ograniczania adhezji komórek) | Fibroblasty | 2 x 10⁵ | |
| Komórki tuczne | |||
| Keratynocyty | |||
| Melanocyty | |||
| Mieszanina komórek | |||
| Równoważny | Fibroblasty | 1 x 10⁵ | |
| Komórki tuczne | 1 x 10⁴ | ||
| Keratynocyty | 8 x 10⁵ | ||
| Melanocyty | 5 x 10⁴ | ||
Tabela 5: Gęstość wysiewu komórek dla różnych typów modeli skóry.
2. Przygotowanie sfer komórek skóry
UWAGA: W celu wytworzenia sfer w kroku 2.1 (Rysunek 4>) opisano zastosowanie metody wiszącej kropli, natomiast podejście skupiające się na ograniczaniu adhezji komórek przedstawiono w kroku 2.2 (Rysunek 5>). Niemniej jednak, ponieważ sfery są bardzo małe i mogą być niestabilne, czynności wykonywane tymi metodami wymagają cierpliwości, delikatności i powolnych ruchów.
- Metoda wiszącej kropli
- Należy zastosować odpowiednią gęstość komórek, aby uzyskać pożądany rozmiar sfer (zalecana gęstość komórek 5 x 10⁵ komórek/mL, Tabela 5).
- Należy nanieść pipetą 20 µL zawiesiny komórkowej na pokrywkę szalki Petriego lub płytkę wielodołkową (Rycina 4A).
- Szalkę/płytkę należy przykryć dnem i ostrożnie odwrócić (na pokrywkach automatycznie utworzą się wiszące krople, Rycina 4B).
- Szalkę Petriego/dołki płytki należy wypełnić sterylnym roztworem wody/PBS, aby zapobiec odparowywaniu medium z kropli.
- Krople należy inkubować przez 48-72 h w temperaturze 37 °C.
UWAGA: Grawitacja ściąga komórki w dół, a brak dostępnej powierzchni zapobiega przyleganiu komórek do naczynia i sprzyja ich agregacji. Niemniej jednak niektóre typy komórek mogą wymagać dłuższej inkubacji. - Przed przystąpieniem do następnego kroku należy wypełnić dołki nowej płytki (lub użyć starej płytki po usunięciu wody/PBS z dołków) pełnym medium wzrostowym (100 µL).
UWAGA: Przed kolejnym krokiem należy pobrać końcówki do pipet 200 µL, odciąć 1/5 końca każdej końcówki i wysterylizować przed użyciem. - Sfery komórkowe należy przenieść do dołków płytki wielodołkowej za pomocą sterylnych końcówek do pipet z odciętym końcem. Należy użyć końcówek 200 µL, odciąć 1/5 końca każdej końcówki i wysterylizować przed użyciem (Rycina 4C).
UWAGA: Ten etap może być trudny, ponieważ przepływ cieczy podczas odwracania szalki/płytki może uszkodzić sfery. - Przeniesione sfery należy inkubować przez 1 dzień w płytce wielodołkowej w temperaturze 37 °C przed przeprowadzeniem dalszych eksperymentów (na przykład dodaniem związku, przeprowadzeniem testów cytotoksyczności, wprowadzeniem sfer do ekwiwalentów) (Rycina 4D).
- Metoda ograniczania adhezji komórek
- Przed wysianiem komórek należy pokryć dołki płytki z dnem w kształcie litery U roztworem surfaktanta (np. Pluronic F-127, glikol polietylenowy, alkohol poliwinylowy)21. Należy przygotować i dodać 100 µL 1% roztworu surfaktanta w PBS do każdego dołka. Płytkę z roztworem należy inkubować przez 24 h w temperaturze 37 °C (Rycina 5A-C). W razie potrzeby płytkę można przechowywać dłużej, utrzymując poziom cieczy poprzez dodawanie kolejnych porcji buforu PBS.
- Należy przygotować zawiesinę komórkową o pożądanej gęstości w ilości 50 µL na dołek (zalecana gęstość komórek podczas wysiewania 2 x 10⁵/mL, Tabela 5).
- Przed wysianiem komórek należy usunąć roztwór surfaktanta z dołków, aby uniknąć rozrywania błon komórkowych wskutek lizy (Rycina 5D).
- Do płytki należy dodać zawiesinę komórkową i inkubować przez 24 h w temperaturze 37 °C do momentu powstania agregatów komórkowych (Rycina 5E). Po około 1-3 dniach utworzą się sfery (Rycina 5F), które będą gotowe do wykorzystania w dalszych eksperymentach.
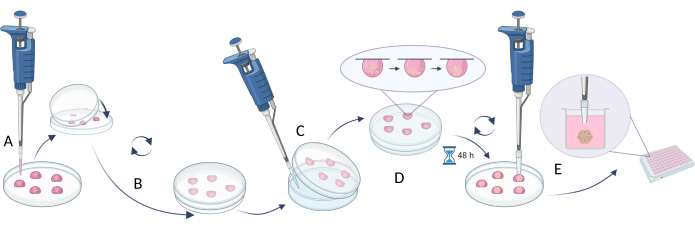
Rycina 4: Metoda wiszącej kropli. (A) pipetowanie zawiesiny komórkowej na pokrywkę i przykrycie pokrywki dnem szalki; (B) obracanie szalki w celu utworzenia wiszących kropli; (C) dodanie wody/PBS do dna szalki (ograniczenie odparowywania cieczy); (D) inkubacja szalek z wiszącymi kroplami w celu utworzenia sfer komórkowych; (E) zbieranie kropli z uformowanymi sferami i stabilizacja przeniesionych sfer w płytkach wielodołkowych. Rycina została stworzona za pomocą Biorender.com. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
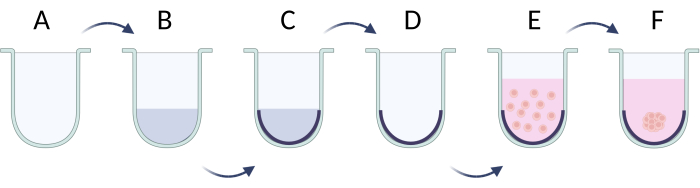
Rysunek 5: Etapy przygotowania sfer metodą ograniczania adhezji komórek. (A) dołek z dnem w kształcie litery U; (B,C) ograniczanie przywierania komórek za pomocą roztworu surfaktantu; (D) usuwanie roztworu z dołków; (E) wysiew komórek; (F) agregacja komórek i formowanie sfery. Rysunek został wykonany w Biorender.com. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
3. Przygotowanie pełnowarstwowych ekwiwalentów skóry
UWAGA: Tworzenie pełnowarstwowych (epidermy i skóry właściwej) ekwiwalentów skóry można podzielić na trzy etapy (Rysunek 6): przygotowanie warstwy sztucznej skóry właściwej z obecnością typowych komórek skóry właściwej (takich jak fibroblasty i komórki tuczne, Rysunek 6A), wysiew komórek wchodzących w skład sztucznego naskórka (głównie keratynocytów i melanocytów, Rysunek 6B) oraz wzrost pionowy keratynocytów z możliwością procesu keratynizacji (tworzenie warstwy rogowej, Rysunek 6C). Przygotowanie pełnowarstwowych ekwiwalentów skóry opisano w kroku 3.1 (3.1.1-3.1.10). Jeśli wymagany jest mniej zaawansowany ekwiwalent skóry (np. tylko typu naskórkowego), wybrany typ komórek (np. keratynocyty) można wysiać bezpośrednio na dostępne komercyjnie membrany kolagenowe lub poliwęglanowe, a następnie hodować z możliwością indukcji procesu keratynizacji (należy przejść bezpośrednio do kroków 3.1.9-3.1.10).
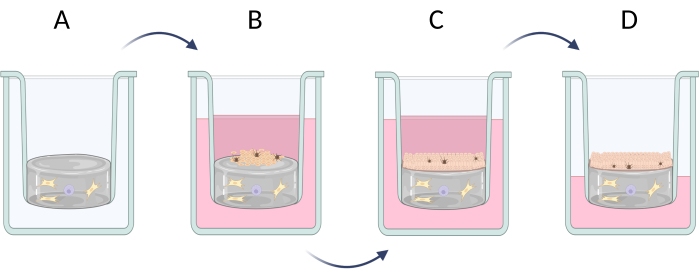
Rycina 6: Krok po kroku przygotowanie pełnowarstwowych ekwiwalentów skóry w insertach. (A) przygotowanie warstwy pseudo- skóry właściwej z komórkami skóry właściwej, (B) wysiew komórek naskórka, (C) dalsza hodowla ekwiwalentu w pożywce, (D) hodowla na granicy powietrze-ciecz sprzyja tworzeniu się nabłonka warstwowego. Rycina została stworzona za pomocą Biorender.com. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Przygotowanie pełnowarstwowych ekwiwalentów skóry w płytce 24-dołkowej
- Proprobki z wodą, PBS (10x), 1 M NaOH oraz roztworem kolagenu typu I należy umieścić w lodzie.
- Wyznaczyć odpowiednią liczbę komórek skóry (np. fibroblastów i komórek tucznych w stosunku 10:1), które zostaną zasiane w hydrożelu. Przenieść odpowiednią liczbę komórek skóry do probówki o pojemności 1,5 ml (500 µL fibroblastów i 500 µL mastocytów, zgodnie z gęstością komórek w Tabela 5) i odwiruj komórki (300 x g, 3 min, temp. pokojowa).
- Usunąć nadsącz i ostrożnie zawiesić komórki w mieszaninie 695 µL wody/100 µL buforu PBS (10x)/ 5 µL NaOH.
UWAGA: Jeśli 1 ml całkowitego roztworu jest niewystarczającą ilością, należy użyć Tabela 6 aby ponownie obliczyć objętości każdego z odczynników. - Dodaj 200 µL roztworu kolagenu do mieszaniny i delikatnie wymieszać za pomocą pipety.
UWAGA: Należy zachować ostrożność, ponieważ mieszanina będzie miała gęstą konsystencję. - Dodaj 200 µL przygotowanej mieszaniny do wkładki w płytce 24-dołkowej. Dla modelu bez warstwy rogowej, dodaj 500 µL do każdego dołka płytki 24-dołkowej.
- Inkubować płytkę przez 10 min w temperaturze pokojowej (RT), a następnie przenieść ją do inkubatora na 30 min.
UWAGA: Przed podjęciem jakichkolwiek innych działań należy sprawdzić, czy hydrożel uległ polimeryzacji. - Przed wysianiem komórek na powierzchni hydrożelu należy go wypłukać buforem PBS (500 µL/well).
- Określ odpowiednią liczbę komórek naskórka (np. keratynocytów i melanocytów w stosunku 15:1), które należy wysiać na powierzchnię hydrożelu. Przygotuj mieszaninę komórek w 500 µL pożywki DMEM uzupełnionej o 10% FBS (dodaj 250 µL keratynocytów i 250 µL melanocytów, gęstość komórek wymieniono w Tabela 4) i delikatnie dodać do dołków.
UWAGA: W niektórych przypadkach lepiej jest najpierw wysiać melanocyty i pozwolić im dobrze rozprzestrzenić się na hydrożelu, a po dodatkowych 24 h usunąć medium i wysiać keratynocyty. W takim przypadku należy dodać 250 µL zawiesiny komórkowej i 250 µL pożywki. - Inkubować płytki w temperaturze 37 °C przez 2–5 dni, w zależności od szybkości wzrostu komórek, z wymianą pożywki (z obniżaniem stężenia FBS od 10% do 1%) co 48 h oraz monitorowaniem komórek za pomocą mikroskopu optycznego.
- Jeśli proces keratynizacji ma zostać wywołany po uzyskaniu monowarstwy keratynocytów na powierzchni hydrożelu, należy dodatkowo stosować pożywkę bez FBS, uzupełnioną o jony wapnia i kwas L-askorbinowy przez kolejne 2–7 tygodni (w stężeniu 1.5 µM CaCl₂2 i 50 µg/mL kwas L-askorbinowy).
UWAGA: Czas inkubacji zależy od rodzaju użytych keratynocytów oraz szybkości ich różnicowania.
| Odczynnik | Równanie do obliczania objętości odczynnika | Przykładowe obliczenia | |
| (dla objętości końcowej = Vtotal wynoszącej 1 mL) | |||
| roztwór kolagenu typu I | 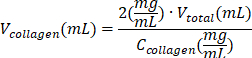 | (Ccollagen = 10 mg/mL) | |
| 0,2 mL = 200 μL | |||
| PBS (10x) | 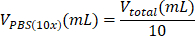 | 0,1 mL = 100 μL | |
| 1 M NaOH | 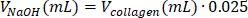 | 0,005 mL = 5 μL | |
| sterylna H2O | 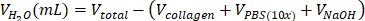 | 0,695 mL = 695 μL | |
Tabela 6: Obliczenie objętości odczynników wymaganych do przygotowania hydrożelu z kolagenu typu I o stężeniu 2 mg/mL.
4. Identyfikacja typów komórek w trójwymiarowym modelu skóry za pomocą metod barwienia komórek
UWAGA: Aby potwierdzić, że opracowany model skóry składa się z oczekiwanych komórek, zaleca się przeprowadzenie barwienia komórkowego. Jest to kluczowy etap przed rozpoczęciem jakichkolwiek eksperymentów celowych na danym modelu22. W przypadku trójwymiarowych modeli skóry, przed barwieniem komórkowym (Rycina 7), konieczne jest zatopienie danego modelu w parafinie i przygotowanie preparatów mikroskopowych z tkanką sztuczną pociętą na mikrotomie (krok 4.1).
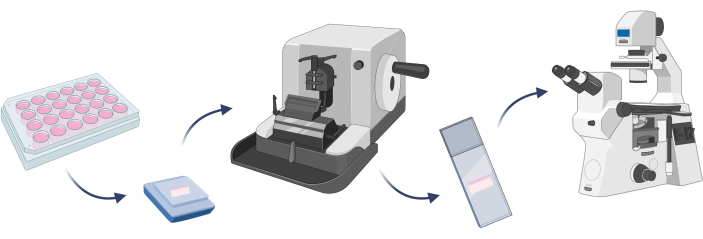
Rycina 7: Podstawowe etapy zatapiania 3D modelu skóry, barwienia komórek i obserwacji mikroskopowych. Rycina została stworzona za pomocą Biorender.com. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Zatopienie w parafinie modeli skóry 3D
- Przemyć ekwiwalent skóry w PBS przez 5 min w RT dwukrotnie, a następnie utrwalić go za pomocą 3,7% roztworu paraformaldehydu w PBS (30 min, RT). Powtórzyć etap płukania w PBS.
- Przed zatopieniem odwodnić ekwiwalent skóry, inkubując go w roztworach etanolu o rosnącym stężeniu: 50% (15 min), 70% (15 min), 96% (2x, 30 min) oraz 99,8% (2x, 30 min).
- Umieścić utrwalony i odwodniony ekwiwalent skóry w formie wypełnionej parafiną.
UWAGA: Umieścić ekwiwalent w odpowiedniej orientacji. - Przykryć formę kasetką i dodać więcej parafiny na wierzch. Pozostawić do zastygnięcia do 30 min w RT.
- Zamrozić zatopiony w parafinie ekwiwalent skóry przez co najmniej 1 h w -80 °C.
- Włączyć mikrotom, włożyć zatopiony w parafinie ekwiwalent skóry i wykonać skrawki o grubości 5 µm. Umieścić wycięte skrawki sztucznej tkanki na szkiełkach mikroskopowych i suszyć przez co najmniej 8 h w 37 °C.
- Zanurzyć szkiełka w ksylenie (2x, 10 min), a następnie ponownie nawodnić szkiełka w malejących stężeniach etanolu: 99,8% (5 min), 96% (5 min), 70% (5 min) i 50% (5 min).
- Wyjąć szkiełka z roztworu etanolu i wypłukać je dwukrotnie wodą (5 min).
UWAGA: Tradycyjne barwienie komórek wykonuje się albo poprzez zastosowanie specyficznych barwników (hematoksylina, eozyna23), albo za pomocą przeciwciał selektywnie celujących w biomarkery (w tym kolagen 1A2 dla fibroblastów, cytokeratynę 14 dla keratynocytów, melan-A lub tyrozynazę dla melanocytów24). Rutynowe barwienie hematoksyliną i eozyną można przeprowadzić zgodnie z protokołami przygotowanymi przez różnych producentów (krok 4.2). Z kolei w przypadku konieczności wykonania barwienia immunofluorescencyjnego lub immunohistochemicznego procedura jest inna i znacznie dłuższa (kroki 4.3 i 4.4). Aby uniknąć niespecyficznych reakcji, należy stosować przeciwciała pierwotne wytworzone u różnych gatunków, a następnie dedykowane przeciwciała wtórne.
- Barwienie hematoksyliną i eozyną modeli skóry 3D
- Barwić szkiełko mikroskopowe w roztworze hematoksyliny przez 3 min w RT.
- Płukać szkiełka w roztworze alkoholu zakwaszonego przez 1 min.
UWAGA: Roztwór alkoholu zakwaszonego przygotować poprzez zmieszanie 2 mL 35%-38% kwasu solnego z 98 mL 99,8% alkoholu etylowego. - Następnie płukać szkiełko w 0,1% roztworze wodorowęglanu sodu, aż do uzyskania widocznego, delikatnego koloru niebiesko-fioletowego.
UWAGA: Aby otrzymać 0,1% roztwór wodorowęglanu sodu, rozpuścić 100 mg wodorowęglanu sodu w 100 mL wody ultraczystej. - Płukać szkiełka 95% etanolem przez 1 min.
- Barwić szkiełko mikroskopowe w roztworze eozyny przez 1 min w RT.
- Płukać szkiełka 95% etanolem przez 1 min i 99,8% etanolem przez 2 min.
- Płukać szkiełka ksylenem przez 2 min, dwukrotnie.
- Zamontować w balsamie i nałożyć szkiełko nakrywkowe na wierzch preparatu. Próbki są gotowe do obserwacji mikroskopowych.
- Barwienie immunofluorescencyjne modeli skóry 3D
- Przepłukać szkiełko w PBS (5 min).
- Przygotować roztwór blokujący (3% albuminy surowicy bydlęcej [BSA] lub mleka beztłuszczowego w buforze PBS z dodatkiem 0,1% Triton X-100 i 0,1% Tween 20) i inkubować w nim szkiełko przez 1 h w RT.
- Przemyć szkiełka dwukrotnie buforem PBS (5 min).
- Rozcieńczyć przeciwciało pierwotne w buforze PBS (zgodnie z zaleceniami producenta, Tabela 7) i inkubować szkiełka przez 1-2 h w RT lub przez noc w 4 °C.
- Przemyć szkiełka dwukrotnie buforem PBS (5 min).
- Rozcieńczyć przeciwciało wtórne w buforze PBS (zgodnie z zaleceniami producenta, Tabela 7) i inkubować szkiełka przez 1 h w RT.
- Przemyć szkiełka dwukrotnie w PBS (5 min).
- Przygotować roztwór barwnika do barwienia jąder (np. Hoechst 33342 lub DAPI, Tabela 7) i inkubować szkiełka do 15 min w RT.
- Przemyć szkiełka w PBS (5 min).
- Zamontować w balsamie, przykryć skrawki szkiełkiem nakrywkowym i zwizualizować efekty barwienia komórek przy użyciu mikroskopu fluorescencyjnego.
- Barwienie immunohistochemiczne modeli skóry 3D
- Wykonać kroki 4.3.1-4.3.5.
- Dodatkowo przeprowadzić etap płukania buforem odpowiednim dla enzymu, z którym sprzężone jest przeciwciało wtórne.
- Rozcieńczyć przeciwciało wtórne w buforze odpowiednim dla sprzężonego enzymu (zgodnie z zaleceniami producenta) i inkubować szkiełka przez 1 h w RT.
- Przemyć szkiełka dwukrotnie w PBS (5 min).
- Przygotować roztwór odpowiedniego substratu dla użytego enzymu i inkubować szkiełka zgodnie z zaleceniami producenta.
- Przemyć szkiełka buforem (5 min) i zamontować w balsamie.
- Zwizualizować efekty barwienia komórek przy użyciu mikroskopii w świetle przechodzącym.
| Wykryty typ komórek/organoid komórkowy | Środek barwiący | Rozcieńczenie / Stężenie | ||
| Mastocyty | awidyna−sulforodamina 101 | 1 μg/mL | ||
| Fibroblasty | przeciwciało Col1A2 wytworzone u królika | 1:50 | ||
| Kozie przeciwciało wtórne przeciwko króliczym, koniugowane z FITC | 1:250 | |||
| Keratynocyty | Przeciwciało przeciwko cytokeratynie 14 wytworzone w myszy | 1:50 | ||
| Kozie przeciwciało wtórne anty-mysie sprzężone z FITC | 1:250 | |||
| Melanocyty | Przeciwciało przeciwko Melan-A wytworzone u myszy | 1:50 | ||
| Kozie przeciwciało wtórne przeciwko mysim przeciwciałom sprzężone z FITC | 1:250 | |||
| Jądra komórkowe | Hoechst 33342 | 1 μg/mL | ||
| DAPI | 1 μg/mL | |||
Tabela 7: Stężenia i rozcieńczenia odczynników użytych do barwienia komórek.
Wyniki
Przed przystąpieniem do tworzenia modeli skóry w laboratorium należy podjąć decyzję dotyczącą rodzaju komórek do wykorzystania (pierwotne/linie komórkowe) oraz wybrać odpowiednie medium dla tych komórek. Większość banków komórek rekomenduje i może dostarczyć media dla wszystkich typów hodowli komórkowych. W przypadku modelu wielokulturowego konieczny jest wybór jednego medium, które będzie odpowiednie dla wszystkich typów komórek obecnych w hodowli. Niektóre typowe media komórkowe stosowane zarówno w pierwotnych hodowlach komórek skóry, jak i w najpowszechniejszych liniach komórkowych skóry, zestawiono w Tabeli 818,19,20,25,26,27. Typowe media stosowane do pierwotnych hodowli komórkowych są dość kosztowne, a ich skład jest złożony. Z kolei linie komórkowe zazwyczaj wymagają mediów o prostym składzie. Niektóre typy komórek (głównie fibroblasty i komórki tuczne) mogą wytwarzać i wydzielać czynniki stymulujące wzrost innych komórek (takich jak keratynocyty i melanocyty)28,29. Jeśli planowana jest ich obecność w modelu, dodatkowa suplementacja medium nie jest konieczna.
| Typ komórek | Nazwa komórek | Pożywka | Referencja | ||||
| Keratynocyty | Linia komórkowa HaCaT | DMEM, 10% FBS, 100 U/mL penicyliny, 100 μg/mL streptomycyny | Zgodnie z instrukcją producenta | ||||
| pierwotne ludzkie keratynocyty naskórka (NHEK) | Keratinocyte Growth Medium 2 (pożywka podstawowa + mieszanka suplementów) | Zgodnie z instrukcją producenta | |||||
| pierwotne ludzkie keratynocyty naskórka; normalne, dorosłe (HEKa) | Dermal Cell Basal Medium, 0.4% ekstraktu z przysadki bydlęcej, 0.5 ng/mL rh-transformujący czynnik wzrostu alfa, 6 mM L-glutaminy, 100 ng/mL hemisukcynianu hydrokortyzonu, 5 mg/mL rh-insuliny, 1 mM epinefryny, 5 mg/mL Apo-Transferryny, 100 U/mL penicyliny (jeśli wymagane), 100 μg/mL streptomycyny (jeśli wymagane) | Zgodnie z instrukcją producenta | |||||
| pierwotne keratynocyty | DMEM/F-12 (3:1), 1% Ultroser G, 1 µM hydrokortyzonu, 1 µM izoproterenolu, 0.1 µM insuliny, 1 ng/mL czynnika wzrostu keratynocytów, 1% penicyliny-streptomycyny | 18 | |||||
| Melanocyty | pierwotne melanocyty | Medium 254, PMA-Free Human Melanocyte Growth Supplement-2, 1% roztwór antybiotyków | 19 | ||||
| pierwotne melanocyty | RPMI-1640, 10% FBS, 14.7 μg/mL roztwór czerwieni fenolowej, 1% L-glutaminy, 1% penicyliny/streptomycyny | 27 | |||||
| Linia komórkowa HEMa-LP | Medium 254, 5 µg/mL rh-insuliny, 50 µg/mL kwasu askorbinowego, 6 mM L-glutaminy, 1 µM epinefryny, 1.5 mM chlorku wapnia, 100 U/mL penicyliny (jeśli wymagane), 100 μg/mL streptomycyny (jeśli wymagane) | Zgodnie z instrukcją producenta | |||||
| pierwotne ludzkie melanocyty naskórka (NHEM) | Melanocyte Growth Medium (pożywka podstawowa + mieszanka suplementów) | Zgodnie z instrukcją producenta | |||||
| Fibroblasty | pierwotne ludzkie fibroblasty błony Tenona (HTFs) | EMEM, 5% FBS, 5 ng/mL rh-podstawowy czynnik wzrostu fibroblastów, 5 μg/mL rh-insuliny, 50 μg/mL kwasu askorbinowego, 7 mM L-glutaminy, 100 U/mL penicyliny, 100 μg/mL streptomycyny, 0.25 μg/mL amfoterycyny B | 28 | ||||
| pierwotne HTFs oraz | DMEM, 10% FBS, 100 U/mL penicyliny, 100 μg/mL streptomycyny, 0.25 μg/mL amfoterycyny B | 20, 28 | |||||
| pierwotne ludzkie fibroblasty skóry | |||||||
| Linia komórkowa HFF-1 | DMEM, 15% FBS, 100 U/mL penicyliny, 100 μg/mL streptomycyny | Zgodnie z instrukcją producenta | |||||
| Linia komórkowa BJ | EMEM, 10% FBS, 100 U/mL penicyliny, 100 μg/mL streptomycyny | Zgodnie z instrukcją producenta | |||||
| Komórki tuczne | pierwotne ludzkie komórki tuczne skóry (hsMCs) | IMDM, 10% FBS, 1% nieessentialnych aminokwasów, 226 µM α-monotiogliceryolu, 100 U/mL penicyliny, 100 μg/mL streptomycyny | 20 | ||||
| Linia komórkowa LAD2 | StemPro-34, 2.5% StemPro-34 Nutrient Supplement, 2 mM L-glutaminy, 100 ng/mL rh-czynnika komórek macierzystych, 100 U/mL penicyliny, 100 μg/mL streptomycyny | 29 | |||||
| Linie komórkowe HMC-1.1 i 1.2 | IMDM, 10% FBS, 2 mM L-glutaminy, 25 mM HEPES, 100 U/mL penicyliny, 100 μg/mL streptomycyny | 29 | |||||
Tabela 8: Przegląd najczęściej stosowanych pożywek do hodowli pierwotnych komórek skóry oraz linii komórkowych.
Legenda: Dulbecco's Minimum Essential Medium (DMEM), Eagle's Minimum Essential Medium (EMEM), FBS (płodowa surowica bydlęca), Nutrient Mixture Ham's F-12 (F12), Iscove's Modified Dulbecco's Medium (IMDM), rekombinowany ludzki (rh), Roswell Park Memorial Institute (RPMI).
W niniejszym artykule stworzono modele skóry z pierwotnych komórek keratynocytów, melanocytów, fibroblastów i komórek tucznych. Są one nieco bardziej wymagające niż linie komórkowe, a zalecane pożywki do ich hodowli, które zostały wykorzystane do hodowli monokulturowych, to: uzupełnione Keratinocyte Growth Medium 2 (dla keratynocytów), uzupełnione Medium 254 (dla melanocytów), uzupełnione pożywka DMEM (dla fibroblastów) oraz uzupełnione pożywka IMDM (dla komórek tucznych). Na tych pożywkach komórki wykazują typową morfologię przypisaną do ich rodzaju (reprezentatywne obrazy przedstawiono na Rysunku 8). W przypadku multikulturowych hodowli dwóch lub więcej typów komórek, kluczowe było wybranie pożywki, w której wszystkie hodowane typy komórek mogą rosnąć. Po kilku próbach, do przygotowania bardziej zaawansowanych modeli 3D w postaci sfer i równoważników, wybrano pożywkę DMEM z 10% FBS i 1% mieszaniną antybiotyków.
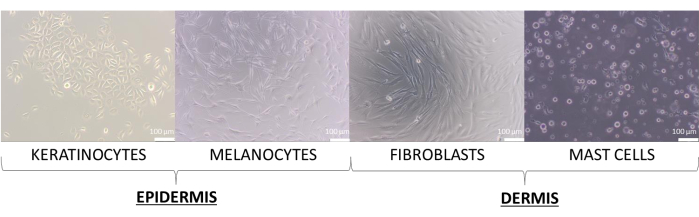
Rycina 8: Komórki skóry wykazują różną morfologię obserwowaną podczas monokultury 2D. Paski skali: 100 µm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Sfery (powszechnie nazywane sferoidami) są jednymi z najprostszych modeli 3D opracowanych przez badaczy w dziedzinie inżynierii komórkowej i tkankowej, choć sfery tworzone z komórek skóry nie są tak popularne. W ramach tego modelu możliwe jest tworzenie sfer zarówno w monokulturze, jak i multikulturze. W literaturze opisano wiele metod przygotowania sfer (np. metodą wiszącej kropli, poprzez ograniczanie adhezji komórek, lewitację magnetyczną, rotację, mikrofluidykę itp.)30. Ze względu na łatwość przygotowania, niski koszt oraz powszechną dostępność materiałów i sprzętu, dwie pierwsze metody są zalecane dla osób początkujących w tworzeniu trójwymiarowych (3D) modeli komórkowych, a protokoły ich wykonania znajdują się powyżej (krok 2.1 i 2.2). Zgodnie z literaturą31,32, najważniejszymi parametrami w tych metodach są liczba komórek, objętość zawiesiny komórkowej oraz czas inkubacji.
Sferoidy można tworzyć z różną liczbą komórek, jednak gęstość wysiewu powinna zostać zoptymalizowana oddzielnie dla każdego typu komórek, a także dla kokultur komórkowych. Przeprowadzony proces optymalizacji dla monokultur keratynocytów i fibroblastów wykazał, że wysiew 1 x 10⁴ liczba komórek na dołek zapewniła najlepsze wyniki dla obu typów komórek. Sfery przedstawione w Rycina 9 przygotowano metodą ograniczania adhezji komórek w płytkach z dnem w kształcie litery U (krok 2.2). Zaleca się przygotowanie co najmniej 4 studzienek z powtórzeniami technicznymi (optymalnie 6 studzienek). Sfery składające się z 1 x 10⁴ komórki były łatwiejsze do manipulowania, ponieważ były widoczne w dołkach. W konsekwencji możliwe było nawet usunięcie starego medium z dołków podczas analiz bez odsysania sfer. Po opisanych operacjach kształty sfer pozostały w większości niezmienione i powtarzalne. Stabilność większych sfer podczas procesu była niska. Warto również wspomnieć, że różne typy komórek mogą tworzyć sfery o różnych kolorach (np.., keratynocyty tworzą ciemniejsze sferoidy, podczas gdy sferoidy fibroblastów są znacznie jaśniejsze).
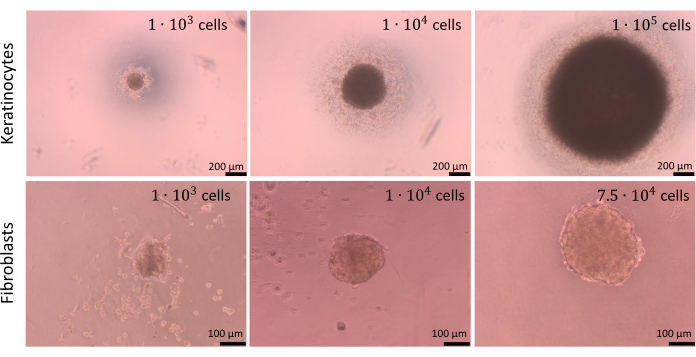
Rycina 9: Tworzenie sfer. Sfery utworzone przez różne typy i liczby komórek skóry z wykorzystaniem metody ograniczania adhezji komórkowej. Paski skali (panel górny): 200 µm. Paski skali (panel dolny): 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Jak wspomniano w metodzie wiszącej kropli (krok 2.1), w pewnym momencie sfery wymagają przeniesienia z pokrywki do dołka. Proces ten może być potencjalnie szkodliwy dla sfer. Dlatego w tym kroku niezbędna jest wysoka precyzja pracy. Stworzone sfery są podatne na utratę właściwego kształtu, jeśli nie są obchodzone z należytą ostrożnością (Rycina 10). Pierwszy obraz (Rycina 10A) przedstawia prawidłową sferę, równomiernie zaokrągloną z każdej strony. Na drugim i trzecim obrazie (Rycina 10B,C) zaobserwowano niewielką utratę kształtu sfery, ale agregat komórek pozostaje zaokrąglony. Ostatnie trzy obrazy (Rycina 10D-F) pokazują różne fazy uszkodzenia sfer. Zdobycie doświadczenia jest niezbędne do uzyskania powtarzalności kształtów i struktur tworzonych sfer. Przy pierwszych próbach hodowli sfer mniej doświadczonym badaczom zaleca się stosowanie metody ograniczania adhezji komórek (krok 2.2), ponieważ zapewnia ona bardziej porównywalne wyniki przy ograniczonym wpływie działań badacza.
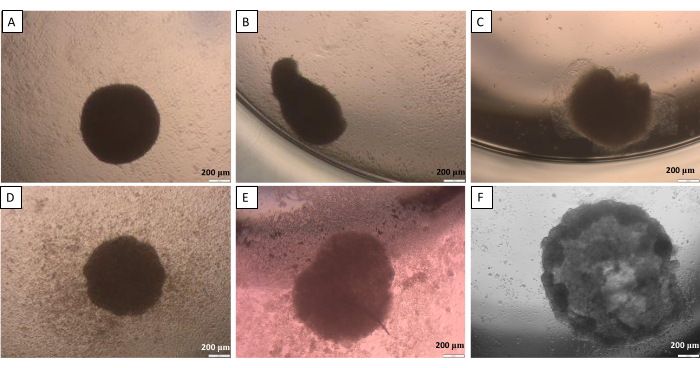
Rycina 10: Możliwe trudności podczas przenoszenia sfery z pokrywki do dołka – metoda wiszącej kropli. (A) prawidłowa sfera, (B,C) sfery lekko uszkodzone, (D-F) sfery silnie uszkodzone. Obrazy wykonano 24 h po przeniesieniu. Paski skali: 200 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Ekwiwalenty stanowią znacznie bardziej zaawansowane modele 3D skóry sztucznej niż sferoidy. Podczas procesu konstruowania modelu skóry należy wziąć pod uwagę różne aspekty, w tym liczbę warstw w modelu (tylko naskórek, tylko skór właściwa, skór właściwa z naskórkiem i warstwą rogową), zastosowane typy komórek, wykorzystane materiały, preferowany rozmiar ekwiwalentu, rodzaj badań, w których zostanie on dalej wykorzystany, itd.14. Ekwiwalenty skóry można rozmieszczać w specjalnych insertach umieszczanych w standardowych płytkach wielodołkowych o pożądanej wielkości (96-, 48-, 24-dołkowych itp.). Chociaż inserty są łatwiejsze do przenoszenia z jednego dołka do drugiego, a podczas wymiany medium ekwiwalent nie może zostać uszkodzony, są one dość kosztowne. Jeśli model nie wymaga obecności warstwy rogowej, tańszym rozwiązaniem jest przygotowanie ekwiwalentu bezpośrednio w dołku płytki wielodołkowej.
Sztuczna warstwa skóry właściwej jest zazwyczaj konstruowana jako model oparty na rusztowaniu przy użyciu hydrożeli naturalnych (żelatyna, kolagen, fibryna, kwas hialuronowy, chitosan-alginian itp.) lub syntetycznych (dwuakrylan glikolu polietylenowego i kwas polimlekowy)33. Aby przypominać naturalną skórę właściwą, warstwa ta musi składać się głównie z wody z dodatkiem niektórych komponentów macierzy zewnątrzkomórkowej (ECM) (w tym kolagenu lub fibronektyny), które pośredniczą w wiązaniu komórek, oddziaływaniach międzykomórkowych i innych funkcjach komórkowych34. W niniejszym badaniu wybrano kolagen typu I, ponieważ jest on łatwy do przygotowania w formie hydrożelu, a jego elastyczna struktura zapewnia łatwość przeprowadzania dalszych potencjalnych działań badawczych (np. przeniesienie ekwiwalentu z jednej płytki do drugiej). Roztwór kolagenu typu I otrzymywany z ogona szczura jest zazwyczaj przygotowywany poprzez rozpuszczanie proszku w 20 mM kwasie octowym. Aby przeprowadzić etap polimeryzacji kolagenu, konieczne jest zapewnienie odpowiednich warunków pH w zakresie 6,5-7,5. Można to osiągnąć poprzez dodanie ściśle określonej ilości wodorotlenku sodu. Dla ułatwienia niektóre firmy wprowadziły specyficzne obliczenia, które mogą pomóc w określeniu dokładnych objętości potrzebnych do przygotowania takich hydrożeli (Tabela 6). Chociaż w literaturze można spotkać różne stężenia kolagenu w hydrożelach (na przykład 0,5-2 mg/mL35; 5-30 mg/mL36; niska i wysoka zawartość kolagenu37), w opisanym modelu zastosowano roztwór 2 mg/mL, ponieważ hydrożel zachował elastyczną strukturę, pozostając jednocześnie na tyle zwartym, aby w razie potrzeby można go było wyjąć z dołka.
Aby przygotować realistyczny model skóry pełnej grubości, komórki ekwiwalentne powinny zostać wysiane w proporcjach możliwie najbliższych tym występującym w organizmie. W przypadku naskórka, w zależności od miejsca w organizmie, stosunek jednego melanocytu do grupy powiązanych z nim keratynocytów wynosi około 1:36, co definiuje się jako jednostkę melaniny naskórkowej (Epidermal Melanin Unit, EMU)38. Zatem zastosowana proporcja w sztucznym naskórku wynosiła 1 melanocyt na 15 keratynocytów (Tabela 5). Do stworzenia warstwy sztucznej skóry właściwej wykorzystano hydrożel z kolagenu typu 1, w którym fibroblasty oraz komórki tuczne włączono w proporcji 1 komórka tuczna na 10 fibroblastów. Każdą warstwę skonstruowanego ekwiwalentu można monitorować w czasie rzeczywistym za pomocą odwróconego mikroskopu optycznego, zmieniając głębokość obserwacji próbki (przykładowe obrazy przedstawiono na Ryc. 11).
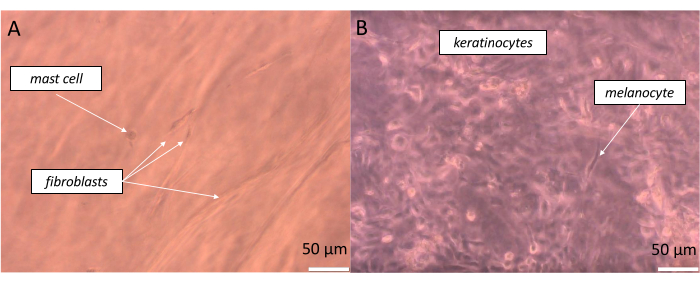
Rycina 11: Obserwacja w czasie rzeczywistym różnych komórek w poszczególnych warstwach stworzonego pełnowarstwowego ekwiwalentu skóry. (A) pseudo-derma i (B) pseudo-epidermia) w obrazowaniu mikroskopii w polu jasnym. Paski skali: 50 µm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Bardziej dokładne obserwacje wraz z potwierdzeniem uzyskania zamierzonej struktury modelu można przeprowadzić poprzez barwienie ekwiwalentu. Utrwalony ekwiwalent należy najpierw zatopić w parafinie, a następnie pociąć na mikrotomie. Preparaty z cienką sztuczną tkanką można później barwić różnymi barwnikami, w tym hematoksyliną i eozyną (podstawowe barwienie wykonywane w laboratoriach medycznych). Dzięki temu działaniu możliwe jest rozróżnienie sztucznej skóry właściwej i naskórka w ekwiwalentach, a także identyfikacja poszczególnych komórek skóry (Rysunek 12). Na Rysunku 12 przedstawiono nie tylko specyficzne typy komórek, ale można również dostrzec keratynocyty w różnych fazach procesu podziału komórkowego (telofazie i metafazie). W przypadku komórek tucznych wewnątrz komórki dobrze widoczne są specyficzne ziarnistości. Obrazy te potwierdzają wstępnie, że stworzony ekwiwalent skóry jest żywy (komórki w nim rosną) i że są one w stanie funkcjonować normalnie w opracowanym modelu. Jednak w przypadku modeli naskórka 3D i modeli skóry o pełnej grubości szczególnie ważne jest sprawdzenie jakości i funkcjonalności otrzymanego konstruktu. Aby sprawdzić przepuszczalność warstwy rogowej, należy zastosować pomiary transepitelialnej oporności elektrycznej (TEER) lub barwienie Lucifer-Yellow39,40. Ponadto w prawidłowo zbudowanej sztucznej skórze powinny być obecne specyficzne markery, w tym markery różnicowania (np. Filaggrin, Involucrin, Loricrin, Keratin 10, Keratin 5, klasy lipidów obejmujące ceramidy), markery połączenia skórno-naskórkowego (np. kolagen typu IV, Laminin V, Alpha6Beta4-integrin, antygen BP)41, markery połączeń ścisłych w warstwach naskórka (np. claudin-1, occludin, białko zonula occludens (ZO)-1)42 oraz markery proliferacji warstwy podstawnej (Ki67)41.

Rycina 12: Morfologia i funkcjonowanie komórek skóry. Przegląd morfologii i funkcjonowania komórek skóry (obserwacja podziałów komórkowych) w pełnowarstwowym ekwiwalencie skóry barwionym hematoksyliną i eozyną. Paski skali: 100 µm (panel górny), 50 µm (panel środkowy, lewo), 100 µm (panel środkowy, prawo), 50 µm (panel dolny). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Najczęściej stosowaną metodą potwierdzenia obecności biomarkera jest przeprowadzenie specyficznego barwienia, takiego jak immunohistochemiczne lub immunofluorescencyjne. Do mikroskopowej wizualizacji konkretnych komórek w modelach można zastosować różne przeciwciała i barwniki fluorescencyjne. Wynik przykładowego barwienia komórek w kulturze przedstawiono na Rysunku 13. W celu obserwacji keratynocytów zastosowano przeciwciało przeciwko cytokeratynie 14. W przypadku melanocytów użyto specyficznego przeciwciała melan-A. Do barwienia fibroblastów wykorzystano przeciwciało przeciwko kolagenowi 1A2, natomiast fluorescencyjną sulforodaminę 101 sprzężoną z awidyną zastosowano do wykrycia heparyny obecnej w komórkach tucznych.

Rycina 13: Wyniki fluorescencyjnego barwienia komórek. (A) Cytokeratyna 14 w keratynocytach. Pasek skali: 50 µm. (B) Melan-A w melanocytach. Pasek skali: 50 µm. (C) Kolagen 1A2 w fibroblastach. Pasek skali: 100 µm. (D) Heparyna w komórkach tucznych. Pasek skali: 10 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
W artykule przedstawiono metodykę, którą można zastosować do przygotowania własnych, zaawansowanych modeli sztucznej skóry. Jest to dobre rozwiązanie wszędzie tam, gdzie planowane badania wymagają ściśle określonych modeli badawczych, które mogą okazać się niedostępne na rynku lub bardzo drogie. Jak wspomniano wcześniej, na rynku dostępnych jest kilka komercyjnych odpowiedników skóry (np. EpiSkin, EpiDerm FT). Jednak ich koszt (100-400 euro za sztukę) oraz czas realizacji (kilka dni-tygodni) mogą skłonić badacza do podjęcia próby przygotowania takiego modelu we własnym zakresie. Proponowane zabiegi są łatwe do wykonania nawet dla niedoświadczonych naukowców, a jednocześnie pozwalają na uzyskanie bardzo zaawansowanych modeli skóry. Warto podkreślić, że decyzja o składzie komórkowym danego modelu jest w pełni zależna od badacza. Oprócz stworzonego modelu może on być dalej rozwijany i udoskonalany, co otwiera zupełnie nowe perspektywy badawcze. W przypadku modeli komercyjnych konieczne jest dokupienie innego odpowiednika.
Chociaż hodowle komórkowe 3D mogą być zaawansowane z wieloma typami komórek, łatwe w obsłudze i dostępne, nadal są to tylko sztuczne modele, które nie są w stanie w pełni odtworzyć złożoności i funkcjonalności tkanki (np. funkcji immunologicznych, unaczynienia). Dlatego w większości badań wymaganych jest kilka modeli, aby potwierdzić uzyskane wyniki. W tabeli 9 zebrano niektóre zalety i wady tych modeli, a także ich ograniczenia. Z drugiej strony, modele komercyjne gwarantują wysokie standardy jakościowe przy odtwarzalności eksperymentów i porównywalności danych między laboratoriami. Aby wdrożyć zastosowanie nowego związku do badań, z pewnością konieczny będzie zakup odpowiedniego komercyjnego odpowiednika. Ale na etapie przygotowawczym taki samodzielnie wykonany model 3D skóry (sfera wielokomórkowa lub odpowiednik) może pomóc w zmniejszeniu liczby eksperymentów, które trzeba przeprowadzić na komercyjnym odpowiedniku. Celem tworzenia i wykorzystywania opisywanych modeli nie jest ominięcie konieczności stosowania certyfikowanych modeli badawczych, ale ułatwienie prowadzenia badań i ograniczenie wydatków z tym związanych.
| Porównana para modeli | Zalety | Wady | ||||
| Hodowla komórkowa a zwierzęta | Zminimalizowane cierpienie zwierząt | Ograniczone informacje na temat wpływu badanego czynnika na cały organizm | ||||
| Wysoka standaryzacja eksperymentu - lepsza powtarzalność wyników | Pojedynczy model nie wystarczy, aby odzwierciedlić procesy zachodzące w organizmie | |||||
| Brak skutków ubocznych dla całego organizmu | - | |||||
| Lepsza kontrola nad warunkami eksperymentu | - | |||||
| Możliwość automatyzacji (np. bioprinting) | - | |||||
| Niższe koszty | - | |||||
| Mały rozmiar potrzebnej próbki | - | |||||
| Ograniczona ilość wytwarzanych odpadów | - | |||||
| Kultury 3D i 2D | Lepiej odzwierciedlają cały organizm | Kultura czasochłonna | ||||
| Możliwość stworzenia funkcjonalnej tkanki | Wyższe koszty | |||||
| Możliwość stworzenia modelu dopasowanego do potrzeb prowadzonych badań | Spontaniczne tworzenie struktury 3D jest prawie niemożliwe | |||||
| - | Brak standaryzowanych testów do ilościowego określania wpływu różnych związków | |||||
| - | Ograniczony dostęp do różnych kultur 3D dostępnych na rynku | |||||
| Linia komórkowa a komórki pierwotne | Certyfikowane i zatwierdzone modele | Dostępna jest tylko ograniczona liczba linii komórkowych | ||||
| Wysoka standaryzacja eksperymentu - lepsza powtarzalność wyników | Ograniczona możliwość pozyskania kilku typów komórek od tego samego dawcy | |||||
| Dłuższa żywotność | Może mieć zmienione właściwości w stosunku do komórek natywnych | |||||
| Dość szybkie tempo rozprzestrzeniania się | Często zaburzona funkcjonalność komórek | |||||
| Mniej wrażliwy na kilka czynności (np. zamrażanie, wirowanie) | - | |||||
Tabela 9: Porównanie wykorzystania różnych modeli w badaniach – zalety i wady
W kilku artykułach opisano, jak przygotować modele 3D skóry (poza artykułami przeglądowymi podsumowującymi dostępne na rynku modele 14,43,44, zwykle koncentrują się one na jednej metodologii uzyskiwania sfer 45 lub odpowiedników46).
W artykule opisano dwie metodologie tworzenia kuli z komórkami skóry. Metoda wiszącego kropli jest szeroko stosowana, ale jej powtarzalność i stabilność może być w niektórych przypadkach niewystarczająca. Większość kroków wymaga określonych działań, takich jak praca z dużą prędkością ze względu na parowanie wody z kropelek podczas przenoszenia. Zalecane są również delikatne ruchy, ponieważ brak takiej umiejętności może skutkować uszkodzeniem agregatu komórkowego31,32. Tak więc łatwiejsza metoda przygotowania kuli koncentruje się na ograniczeniu adhezji komórek. Brak dobrej powierzchni do przyczepiania komórek sprzyja wyższym interakcjom między komórkami. W konsekwencji generowane są agregaty komórek. Jego powtarzalność jest znacznie większa, ponieważ nie ma konieczności przenoszenia sfery. Dzięki tym metodom ustalono optymalną liczbę komórek skóry do stworzenia kuli na poziomie 1 x 10⁴ komórki/kulę.
Następnie przedstawiono procedury opisujące przygotowanie odpowiedników skórnych. Ich wygląd i funkcjonalność w badaniach może być silnie uzależniona od elementów, z których są zbudowane, w tym komórek (tab. 2), rusztowań i pożywek. Rusztowania 3D wykorzystywane do przygotowania sztucznej skóry można podzielić na hydrożele syntetyczne oraz te powstałe ze źródeł naturalnych. W zależności od użytego materiału i jego właściwości do skomponowania hydrożelu może wystąpić konieczność dodatkowego uzupełnienia podłoża. Syntetyczne hydrożele wymagają włączenia bioaktywnych cząsteczek (białek, enzymów i czynników wzrostu) do sieci syntetycznego hydrożelu w celu pośredniczenia w określonych funkcjach komórek47. Główne podejścia prezentowane w literaturze w celu osiągnięcia kontrolowanego dostarczania czynników wzrostu do hydrożeli obejmują bezpośrednie obciążenie, oddziaływanie elektrostatyczne, wiązanie kowalencyjne i stosowanie nośników48. Hydrożele utworzone ze źródeł naturalnych, takich jak białka ECM i polimery, mogą generować płynne ścieżki w całym rusztowaniu 3D, przyspieszając dystrybucję składników odżywczych; Dzięki temu nie ma potrzeby dodatkowej suplementacji pożywki. Badania wykazały, że małe cząsteczki (takie jak cytokiny i czynniki wzrostu) i makrocząsteczki (w tym glikozaminoglikany i proteoglikany) mogą być transportowane przez ECM przez dyfuzję47. Jednak dyfuzja molekularna tlenu, składników odżywczych i innych bioaktywnych cząsteczek może być utrudniona przez właściwości samego hydrożelu ECM. Mniejsza dyfuzja była skorelowana z większą gęstością hydrożelu, ale także z bardzo wysokim stężeniem kolagenu37. W tym badaniu, aby stworzyć odpowiednik skóry, zastosowano niskie stężenie kolagenu równe 2 mg / ml, co sugeruje, że dyfuzja molekularna przez hydrożel powinna być dobra i szybka. W związku z tym nie zapewniono dodatkowej suplementacji do pożywki na tym etapie ani do samego hydrożelu. Aby naśladować skórę właściwą, komórki tuczne i fibroblasty (1:10) zostały osadzone w hydrożelu kolagenowym. Następnie melanocyty i keratynocyty (1:15) wysiano na hydrożel, a cały odpowiednik wyhodowano w pożywce. Warto wspomnieć, że podstawowa pożywka składa się z kilku aminokwasów, kwasów nieorganicznych i witamin, a dodatkowo jest uzupełniana surowicą (składającą się z wielu: czynników wzrostu i przyłączenia komórek, lipidów, hormonów, składników odżywczych i źródeł energii, nośników, białek wiążących i przenoszących itp.). Aby osiągnąć prawidłową strukturę naskórka, należy w określonym czasie dodawać do podłoża różne suplementy. Najważniejszym stymulatorem inicjującym różnicowanie naskórka jest wapń, który aktywuje sygnalizację wewnątrzkomórkową. Kwas askorbinowy stymuluje podobny szlak sygnałowy jak ten, w którym pośredniczy wapń, ale jego działaniu towarzyszy również zwiększony transport askorbinianu i zapobieganie wyczerpaniu hydrofilowych przeciwutleniaczy41. Co więcej, różnicowanie komórek uległo poprawie, gdy do pożywki dodano inne składniki (takie jak kofeina, hydrokortyzon, trójjodotyronina, adenina i toksyna)41,44. Ważne jest, aby przygotowane modele zawsze były sprawdzane pod kątem obecności danego typu komórek w odpowiedniej warstwie. Obecność wszystkich czterech typów komórek skóry została potwierdzona w strukturze stworzonego odpowiednika przez barwienie H&E.
Najczęstszym spotykanym problemem jest delikatność i intuicja w obchodzeniu się z uzyskanymi modelami. Pewne trudności mogą być związane z tworzeniem kuli komórkowej, a także z preparatem hydrożelowym. Podczas hodowli komórkowej może również wystąpić kilka innych problemów; Należą do nich infekcje mikrobiologiczne, niski współczynnik proliferacji komórek, starzenie się komórek pierwotnych wykorzystywanych w modelach, maksymalny czas hodowli modeli 2D i 3D zrekonstruowanych z komórek pierwotnych w porównaniu z liniami komórkowymi itp. W tabeli 10 zebrano kilka praktycznych porad dotyczących postępowania w przypadku wystąpienia jednego z poniższych problemów.
| Najczęstsze problemy w hodowli komórkowej | Sugestie | |||
| Zakażenie bakteryjne | Jeśli do zakażenia bakteryjnego dojdzie w jednej z kolb/szalek z komórkami, lepiej jest usunąć zakażoną kulturę tak szybko, jak to możliwe (aby nie zanieczyszczać pozostałych kolb/szalek komórkami). Ponownie zamrozić nową fiolkę z komórkami. Jeśli infekcja powróci, dobrze jest spróbować poszerzyć spektrum stosowanych antybiotyków i zwiększyć ich stężenie. | |||
| Niski współczynnik proliferacji komórek | Niektóre ogniwa mają długi czas podwajania. Aby stymulować ich proliferację, do podłoża podstawowego można dodać kilka specyficznych dla komórek czynników wzrostu. Również zwiększenie stężenia FBS lub L-glutaminy w pożywce podstawowej może pomóc w stymulowaniu wzrostu komórek. | |||
| Starzenie się komórek pierwotnych wykorzystywanych w modelach | Po kilku przejściach komórki pierwotne wchodzą w proces starzenia się i przestają się dzielić. Aby przezwyciężyć ten problem w modelach, zaleca się użycie komórek z jak najwcześniejszego przejścia do budowy modelu. | |||
| Maksymalny czas hodowli modeli 2D i 3D zrekonstruowanych z komórek pierwotnych w porównaniu z liniami komórkowymi | Czas hodowli modelu zależy w dużym stopniu od rodzaju użytych komórek. W przypadku komórek pierwotnych czas hodowli będzie krótszy ze względu na ich krótką żywotność. | |||
| Trudności w tworzeniu sfery komórkowej | Niektóre komórki mogą wymagać dłuższego czasu na uformowanie się kuli. Jeśli po kilku kolejnych dniach kulki nie zostaną uformowane, należy pobrać komórki z próbki i sprawdzić ich żywotność, na przykład za pomocą barwienia błękitem trypanowym. | |||
| Problemy ze stabilnością sfery | Jeśli kule nie są stabilne i ulegną zniszczeniu podczas przenoszenia, spróbuj utworzyć kule z mniejszej liczby komórek. Upewnij się, że zawsze delikatnie przenosisz naczynia, w których rosną kule. | |||
| Trudności z przygotowaniem hydrożelu | Sprawdź, czy proporcje składników (woda, PBS [10x], NaOH, kolagen typu 1) były prawidłowe. Podstawowy roztwór kolagenu jest zwykle bardzo gęsty, dlatego należy go powoli pipetować. Pęcherzyki powietrza zaburzają morfologię hydrożelu, dlatego odwrotne pipetowanie żelu może pomóc w rozwiązaniu tego problemu. | |||
Tabela 10: Rozwiązywanie problemów z hodowlami komórkowymi
Ustalone modele po wytworzeniu mogą być wykorzystywane w wielu dziedzinach, począwszy od (1) eksperymentów cytotoksyczności i genotoksyczności nowych związków o aktywności biologicznej do stosowania w lekach i kosmetykach49, (2) eksperymentów z różnymi czynnikami stymulacji50, (3) badań podstawowych zwiększających naszą wiedzę o komórkach skóry, ich funkcjach biologicznych, interakcjach z innymi komórkami i środowiskiem51, 52, (4) badania nad wybranymi jednostkami chorobowymi, w których do stworzonego modelu można wprowadzić określony typ komórki (komórki nowotworowe, komórki z mutacją w danym genie itp.14,53) i wiele innych. Nie trzeba dodawać, że stosowanie tych modeli pozostaje w zgodzie z zasadą 3R na rzecz bardziej etycznego wykorzystywania zwierząt w testowaniu produktów i badaniach naukowych oraz nie narusza prawa zakazu testowania produktów kosmetycznych na zwierzętach.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Autorzy są wdzięczni za wsparcie finansowe udzielone przez Politechnikę Warszawską z programu 'Inicjatywa Doskonałości - Uczelnia Badawcza' w postaci dwóch grantów: POB BIB BIOTECHMED-2 start (nr 1820/2/ZO1/POB4/2021) oraz grantu Rektora dla Studenckich Kół Naukowych (SKIN-ART, nr 1820/116/Z16/2021). Ponadto Autorzy dziękują za wsparcie, jakie otrzymali prof. Joanna Cieśla oraz Katedra Biotechnologii Leków i Kosmetyków oraz Koła Naukowego Biotechnologii "Herbion" na Wydziale Chemicznym Politechniki Warszawskiej. Szczególne podziękowania kierujemy do dr Michała Stepulaka za udostępnienie związku Pluronic F-127.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 24-dołkowa płytka do adherentnej hodowli komórkowej | Biologix Europe GmbH | 07-6024-35 | |
| %– 38% HCL | Chempur | 115752837-60 | |
| mm kultura komórkowa szalka Petriego | Gniazdo | 705001-Awidin | |
| − Sulforodamina 101 | Sigma Aldrich | A2348-5MG-Mikroskop | |
| odwrócony jasnego pola | Olympus | CKX41-Chlorek | |
| wapnia | Avantor | 874870116-Kolba | |
| do hodowli komórkowych T75 do komórek przylegających | Genoplast | ||
| 15 ml | G66010522-CO2 | GoogLab Scientific | |
| Przeciwciało Heal Force | Galaxy 170R-Col1A2 | ||
| wytwarzane w króliku | Novus | NBP2-92790-Corning | |
| (R) Transwell(R) Poliwęglan | Corning | CLS3422-48EA-Przeciwciało | |
| cytokeratyny 14 wytwarzane u myszy | Novus | NBP1-79069-DPX | |
| Mountant do histologii | Sigma Aldrich | 06522-100ML | - |
| Zmodyfikowane podłoże Eagle Medium (DMEM) firmy DulbeccoVWR | Chemicals | L0102-500-Eozyna | |
| Y | Kolchem-0,5 | % roztwór wodny | |
| Probówka Eppendorfa 1,5 ml | Sarstedt | 72.690.001-Probówka | |
| Eppendorfa 2 ml | Sarstedt | 72.691-Alkohol | |
| etylowy absolut 99,8% | Avantor | 396480111 | rozcieńczony w ultraczystej wodzie do potrzebnej ilości stężenia |
| Surowica bydlęca | płodu Gibco | 10270106-fluorescencyjny | |
| mikroskop odwrócony | Olympus | IX71-Goat | |
| drugorzędowe przeciwciało przeciw myszom sprzężone z FITC | Sigma Aldrich | F0257-1mL | |
| Kozie przeciwciało drugorzędowe przeciwko królikowi sprzężone z FITC | Novus | NB7159-Harris | |
| Hematoksylina | Kolchem-1 | mg/ml w 95% etanolu | |
| Hoechst 33342 | ThermoFisher | H3570-Laminar | |
| komora | Heal Force | HFSafe-1200-Melan-A | |
| przeciwciało wytwarzane u myszy | Santa Cruz Biotechnology | sc-20032-Microtome | |
| Microm | HM355S-NaOH | ||
| Avantor | 810981997-Pastylki | ||
| parafinowe | Sigma Aldrich | 1.07164-Paraformaldehyd | |
| Sigma Aldrich | 1581227-roztwór | ||
| penicyliny/streptomycyny | Sigma Aldrich | P4333-Końcówka | |
| do pipet, 1000 &mikro; L | Sarstedt | 70.305-Końcówka | |
| do pipet, 20 &mikro; L | Sarstedt | 70.3021-Końcówka | |
| do pipety, 200 &mikro; L | Sarstedt | 70.303-Pluronic | |
| F-127 | BASF | ||
| 50401036-Pipeta serologiczna 10 ml | GoogLab Scientific | Pipeta | |
| G33270011-serologiczna 25 ml | GoogLab Scientific | Pipeta | G33280011-serologiczna |
| 5 ml | GoogLab Scientific | ||
| G33260011-Sodu Wodorowęglan | Sigma Aldrich | S5761-Wodorowęglan | |
| sodu | Chempur | 118105307 | |
| 0,25% roztwór trypsyny-EDTA, czerwień fenolowa | Kolagen Sigma Aldrich | 25200072-Type | |
| 1 | IBIDI | 50201-U-bottom | |
| 96-dołkowa płytka | Sarstedt | 83.3925500-Xylene | |
| Sigma Aldrich | 534056 | - |
Bibliografia
- Farage, M. A., Miller, K. W., Elsner, P., Maibach, H. I. Characteristics of the aging skin. Advances in Wound Care. 2 (1), 5-10 (2013).
- Zhu, H., Alikhan, A., Maibach, H. I. Biology of Stratum Corneum: Tape Stripping and Protein Quantification. Textbook of Aging Skin. Farage, M. A., Miller, K. W., Maibach, H. I. , Springer Berlin Heidelberg. Berlin, Heidelberg. (2015).
- Boer, M., Duchnik, E., Maleszka, R., Marchlewicz, M. Structural and biophysical characteristics of human skin in maintaining proper epidermal barrier function. Postepy Dermatogogii I Alergologii. 33 (1), 1-5 (2016).
- De Falco, M., Pisano, M. M., De Luca, A. Embryology and Anatomy of the Skin. In Skin Cancer: A Practical Approach. Current Clinical Pathology. Baldi, A., Pasquali, P., Spugnini, E. P. , Springer. New York. (2014).
- Dehdashtian, A., Stringer, T. P., Warren, A. J., Mu, E. W., Amirlak, B., Shahabi, L. Anatomy and Physiology of the Skin. Melanoma: A Modern Multidisciplinary Approach. Riker, A. I. , Springer International Publishing: Cham. 15-26 (2018).
- Graham, H. K., Eckersley, A., Ozols, M., Mellody, K. T., Sherratt, M. J. Human Skin: Composition, Structure and Visualisation Methods. Skin Biophysics; Studies in Mechanobiology, Tissue Engineering, and Biomaterials. Limbert, G. 22, Springer International Publishing: Cham. 1-18 (2019).
- Piasek, A. M., Musolf, P., Sobiepanek, A. Aptamer-based advances in skin cancer research. Current Medicinal Chemistry. 30 (8), 953-973 (2023).
- Bergfeld, W. F., Belsito, D. V., Marks, J. G., Andersen, F. A. Safety of ingredients used in cosmetics. Journal of the American Academy of Dermatology. 52 (1), 125-132 (2005).
- Hubrecht, R. C., Carter, E. The 3Rs and humane experimental technique: Implementing change. Animals. 9 (10), 754(2019).
- Sreedhar, D., Manjula, N., Ajay, P., Shilpa, P., Ligade, V. Ban of cosmetic testing on animals: A brief overview. International Journal of Current Research and Review. 12 (14), 113-116 (2020).
- Silva, R. J., Tamburic, S. A state-of-the-art review on the alternatives to animal testing for the safety assessment of cosmetics. Cosmetics. 9 (5), 90(2022).
- Xu, Y., Shrestha, N., Préat, V., Beloqui, A. An overview of in vitro, ex vivo and in vivo models for studying the transport of drugs across intestinal barriers. Advanced Drug Delivery Reviews. 175, 113795(2021).
- Boelsma, E., Ponec, M. Basics (Guidelines) on Cell Culture Testing for Topical/Dermatological Drugs/Products and Cosmetics With Regard to Efficacy and Safety of the Preparations. In Dermatopharmacology of Topical Preparations. Gabard, B., Surber, C., Elsner, P., Treffel, P. , Springer Berlin Heidelberg. Berlin, Heidelberg. 37-57 (2000).
- Suhail, S., Sardashti, N., Jaiswal, D., Rudraiah, S., Misra, M., Kumbar, S. G. Engineered skin tissue equivalents for product evaluation and therapeutic applications. Biotechnology Journal. 14 (7), 1900022(2019).
- Sobiepanek, A., et al. Novel diagnostic and prognostic factors for the advanced melanoma based on the glycosylation-related changes studied by biophysical profiling methods. Biosensors and Bioelectronics. 203, 114046(2022).
- Yang, H., Sun, L., Liu, M., Mao, Y. Patient-derived organoids: A promising model for personalized cancer treatment. Gastroenterology Report. 6 (4), 243-245 (2018).
- Baran, J., et al. Mast cells as a target-A comprehensive review of recent therapeutic approaches. Cells. 12 (8), 1187(2023).
- Kosten, I. J., Buskermolen, J. K., Spiekstra, S. W., de Gruijl, T. D., Gibbs, S. Gingiva equivalents secrete negligible amounts of key chemokines involved in langerhans cell migration compared to skin equivalents. Journal of Immunology Research. 2015, 627125(2015).
- cieżyńska, A., et al. A novel and effective method for human primary skin melanocytes and metastatic melanoma cell isolation. Cancers. 13 (24), 6244(2021).
- Kröger, M., et al. In vivo non-invasive staining-free visualization of dermal mast cells in healthy, allergy and mastocytosis humans using two-photon fluorescence lifetime imaging. Scientific Reports. 10 (1), 14930(2020).
- Liu, D., Chen, S., Win Naing, M. A review of manufacturing capabilities of cell spheroid generation technologies and future development. Biotechnology and Bioengineering. 118 (2), 542-554 (2021).
- Rossi, A., Appelt-Menzel, A., Kurdyn, S., Walles, H., Groeber, F. Generation of a three-dimensional full thickness skin equivalent and automated wounding. Journal of Visualized Experiments: JoVE. (96), e52576(2015).
- Kim, K., Kim, J., Kim, H., Sung, G. Y. Effect of α-lipoic acid on the development of human skin equivalents using a pumpless skin-on-a-chip model. International Journal of Molecular Sciences. 22 (4), 2160(2021).
- Curto, E. V., Lambert, G. W., Davis, R. L., Wilborn, T. W., Dooley, T. P. Biomarkers of human skin cells identified using DermArray DNA arrays and new bioinformatics methods. Biochemical and Biophysical Research Communications. 291 (4), 1052-1064 (2002).
- Godwin, L. S., et al. Isolation, culture, and transfection of melanocytes. Current Protocols in Cell Biology. 63, 1-20 (2014).
- Przekora, A., Zarnowski, T., Ginalska, G. A simple and effective protocol for fast isolation of human tenon's fibroblasts from a single trabeculectomy biopsy - a comparison of cell behaviour in different culture media. Cellular & Molecular Biology Letters. 22, 5(2017).
- Rådinger, M., Jensen, B. M., Kuehn, H. S., Kirshenbaum, A., Gilfillan, A. M. Generation, Isolation, and Maintenance of Human Mast Cells and Mast Cell Lines Derived from Peripheral Blood or Cord Blood. Current Protocols in Immunology. Coligan, J. E., Bierer, B. E., Margulies, D. H., Shevach, E. M., Strober, W. , John Wiley & Sons, Inc. Hoboken, NJ. (2010).
- Artuc, M., Muscha Steckelings, U., Henz, B. M. Mast cell-fibroblast interactions: Human mast cells as source and inducers of fibroblast and epithelial growth factors. Journal of Investigative Dermatology. 118 (3), 391-395 (2002).
- Panos, R. J., Rubin, J. S., Csaky, K. G., Aaronson, S. A., Mason, R. J. Keratinocyte growth factor and hepatocyte growth factor/scatter factor are heparin-binding growth factors for alveolar type ii cells in fibroblast-conditioned medium. Journal of Clinical Investigation. 92 (2), 969-977 (1993).
- Lv, D., Hu, Z., Lu, L., Lu, H., Xu, X. Threedimensional cell culture: A powerful tool in tumor research and drug discovery (Review). Oncology Letters. 14 (6), 6999-7010 (2017).
- Amaral, R. L. F., Miranda, M., Marcato, P. D., Swiech, K. Comparative analysis of 3D bladder tumor spheroids obtained by forced floating and hanging drop methods for drug screening. Frontiers in Physiology. 8, 605(2017).
- Gao, B., Jing, C., Ng, K., Pingguan-Murphy, B., Yang, Q. Fabrication of three-dimensional islet models by the geometry-controlled hanging-drop method. Acta Mechanica Sinica. 35 (2), 329-337 (2019).
- Zhang, C., et al. 3D culture technologies of cancer stem cells: Promising ex vivo tumor models. Journal of Tissue Engineering. 11, (2020).
- Sobiepanek, A., Paone, A., Cutruzzolà, F., Kobiela, T. Biophysical characterization of melanoma cell phenotype markers during metastatic progression. European Biophysics Journal: EBJ. 50 (3-4), 523-542 (2021).
- Jin, G. -Z., Kim, H. -W. Effects of Type I collagen concentration in hydrogel on the growth and phenotypic expression of rat chondrocytes. Tissue Engineering and Regenerative. 14 (4), 383-391 (2017).
- Osidak, E. O., et al. Concentrated collagen hydrogels: A new approach for developing artificial tissues. Materialia. 20, 101217(2021).
- Antoine, E. E., Vlachos, P. P., Rylander, M. N. Review of collagen I hydrogels for bioengineered tissue microenvironments: Characterization of mechanics, structure, and transport. Tissue Engineering Part B: Reviews. 20 (6), 683-696 (2014).
- Jimbow, K., Salopek, T. G., Dixon, W. T., Searles, G. E., Yamada, K. The epidermal melanin unit in the pathophysiology of malignant melanoma. The American Journal of Dermatopathology. 13 (2), 179-188 (1991).
- Van Den Bogaard, E., et al. Perspective and consensus opinion: Good practices for using organotypic skin and epidermal equivalents in experimental dermatology research. Journal of Investigative Dermatology. 141 (1), 203-205 (2021).
- Bednarek, R. In vitro methods for measuring the permeability of cell monolayers. Methods and Protocols. 5 (1), 17(2022).
- Idrees, A., et al. Fundamental in vitro 3D human skin equivalent tool development for assessing biological safety and biocompatibility - towards alternative for animal experiments. 4 Open. 4, (2021).
- Park, H. -Y., Kweon, D. -K., Kim, J. -K. Upregulation of tight junction-related proteins by hyaluronic acid in human HaCaT keratinocytes. Bioactive Carbohydrates and Dietary Fibre. 30, 100374(2023).
- Choudhury, S., Das, A. Advances in generation of three-dimensional skin equivalents: Pre-clinical studies to clinical therapies. Cytotherapy. 23 (1), 1-9 (2021).
- Zhang, Z., Michniak-Kohn, B. B. Tissue engineered human skin equivalents. Pharmaceutics. 4 (1), 26-41 (2012).
- Woappi, Y., Altomare, D., Creek, K. E., Pirisi, L. Self-assembling 3D spheroid cultures of human neonatal keratinocytes have enhanced regenerative properties. Stem Cell Research. 49, 102048(2020).
- Ouwehand, K., Spiekstra, S. W., Waaijman, T., Scheper, R. J., de Gruijl, T. D., Gibbs, S. Technical advance: Langerhans cells derived from a human cell line in a full-thickness skin equivalent undergo allergen-induced maturation and migration. Journal of Leukocyte Biology. 90 (5), 1027-1033 (2011).
- Akther, F., Little, P., Li, Z., Nguyen, N. -T., Ta, H. T. Hydrogels as artificial matrices for cell seeding in microfluidic devices. RSC Advances. 10 (71), 43682-43703 (2020).
- Silva, A. K. A., Richard, C., Bessodes, M., Scherman, D., Merten, O. -W. Growth factor delivery approaches in hydrogels. Biomacromolecules. 10 (1), 9-18 (2009).
- Lee, H. -R., et al. Effect of Aronia extract on collagen synthesis in human skin cell and dermal equivalent. Oxidative Medicine and Cellular Longevity. 2022, 4392256(2022).
- Mulder, P. P. G., Raktoe, R. S., Vlig, M., Elgersma, A., Middelkoop, E., Boekema, B. K. H. L. Full skin equivalent models for simulation of burn wound healing, exploring skin regeneration and cytokine response. Journal of Functional Biomaterials. 14 (1), 29(2023).
- Goncalves, K., et al. Investigation into the effect of skin tone modulators and exogenous stress on skin pigmentation utilizing a novel bioengineered skin equivalent. Bioengineering & Translational Medicine. 8 (2), 10415(2023).
- Michel, M., L'Heureux, N., Pouliot, R., Xu, W., Auger, F. A., Germain, L. Characterization of a New Tissue-Engineered Human Skin Equivalent with Hair. In Vitro Cellular & Developmental Biology. Animal. 35 (6), 318-326 (1999).
- Müller, I., Kulms, D. A 3D organotypic melanoma spheroid skin model. Journal of Visualized Experiments: JoVE. (135), e57500(2018).
Przedruki i uprawnienia
