Bakteriofagi (fagi), wirusy infekujące bakterie, są integralnym składnikiem mikrobiomu jelitowego. Chociaż ci symbiotyczni mieszkańcy napędzają sprawność bakterii i dynamikę populacji, niewiele wiadomo o tym, jak wpływają na homeostazę i choroby jelit. W tym protokole bada się izolowane fagi T4 w modelu mysim, które można dostosować do innych par-bakteria.
Artykuł metodologiczny
Interakcja bakteriofaga T4 i E. coli w jelicie myszy: prototypowy model do badania dynamiki gospodarz-bakteriofag in vivo
W tym artykule
Podsumowanie
Streszczenie
Bakteriofagi (fagi) to wirusy, które infekują bakterie o specyficzności gatunkowej i szczepowej i są najliczniejszymi jednostkami biologicznymi we wszystkich znanych ekosystemach. W społecznościach bakteryjnych, takich jak te występujące w mikrobiocie jelitowej, fagi są zaangażowane w regulację dynamiki populacji mikrobioty i napędzanie ewolucji bakterii. W ostatniej dekadzie ponownie wzrosło zainteresowanie badaniami nad fagami, częściowo ze względu na specyficzne dla gospodarza zdolności fagów litycznych do zabijania, które stanowią obiecujące narzędzie do przeciwdziałania rosnącemu zagrożeniu ze strony bakterii opornych na środki przeciwdrobnoustrojowe. Co więcej, ostatnie badania wykazujące, że fagi przylegają do śluzu jelitowego, sugerują, że mogą one odgrywać ochronną rolę w zapobieganiu inwazji bakterii do leżącego poniżej nabłonka. Co ważne, podobnie jak mikrobiomy bakteryjne, zaburzone fageomy są związane z pogorszeniem wyników w chorobach takich jak nieswoiste zapalenie jelit. Wcześniejsze badania wykazały, że fagi mogą modulować mikrobiom zwierząt i ludzi poprzez przeszczepy filtratu kałowego, korzystnie wpływając na zdrowie gospodarza. Wraz z tą ostatnią falą badań pojawia się konieczność ustanowienia i standaryzacji protokołów badania fagów w kontekście mikrobiomu jelitowego. Protokół ten zapewnia zestaw procedur do badania izolowanych fagów T4 i ich gospodarza bakteryjnego, Escherichia coli, w kontekście mysiego przewodu pokarmowego. Opisane tutaj metody opisują, jak zacząć od lizatu fagowego, podawać go myszom i oceniać wpływ na poziom bakteryjnego gospodarza i faga. Protokół ten może być modyfikowany i stosowany do innych par-bakteria i stanowi punkt wyjścia do badania dynamiki gospodarz-in vivo.
Wprowadzenie
Bakteriofagi lub fagi to wirusy, które infekują i zabijają bakterie o specyficzności gatunkowej i szczepowej1. Fagi odgrywają ważną rolę w złożonych społecznościach bakteryjnych, takich jak mikrobiota jelitowa, gdzie są zaangażowane w regulację dynamiki populacji i napędzanie sprawności bakterii2. W ciągu ostatniej dekady ponownie wzrosło zainteresowanie badaniami nad fagami ze względu na wzrost liczby patogenów opornych na środki przeciwdrobnoustrojowe3 oraz potencjał terapii fagowej jako alternatywnej strategii leczenia. W ostatnich latach koktajle fagów litycznych były stosowane dożylnie z pewnym powodzeniem w poważnych, opornych na antybiotyki bakteryjnych infekcjach septycznych u ludzi3,4. Doustna terapia fagowa została również zaproponowana jako potencjalna alternatywa dla antybiotyków w leczeniu infekcji jelitowych i stanów zapalnych. Ponadto fagi są zaangażowane w sukces przeszczepów filtratu kałowego (FFT), które są preparatami mikrobioty kałowej, które zostały przefiltrowane w celu usunięcia bakterii, w leczeniu nawracających infekcji Clostridioides difficile (rCDI)5,6, choroby zapalne jelit (IBD)7,8 i martwicze zapalenie jelit u wcześniaków9. Biorąc pod uwagę te wyniki, ważne jest, aby wziąć pod uwagę interakcje zarówno między fagami a mikrobiotą jelitową, jak i fagami a gospodarzem ssaków, ponieważ dodanie nowych fagów do istniejącej wcześniej społeczności może mieć pośredni wpływ na społeczność jako całość, a nie tylko na bakterie docelowe2,10.
Badanie interakcji fagów z ich docelowymi bakteriami in vitro okazało się przydatne do zrozumienia mechanizmów i wpływu interakcji fagów i bakterii w jelitach. W tym ustawieniu wykazano, że fagi T4 specyficzne dla Escherichia coli z rzędu Caudovirales wymagają domen podobnych do immunoglobuliny (Ig) zlokalizowanych w wysoce antygenowych białkach kapsydu zewnętrznego (Hoc) na powierzchni wirionu, aby przylegać do śluzu jelitowego11. Dodatkowo, testy transwell wykazały, że fagi T4 są zdolne do interakcji z kulturami komórek nabłonkowych i przemieszczania się przez warstwy komórkowe przez makropinocytozę12,13. Wyniki te potwierdzają hipotezę, że fagi mogą wchodzić w interakcje ze swoim gospodarzem metazoanowym, mimo że nie są zdolne do infekowania komórek eukariotycznych. Modele te, choć użyteczne, nie obejmują pełnego zakresu złożonych interakcji zachodzących w ekosystemie jelitowym, które są wymagane do kompleksowego zbadania trójstronnej interakcji między fagami, bakteriami i gospodarzem metazoanu.
Modele myszy są ważnym narzędziem do badania fagów w złożonych środowiskach. Pożądanym zastosowaniem podawania fagów jest alternatywna strategia leczenia zakażeń opornych na środki przeciwdrobnoustrojowe lub patobiontów związanych z przewlekłymi chorobami zapalnymi, w tym IBD. Jednak pojawiająca się literatura sugeruje, że zachowanie fagów in vitro nie odzwierciedla w pełni funkcji in vivo. Buttimer i wsp.14 wykazali, że koktajl fagowy był w stanie zubożyć docelowe bakterie w uproszczonym konsorcjum mikrobioty ludzkiej in vitro, ale nie mógł być replikowany in vivo u myszy gnotobiotycznych skolonizowanych tym samym konsorcjum bakterio-. Co więcej, w konwencjonalnym mikrobiomie myszy T7 doprowadził do selektywnego zubożenia docelowych bakterii jelitowych, chociaż z czasem zaobserwowano stopniowe odzyskiwanie, co wskazuje na wyewoluowaną oporność15. Inne badania wykazały współistnienie podawanych doustnie fagów i ich docelowych szczepów bakteryjnych in vivo2,16. Rzeczywiście, poza współistnieniem fagów i bakterii, podawanie fagów doprowadziło do rozległych zmian w ogólnym składzie i funkcji społeczności mikrobioty2,16. Jest to istotne w warunkach chorobowych, ponieważ kilka badań wykazało powiązania między zwiększoną względną liczebnością Caudovirales a IBD7,8,17, które były niezależne od zmian w liczebności bakterii7. Nie wiadomo, czy jest to czynnik napędzający, czy konsekwencja patogenezy choroby.
Historyczne skupienie badań nad fagami skupiało się na związku między fagiem a jego docelową bakterią. Jednak ważne jest również, aby wziąć pod uwagę potencjalne interakcje między fagiem a błoną śluzową, nabłonkiem i układem odpornościowym gospodarza metazoan. Wszystkie te interakcje odgrywają ważną rolę w ogólnej odpowiedzi na zakażenie fagami jelitowymi. Aby to wykazać, fagi badano na myszach wolnych od zarazków (GF), aby wyjaśnić ich wpływ na układ odpornościowy bez ingerencji ze strony mikrobioty8. W tym systemie kwasy nukleinowe fagowe były wykrywane przez receptory Toll-podobne (TLR) zlokalizowane w endosomach fagocytarnych komórek odpornościowych (makrofagów i komórek dendrytycznych). To aktywowało sygnalizację w dół i stymulowało zależną od limfocytów T produkcję interferonu (IFN)-γ8 lub IFNs18. Co więcej, Fluckiger i wsp.19 angażowali limfocyty T CD8 + pamięci w rozpoznawanie antygenów kodowanych przez fagi (profagów), co skutkowało reaktywnością krzyżową limfocytów T z antygenami nowotworowymi, co skutkowało zmniejszeniem obciążenia guza. Wreszcie, produkcja przeciwciał specyficznych dla fagów została udokumentowana w badaniach na myszach, w których fagi były dostarczane do modeli zwierzęcych w sposób ciągły przez wodę pitną8,20, lub przez powtarzane doustne zgłębnik przez kilka miesięcy20, wykazując zdolność białek fagowych do promowania humoralnej odpowiedzi immunologicznej. Chociaż te tryby inokulacji fagów pozwalają na optymalne i ciągłe pobudzanie układu odpornościowego, mogą nie reprezentować naturalnie występujących interakcji między fagami a środowiskiem jelitowym, ani kinetyki doustnej terapii fagowej. Do tej pory w ograniczonej liczbie badań analizowano interakcje faga z pojedynczym gatunkiem bakterii w monokolonizowanych modelach myszy21. Jednak monokolonizowane myszy okazały się kluczowe w rozszyfrowywaniu specyficznego dla mikroorganizmów wpływu poszczególnych gatunków na przewód pokarmowy (GI) i rozwój układu odpornościowego22,23,24, i mogą jeszcze okazać się przydatne w zrozumieniu trójstronnych interakcji między fagami, ich docelowymi bakteriami i gospodarzem metazoanu.
Ekscytujące, wciąż jest wiele do nauczenia się na temat interakcji między fagami jelitowymi a bakteriami komensalnymi jelit, a także interakcji, które zachodzą między gospodarzem metazoanu a fagami, które w nim rezydują. Protokół ten zapewnia zestaw procedur do badania izolowanego faga T4 i jego bakteryjnego odpowiednika, E. coli (K-12, BW25113), przy użyciu gnotobiotycznego modelu myszy. Te ustandaryzowane procedury stanowią również podstawę do optymalizacji innych diad fagowo-bakteryjnych poprzez dostosowanie parametrów wzrostu do par zainteresowania. Opisane tutaj metody określają: (1) Przygotowanie faga T4 i lizatów nośnika do doustnego zgłębnika myszy; (2) Doustne podawanie faga T4 monokolonizowanym myszom gnotobiotycznym E. coli; (3) Monitorowanie poziomów fagów T4 w kale i tkankach myszy w czasie.
Dla prezentowanych tutaj reprezentatywnych wyników, oczyszczone lizaty fagów T4 zostały rozmnożone z zapasów banku fagów utrzymywanego przez Rohwer Lab. Metoda rozmnażania faga T4 metodą Phage-on-Tap została dostosowana25, zgodnie z tym protokołem. Metoda pozwala w ciągu trzech dni uzyskać zapasy fagów o wysokim mianie i niskiej zawartości endotoksyn. Stosując to podejście, rutynowo zebrano 10 ml ≥10 10 jednostek tworzących płytkę (pfu)/ml faga T4 z < 0,5 jednostki endotoksyny (EU)/ml. Zalecane poziomy endotoksyn do podawania doustnego lub dożylnego myszom wynoszą odpowiednio ≤20 EU/ml i ≤ 5 EU/kg/h (lub 0,1 UE podawane w ciągu 1 godziny dla myszy o masie 20 g), co czyni ją odpowiednią metodą przygotowania fagów do inokulacji in vivo. Wszystkie stada fagów przechowywano w temperaturze 4 °C w buforze fagowym z soli magnezowej (SM) (receptura podana w kroku 1.1.5.1). E. coli była hodowana w pożywkach LB. Dla różnych par-bakteria na podstawie tego protokołu można dostosować różne podłoża hodowlane i warunki wzrostu. Fagi mogą być również pozyskiwane ze środowiska, takiego jak ścieki, woda morska, gleba i zawartość jelitowa, i mogą być izolowane i oczyszczane zgodnie z Sambrook and Russell26 przed przygotowaniem przy użyciu odpowiednich warunków wzrostu i rozmnażania dla każdej pary-gospodarz będącej przedmiotem zainteresowania25. Alternatywnie, fagi można uzyskać ze źródeł komercyjnych (patrz tabela materiałów) lub z banków fagów.
Protokół
Wszystkie eksperymenty przeprowadzono zgodnie z wytycznymi ustanowionymi przez UBC Animal Care Committee oraz protokołami zatwierdzonymi przez Biosafety Committee (A23-013, B19-038). Myszy przetrzymywano na University of British Columbia w warunkach wolnych od patogenów w Center for Disease Modelling. Myszy C57BL/6 hodowano w placówce w sterylnym izolatorze z elastycznej folii, zapewniając im sterylną paszę dla myszy, wodę, ściółkę i materiał do budowy gniazd. Myszy utrzymywano w 12-godzinnym cyklu dnia i nocy. Myszy eksperymentalne, zarówno samce, jak i samice, były dobierane pod względem wieku w każdym eksperymencie, w przedziale od 6 do 12 tygodni życia, a ich masa ciała we wszystkich doświadczeniach wynosiła 15-30 g.
1. Przygotowanie lizatów fagów i nośnika do podania doustnego myszom
- Oczyszczanie fagów i przygotowanie zapasów
UWAGA: W niniejszym badaniu fagi T4 są namnażane i mianowane poprzez wysiew na trawnik bakterii z zastosowaniem metody pojedynczej warstwy agaru, opisanej poniżej. Metoda podwójnej warstwy agaru została opisana we wcześniejszych publikacjach.25,27 or może być stosowany z podobną skutecznością. W niniejszym protokole wybrano metodę pojedynczej warstwy agaru, ponieważ zapewnia ona lepszą widoczność plak.28.- Hodowla E. coli w 5 ml sterylnego medium LB w sterylnych polistyrenowych lub szklanych probówkach hodowlanych (z nakrętkami). Inkubować probówki w 37 °C z wytrząsaniem przy 20 obr./min przez noc, aż do osiągnięcia fazy stacjonarnej.
- Przygotuj miękki agar w szklanej butelce do pożywek, autoklawując pożywkę LB z 0,5% agarem, a następnie schładzając do 50 °C lub poniżej (pozostając w stanie ciekłym) przed dodaniem suplementów. Przygotować odpowiednią ilość agaru miękkiego, tak aby przypadało 15 ml na płytkę.
- Uzupełnij miękkie agar z MgSO44 oraz CaCl22 do stężenia końcowego 1 mM dla każdego z nich. Dodać 100 µL przez noc E. coli hodowli na każde 3 ml miękkiego agaru. Mieszaj delikatnie za pomocą magnetycznego mieszadła w celu homogenizacji dodatków i hodowli w miękkim agarze.
UWAGA: Spójność objętości i gęstości E. coli to jest dodanie do preparatu z miękkiego agaru jest kluczowe (opisano w sekcji z reprezentatywnymi wynikami). - Dodać 15 ml miękkiego agaru + E. coli na każdą płytkę Petriego (o średnicy 15 cm) za pomocą pipety serologicznej. Pozostawić płytki do zastygnięcia w temperaturze pokojowej w celu użycia w tym samym dniu.
UWAGA: Płytki stężeją w ciągu około 20 min przy otwartych pokrywkach. Agar pozostanie miękki, ale nie będzie przesuwać się podczas odwracania płytek. - Przygotować od 8 do 10 rozcieńczeń seryjnych źródłowego faga T4 w stosunku 1:10, rozcieńczając go w buforze SM. Nanieść kroplą. 5 µL każdego rozcieńczenia na płytki. Pozostawić plamki do wyschnięcia, odwrócić i inkubować płytki w temperaturze 37 °C przez noc.
- Aby przygotować soliżowy bufor magnezowy (SM) dla fagów, w 1 l dejonizowanej wody H2O, rozpuścić 10 mM NaCl, 8 mM MgSO44·7H2O oraz 50 mM Tris-HCl (pH 7,4). Autoklawować i przechowywać w temperaturze pokojowej.
UWAGA: Następnego dnia, E. coli powinny wyrosnąć w postaci trawnika na całej powierzchni miękkiego agar LB. Plaki, czyli przejaśnienia w obrębie wzrostu widoczne w E. coli lawnik pojawi się w miejscu, w którym nastąpi liza zakażonych komórek przez fagi E. coli gospodarzy. Każda plamka reprezentuje jednostkę tworzącą plamkę (pfu).
- Aby przygotować soliżowy bufor magnezowy (SM) dla fagów, w 1 l dejonizowanej wody H2O, rozpuścić 10 mM NaCl, 8 mM MgSO44·7H2O oraz 50 mM Tris-HCl (pH 7,4). Autoklawować i przechowywać w temperaturze pokojowej.
- Wybierz pojedynczą plakę z płytki z miękkim agarem, wbijając sterylną końcówkę pipety w środek plaki, aby pobrać w ten sposób krążek agaru na końcu końcówki. Zawieś krążek z plaką w 1 ml buforu SM w probówce do mikrocentryfugi o pojemności 1,7 ml. Mieszaj próbkę w probówce na wortexie z maksymalną prędkością przez 1 min.
- Wirować probówkę przy 400 x g przez 5 min w temperaturze pokojowej w celu usunięcia wszelkich zanieczyszczeń z lizatu. Przenieść nadfiltr do nowej probówki do mikrocentryfugi.
- Aby namnożyć wyizolowany fagi, powtórz kroki 1.1.1-1.1.3. Dodaj 100 µL wyizolowanego faga do 15 ml alikwoty miękkiego agaru zawierającego E. coli do probówki stożkowej. Odwróć probówkę trzy razy, aby wymieszać zawartość, a następnie wlej agar do szalki Petriego.
- Pozostawić płytki do wyschnięcia przed odwróceniem i inkubacją przez noc w temperaturze 37 °CPrzygotować płytkę kontrolną z trawnikiem bakteryjnym bez faga w celu potwierdzenia E. coli żywotność
UWAGA: Po inkubacji przez noc płytka kontrolna powinna wykazywać wzrost lawnszy (dywanowy) E. coli podczas gdy płytka zawierająca fag powinna być całkowicie zlizowana. - Aby wyekstrahować fagi z płytki, należy dodać 5 ml buforu SM na powierzchnię płytki z widocznymi przejaśnieniami fagowymi, a następnie inkubować na wytrząsarce przy 70 obr./min przez 15 min w temperaturze pokojowej.
- Zebrać bufor z płytki do stożkowej probówki wiriówkowej o pojemności 50 ml i wirować przy 40 x g przez 5 min w temperaturze pokojowej, aby odwirować zanieczyszczenia z płytki agarowej.
- Przenieś lizat zapasowy faga T4 do nowej probówki i przechowuj w temperaturze 4 °C do momentu miareczkowania i propagacji.
UWAGA: fagi T4 są stabilne przez ponad 10 lat25; jednakże stabilność będzie zależeć od rodzaju faga oraz warunków przechowywania. Miano fagów będzie również zmieniać się w zależności od czasu przechowywania. Fagi są wrażliwe na zamrażanie. Dlatego zaleca się krio konserwację w ciekłym azocie oraz unikanie cykli zamrażania i rozmrażania, ponieważ może to uszkodzić fagi, prowadząc do zmniejszenia ich miana.25. - Wyznaczyć miano lizatu zapasu fagów T4 w celu określenia stężenia w pfu/ml, zgodnie z wcześniej opisaną procedurą25,29,30Zasób bakteriofaga T4 o wysokim mianie będzie zawierał 108 pfu/ml lub więcej.
- Przygotowanie eksperymentalnych lizatów fagowych
- Hodowla E. coli w 5 ml pożywki LB w sterylnych polistyrenowych lub szklanych probówkach hodowlanych (z zakrętkami). Inkubować probówki przez noc w temperaturze 37 °C z wytrząsaniem przy 20 obr./min, aż do osiągnięcia fazy stacjonarnej.
- Przeszczepić kulturę z nocnego hodowania E. coli hodować w rozcieńczeniu 1:50 w 100 mL pożywki LB w szklanej kolbie stożkowej. Inkubować w 37 °C przy wstrząsaniu z prędkością 20 obr./min aż do momentu, gdy bakterie osiągną wczesną lub środkową fazę wykładniczą (ok. 1,5 h).
UWAGA: Można przeprowadzić wstępną krzywą wzrostu w celu wyznaczenia gęstości optycznej przy 60 nm (OD600zakres w której kultura bakteryjna znajduje się w fazie wykładniczej. Zaleca się hodowlę w szklanej probówce stożkowej, ponieważ niedawne dowody wykazały, że fagami mogą przylegać do tworzyw sztucznych, takich jak polipropylen31. - Dodaj 100 µL wysokiego miana zapasu fagów T4 z kroku 1.1 do E. coli przeprowadzić pasaż i inkubować w 37 °C z wstrząsaniem przez 3 h lub do momentu, gdy nowy lizat będzie nie jest już mętny. Przenieść lizat fagów T4 do probówek stożkowych o pojemności 50 ml i przystąpić bezpośrednio do etapów oczyszczania lub, jeśli jest to wymagane, przechowywać w 4 °C do następnego dnia.
UWAGA: Większy rozmiar wyrzutu fagowego (oznaczający wyższą średnią liczbę wirionów uwalnianych w jednym cyklu replikacyjnym) wymaga dłuższego okresu inkubacji subkultury bakteryjnej w kroku 1.2.2. Zapewnia to zwiększoną gęstość bakterii przed zaszczepieniem zapasami fagów. - Wirować lizaty przy 400 x g przez 20 min w temperaturze pokojowej, aby odwirować pozostałe bakterie i szczątki komórkowe. Następnie przefiltrować otrzymany nadolut za pomocą 0.22 µm przefiltrować przez filtr nylonowy i przenieść filtrat do nowych 50 ml stożkowych probówek wirówkowych.
- Do każdej objętości przefiltrowanego lizatu bakteriofaga T4 dodać 0,1 objętości chloroformu, aby zabić pozostałe bakterie i zapobiec ich wzrostowi. Wymieszać krótko na wstrząsarce vortex i inkubować w temperaturze pokojowej przez 10 min.
UWAGA: Fagi oplasowane lipidowo są wrażliwe na chloroform, co może prowadzić do obniżenia miana fagów25Pomiń ten krok, jeśli jest to wymagane.
OSTRZEŻENIE: Chloroform jest toksycznym rozpuszczalnikiem organicznym, który jest niebezpieczny w przypadku wdychania, połknięcia lub wchłonięcia przez skórę. Podczas pracy z chloroformem należy używać dygestorium oraz odpowiednich środków ochrony osobistej (ŚOO). Do pracy z chloroformem należy używać pipet szklanych zamiast polistyrenowych pipet serologicznych, ponieważ nie jest on kompatybilny z większością tworzyw sztucznych. W krokach 1.2.5–1.2.6 chloroform można umieścić w stożkowych probówkach wirówkowych z polipropylenu, jednak nie należy go przechowywać w plastikowych probówkach przez dłuższy czas. - Wiruj lizat z prędkością 40 x g g przez 5 min w temperaturze pokojowej, aby oddzielić chloroform od lizatu. Za pomocą pipety serologicznej ostrożnie przenieś górną warstwę lizatu do nowej probówki stożkowej o pojemności 50 ml, nie naruszając znajdującej się poniżej warstwy chloroformu. Odpady chloroformowe należy utylizować w odpowiednim pojemniku na niebezpieczne odpady ciekłe. Lizaty przechowywać w 4 °C do czasu zagęszczenia i wymiany buforu następnego dnia.
- Skoncentrować lizaty fagowe przy użyciu odwirówki z filtrem o progu odcięcia 10 kDa (patrz Tabela materiałów) poprzez dodanie 13 ml lizatu fagów do górnego zbiornika urządzenia i wirowanie przy 400 x g przez 5 min lub do momentu, aż większość lizatu przejdzie przez filtr do dolnego zbiornika.
UWAGA: Należy dążyć do uzyskania około 2 ml lizatu po zakończeniu wirowania. Wraz ze wzrostem stężenia fagów w filtrze podczas dodawania lizatu, czas wirowania prawdopodobnie ulegnie wydłużeniu. Centryfugalne urządzenia filtrujące posiadają fizyczny ogranicznik, który zapobiega ich całkowitemu wysuszeniu podczas wirowania.32Nie dopuścić do wyschnięcia membrany filtrującej, jeśli planowane jest dalsze użytkowanie (np. poprzez usunięcie całego płynu z górnego zbiornika). Czas wirowania może różnić się w zależności od rodzaju i miana faga. - Używając pipety P200 lub P10, ostrożnie pipetuj pozostałe ok. 2 ml lizatu w górnym zbiorniczku, wykonując ruchy góra-dół, aby udrożnić membranę filtru po każdym wirowaniu. Odlej filtrat z dolnego zbiorniczka do pojemnika na odpady, pozostawiając skoncentrowane fagi w górnym zbiorniczku.
- Powtórzyć kroki 1.2.7-1.2.8, aż cała objętość lizatu fagowego zostanie przepuszczona przez urządzenie filtrujące, przy czym po każdym wirowaniu w górnym zbiorniku powinno pozostać ok. 2 ml skoncentrowanych fagów.
- Odblokuj membranę filtra po ostatnim wirowaniu, pipetując w górę i w dół pozostały lizat (~2 ml) w górnym zbiorniku. Przepłucz fagi (wymiana buforu), dodając 12 ml buforu SM do górnego zbiornika i wirując przy 400 x g przez 10 min lub do momentu, aż większość buforu przejdzie przez filtr.
- Odlać filtrat i powtórzyć etap płukania (krok 1.2.10). Pozostałe 2 ml lizatu resuspender w buforze SM do końcowej objętości 10 ml (lub mniej) w celu długoterminowego przechowywania. Przenieść lizat do stożkowej probówki wirówkowej o pojemności 50 ml i przechowywać w 4 °C do czasu usunięcia endotoksyn.
UWAGA: Na tym etapie można opcjonalnie oznaczyć miano faga, aby upewnić się, że lizat fagowy został skoncentrowany (> 108 pfu/ml) oraz w celu określenia utraty fagów podczas procesu usuwania endotoksyn. - Usuń zanieczyszczające endotoksyny z lizatu fagów T4, dodając 0,4 objętości 1-oktanolu (patrz Tabela materiałów) do całkowitej objętości lizatu.
UWAGA: Endotoksyny są usuwane, ponieważ wykazują silne działanie immunostymulujące, w związku z czym ich obecność może prowadzić do indukcji niezależnej od fagów wrodzonej odpowiedzi immunologicznej25.
OSTRZEŻENIE: 1-oktanol jest aromatycznym, organicznym i łatwopalnym związkiem o silnym zapachu, który podrażnia oczy. Podczas pracy z 1-oktanolem należy stosować odpowiednie środki ochrony osobistej (PPE). Wszystkie czynności należy wykonywać w dygestorium, aby uniknąć wdychania oparów. Podczas pracy poza dygestorium należy stosować folię uszczelniającą, aby zapobiec wyciekom z probówek. - Uszczelnij pokrywkę stożkowej probówki wirówkowej folią uszczelniającą, aby zapobiec wyciekom. Mieszaj przy 120 obr./min na wytrząsalce platformowej lub kołysce w temperaturze pokojowej przez 1 h, a następnie inkubuj w 4 °C przez 1,5 h, bez wytrząsania.
- Wirować przy 40 x g przez 10 min, aby oddzielić lizat oczyszczony z endotoksyn od 1-oktanolu. Warstwa 1-oktanolu będzie znajdować się na powierzchni lizatu. Za pomocą pipety P100 ostrożnie usunąć jak największą ilość 1-oktanolu i przelać go do odpowiedniego pojemnika na odpady niebezpieczne/ciecze łatwopalne.
- Użycie igły 18 G i strzykawki 10 mL w celu pobrania lizatu fagowego spod pozostałej warstwy 1-oktanolu, dbając o to, aby nie pobrać warstwy 1-oktanolu. Przechowywać lizat w 4 °C do uzyskania próżni.
- Przenieść alikwoty lizatu bakteriofaga T4 o objętości 1 ml do sterylnych probówek do mikrocentryfugi o pojemności 1,5 ml. Odparować w pompie próżniowej przy otwartych nakrętkach przy 40 x g w temperaturze pokojowej, aby odparować resztki 1-oktanolu z lizatu. Odwirować w wirówce próżniowej (speed vacuum) przez 3 h lub do momentu zredukowania objętości lizatu faga o 30%25Przechowywać w temperaturze 4 °C do momentu miareczkowania.
- Wyznaczyć miano lizatu fagowego, aby określić jego stężenie w pfu/ml. Rozcieńczyć otrzymany lizat faga T4 w buforze SM do pożądanego stężenia, a następnie ponownie wyznaczyć miano w celu potwierdzenia.
- Oznacz ilość endotoksyn obecnych w lizacie faga T4, wykorzystując chromogeniczny zestaw do oznaczania endotoksyn zgodnie z instrukcją producenta (patrz Tabela materiałów). Porównaj poziomy endotoksyn w końcowym lizacie fagowym z próbką przed usunięciem endotoksyn, kontrolami nośnika, buforem i wodą pitną dla myszy.
UWAGA: Zestaw do chromogenicznego oznaczania ilości endotoksyn jest dezaktywowany przez 1-oktanol25Przeprowadź etapy odparowania za pomocą wirówki próżniowej w celu usunięcia 1-oktanolu (krok 1.2.16) przed przeprowadzeniem ilościowego oznaczenia endotoksyn. Zawartość endotoksyn w wodzie destylowanej szacuje się na 20 EU/ml.25; jednakże zawartość endotoksyn w wodzie pitnej dla myszy może się różnić w zależności od placówki. Jeśli poziom endotoksyn w lizacie fagowym przekracza ilość obecną w wodzie pitnej, należy rozważyć powtórzenie etapów usuwania endotoksyn (1.2.12-1.2.16). - Przechowywać stężone lizaty fagów T4, oczyszczone z endotoksyn, w buforze SM w temperaturze 4 °C.
- Przygotowanie wolnego od fagów lizatu bakteryjnego do kontroli nośnika
UWAGA: Można przygotować lizat bakteryjny pozbawiony fagów, który posłuży jako środek kontrolny dla wszelkich efektów wywołanych przez zanieczyszczenia bakteryjne (np. endotoksyny) powstałe podczas produkcji lizatu fagowego w kroku 1.2, które mogłyby wpłynąć na wyniki eksperymentu po wstrzyknięciu myszom.- Z hodowli nocnej E. coli, pasażować E. coli 1:50 do 10 ml pożywki LB. Bez dodawania fagów kontynuować hodowlę bakterii przy wstrząsaniu w 37 °C przez 3 h lub zgodnie z czasem inkubacji lizatu fagowego otrzymanego w kroku 1.2.
- Przenieś E. coli przenieść hodowlę do stożkowych probówek o pojemności 50 ml i zlizować komórki za pomocą sondy sonikatora (patrz Tabela materiałów) na lodzie przy 30 kHz w impulsach po 30 s (3x), aby manualnie zlizować komórki bakteryjne.
- Kontynuuj pozostałą część protokołu zgodnie z krokiem 1.2, zaczynając od kroku 1.2.4, uwzględniając wszystkie etapy oczyszczania, przemywania oraz usuwania endotoksyn.
UWAGA: Podczas zagęszczania przy użyciu urządzenia do filtracji odśrodkowej lizat nośnika będzie przepływać przez filtr szybciej niż lizat fagowy ze względu na brak fagów. Należy zatem skrócić czas wirowania z 5 min do 2–5 min, aby zapobiec wysychaniu membrany ultrafiltru podczas przedłużonego wirowania. - Wyznaczyć miano lizatu nośnika, aby potwierdzić, że nie zawiera on fagów.
- Należy użyć zestawu do chromogenicznego oznaczania ilości endotoksyn zgodnie z instrukcją producenta, aby zmierzyć poziom endotoksyn w lizacie nośnika. Lizat nośnika należy rozcieńczyć w buforze SM, aby dopasować poziom endotoksyn do poziomu w lizacie fagowym.
- Alternatywne kontrole eksperymentalne: przygotowanie lizatu fagowego inaktywowanego termicznie
UWAGA: Alternatywą dla lizatu bakteryjnego pozbawionego fagów jest lizat fagowy inaktywowany termicznie. Inaktywacja termiczna powoduje dysocjację wirionów fagowych, podczas gdy pozostałe endotoksyny, takie jak lipopolisacharydy (LPS), są termostabilne.8,33Metoda ta została zastosowana przez Gogokhia i wsp.8 aby ustalić, czy do aktywacji odpornościowej wymagane są nienaruszone, żywe wiriony fagów. Badaczom zaleca się przetestowanie obu metod (bezfagowej kontra(np. inaktywowany termicznie) i określić, która kontrola jest najodpowiedniejsza dla ich potrzeb badawczych. Niezależnie od wyboru, należy przyjąć, że kontrola buforowa prawdopodobnie nie będzie odpowiednia ze względu na znaczną manipulację wymaganą do zagęszczenia i oczyszczenia zapasu fagów.- Przenieś wymaganą objętość oczyszczonego, sfiltrowanego i rozcieńczonego lizatu bakteriofaga T4 z etapu 1.2 (100 µL (na mysz) do sterylnych probówek do mikrowirówki z blokadą pokrywek.
- Podgrzewaj lizaty na bloku grzewczym w temperaturze 95 °C przez 15 min16.
- OPCJONALNIE: Jeśli wymagane jest usunięcie kwasów nukleinowych fagi/bakterii, należy przeprowadzić traktowanie DNazą I i RNazą A zgodnie z procedurą Jakočiūnė i Moodley.34W skrócie:
- Dodaj 50 µL bufor 10x do DNazy I, 1µL DNaza I (1 U/µL) i 1 µL RNaza A (10 mg/ml) (patrz Tabela materiałów) do 450 µL z lizatu fagowego inaktywowanego ciepłem.
- Inkubować lizaty w temperaturze 37 °C przez 1,5 h w bloku grzejnym, bez mieszania.
- Unieczynnić DNazę I oraz RNazę A poprzez dodanie 20 µL 0,5 M kwas etylendiaminotetraoctowy (EDTA)34.
- Przechowywać lizaty w temperaturze pokojowej przez 10 min w celu schłodzenia i połączyć lizaty, jeśli użyto wielu probówek. Przechowywać w 4 °C do momentu miareczkowania.
- Wyznaczyć miano fagów, aby potwierdzić brak żywych fagów T4 w lizacie. Przechowywać lizaty inaktywowane termicznie w 4 °C.
- Należy użyć zestawu do chromogenicznego oznaczania ilości endotoksyn zgodnie z instrukcją producenta, aby zmierzyć poziom endotoksyn w lizacie inaktywowanym termicznie. Lizat inaktywowany termicznie należy rozcieńczyć w buforze SM w zależności od poziomu endotoksyn występującego w odpowiadającym mu lizacie fagowym.
2. Podawanie i monitorowanie faga T4 u E. coli monokolonizowanych myszy
- Monokolonizacja myszy szczepem E. coli
- Przygotować E. coli do podania myszom GF8 poprzez nocną hodowlę E. coli wyizolowanej z pojedynczej kolonii w pożywce LB.
- W ścisłych warunkach sterylnych35 podać 20 µL kultury E. coli myszom GF utrzymywanym w sterylnych izolatorach winylowych lub szczelnych klatkach bioizolacyjnych za pomocą zgłębnika (gavage). W przypadku stosowania bakterii aerotolerancyjnych kolonizację można przeprowadzić również poprzez aplikację 200 µL kultury bakteryjnej na grzbiet każdej myszy.
UWAGA: Dawka inokulacyjna będzie zależeć od szczepu, ponieważ różne bakterie wykazują różną zdolność przeżycia przy różnych wartościach pH36,37. Zucoloto i in.35 zalecają inokulację dawką 1 x 10⁸ cfu na zwierzę. Reprezentatywne wyniki przedstawione tutaj uzyskano od myszy inokulowanych kulturą nocną (nie oznaczono liczby cfu). Można przeprowadzić eksperymenty pilotażowe w celu ustalenia dawki zapewniającej niezawodną kolonizację interesującego szczepu myszy. Objętość bakterii podawanych za pomocą zgłębnika może zależeć od wieku i masy ciała myszy. W kwestii maksymalnych dopuszczalnych dawek należy zapoznać się z indywidualnym protokołem etycznym laboratorium lub instytucji opiekującej się zwierzętami. Sugerowana tutaj objętość opiera się na dopuszczalnej dawce zgłębnika wynoszącej 10% masy ciała myszy (np. maksymalnie 20 µL dla myszy o masie 20 g). Niektóre gatunki bakterii nie tolerują kwasowości żołądka i nie kolonizują jelit. Należy rozważyć wstępne podanie 10 µL 1 M NaHCO3 w celu neutralizacji kwasów żołądkowych2. W przypadku kolonizacji ścisłym anaerobem, drobnoustrój musi być hodowany w warunkach beztlenowych i transportowany do zaplecza gnotobiotycznego w indywidualnie przygotowanych szczelnych pojemnikach (jeden na mysz). Każde podanie przez zgłębnik należy przeprowadzić szybko po otwarciu pojemnika, aby ograniczyć utratę żywotności drobnoustrojów z powodu kontaktu z tlenem. - Monitorować myszy pod kątem niepożądanych skutków zdrowotnych.
UWAGA: W przypadku wystąpienia niepożądanych skutków zdrowotnych należy postępować zgodnie ze standardami ustanowionymi przez odpowiednią jednostkę opieki nad zwierzętami. Możliwe niepożądane skutki zdrowotne obejmują m.in.: (1) Aspirację płynu z zgłębnika: objawy obejmują wydalanie pęcherzyków powietrza przez nos, oddychanie przez „otwarte usta”/łapanie powietrza. (2) Perforację przełyku: objawy obejmują gwałtowne pogorszenie stanu zdrowia, garbienie się, letarg, prowadzące do śmierci zwierzęcia w ciągu 24 h. (3) Zapalenie przełyku w wyniku wielokrotnego podawania przez zgłębnik: objawy obejmują trudności z wprowadzaniem igły zgłębnika. (4) Biegunkę spowodowaną zmianami w mikrobiomie. - Potwierdzić kolonizację bakteryjną w pelletach kałowych poprzez hodowlę co najmniej raz w tygodniu i/lub za pomocą sekwencjonowania 16S rRNA35.
UWAGA: W przypadku kolonizacji osobników hodowlanych w izolatorze gnotobiotycznym w celu produkcji myszy eksperymentalnych, należy zaplanować proces z co najmniej 9-tygodniowym wyprzedzeniem, aby uzyskać pierwsze pokolenie (F1) myszy eksperymentalnych w wieku 6 tygodni. Alternatywnie można przeprowadzić monokolonizację dorosłych myszy GF. W tym podejściu zaleca się odczekanie 7 tygodni po kolonizacji przed inokulacją fagami, ponieważ jest to czas potrzebny na stabilizację błony śluzowej jelita po wprowadzeniu złożonej mikrobioty do myszy GF38.
- Doustna inokulacja fagiem T4 u myszy monokolonizowanych szczepem E. coli
- Rozcieńczyć lizaty faga T4 i kontrole nośnika do określonego stężenia w buforze SM. Zgodnie z protokołem Hsu i in.2, rozcieńczyć lizaty fagowe tak, aby umożliwić podanie 2 x 10⁶ pfu na mysz2.
UWAGA: W zależności od stabilności faga in vivo można zastosować wyższe lub niższe stężenie fagów. Dawki 2 x 10², 2 x 10⁴ i 2 x 10⁶ pfu faga T4 na mysz doprowadziły do stabilnej i długotrwałej kolonizacji jelit, która nie wydawała się być zależna od dawki (przedstawiono w sekcji wyników reprezentatywnych). Dlatego kinetyka interakcji fag-bakteria powinna zostać przetestowana pilotażowo in vivo przed rozpoczęciem eksperymentów na dużą skalę. - W sterylnych warunkach gnotobiotycznych podać każdej myszy za pomocą zgłębnika 10 µL autoklawowanego 1 M NaHCO3 w celu neutralizacji kwasów żołądkowych. Odczekać 10 min, a następnie podać 10 µL lizatu faga T4 lub kontroli nośnika.
- Monitorować myszy pod kątem niepożądanych skutków zdrowotnych.
- Rozcieńczyć lizaty faga T4 i kontrole nośnika do określonego stężenia w buforze SM. Zgodnie z protokołem Hsu i in.2, rozcieńczyć lizaty fagowe tak, aby umożliwić podanie 2 x 10⁶ pfu na mysz2.
3. Monitorowanie poziomu fagów T4 in vivo
UWAGA: Po inokulacji myszy fagami można zmierzyć stężenie zarówno fagów, jak i bakterii docelowych w próbkach kału lub tkanek. Pozwala to uzyskać informacje na temat kinetyki infekcji fagowej oraz dynamiki kolonizacji obu organizmów.
- Metoda spot platingu bakteriofaga T4 w celu oznaczenia stężenia w pelletach kałowych
- Zebrać pellety kałowe od każdej myszy do sterylnych, wcześniej zważonych probówek do mikrocentryfugi, aby zmierzyć poziom bakteriofaga T4 i E. coli. Przechowywać probówki na lodzie do czasu posiewu.
UWAGA: Próbki należy umieszczać na lodzie w przerwie między pobraniem a posiewem, aby spowolnić wzrost bakterii aerotolerancyjnych. W ciągu kilku godzin może nadal następować wzrost bakterii tlenowych lub obumieranie bakterii beztlenowych na skutek kontaktu z tlenem, co może prowadzić do zniekształcenia wyników liczenia bakterii. Dlatego posiew bakterii i fagów powinien zostać wykonany jak najszybciej po pobraniu próbek. Bezwzględne beztlenowce nie tolerują kontaktu z tlenem. Aby zachować próbkę, należy pobierać ją do szczelnych probówek i jak najszybciej po pobraniu przenieść do komory beztlenowej. Jeśli w próbkach kału nie stwierdzono wzrostu, należy rozważyć alternatywy, takie jak qPCR 16S rRNA do ilościowego oznaczenia bakterii. - Zanotować końcowe masy każdej probówki i obliczyć masę próbki, odejmując początkową masę probówki. Wartość ta zostanie wykorzystana do normalizacji stężenia bakteriofaga T4 i E. coli do masy próbki (odpowiednio pfu/g lub cfu/g).
- Do każdej probówki dodać 1 mL sterylnego buforu SM i dokładnie wymieszać na wortexie z maksymalną prędkością (>1 min), aby zhomogenizować pellety kałowe. Jeśli masa próbki jest mniejsza niż 15 mg, można dodać mniejszą objętość buforu SM. Zanotować objętość buforu SM dodaną do każdej próbki do obliczeń cfu/g lub pfu/g próbki.
- Przygotować serię 8 (lub więcej, w zależności od spodziewanego stężenia fagów) rozcieńczeń seryjnych, przenosząc 20 µL każdej próbki do 180 µL buforu SM, w przeliczniku 10-krotnym. Każdą zhomogenizowaną próbkę krótko wymieszać na wortexie przed dodaniem do pierwszej probówki/dołka. Mieszać pipetą pomiędzy każdym dodaniem i zmieniać końcówki między każdym rozcieńczeniem, aby zapobiec zawyżeniu liczby fagów lub bakterii wskutek przenoszenia próbek.
UWAGA: Jeśli włókna i zanieczyszczenia obecne w próbce utrudniają pipetowanie, należy dodać dodatkowy bufor do zawiesiny kałowej, aby dalej rozcieńczyć próbkę wyjściową. - Nanieść 5 µL każdego rozcieńczenia kropelkowo (spotting) na płytki z miękkim agarem LB zawierającym E. coli (dla testów plastycznych fagów) lub płytki z agarem LB (agar 1,5%, dla testów kolonii bakteryjnych), aby oznaczyć stężenie bakteriofaga T4 i E. coli w każdej próbce. Dla dokładności każdą próbkę nanosić w trzech powtórzeniach.
UWAGA: Przy przygotowywaniu rozcieńczeń seryjnych w płytce 96-dołkowej można użyć 8-kanałowej pipety wielokanałowej P20 do naniesienia każdej kolumny rozcieńczonej seryjnie próbki na płytki. Należy zmieniać końcówki między każdym rozcieńczeniem, nawet przy przejściu od najbardziej rozcieńczonego do najbardziej skoncentrowanego, ponieważ fagi mogą przylegać do ścianek końcówki pipety i zmienić ilość fagów dodawaną do każdego nowego dołka31. - Pozostawić każdą kroplę do wyschnięcia przed odwróceniem płytki i umieszczeniem jej w inkubatorze. Inkubować przez noc w temperaturze 37 °C.
- Dla każdej próbki wybrać rozcieńczenie, w którym znajduje się od 3 do 30 policzalnych plamek na kroplę. Policzyć i zanotować liczbę plamek w kropli oraz użyte rozcieńczenie.
- Obliczyć pfu/g próbki, dzieląc liczbę plamek przez objętość naniesioną w każdej kropli, aby otrzymać pfu/µL. Wartość tę pomnożyć przez czynnik rozcieńczenia oraz przez objętość buforu SM dodaną do każdej próbki, aby otrzymać pfu/próbka. Na koniec podzielić przez masę próbki, aby uzyskać pfu/g30.

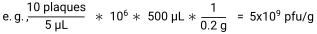
- Zebrać pellety kałowe od każdej myszy do sterylnych, wcześniej zważonych probówek do mikrocentryfugi, aby zmierzyć poziom bakteriofaga T4 i E. coli. Przechowywać probówki na lodzie do czasu posiewu.
- Pobieranie tkanek w końcowych punktach eksperymentalnych
- W każdym wybranym punkcie czasowym uśmiercić myszy zgodnie z zatwierdzonym instytucjonalnym protokołem etyki zwierząt i pobrać zawartość kąkoliczki, treść jelita cienkiego i grubego oraz wszelkie interesujące tkanki do sterylnych, wcześniej zważonych probówek do mikrocentryfugi o dnie okrągłym o pojemności 2 mL.
- Zanotować końcowe masy każdej probówki, aby obliczyć masę próbki. Przechowywać tkanki i zawartość kąkoliczki na lodzie do posiewu w tym samym dniu.
- Do każdej probówki dodać sterylny bufor SM i zanotować dodane objętości.
- W przypadku zawartości kąkoliczki i jelit, próbki dokładnie wymieszać na wortexie (>1 min) zgodnie z krokiem 3.1.3.
- W przypadku próbek tkanek, do każdej probówki dodać jedną sterylną metalową kulkę. Zhomogenizować tkanki za pomocą lizera tkanek (patrz Tabela materiałów) przy 20 Hz przez 5 min lub do czasu rozpadu tkanek i uzyskania jednorodnej zawiesiny.
UWAGA: Jeśli próbki nie homogenizują się dobrze, należy rozważyć zwiększenie objętości dodanego buforu SM, wydłużenie czasu homogenizacji lub zwiększenie częstotliwości homogenizacji do 30 Hz. Do rozbijania tkanek przy jednoczesnym odzyskiwaniu bakterii i fagów można również użyć homogenizatora tkanek39,40. Homogenizatory pracują przy wyższych częstotliwościach niż lizery tkanek, zachowując integralność bakterii. - Przygotować rozcieńczenia seryjne każdej próbki w przeliczniku 10-krotnym i wykonać spot plating w celu oznaczenia stężeń E. coli i bakteriofaga T4 w każdej próbce, zgodnie z opisem w krokach 3.1.4-3.1.841.
Wyniki
W celu zbadania interakcji między diadą faga T4/E. coli w jelitach myszy, przygotowano, oczyszczono i spuryfikowano lizaty faga T4 oraz lizaty kontrolne (Rysunek 1A). Lizaty faga T4 zmiareczowano metodą płytkową i rozcieńczono do stężenia 2 x 10⁷ pfu/mL (2 x 10⁶ pfu/mysz) w buforze SM. Lizaty kontrolne również zmiareczowano, aby potwierdzić brak obecności żywych fagów, a następnie rozcieńczono w takiej samej objętości buforu SM, co lizat faga T4. Poziomy endotoksyn w rozcieńczonych lizatach określono ilościowo za pomocą chromogenicznego zestawu do oznaczania endotoksyn. Lizaty faga T4, faga inaktywowanego termicznie oraz lizaty kontrolne wykazały poziomy endotoksyn poniżej dopuszczalnych norm dla wody pitnej (<20 EU/mL)25 (Rysunek 1B). Ponieważ lizat kontrolny zawierał podobną ilość endotoksyn co lizat faga T4, uznano go za odpowiednią kontrolę. Lizat faga inaktywowanego termicznie (2 x 10⁷ pfu/mL przed obróbką termiczną) zawierał mniej endotoksyn niż zarówno lizat kontrolny, jak i lizat faga T4. Zgodnie z instrukcją zestawu, próbki poddane działaniu 1-oktanolu przetestowano pod kątem inhibicji testu poprzez dodanie standardu endotoksyn do lizatu kontrolnego (kontrola wzbogacona), aby uzyskać stężenie końcowe 0,5 EU/mL. Poziomy endotoksyn w kontroli wzbogaconej pomniejszone o poziomy endotoksyn w kontroli wynosiły 0,5 EU/mL ±25%, zgodnie z zaleceniami producenta (Rysunek 1B). Wykazano tym samym, że 1-oktanol został skutecznie usunięty i że lizaty nie powodowały inhibicji testu, która mogłaby wpłynąć na wyniki analizy.
E. coli Myszy C57BL/6 monokolonizowane szczepem K-12 (BW2513) hodowano w sterylnym izolatorze z elastycznej folii winylowej w warunkach gnotobiotycznych (Rysunek 2A). Myszy pokolenia F0 zostały skolonizowane przez E. coli poprzez wprowadzenie ich do środowiska oraz wspólne przetrzymywanie. Tylko potomstwo (pokolenia F1 i F2), które zostało skolonizowane przez E. coli do eksperymentów wykorzystano zwierzęta, które zostały zainfekowane od urodzenia poprzez transmisję pionową oraz wspólne kwaterowanie. Strategia ta pozwoliła kontrolować zmiany w układzie odpornościowym, produkcji śluzu oraz rozwoju przewodu pokarmowego, które następują w odpowiedzi na inokulację bakteryjną.22,37co pozwala na pomiar zmian występujących wyłącznie w wyniku wprowadzenia fagów. Po osiągnięciu dojrzałości myszy eksperymentalne przeniesiono do sterylnych klatek izolacyjnych (isocages), gdzie każda z nich otrzymała 2 x 10⁶ pfu faga T4 lub równą objętość lizatu nośnika poprzez zgłębnik żołądkowy w wieku 6–8 tygodni. Fag T4 i E. coli obfitość monitorowano przez cztery tygodnie poprzez pobieranie pelletów fekalnych oraz przeprowadzanie testów z wysiewem punktowym odpowiednio na agarze 0,5% (miękki) lub 1,5%. W trakcie tego eksperymentu fagi T4 i E. coli były w stanie współistnieć bez wyczerpania którejkolwiek z populacji (Rycina 2B, C). Doustne podanie bakteriofaga T4 w niższych dawkach 2 x 10² oraz 2 x 10⁴ pfu/mysz nie zmniejszyło zdolności faga T4 do kolonizacji jelit w porównaniu z 2 x 10⁶ pfu (Rycina 2D). Podobnie, efekt zależny od dawki inokulacji T4 na E. coli poziomów nie zaobserwowano (Rycina 2E).
Kluczowe okazało się zachowanie spójności procesu wysiewania próbek w odniesieniu do liczby plam pływkowych. Na przykład ustalono, że podczas dodawania bakterii do miękkiego agaru gęstość bakterii miała istotny wpływ na wynik analizy. Dodanie E. coli poddano subkulturze przez 1 h, 1,5 h lub 2 h, skutkowało niższą liczbą placków niż w przypadku dodania E. coli podzeszpikowane przez 2,8 h lub dłużej. Co więcej, kwantyfikacja plam ustabilizowała się na poziomie ~1 x 10⁹ pfu/ml kiedy E. coli poddano pasażowi przez okres od 2,8 h do 16 h (przez noc), co stanowiło około 5-krotny wzrost w porównaniu z wartością obliczoną dla 1-godzinnego pasażu (~2 x 10⁸ pfu/ml) (Rycina 3A). Zamiast podłoża, docelowe bakterie można zaszczepić do miękkiego agaru z kultur nocnych. W tym przypadku objętość 16-godzinnej (nocnej) E. coli kultura zaszczepiona do miękkiego agaru wpłynęła na liczbę placków (Rycina 3B). Wyniki te wskazują, że gęstość E. coli wewnątrz agaru może wpływać na liczba płytek w teście plackowym. W obu podejściach wyniki ilościowe fagów osiągnęły plateau na tym samym poziomie (109 pfu/ml), co sugeruje, że bakterie docelowe muszą występować w agarze miękkim w dostatecznie wysokiej gęstości, aby zapewnić dokładność zliczania placków.
Wszystkie razem wzięte wyniki te podkreślają znaczenie wypracowania zrozumienia kinetyki interakcji fagi-bakterie poprzez pilotażowe eksperymenty in vitro oraz in vivo przed przeprowadzeniem manipulacji eksperymentalnych.

Rycina 1: Przygotowanie lizatów fagowych. (A) Schemat przygotowania lizatu fagowego z zapasu fagów o wysokim mianie. Lizaty były propagowane, oczyszczane, zagęszczane, a endotoksyny usuwane. Zanieczyszczający 1-oktanol usunięto za pomocą wirówki próżniowej. (B) Ilość endotoksyn w lizatach fagowych oraz lizatach kontrolnych (nośnikach) została określona za pomocą chromogenicznego zestawu do ilościowego oznaczania endotoksyn. Przerywane niebieskie linie wskazują górną i dolną granicę służącą do wykluczenia inhibicji produktu w kontroli inhibicji produktu (0,5 EU/mL ± 25%). Każdy punkt reprezentuje jeden z dwóch powtórzeń technicznych. Wysokość słupka przedstawia średnią z powtórzeń. Kliknij tutaj, aby zobaczyć większą wersję tej ryciny.

Rycina 2Generowanie myszy monokolonizowanych oraz monitorowanie poziomu fagów i bakterii w odchodach. (A) Schemat kolonizacji myszy wolnych od mikroorganizmów pojedynczym gatunkiem bakterii oraz generowania monokolonizowanych myszy F1 i F2. (B-E) Poziomy fagów T4 i *E. coli* wykryte w odchodach myszy C57BL/6, które urodziły się monokolonizowane przez E. coli Następnie w wieku 6–8 tygodni zaszczepiono je fagiem T4. W dniu 0. (przed kolonizacją) oraz we wskazanych dniach po kolonizacji zmierzono poziomy faga T4 za pomocą metody spot plating oraz testów plackowych z wykorzystaniem metody pojedynczej warstwy agaru. *E. coli* poziomy mierzono metodą spot platingu na 1,5% agarze LB.B, C) Kinetyka (B) fage T4 i (C) E. coli poziomy w odzyskanych pelletach kałowych po inokulacji dawką 2 x 10⁶ pfu fagów T4 lub lizatu kontrolnego (znormalizowanego pod względem objętości i poziomu endotoksyn). (D, E) (D) faga T4 i (E) E. coli poziomy w odzyskanych odchodach po inokulacji dawką 2 x 10² pfu, 2 x 10⁴ pfu lub 2 x 10⁶ pfu faga T4. Słupki błędów reprezentują średnią oraz błąd standardowy średniej (SEM). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.

Rysunek 3: Rozwiązywanie problemów z dokładnością w testach plaque assay. (A) Miano lizatu faga T4 z wykorzystaniem nocnych kultur lub subkultur E. coli do przygotowania miękkiego agaru (0,5% agaru, LB). Subkultury przygotowano poprzez rozcieńczenie 1:50 nocnej kultury E. coli w świeżej pożywce LB. Do 5 mL przygotowanego miękkiego agaru wprowadzono 10 µL E. coli oraz 20 µL faga T4. CaCl2 i MgSO4 nie były dodawane do miękkiego agaru w tych testach, ale mogą zostać dodane w razie potrzeby. Czas inkubacji subkultury E. coli poniżej 2,8 h prowadził do niższego pozornego miana faga. (B) Miano lizatu faga T4 z wykorzystaniem różnych gęstości E. coli w przygotowaniu miękkiego agaru. Dodawanie różnych objętości E. coli z kultury nocnej (bez subkulturowania, jak w punkcie A) do miękkiego agaru skutkowało różnymi pozornymi mianami faga. Słupki błędów przedstawiają obliczoną niepewność miana faga. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Badanie fagów w mikrobiomie stanowi znacznie większe wyzwanie w porównaniu do ich bakteryjnych odpowiedników. W szczególności fagi nie posiadają konserwowanego markera filogenetycznego wspólnego dla wszystkich fagów, analogicznego do podjednostek rybosomalnych 16S i 18S, które umożliwiają łatwe sekwencjonowanie i identyfikację odpowiednio gatunków prokariotycznych i eukariotycznych42. Jednakże postępy w podejściach do sekwencjonowania następnej generacji, w tym zwiększanie długości odczytów, przepustowości oraz obniżanie kosztów, prowadzą do szybkiego rozwoju baz danych genomów bakteriofagów42,43,4. Dzięki zaawansowanym pracom nad odkrywaniem fagów, badania nad nimi są obecnie bardziej dostępne niż kiedykolwiek wcześniej. Jako kluczowi członkowie mikrobiomu jelitowego i najbardziej zróżnicowane genetycznie organizmy na Ziemi, fagi stanowią fascynujący kierunek nowych badań nad złożonością mikrobiomu. Protokoły opisane w niniejszym opracowaniu koncentrują się na badaniu znanych gatunków fagów u myszy skolonizowanych docelowymi bakteriami. Należy zaznaczyć, że protokoły te stanowią wytyczne do badania fagów in vivo i mogą być rozszerzane wraz z rozwojem tej dziedziny.
Badania nad bakteriofagami w kontekście terapeutycznego leczenia infekcji bakteryjnych w dużej mierze wyszły z użycia wraz z pojawieniem się antybiotyków w latach 40. XX wieku. Jednak nadmierne przepisywanie i niewłaściwe stosowanie antybiotyków przyspieszyło pojawienie się patogenów wielolekoopornych, co stało się poważnym problemem zdrowia publicznego3. Fagami można zainteresować się jako atrakcyjną alternatywą dla antybiotyków ze względu na ich wysoką specyficzność wobec gospodarza3. Co istotne, ponieważ fagi naturalnie bytują jako członkowie mikrobiomu jelitowego człowieka, konieczne jest najpierw zrozumienie roli, jaką odgrywają one w tych złożonych środowiskach. Choć wiele badań analizowało relację między fagiem a bakteriami docelowymi in vitro, ważne jest rozważenie, jak te zależności utrzymują się w obrębie przewodu pokarmowego. Podobnie jak w badaniach eksploracyjnych nad bakteryjnymi komponentami mikrobioty, uproszczone modele mysie, takie jak myszy GF (germ-free) i monokolonizowane, pozwalają nam wyizolować efekty działania faga na gatunek docelowy oraz zbadać, jak ta relacja wpływa na odpowiedź odpornościową. Jest to istotny krok w kierunku terapii fagowej, ponieważ niektóre fagi mogą nie przynosić korzyści po wprowadzeniu do jelit. Na przykład fag Pf4 bakterii Pseudomonas aeruginosa zaostrza chorobę wywoływaną przez swojego gospodarza, hamując zarówno przeciwbakteryjne odpowiedzi immunologiczne, jak i migrację keratynocytów, co prowadzi do upośledzonego gojenia ran18,45. Procedury opisane w niniejszej pracy mają na celu standaryzację technik badania fagów jako członków mikrobioty mysiej. Nawiązując do pionierskich badań nad wpływem mikrobioty na gospodarza z grupy Metazoa, dalsze badania nad fagami w kontekście mikrobioty mogą okazać się przełomowe i znaczące dla szerszego zrozumienia multibiomu46.
Ograniczenia
Opisane tutaj protokoły zostały zoptymalizowane do badania konkurencji między fagem T4 a jego docelowymi bakteriami, E. coli, w przypadku podawania fagów T4 drogą zgłębnikową myszom monokolonizowanym E. coli. Podobnie jak bakterie, poszczególne gatunki fagów zachowują się odmiennie, wykazując różniące się czasy replikacji, wielkości wybuchu oraz zakresy docelowych bakterii47. Dlatego podczas badania innych par fag-bakteria w podobnych modelach zwierzęcych należy zadbać o optymalizację tych protokołów na każdym etapie. Na przykład fagi o dłuższym czasie replikacji i/lub mniejszej wielkości wybuchu mogą wymagać dłuższej inkubacji z docelowymi bakteriami w celu otrzymania lizatu o wysokim mianie. Podobnie może być konieczne wydłużenie czasu inkubacji szalek w testach plackowych. Ponadto fagi o krótkim czasie replikacji i/lub dużej wielkości wybuchu mogą wymagać krótszej inkubacji szalek, ponieważ inkubacja przez noc może doprowadzić do przerostu placków. Jeśli warunki propagacji dla konkretnego badanego faga są nieznane, przed rozpoczęciem prac in vivo należy przeprowadzić badania wstępne w celu ustalenia warunków wzrostu48.
Domeny przypominające immunoglobuliny (Ig-like), obecne w białkach kapsydu Hoc bakteriofaga T4, ułatwiają przyleganie do śluzu jelitowego11. W zależności od zdolności wiązania śluzu wybranego faga, kinetyka poziomów faga i bakterii w próbkach kału może różnić się od wyników przedstawionych na Ryc. 2B-E. Na przykład w systemach gut-on-a-chip wykazano, że fagi zawierające nienaruszone białka Hoc miały zwiększoną zdolność do zabijania E. coli w porównaniu z fagami pozbawionymi białek Hoc1. Choć przypuszcza się, że fagi T4 są zatrzymywane poprzez wiązanie ze śluzem in vivo1,12,13, nie można wykluczyć wpływu ponownej inokulacji wynikającej z koprofagii u myszy. Efekty te można ograniczyć, stosując klatki z drucianym dnem lub poprzez częstą zmianę klatek. Ponieważ w fagach ssDNA lub RNA nie zidentyfikowano domen Ig-like49, interesujące będzie przeanalizowanie innych strategii stosowanych przez fagi w celu utrzymania obecności w błonie śluzowej jelit.
Wreszcie, te badania eksploracyjne analizowały interakcje fag-bakteria-gospodarz wyłącznie w stanie homeostazy. W modelach zwierzęcych chorób ludzkich nie jest znane, w jaki sposób zmiany w integralności bariery jelitowej, takie jak w przypadku IBD, mogą wpływać na te interakcje. Niedawne badania wykazały, że fagi z rzędu Caudovirales charakteryzują się zwiększoną liczebnością i różnorodnością u pacjentów z IBD7,8. W modelach mysich wykazano, że ciągłe leczenie fagowe zaostrzyło eksperymentalne zapalenie jelita grubego indukowane siarczanem dekstranu sodu (DSS)8. Pozostaje do ustalenia, jak interakcje fag-bakteria-gospodarz przebiegają w środowiskach zapalnych i czy upośledzona integralność bariery sprzyja zapaleniu indukowanemu przez fagi.
Rozwiązywanie problemów i alternatywne metody
Modele mysie
Modele mysie monokolonizowane pozwalają na badanie wpływu pojedynczego gatunku bakterii na fizjologię gospodarza16. Badania z wykorzystaniem myszy monokolonizowanych odegrały kluczową rolę w wyjaśnieniu, w jaki sposób mikrobiota wpływa na układ odpornościowy2. Jako system modelowy, myszy monokolonizowane nie odzwierciedlają fizjologii swoich odpowiedników z konwencjonalną mikrobiotą. Podobnie jak myszy GF, myszy monokolonizowane E. coli wykazują zredukowaną produkcję śluzu (podobnie jak myszy GF50) oraz niedojrzały układ odpornościowy23. Niemniej jednak myszy monokolonizowane okazały się nieocenione w odkrywaniu specyficznych dla mikroorganizmów efektów poszczególnych gatunków na rozwój przewodu pokarmowego i układu odpornościowego. Klasycznym przykładem jest odkrycie, że segmentowane bakterie nitkowate (SFB) są silnymi induktorami komórek pomocniczych T17 CD4+ u myszy24. W odniesieniu do śluzu istnieją specyficzne dla mikroorganizmów efekty dotyczące transkrypcji genów śluzu51 oraz grubości śluzu50. Mimo swoich ograniczeń, mysze monokolonizowane dają możliwość zbadania wpływu jednej pary fag-bakteria na ssaczego gospodarza w kontrolowanym modelu. Co ważne, fagi mogą i powinny być badane w kontekście złożonej mikrobioty. W momencie pisania tekstu niewiele badań dotyczyło wpływu drapieżnictwa fagowego na komensalne gatunki bakterii w konwencjonalnym mikrobiomie. Jest to przyszłe zastosowanie protokołów przedstawionych w niniejszej pracy, które mogłyby zostać dostosowane, aby ułatwić takie badania.
Stosowanie odpowiednich kontroli nośnika
Odpowiednie kontrole są niezbędne w każdym eksperymencie. W niniejszym przypadku zdefiniowano odpowiedni nośnik do podawania doustnego myszom, który stanowi kontrolę dla wieloetapowego oczyszczania i puryfikacji lizatów fagów T4. Ważnym wymogiem jest, aby kontrola nośnika zawierała taki sam poziom endotoksyn bakteryjnych jak lizat faga, w celu kontrolowania ewentualnej odpowiedzi immunologicznej wywołanej przez endotoksyny. Chloroform i 1-oktanol są dodawane do lizatu w ramach procesu puryfikacji, a następnie usuwane. Aby kontrolować potencjalne odpowiedzi immunologiczne, które mogą zostać wywołane przez śladowe ilości tych substancji chemicznych, jako kontrolę nośnika można przygotować lizat bakteryjny pozbawiony fagów. Lizaty faga T4 oraz nośnika zawierały bardzo niskie stężenie endotoksyn bakteryjnych, znacznie poniżej poziomów dopuszczalnych w wodzie pitnej25 (Rysunek 1B). Można stosować alternatywne kontrole, które można modyfikować w zależności od zamierzonego pytania badawczego. W najprostszy sposób można zastosować bufor fagowy zawierający równoważną ilość endotoksyny, choć nie uwzględnia to wieloetapowych procesów oczyszczania i puryfikacji. Gogokhia i wsp.8 zgłosili zastosowanie faga inaktywowanego termicznie jako kontroli dla sprawdzenia, czy białko faga bez DNA jest wystarczające do wywołania odpowiedzi immunologicznej. W naszych badaniach fagi inaktywowane termicznie wykazywały niższy poziom endotoksyn niż lizat faga T4 (Rysunek 1B), dlatego nie zostały one użyte do kontroli poziomu endotoksyn w niniejszym badaniu. Zachęcamy jednak do przetestowania obu protokołów, aby ustalić, która metoda jest najbardziej odpowiednia dla indywidualnych celów eksperymentalnych. Jeśli lizaty nośnika i faga T4 różnią się znacząco ilością obecnej endotoksyny, lizat o niższym poziomie można uzupełnić oczyszczoną endotoksyną. 1-oktanol jest dodawany do lizatów podczas procesu puryfikacji, ale inaktywuje test chromogenicznego zestawu do oznaczania ilości endotoksyn. Ważne jest sprawdzenie inhibicji produktu przez potencjalnie zakłócające substancje w próbce, aby zapewnić dokładność pomiarów endotoksyn. Jeśli podejrzewa się inhibicję produktu, możliwe jest, że próbka nie była wystarczająco długo poddawana odparowaniu w pompie próżniowej (speed vacuum). Jeśli problemy będą występować nadal, do usunięcia pozostałego 1-oktanolu można zastosować dializę25.
Droga podania i dawka
Ze względu na zdolność faga T4 do wiązania się z śluzem, modele mysie były inokulowane w pojedynczej dawce za pomocą zgłębnika doustnego. Celem tego działania było monitorowanie czasu współistnienia faga i E. coli w przewodzie pokarmowym; zgłaszano jednak inne podejścia do badania fagów w modelach in vivo. Na przykład do zapewnienia myszom ciągłej podaży fagów stosowano wodę pitną wzbogaconą fagami8,20. Korzyścią z tej metody podania jest ciągłe uzupełnianie fagów, nawet w przypadku braku gospodarza bakteryjnego, co wykazali Gogokhia i wsp. et al.8. Taki projekt eksperymentalny pozwolił na ocenę odpowiedzi immunologicznej na fagi w nieobecności bakterii i zapewnił ciągłą stymulację immunologiczną w trakcie trwania eksperymentu. Fizjologicznie metoda ta nie odzwierciedla naturalnego przebiegu infekcji fagowej ani kolonizacji środowiska jelitowego przez fagi, ale dostarcza ważnych informacji na temat tego, w jaki sposób wielokrotna ekspozycja na fagi może uwrażliwić układ odpornościowy. Ma to znaczenie w kontekście rozwoju terapii fagowej, ponieważ koktajle fagowe mogą być podawane jako cykl leczenia infekcji bakteryjnych jelit, podobnie jak schematy antybiotykoterapii. W przypadku pary fag T4-E. coli stwierdzono, że zmniejszenie dawki faga T4 podanej doustnie myszom monokolonizowanym nie zmieniło poziomu fagów ani bakterii w kale (Rysunek 2D, E). Zatem w tym przypadku dawka inokulacyjna faga T4 nie jest kluczowa dla utrzymania stabilnej kolonizacji faga T4-E. coli w jelitach myszy bikolonizowanych. Należy zauważyć, że najniższa podana dawka wynosiła 200 pfu/mysz, a najwyższa 2 x 10⁶ pfu/mysz (zgodnie z Hsu et al.)2. W związku z tym w niniejszym badaniu niedostępne są dane wspierające kinetykę faga T4-E. coli poza tym zakresem.
Miana fagów metodą kropelkową i na pełnych płytkach
W celu pomiaru poziomów fagów T4 w kałach i tkankach, przedstawione tutaj protokoły opierają się na technikach kropelkowania (spot plating) zamiast na testach plackowych na pełnych płytkach, co może przyczyniać się do zmienności poziomów fagów pomiędzy myszami (Rysunek 2B). W technikach na pełnych płytkach placki są liczone na większej powierzchni, co pozwala na dokładniejszą kwantyfikację. Jednak odpowiednie rozcieńczenie każdej próbki musi być zazwyczaj uprzednio określone za pomocą metody kropelkowej. Ponieważ próbki badano w dniu ich pobrania, uznano, że kropelkowanie jest najodpowiedniejszą metodą dla podejścia o wysokiej przepustowości. W związku z tym rozdzielczość tych danych jest reprezentowana najdokładniej przez rząd wielkości ilości fagów w każdej próbce. Dla precyzyjnych pomiarów fagów istnieją dodatkowe rozważania dla każdego faga. Bardziej dokładne pomiary można uzyskać za pomocą testów na pełnych płytkach lub stosując mniejsze zakresy rozcieńczeń seryjnych dla każdej próbki. Jeśli te metody nadal prowadzą do zmiennych liczb fagów lub bakterii docelowych, zasadne byłoby sprawdzenie za pomocą sekwencjonowania metagenomicznego lub innych metod eksperymentalnej oceny koewolucji i oporności, czy unikalne interakcje między fagami a bakteriami mogą wyjaśniać różnice między poszczególnymi myszami. Zgodnie z Bonilla et al.25, podczas przygotowywania miękkiego agaru do testów plackowych ważne jest zachowanie spójności w ilości dodanego gospodarza bakteryjnego25. Jak pokazano na Rysunku 3, nawet stosunkowo niewielkie zmiany w czasie hodowli bakterii (Rysunek 3A) i ich gęstości (Rysunek 3B) mogą wpływać na dokładność testów plackowych. Wyniki te mogą być inne dla innych par fag-bakteria, dlatego zaleca się przeprowadzenie podobnych eksperymentów przy rozpoczynaniu pracy z nowymi organizmami. Ponadto, w przypadku nowych par fag-bakteria należy przeprowadzić eksperymenty eksploracyjne w celu określenia charakterystyki wzrostu każdego z nich. Na przykład można wyznaczyć krzywe wzrostu, aby określić fazę adaptacyjną, fazę wykładniczą i stacjonarną oraz tempo wzrostu bakterii. Eksperyment wzrostu jednokrokowego może służyć do wyznaczenia okresu latentnego (czasu do lizy) oraz wielkości wybuchu (liczby fagów uwalnianych podczas lizy bakterii)52,53.
Alternatywny pomiar faga T4 metodą qPCR
Kwantyfikację fagów można przeprowadzić za pomocą testów plackowych, zgodnie z powyższym opisem, lub poprzez ilościową reakcję łańcuchową polimerazy (qPCR). Te dwa podejścia różnią się w istotny sposób: testy plackowe określają liczbę żywych fagów zdolnych do zainfekowania i zabicia swoich gospodarzy bakteryjnych, natomiast qPCR kwantyfikuje specyficzny dla faga materiał genetyczny (jako wskaźnik liczby obecnych fagów), ale nie dostarcza informacji o żywotności i zakaźności faga. Przeprowadzono analizy qPCR, aby porównać kwantyfikację kopii genów faga z liczbą placków powstałych w testach plackowych, stosując primery opisane przez Hsu i wsp.2 (Rycina 4). DNA faga T4 wyekstrahowano i namnożono z treści kaecum myszy bicolonizowanych fagiem T4 i E. coli. U większości myszy metoda qPCR oraz testy plackowe wykazały podobne poziomy faga T4 w treści kaecum (Rycina 4A, B). Choć w treści kaecum myszy inokulowanych placebo wykryto pewną amplifikację, obliczona liczba kopii genu/g była poniżej granicy wykrywalności (LOD) (Rycina 4A). Brak mierzalnych fagów w tych próbkach potwierdzono za pomocą elektroforezy żelowej. Produkty genowe faga T4 (96 bp) były łatwo widoczne w DNA izolowanym z treści kaecum myszy inokulowanych fagiem T4, natomiast nie wystąpiły w kontroli placebo (Rycina 4C).
W testach tych kopie genu faga T4 wykryto w treści kątnicy jednej myszy skolonizowanej fagiem T4 za pomocą qPCR (Rysunek 4A, strzałka), pomimo braku możliwości wykrycia T4 w testach plackowych z tej samej próbki (Rysunek 4B, strzałka). Wyniki te sugerują, że cząsteczki wirusowe, które nie tworzą placków, mogą powstawać in vivo, albo w wyniku produkcji wadliwych cząsteczek wirusowych, albo na skutek koewolucji faga i/lub bakterii. Techniki wysiewania bakterii na twardy agar mogą być wykorzystywane do określania podatności bakterii kałowych na fagi14. Sugerujemy, że detekcja za pomocą qPCR może być wartościowym uzupełnieniem procedur badania fagów in vivo, ponieważ może być bardziej odporna na ewolucję fagów w środowisku jelitowym, gdyż celuje w krótkie, konserwatywne sekwencje genów . Podejścia bezstronne, takie jak metagenomika, są cenne w badaniu koewolucji fagowo-bakteryjnej i względnej liczebności, lecz mogą być ostatecznie bardziej kosztowne.

Rycina 4Wykrywanie T4 fagi metodą qPCR. (A, BZmierzono miano fagów T4 poprzez (A) bezwzględna qPCR lub (B) test plackowy w zawartości kątnicy *E. coli* skolonizowane myszy C57BL/6 w 29. dniu po inokulacji fagem T4 lub placebo. Strzałka wskazuje wyniki pojedynczej myszy, w treści ślepego jelita której wykryto kopie genomu T4, lecz nie stwierdzono obecności wirusa zdolnego do tworzenia plamk. (C) Elektroforeza żelowa produktów PCR wykazująca obecność prążka o wielkości 96 bp w próbkach treści kąkrecznicy inokulowanych fagem T4, przy jednoczesnym braku prążka w próbkach inokulowanych nośnikiem. Wykorzystano drabinę DNA 10 bp. LOD = granica wykrywalności. Słupki błędów reprezentują średnią i SEM. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
Zastosowania
Bakteriofagi stanowią ponad 90% cząsteczek przypominających wirusy obecnych w mikrobiomie4; jednak wpływ fagów na mikrobiom jelitowy jest słabo poznany. Pierwsze badania nad komponentem bakteryjnym mikrobiomu polegały na izolacji konkretnych gatunków i badaniu ich wpływu na dojrzewanie odpornościowe22,24. Podobne analizy fagomu stanowią trudne, lecz niezbędne zadanie, konieczne do uzyskania kompleksowego zrozumienia multibiomu46. Choć rozwój terapii fagowej koncentruje się zazwyczaj na leczeniu septycznych infekcji bakteryjnych, istotne jest zrozumienie, w jaki sposób dodanie koktajlu fagowego do przewodu pokarmowego może zmienić ekosystem jelitowy. Ponadto bezpieczeństwo terapeutycznych koktajli fagowych powinno być oceniane poprzez stworzenie profilu immunologicznego. Fagi były badane jako potencjalne metody leczenia bakteryjnych infekcji jelitowych, takich jak C. difficile5 oraz Salmonella enterica serotyp Typhimurium54. Niedawne badania wykazały również, że FFT są równie lub bardziej skuteczne w leczeniu martwiczego zapalenia jelit u przedwcześnie urodzonych prosiąt9, co sugeruje, że komponent wirusowy przeszczepów mikrobioty fekalnej (FMT) może odgrywać aktywną rolę w redukcji choroby. Dalsze badania nad rolą fagów w mikrobiomie są uzasadnione w celu rozwoju terapii fagowych przeciwko patogenom jelitowym, a także w celu lepszego doprecyzowania stosowania FMT jako metody leczenia chorób. Dzięki standaryzacji metod badania fagów in vivo wzrośnie przejrzystość i powtarzalność badań nad fagami, a także dostarczone zostaną wytyczne dla osób rozszerzających swoje prace na modele mysie.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy przyznają, że ziemia, na której przeprowadzili te badania, jest tradycyjnym, rodowym i niescedowanym terytorium Narodu xwməθkwəy̓əm (Musqueam). Ziemia, na której się znajduje, zawsze była miejscem nauki dla ludu Musqueam, który przez tysiąclecia przekazywał swoją kulturę, historię i tradycje z pokolenia na pokolenie w tym miejscu. Zachęcamy innych do bliższego poznania ojczyzny, w której żyją i pracują w https://native-land.ca. Autorzy potwierdzają wsparcie ze strony Kanadyjskiej Rady Nauk Przyrodniczych i Inżynierii (NSERC) Kanadyjskich Stypendiów dla Absolwentów - Magistra (NP), Michael Smith Health Research BC Trainee Award (RT-2023-3174, do MH), Programu Discovery Grants Kanadyjskiej Rady ds. Nauk Przyrodniczych i Inżynierii (NSERC) (RGPIN-2019-04591 do CT, RGPIN-2016-04282 do LCO), Kanadyjskiego Instytutu Badań Zaawansowanych / Ludzi i Mikrobiomu (FL-001253 Appt 3362, do CT), Michael Smith Foundation for Health Research Scholar Award (18239, do CT), Canadian Institutes for Health Research (PJT-159458 do LCO) oraz Canadian Foundation for Innovation (34673 do LCO i 38277 do CT). Jesteśmy wdzięczni za wsparcie techniczne ze strony Centrum Modelowania Chorób UBC i ubcFLOW, które jest wspierane przez Inicjatywę Odporności Biologicznej UBC GREx, a także członkom laboratoriów Osborne i Tropini za krytyczne dyskusje i ocenę manuskryptu. Rysunek 1A i Rysunek 2A zostały stworzone przy użyciu Biorender.com.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1-oktanol (99%) | Thermofisher | CAAAA15977-AP | |
| 50 ml PES Steriflip Sterylne jednorazowe filtry próżniowe | Millipore Sigma | ||
| Agaroza (klasa nisko-EEO/wielozadaniowa/biologii molekularnej) | Odczynniki Fisher | BP160-500 | |
| Amicon® 100kDa Ultra-15 filtr odśrodkowy, Ultracel-100 | Millipore Sigma | UFC910008 | |
| BD Microtainer® Rury, SST | BD Medyczne | 365967 | |
| hermetyczne klatki biowykluczające (klatki ISO) | Techiplast | 1245ISOCAGE | |
| C1000 Dotyk&handel; Termocykler z 96-dołkowym modułem szybkiej reakcji | BioRad | 1851196 | |
| Dwuwodny chlorek wapnia (białe kryształy do proszku) | Fisher BioReagents | BP510-500 | |
| Locks do probówki 1,5 ml 100/pk | Andwin Scientific | ||
| Chloroform (etanol jako środek konserwujący/certyfikowany ACS) | Fisher | C298-500 | |
| Koraliki stalowe powlekane miedzią (4,5 mm) | Crosman Corporation | 0767 | |
| DNeasy Blood & Zestaw chusteczek higienicznych (50) | Thermo Scientific | 69504 | |
| DreamTaq Green PCR Master Mix (2X) | Thermo Scientific | K1081 | |
| Kwas etylenodiaminotetraoctowy, roztwór soli disodowej, do biologii molekularnej, 0,5 M w H2O | Sigma | Aldrich E7889 | |
| Fisher BioReagents&handel; Agar, proszek / płatki, odczynniki Fisher BioReagents i handel; | Odczynniki Fisher | BP1423-500 | |
| Odczynniki Fisher i handel; Pożywki mikrobiologiczne: bulion LB (proszek) - Lennox | Fisher Bioreagents | BP1427-500 | |
| GeneRuler 100 bp DNA Ladder | Thermo Scientific | SM0241 | |
| Green FastMix® qPCR mix, 1250 rxns | QuantaBio | 95072-012 | |
| Filtry HEPA do pokryw izoklatowych, AUTOKLAWOWALNE FILTRY H14 DO ISO NAPROMIENIOWANY LINIOWO | Techiplast | UISOHEPAXTBOX-300 | |
| Siarczan magnezu siedmiowodny | Fisher BioReagents | BP213-1 | |
| MaxQ 6000 Wytrząsarka inkubowana | Thermo Scientific | 8354-30-0009 | |
| Podłoża mikrobiologiczne: bulion LB (proszek) - Lennox | Fisher BioReagents | BP1427-500 | |
| Probówki do mikrowirówek z zatrzaskiem blokującym, 2ml | Fisher | 14-666-315 | |
| Folia uszczelniająca Parafilm | Bemis | PM-996 | |
| Zapasy fagów | Carolina Biological Supply | nie dotyczy | |
| PicoLab® Dieta mysia 20 EXT | LabDiet | 5R58 | |
| Pierce™ Zestaw Chromogenic Endotoxin Quant Kit | Thermo Scientific | ||
| RNaza A (17 500 U) | Qiagen | 19101 | |
| Zestaw DNaz wolnych od RNaz | Qiagen | 79254 | |
| Wodorowęglan sodu (drobny biały proszek) | Fisher Chemical | BP328-500 | |
| Chlorek sodu (krystaliczny/certyfikowany ACS) | Sonikator Fisher Chemical | S271 | |
| (sonda model CL-18; źródło zasilania model FB50) | Fisher scentific | n/a | |
| Sterylny izolator z elastyczną folią | Klasa Biologicznie czysta | nie dotyczy | |
| SYBR™ Bezpieczny barwnik żelowy DNA | Invitrogen | S33102 | |
| T100 Termocykler | BioRad | 1861096 | |
| starter fagowy T4, naprzód (CCACACATAGCGCGAGTATAA) | IDT | n/a | |
| starter fagowy T4, naprzód (GAAACTCGGTCAGGCTATCAA) | IDT | n/a | |
| TissueLyser II | Qiagen | 85300 | |
| Tris-HCl, roztwór 1M, pH 8,0, klasa biologii molekularnej, Ultrapure | Thermo Scientific | ||
| Woda, (bez DNASE, RNAZY) | Odczynniki Fisher BP2484100 |
Bibliografia
- Rohwer, F., Segall, A. M. A century of phage lessons. Nature. 528 (7580), 46-47 (2015).
- Hsu, B. B., et al. Dynamic modulation of the gut microbiota and metabolome by bacteriophages in a mouse model. Cell Host & Microbe. 25 (6), 803-814.e5 (2019).
- Gordillo Altamirano, F. L., Barr, J. J. Phage Therapy in the postantibiotic era. Clinical Microbiology Reviews. 32 (2), (2019).
- Schooley, R. T., et al. Development and use of personalized bacteriophage-based therapeutic cocktails to treat a patient with a disseminated resistant Acinetobacter baumannii infection. Antimicrobial Agents and Chemotherapy. 61 (10), (2017).
- Ott, S. J., et al. Efficacy of Sterile Fecal Filtrate Transfer for Treating Patients With Clostridium difficile Infection. Gastroenterology. 152 (4), 799-811.e7 (2017).
- Zuo, T., et al. Bacteriophage transfer during faecal microbiota transplantation in Clostridium difficile infection is associated with treatment outcome. Gut. 67 (4), 634-643 (2018).
- Norman, J. M., et al. Disease-specific alterations in the enteric virome in inflammatory bowel disease. Cell. 160 (3), 447-460 (2015).
- Gogokhia, L., et al. Expansion of bacteriophages is linked to aggravated intestinal inflammation and colitis. Cell Host & Microbe. 25 (2), 285-299.e8 (2019).
- Brunse, A., et al. Fecal filtrate transplantation protects against necrotizing enterocolitis. The ISME Journal. 16 (3), 686-694 (2022).
- Duerkop, B. A., Clements, C. V., Rollins, D., Rodrigues, J. L. M., Hooper, L. V. A composite bacteriophage alters colonization by an intestinal commensal bacterium. Proceedings of the National Academy of Sciences of the United States of America. 109 (43), 17621-17626 (2012).
- Barr, J. J., et al. Bacteriophage adhering to mucus provide a non-host-derived immunity. Proceedings of the National Academy of Sciences of the United States of America. 110 (26), 10771-10776 (2013).
- Nguyen, S., et al. Bacteriophage Transcytosis provides a mechanism to cross epithelial cell layers. mBio. 8 (6), (2017).
- Bichet, M. C., et al. Bacteriophage uptake by mammalian cell layers represents a potential sink that may impact phage therapy. iScience. 24 (4), 102287(2021).
- Buttimer, C., et al. Impact of a phage cocktail targeting Escherichia coli and Enterococcus faecalis as members of a gut bacterial consortium in vitro and in vivo. Frontiers in Microbiology. 13, 936083(2022).
- Li, Y., et al. Bacteriophages allow selective depletion of gut bacteria to produce a targeted-bacterium-depleted mouse model. Cell Reports Methods. 2 (11), 100324(2022).
- Reyes, A., Wu, M., McNulty, N. P., Rohwer, F. L., Gordon, J. I. Gnotobiotic mouse model of phage-bacterial host dynamics in the human gut. Proceedings of the National Academy of Sciences of the United States of America. 110 (50), 20236-20241 (2013).
- Federici, S., et al. Targeted suppression of human IBD-associated gut microbiota commensals by phage consortia for treatment of intestinal inflammation. Cell. 185 (16), 2879-2898.e4 (2022).
- Sweere, J. M., et al. Bacteriophage trigger antiviral immunity and prevent clearance of bacterial infection. Science (New York, N.Y.). 363 (6434), (2019).
- Fluckiger, A., et al. Cross-reactivity between tumor MHC class I-restricted antigens and an enterococcal bacteriophage. Science (New York, N.Y.). 369 (6506), 936-942 (2020).
- Majewska, J., et al. Induction of Phage-Specific Antibodies by Two Therapeutic Staphylococcal Bacteriophages Administered per os. Frontiers in Immunology. 10, 2607(2019).
- Weiss, M., et al. In vivo replication of T4 and T7 bacteriophages in germ-free mice colonized with Escherichia coli. Virology. 393 (1), 16-23 (2009).
- Thomson, C. A., Morgan, S. C., Ohland, C., McCoy, K. D. From germ-free to wild: modulating microbiome complexity to understand mucosal immunology. Mucosal Immunology. 15 (6), 1085-1094 (2022).
- Al-Asmakh, M., Zadjali, F. Use of germ-free animal models in microbiota-related research. Journal of Microbiology and Biotechnology. 25 (10), 1583-1588 (2015).
- Ivanov, I. I., et al. Induction of intestinal Th17 cells by segmented filamentous bacteria. Cell. 139 (3), 485-498 (2009).
- Bonilla, N., et al. Phage on tap-a quick and efficient protocol for the preparation of bacteriophage laboratory stocks. PeerJ. 4, e2261(2016).
- Sambrook, J., Russell, D. W. Molecular Cloning: A Laboratory Manual. 1, Cold Spring Harbor Laboratory Press. New York, NY. (2001).
- Kropinski, A. M., Mazzocco, A., Waddell, T. E., Lingohr, E., Johnson, R. P. Enumeration of bacteriophages by double agar overlay plaque assay. Methods in Molecular Biology (Clifton, N.J). 501, 69-76 (2009).
- Manikantha, B., Karthika, R., Murugadas, V., Vishnuvinayagam, S., Rao, B. M. Comparison of the single agar and double agar layer methods for enumeration of bacteriophages. Fishery Technology. 59, 60-63 (2022).
- Sanders, E. R. Aseptic laboratory techniques: plating methods. Journal of Visualized Experiments. 63, e3064(2012).
- Louten, J. Chapter 7 - Detection and diagnosis of viral infections. Essential Human Virology. , 111-132 (2016).
- Richter, Ł, et al. Adsorption of bacteriophages on polypropylene labware affects the reproducibility of phage research. Scientific Reports. 11 (1), 7387(2021).
- Merck KGaA. Amicon Ultra-15 Centrifugal Filter Devices. , Darmstadt, Germany. https://www.emdmillipore.com/CA/en/product/Amicon-Ultra-15-Centrifugal-Filter-Unit,MM_NF-UFC901024#documentation (2018).
- Hecker, W., Witthauer, D., Staerk, A. Validation of dry heat inactivation of bacterial endotoxins. PDA Journal of Pharmaceutical Science and Technology. 48 (4), 197-204 (1994).
- Jakočiūnė, D., Moodley, A. A Rapid bacteriophage DNA extraction method. Methods and Protocols. 1 (3), 27(2018).
- Zucoloto, A. Z., Yu, I. L., McCoy, K. D., McDonald, B. Generation, maintenance, and monitoring of gnotobiotic mice. STAR Protocols. 2 (2), 100536(2021).
- Ng, K. M., et al. Single-strain behavior predicts responses to environmental pH and osmolality in the gut microbiota. mBio. 14 (4), e0075323(2023).
- McCallum, G., Tropini, C. The gut microbiota and its biogeography. Nature Reviews. Microbiology. , (2023).
- Bergstrom, K., Xia, L. The barrier and beyond: Roles of intestinal mucus and mucin-type O-glycosylation in resistance and tolerance defense strategies guiding host-microbe symbiosis. Gut Microbes. 14 (1), 2052699(2022).
- Askar, M., Ashraf, W., Scammell, B., Bayston, R. Comparison of different human tissue processing methods for maximization of bacterial recovery. European Journal of Clinical Microbiology & Infectious Diseases. 38 (1), 149-155 (2019).
- Redanz, S., Podbielski, A., Warnke, P. Improved microbiological diagnostic due to utilization of a high-throughput homogenizer for routine tissue processing. Diagnostic Microbiology and Infectious Disease. 82 (3), 189-193 (2015).
- Bhinder, G., et al. The Citrobacter rodentium mouse model: studying pathogen and host contributions to infectious colitis. Journal of Visualized Experiments. 72, e50222(2013).
- Reyes, A., Semenkovich, N. P., Whiteson, K., Rohwer, F., Gordon, J. I. Going viral: next-generation sequencing applied to phage populations in the human gut. Nature Reviews Microbiology. 10 (9), 607-617 (2012).
- Camarillo-Guerrero, L. F., Almeida, A., Rangel-Pineros, G., Finn, R. D., Lawley, T. D. Massive expansion of human gut bacteriophage diversity. Cell. 184 (4), 1098-1109.e9 (2021).
- Reyes, A., et al. Viruses in the faecal microbiota of monozygotic twins and their mothers. Nature. 466 (7304), 334-338 (2010).
- Bach, M. S., et al. Filamentous bacteriophage delays healing of Pseudomonas-infected wounds. Cell Reports. Medicine. 3 (6), 100656(2022).
- Filyk, H. A., Osborne, L. C. The multibiome: The intestinal ecosystem's influence on immune homeostasis, health, and disease. EBioMedicine. 13, 46-54 (2016).
- Rohwer, F., Merry, Y., Maughan, H., Hisakawa, N. Heather Life in Our Phage World: A Centennial Field Guide to the Earth's Most Diverse Inhabitants. Wholon. , San Diego. (2014).
- Glonti, T., Pirnay, J. P. In Vitro techniques and measurements of phage characteristics that are important for phage therapy success. Viruses. 14 (7), 1490(2022).
- Fraser, J. S., Yu, Z., Maxwell, K. L., Davidson, A. R. Ig-like domains on bacteriophages: a tale of promiscuity and deceit. Journal of Molecular Biology. 359 (2), 496-507 (2006).
- Li, H., et al. The outer mucus layer hosts a distinct intestinal microbial niche. Nature Communications. 6, 8292(2015).
- Bergström, A., et al. Nature of bacterial colonization influences transcription of mucin genes in mice during the first week of life. BMC Research Notes. 5, 402(2012).
- Adams, M. H. Bacteriophages. , Interscience Publishers. https://books.google.co.uk/books?id=3wVrAAAAMAAJ (1959).
- Kutter, E., Sulakvelidze, A. Bacteriophages: Biology and Applications. , CRC Press. https://books.google.co.uk/books?id=flHOvAEACAAJ (2004).
- Bao, H., et al. Dysbiosis and intestinal inflammation caused by Salmonella Typhimurium in mice can be alleviated by preadministration of a lytic phage. Microbiological Research. 260, 127020(2022).
Przedruki i uprawnienia
