Ostatnie osiągnięcia techniczne umożliwiły skalowaną produkcję platformy in vitro do zastosowań związanych z metabolizmem leków i toksycznością. Całkowicie ludzki układ wątrobowy 2D+ (TV2D+) zapewnia fizjologicznie istotne wyniki przy użyciu tradycyjnych metod hodowli dwuwymiarowej. Protokół ten będzie wspierał użytkowników końcowych w konfiguracji, konserwacji i stosowaniu systemu.
Artykuł metodologiczny
Całkowicie ludzki system hodowli wątroby do zastosowań związanych z opracowywaniem leków
W tym artykule
Podsumowanie
Streszczenie
Znalezienie długoterminowego, istotnego dla człowieka modelu hodowli pierwotnych ludzkich hepatocytów (PHH) do badań farmakologicznych i toksykologicznych pozostaje wyzwaniem. Obecne platformy modeli in vitro są często niewygodne i złożone, brakuje im stabilności fenotypowej w czasie i nie obsługują wielu partii PHH, brakuje im odtwarzalności eksperymentalnej i elastyczności. W tym miejscu przedstawiamy szczegółowy protokół rozmrażania, powlekania i konserwacji całkowicie ludzkiego układu wątrobowego 2D+ (TV2D+), który wykorzystuje standardowe techniki i sprzęt do hodowli dwuwymiarowej (2D), zachowując jednocześnie długowieczność i stabilność fenotypową w czasie, które zwykle towarzyszą bardziej złożonym systemom trójwymiarowym (3D). Wyniki wskazują na przywiązanie i procentową plastyczność w TV2D+ w funkcji gęstości wysiewu PHH, a także stabilną funkcjonalność przez co najmniej 2 tygodnie w kulturze. Oceniany jest zakres gęstości wysiewu PHH w celu uzyskania udanej długoterminowej hodowli. Po prawidłowym ustaleniu PHH w TV2D+ organizują się w kolonie hepatocytów, wyrażają marker specyficzny dla wątroby i utrzymują żywotność, integralność architektoniczną oraz fizjologicznie istotne poziomy albuminy i mocznika. Ta unikalna kombinacja atrybutów sprawia, że system TV2D+ jest odpowiednim modelem wątroby do różnych zastosowań farmakologicznych i toksykologicznych.
Wprowadzenie
Przewidywanie bezpieczeństwa i skuteczności terapeutycznej jest ważną częścią przedklinicznego rozwoju leków. Jednak konwencjonalne przedkliniczne modele wątroby in vitro mają ograniczoną zdolność do dokładnego naśladowania mikrośrodowiska komórkowego wątroby in vivo oraz utrzymania funkcjonalności i morfologii hepatocytów w czasie. Istnieje zapotrzebowanie na modele, które zapewniają stabilną kompetencję metaboliczną przez ponad 1 tydzień, aby ocenić związki o powolnej rotacji lub zbadać wyniki związane z podostrą lub przewlekłą ekspozycją. Testy in vivo na zwierzętach często nie są w stanie przewidzieć skuteczności i ryzyka leku ze względu na różnice translacyjne w mechanizmach klirensu wątrobowego u ludzi1. Obecne dwuwymiarowe (2D) modele wątroby in vitro, takie jak tradycyjna monokultura pierwotnych ludzkich hepatocytów (PHH) lub kultury kanapkowe, nie mają stabilności fenotypowej i długowieczności w hodowli, co prowadzi do utraty kluczowych funkcji komórek wątrobowych i integralności architektonicznej w miarę upływu czasu2. Alternatywna metoda polega na tworzeniu trójwymiarowych (3D) sferoid hepatocytów, co zapewnia bardziej odpowiednie mikrośrodowisko w porównaniu z hodowlą 2D. Metoda ta jest jednak ograniczona dostępnością surowców, selekcją partii dawcy PHH, odtwarzalnością i utratą żywotności wraz ze wzrostem rozmiaru sferoidów3,4,5,6. Wprowadzono platformy wielokomórkowe, w których PHH są wysiewane komórkami zasilającymi na płytki o stałym rozmiarze, z mikrowzorami. Chociaż modele te mogą umożliwiać dłuższe czasy hodowli, komórki żywicielskie inne niż ludzkie używane w tych platformach mogą zmieniać wyniki eksperymentów i ograniczać ich zastosowanie ze względu na wrodzony wkład tła w usuwanie leków i profile metaboliczne1,7. Układ wątrobowy TruVivo 2D+ (TV2D+) opisany niedawno w Weaver, et al8, został opracowany w celu rozwiązania niektórych ograniczeń tradycyjnych, kokulturowych i 3D metod hodowli PHH. Komórki nieżywiące wątroby zmniejszają międzygatunkowe różnice w metabolizmie i produkcji parakrynnej oraz zapewniają wsparcie niezbędne dla pierwotnych hepatocytów w powtarzalny, solidny sposób, którego nie mogą zapewnić odpowiednie niemiąższowe komórki wątroby z jednej partii dawcy ze względu na ograniczenia w ekspansji, fenotypie i wydajności. Wybrane komórki zasilające były w stanie być konsekwentnie rozwijane przed użyciem i nie wymagały transformacji ani różnicowania. Jak opisali Glicklis et al.4 i Khetani et al.5, modele hodowli 3D, takie jak sferoidy hepatocytów, mają wyzwania związane z odtwarzalnością ze względu na zmienność dawcy i utrzymanie spójności wielkości sferoidów, co wpływa na dyfuzję składników odżywczych w sferoidach większych niż 200 μm, prowadząc do zmniejszenia żywotności i funkcjonalności. Podobnie jak tworzenie sferoid 3D, system TV2D+ opiera się na samoorganizacji PHH; jednak utworzone kolonie PHH są rozproszone na powierzchni studni na głębokości pojedynczej komórki, a nie zagęszczane w pojedynczym agregatzie. Ta metoda hodowli może być przydatna do rozwiązania problemu zmienności dawcy, umożliwiając platerowanie PHH, hodowlę i utrzymanie podstawowej funkcjonalności przy różnych gęstościach wysiewu. System TV2D+ może również zwiększyć niezawodność obsługi przez użytkownika z powodu utraty podczas manipulacji lub specjalistycznego sprzętu wymaganego do przeprowadzenia rozszerzonej hodowli w sferoidach 3D.
System TV2D+ łączy standardową hodowlę 2D z długowiecznością i stabilnością fenotypową, które zwykle towarzyszą systemom 3D. Opisany w niniejszym dokumencie protokół zawiera instrukcje krok po kroku dla użytkowników posiadających podstawowe umiejętności w zakresie hodowli tkankowych w laboratoriach wyposażonych w standardowe wyposażenie, takie jak szafy bezpieczeństwa biologicznego, wirówki i inkubatory CO2 . Każdy etap procesu jest szczegółowo opisany, w tym przygotowanie podłoża, rozmrażanie, powlekanie i konserwacja powstałego systemu hodowli. Protokół zawiera również metodę określania podstawowych wyjść funkcji hepatocytów, albuminy i mocznika, a także analizę obrazu immunofluorescencyjnego w celu określenia przyłączenia PHH do normalizacji. Po prawidłowym ustaleniu, PHH w TV2D+ organizują się w kolonie hepatocytów, naśladując natywną morfologię wątroby, i utrzymują przedłużoną żywotność, integralność architektoniczną i fizjologicznie istotne poziomy albuminy i mocznika przez co najmniej 2 tygodnie8. Ponieważ system może dopuszczać różne gęstości wysiewu PHH, może być przydatny w zwiększaniu dostępności mniej nadających się do uprawy partii PHH, które mają pożądane cechy dawcy. To połączenie dostępności i funkcjonalności sprawia, że TV2D+ jest odpowiednim modelem wątroby do różnych zastosowań farmakologicznych i toksykologicznych.
Protokół
Niniejszy protokół jest zgodny z wytycznymi komisji etycznej Lifenet Health. Manuskrypt nie zawiera żadnych badań z udziałem ludzi ani badań na zwierzętach przeprowadzonych przez autorów. Wszystkie komórki zostały wyizolowane z tkanek dawców, którzy wyrazili pełną zgodę na cele badawcze w Lifenet Health.
1. Przygotowanie pożywki
- Rozmrozić po jednej butelce pożywki do rozmrażania komórek karmicieli, suplementu A, suplementu B i suplementu C (patrz Tabela materiałów) w łaźni wodnej o temperaturze 37 °C lub przez 16-24 h w temperaturze 4 °C.
- Przenieść całą zawartość butelki (10 mL) pożywki do rozmrażania komórek karmicieli do probówki stożkowej o pojemności 15 mL lub 50 mL.
UWAGA: Wielkość osadu komórkowego będzie łatwiejsza do zaobserwowania przy użyciu probówki stożkowej 15 mL. - Do jednej butelki pożywki do wysiewu (75 mL) (patrz Tabela materiałów) dodać 4,5 mL suplementu B oraz 11 mL suplementu A, aby przygotować kompletną pożywkę do wysiewu.
UWAGA: Kompletna pożywka do wysiewu ma stężenie FBS <5% v/v. - Do oddzielnej butelki dodać 100 mL pożywki hodowlanej (patrz Tabela materiałów), 1 mL suplementu C oraz 14 mL suplementu A, aby przygotować kompletną pożywkę hodowlaną.
UWAGA: Kompletna pożywka hodowlana ma stężenie FBS <1% v/v - Pozostałą część suplementu C i suplementu A przechowywać w temperaturze -20 °C do czasu przygotowania pożywek w tygodniu 2.
UWAGA: Powtarzające się cykle zamrażania i rozmrażania skrócą okres przydatności suplementów. Zaleca się przeprowadzenie takiego cyklu tylko raz. - Przed użyciem ogrzewać przez 20-30 min w łaźni wodnej o temperaturze 37 °C po 10 mL pożywki do rozmrażania komórek karmicieli, pożywki do rozmrażania hepatocytów, kompletnej pożywki do wysiewu oraz kompletnej pożywki hodowlanej.
2. Rozmrażanie, liczenie i wysiewanie ludzkich komórek karmiących (Rycina 1A)
- Kulturę komórek karmionym przygotować około 1 h przed wysianiem PHHs. Rozmrozić komórki karmione (patrz Tabela materiałów) w łaźni wodnej o temperaturze 37 °C przez 1-2 min.
UWAGA: Unikać przedłużonej ekspozycji (np. >2 min), monitorując proces rozmrażania i wyjmując fiolkę w momencie, gdy ciecz w kriofiolce staje się swobodnie ruchoma po odwróceniu. - Natychmiast po rozmrożeniu umieścić komórki karmione na lodzie.
- Stosując techniki aseptyczne, w komorze z laminarnym przepływem powietrza (BSC), dodać świeżo rozmrożone komórki do 10 mL pożywki do rozmrażania komórek karmionych.
- Za pomocą pipety 1000 µL jednokrotnie wypłukać fiolkę 1 mL zawiesiny pożywki do rozmrażania komórek i zebrać płyn.
- Wirować przy 400 x g przez 4 min w temperaturze pokojowej (RT).
- Ostrożnie usunąć nadosad za pomocą pipetowania lub aspiracji próżniowej, aby nie naruszyć osadu komórkowego. Resuspendować osad komórkowy w 1 mL kompletnej pożywki do wysiewania i policzyć komórki karmione.
UWAGA: Komórki karmione można policzyć przy użyciu pomarańczowej akrydyny i jodku propidyny (AOPI) na automatycznym liczniku komórek lub błękitu trypanu przy użyciu hemacytometru. Liczba komórek może się różnić w zależności od zastosowanej technologii i użytkownika. Dla uzyskania najlepszych wyników należy policzyć próbki w dubletach i zachować spójność w obrębie wybranej metodologii. - Rozcieńczyć zawiesinę komórek do stężenia 100,000 komórek/mL, używając kompletnej pożywki do wysiewania.
- Wysiać 500 µL (50,000 komórek) rozcieńczonej zawiesiny komórek na każdy dołek płytki 24-dołkowej pokrytej kolagenem (patrz Tabela materiałów).
- Potrząsnąć płytką w kierunkach Północ (N)-Południe (S)-Wschód (E)-Zachód (W), wykonując 2 ruchy w przód i w tył w kierunku N-S, a następnie analogiczny ruch E-W. Powtórzyć ten protokół potrząsania jeszcze 2 razy, tak aby łącznie wykonać 3 cykle.
UWAGA: Potrząsanie należy wykonywać z umiarkowaną siłą, aby zapobiec rozpryskiwaniu cieczy na pokrywkę płytki, jednocześnie wspomagając dystrybucję komórek (patrz film). - Inkubować w temperaturze 37 °C/5% CO2 przez 60 min.
- Ocenić przyleganie komórek karmionych przed przystąpieniem do rozmrażania hepatocytów.
UWAGA: Akceptowalne przyleganie komórek karmionych odpowiada wizualnie około 50% konfluencji.
3. Rozmrażanie, liczenie i wysiewanie pierwotnych ludzkich hepatocytów (Rysunek 1B)
- Po 30 min inkubacji hodowli komórek karmionych, przefiltrować uprzednio ogrzane medium do rozmrażania hepatocytów przez 0.2 µm jednostka filtrująca z polietersulfonu (PES).
- Rozmrozić PHH w 37 °C kąpiel wodna przez 1–2 min.
UWAGA: Należy unikać przedłużonej ekspozycji (np. >2 min) poprzez monitorowanie procesu rozmrażania i wyjęcie fiolki w momencie, gdy po jej odwróceniu ciecz zacznie swobodnie przemieszczać się wewnątrz kriofiolki. - Bezpośrednio po rozmrożeniu należy umieścić PHH w lodzie.
- W BSC wlej zawiesinę PHH do medium do rozmrażania hepatocytów.
UWAGA: Jeśli to możliwe, należy unikać pipetowania zawiesin komórek PHH. Kluczowe jest, aby nie pipetować podczas przenoszenia rozmrożonych PHH z kriotubki do medium do rozmrażania. - Użyj 1000 µL przemyć fiolkę 3-4 razy, delikatnie pipetując 1 mL zawiesiny hepatocytów w medium do rozmrażania z powrotem do fiolki, a następnie zbierając płuczkę poprzez wylanie jej z powrotem do medium do rozmrażania.
- Zakręć probówkę i delikatnie odwróć rozmrożoną zawiesinę PHH 5 razy.
- Wirować z prędkością 100 x g g przez 8 min w temperaturze pokojowej.
- Ostrożnie odlej nadsącz za pomocą pipety lub aspiracji próżniowej, aby nie naruszyć osadu komórkowego. Do ścianki probówki stożkowej dodaj 3 ml pełnej pożywki do wysiewu.
- Kołysz probówką stożkową na boki, aby resuspendować osad komórkowy.
- Do resuspenderowanych hepatocytów dodaj dodatkowe 5 mL pełnej pożywki do wysiewu.
- Policz PHH.
UWAGA: Liczbę PHH można określić za pomocą barwienia AOPI na automatycznym liczniku komórek lub z użyciem błękitu trypanu i hemacytometru. Wyniki liczenia komórek mogą się różnić w zależności od zastosowanej technologii i operatora. Aby uzyskać najlepsze rezultaty, należy policzyć próbki w dubletach i konsekwentnie stosować wybraną metodologię. - Rozcieńczyć zawiesinę komórkową do pożądanej gęstości wysiewu (300 000–600 000 PHH/ml), używając pełnej pożywki do wysiewu.
UWAGA: Optymalna gęstość wysiewu hepatocytów może różnić się w zależności od partii. Zalecana gęstość wysiewu dla danej partii zostanie podana w certyfikacie analizy (COA). Należy użyć poniższego równania, aby wyznaczyć liczbę hepatocytów/ml dla płytki 24-dołkowej.
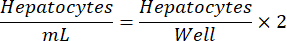
- Z wysianych komórek karmicieli usunąć medium za pomocą pipety lub aspiracji próżniowej.
UWAGA: Aby zapewnić żywotność komórek karmicieli, zaleca się wymianę nie więcej niż 3 studzienek jednocześnie. - Niezwłocznie wysiać na płytki 500 µL (150 000–300 000 komórek) na dołek w postaci rozcieńczonej zawiesiny hepatocytów na wcześniej pokrytą kolagenem płytkę 24-dołkową zawierającą komórki karmione.
- Potrząśnij płytką w kierunkach N-S-E-W, wykonując ruchy w przód i w tył w kierunku N-S (2 razy), a następnie analogicznie w kierunku E-W. Powtórz ten protokół potrząsania jeszcze 2 razy, aby uzyskać łącznie 3 serie.
UWAGA: Wstrząsanie należy przeprowadzić z umiarkowaną siłą, aby zapobiec rozpryskiwaniu cieczy na pokrywkę płytki, jednocześnie wspomagając rozprzestrzenianie się komórek. - Inkubować w temperaturze 37 °C/5% CO2 przez 2–4 h. Przez pierwsze 60 min inkubacji wstrząsać płytką co 15 min w kierunkach N-S-E-W, zgodnie z opisem w kroku 3.15 powyżej.
- Po inkubacji należy wyjąć płytkę z inkubatora i umieścić ją w BSC.
- Wstrząsnąć płytką i usunąć całą pożywkę do wysiewu za pomocą pipety lub aspiracji próżniowej.
UWAGA: Aby zapewnić żywotność hodowli, zaleca się wymianę pożywki w nie więcej niż 3 studzienkach jednocześnie. - Natychmiast dodać 500 µL podgrzanej pożywki hodowlanej do każdego dołka.
4. Konserwacja
- Odmiarkować i wstępnie ogrzać kompletną pożywkę hodowlaną w kąpieli wodnej o temperaturze 37 °C przez 20-30 min. Na jedną płytkę 24-dołkową potrzeba około 13,5 mL pożywki.
- Codziennie dokarmiać hodowle, dodając 500 µL świeżej, wstępnie ogrzanej kompletnej pożywki hodowlanej na dołek.
UWAGA: Aby zapewnić żywotność hodowli, zaleca się wymianę pożywki w nie więcej niż 3 dołkach jednocześnie. - Przygotowywać świeżą kompletną pożywkę hodowlaną co 7 dni.
5. Pobieranie próbek nadsączu hodowli do pomiaru albumin i mocznika
- W 7., 10. i 14. dniu pobierz 500 µL pożywki z wybranych studni z próbkami do probówek do mikrocentryfugi, jak pokazano na Rysunku 1C.
- Wirowuj próbki z prędkością 320 x g przez 10 min w temperaturze 4 °C w celu osadzenia zanieczyszczeń.
- Za pomocą pipety przenieś nadsącz z próbek do nowych probówek do mikrocentryfugi, unikając naruszenia osadu.
- Wykonaj analizę albumin i/lub mocznika dla pobranych próbek (patrz odpowiednio sekcje 10 i 11).
UWAGA: Próbki można przechowywać w temperaturze od -20 °C do -80 °C przez 2 tygodnie.
6. Dzień I barwienia
UWAGA: Bufor do utrwalania zawiera paraformaldehyd. Paraformaldehyd może powodować uszkodzenie oczu, podrażnienie skóry oraz toksyczność narządową. Należy pracować w dobrze wentylowanym pomieszczeniu i stosować odpowiednie środki ochrony indywidualnej (ŚOI).
- Po pobraniu próbek medium w 14. dniu, do każdego otworu przeznaczonego do barwienia dodać 300 µL buforu utrwalającego (patrz Tabela materiałów), zgodnie z Rysunkiem 1C. Obarwić co najmniej 2 otwory.
- Inkubować w temperaturze 4 °C przez 20-60 min.
- Przygotować 1x bufor permeabilizujący (patrz Tabela materiałów), dodając 5 mL 10x roztworu stokowego do 45 mL 1x PBS (patrz Tabela materiałów).
UWAGA: 1x bufor permeabilizujący można przechowywać w temperaturze 4 °C przez 1 miesiąc. - Przemyć 2 razy 300 µL 1x buforu permeabilizującego w warunkach chłodzenia (na lodzie).
- Dodać 300 µL przeciwciała pierwszorzędowego przeciwko cytokeratynie 18 (patrz Tabela materiałów) w rozcieńczeniu 1:1000 w 1x buforze permeabilizującym w warunkach chłodzenia (na lodzie).
UWAGA: Przynajmniej jeden otwór należy inkubować w samym 1x buforze permeabilizującym w celu przygotowania kontroli dla samego przeciwciała wtórnego. - Inkubować przez 16-24 h w temperaturze 4 °C.
7. Dzień barwienia II
- Następnego dnia usunąć przeciwciało pierwszorzędowe za pomocą pipety lub aspiracji próżniowej.
- Przemyć 2 razy za pomocą 300 µL na studzienkę 1x buforu do permeabilizacji w lodzie.
- Dodaj 300 µL przeciwciała wtórnego znakowanego fluorescencyjnie (patrz Tabela materiałów) stosując rozcieńczenie 1:500 w 1x buforze do permeabilizacji (należy uwzględnić kontrolę z samym przeciwciałem wtórnym).
UWAGA: Należy unikać ekspozycji na światło podczas stosowania przeciwciał fluorescencyjnych. - Inkubować przez 30–45 min w temperaturze 4 °C w ciemności.
- Usuń przeciwciało wtórne za pomocą pipety lub aspiracji próżniowej.
- Przemyć 2 razy za pomocą 300 µL na studzienkę 1x buforu do permeabilizacji w lodzie.
- Przemyć 1 raz za pomocą 300 µL na studnię 1x PBS.
- Dodaj 150 µL medium montażowego z 4′,6-diamidyno-2-fenyloindolem (DAPI) (patrz Tabela materiałów) do każdej studzienki i inkubować przez 15 min w temperaturze pokojowej w ciemności.
UWAGA: Płytkę można owinąć parafilmem i przechowywać w 4 °C w ciemności przez 1 tydzień. - Obserwować pod mikroskopem fluorescencyjnym. Dla każdej studzienki wykonać po 5 obrazów dla każdego konkretnego kanału fluorescencyjnego, korzystając z obiektywu 10x (należy upewnić się, że jeden z obrazów zawiera pasek skali).
UWAGA: DAPI posiada maksimum wzbudzenia/emisji przy 358 nm/461 nm. Należy użyć mikroskopu fluorescencyjnego wyposażonego w odpowiednie filtry detekcyjne zarówno dla DAPI, jak i fluoroforu przeciwciała wtórnego.
8. Analiza w programie ImageJ (Rycina 2)
UWAGA: Zaleca się korzystanie z programu ImageJ w wersji 1.52a lub nowszej.
- Otwórz w programie ImageJ obraz zawierający pasek skali. Kliknij ikonę Straight Line i narysuj linię o długości dokładnie odpowiadającej paskowi skali [Figure 2 (1)].
UWAGA: W razie potrzeby kliknij ikonę Magnify Glass, aby powiększyć lub pomniejszyć obraz. - Kliknij zakładkę Analyze. Wybierz i kliknij Set Scale.
- W polu Known Distance wpisz odległość odpowiadającą paskowi skali. W polu Units of Length wprowadź jednostki paska skali. Zastosuj ustawienia globalnie, zaznaczając opcję Global. Kliknij OK, aby ustawić skalę.
UWAGA: Po zastosowaniu tego ustawienia każdy otwarty obraz będzie wyświetlać obliczoną powierzchnię pola widzenia w jednostkach wprowadzonych przez użytkownika. - Otwórz w programie ImageJ obraz zawierający wyłącznie barwienie DAPI. Kliknij zakładkę Process i wybierz Subtract Background. Usuwaj tło w krokach co 50 pikseli, aż obszary niebarwione staną się czarne.
UWAGA: Jeśli obraz nie posiada tła, ten krok nie jest wymagany. - Kliknij zakładkę Image i wybierz Type. Kliknij 8-bit, aby przekonwertować obraz na skalę szarości [Figure 2 (2)].
- Wykonaj progowanie obrazu manualnie lub automatycznie, aby objąć wszystkie cząsteczki DAPI (zachowaj ostrożność, aby nie przekroczyć progu przy ustawianiu manualnym) [Figure 2 (3)]. Kliknij zakładkę Image i wybierz Adjust. Kliknij Threshold. Po zakończeniu kliknij Apply.
- Kliknij zakładkę Process i wybierz Binary. Kliknij Watershed.
- Kliknij zakładkę Analyze i wybierz/kliknij Analyze Particles [Figure 2 (4)]. Ustaw Size na 5-Infinity, a Circularity na 0.00-1.00. W rozwijanym menu Show wybierz Outlines. Upewnij się, że zaznaczone są opcje Display Results, Summarize oraz Include Holes. Kliknij OK.
UWAGA: Pożądany zakres cząsteczek można skorygować, jeśli progowanie spowodowało pojawienie się pikseli tła. - Zapisz wynik zliczenia jako TOTAL DAPI.
- Otwórz w programie ImageJ obraz z nałożonymi kanałami Cytokeratyny 18 i DAPI.
- Użyj ikony Multi-Point [Figure 2 (5)], aby ręcznie zliczyć wszystkie cząsteczki DAPI niewybarwione na Cytokeratynę 18.
- Zapisz wynik jako FEEDER CELLS. Użyj poniższego równania, aby obliczyć liczbę jąder hepatocytów (DAPI).
Hepatocyte DAPI = Total DAPI - Feeder Cell DAPI
9. Oznaczanie ilości całkowitej przytwierdzonych hepatocytów i procenta przytwierdzienia (zdolność do przylegania)
- Oblicz współczynnik skali dla obszaru hodowli w płytce 24-dołkowej, korzystając z poniższego równania. Pomiary pola widzenia znajdują się w górnej części każdego otwartego obrazu [Rycina 2 (2), zielona ramka].
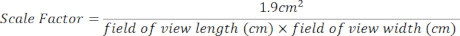
- Oblicz całkowitą liczbę przytwierdzonych hepatocytów, korzystając z poniższego równania.
Przytwierdzone hepatocyty = Współczynnik skali × Hepatocyty DAPI - Oblicz procent przytwierdzenia hepatocytów, korzystając z poniższego równania.
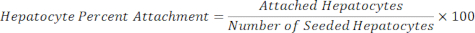
10. Oznaczenie albuminy
- Zmierz produkcję albuminy za pomocą kanapkowego enzymatycznego testu immunoabsorpcyjnego (ELISA) (patrz Tabela materiałów) na próbkach rozcieńczonych w stosunku 1:200.
UWAGA: W celu zapewnienia dokładności użytkownik potwierdza, że próbki mieszczą się w zakresie liniowym krzywej wzorcowej. Określony zestaw zawiera wszystkie materiały i instrukcje niezbędne do przeprowadzenia analizy. - Znormalizuj stężenia próbek w odniesieniu do przytwierdzonych hepatocytów, korzystając z poniższego równania.
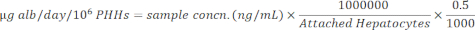
11. Oznaczenie poziomu mocznika
UWAGA: Odczynnik kwasowy do oznaczania azotu mocznika we krwi (BUN) zawiera kwas siarkowy. Stężenie kwasu siarkowego w odczynniku BUN jest uznawane za żrące. Nie połykać. Pracować w miejscu z dobrą wentylacją i stosować odpowiednie środki ochrony indywidualnej (PPE).
- Syntezę mocznika mierzy się przy użyciu zmodyfikowanej metody z diacetylo-monoksymem (patrz Tabela materiałów).
- Należy rozcieńczyć 53,3 µL mocznika o stężeniu 75 mg/dL w 346,7 µL kompletnej pożywki hodowlanej, aby przygotować Standard nr 1 (100 µg/mL).
- Probowki od 2 do 8 należy odpowiednio oznakować i przygotować standardy do oznaczenia mocznika poprzez seryjne rozcieńczanie w stosunku 1:2 (Tabela 1).
- Do dołków czarnej płytki 96-dołkowej z przezroczystym dnem (patrz Tabela materiałów) należy dodać 10 µL próbki lub standardu.
- Do każdego dołka zawierającego próbkę należy dodać 150 µL odczynnika BUN. Odczynnik BUN przygotowuje się poprzez zmieszanie 1/3 odczynnika barwiącego BUN z 2/3 odczynnika kwasowego BUN. W obliczeniach należy posłużyć się poniższym równaniem.
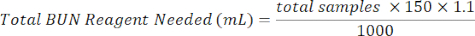
Odczynnik barwiący BUN (mL) = Całkowita potrzebna ilość odczynnika BUN × 0,333
Odczynnik kwasowy BUN (mL) = Całkowita potrzebna ilość odczynnika BUN × 0,667 - Płytkę należy inkubować przez 90 min w piecu lub inkubatorze w temperaturze 60 °C.
- Absorbancję płytki należy odczytać natychmiast przy 540 nm i 650 nm.
- Krzywą wzorcową tworzy się poprzez odjęcie absorbancji tła i próby ślepej (650 nm) od wszystkich próbek i standardów. Linię dopasowania generuje się za pomocą analizy regresji liniowej.
- Stężenie nieznanych próbek należy wyznaczyć na podstawie krzywej wzorcowej.
- Stężenia próbek należy znormalizować do liczby przytwierdzonych hepatocytów, korzystając z poniższego równania.
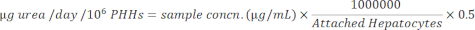
Wyniki
Ogólna metoda wysiewania, hodowli i podstawowych testów funkcjonalnych systemu hodowli wątrobowej obejmuje powszechne techniki hodowli pierwotnych komórek oraz analizy, co przedstawiono na Rysunku 1. Adhezję hepatocytów oraz procentową zdolność do wysiewu obliczono w 14. dniu przy użyciu analizy ImageJ co najmniej pięciu obrazów barwienia Cytokeratyną 18 i DAPI na studzienkę (Rysunek 2). Reprezentatywne obrazy PHHs hodowanych z komórkami karmionymi przedstawiono na Rysunku 3. Różne gęstości wysiewu komórek wątrobowych wykazały wizualne różnice w stopniu konfluencji w zależności od gęstości wysiewu i utrzymywały typową, sześcienną morfologię wątrobową przez 14 dni hodowli. Obrazy partii dawców hepatocytów A i B zarejestrowano dla każdej testowanej gęstości wysiewu (Rysunek 4A). Średni procentowa zdolność do wysiewu dla dawcy B (89,04% ± 3,99%, 198 552 ± 49 885 PHHs) była wyższa niż dla dawcy A (66,08% ± 6,67%, 146 128 ± 33 063 PHHs) we wszystkich zastosowanych gęstościach wysiewu (Rysunek 4B). Dawca A wykazał znacząco wyższą procentową zdolność do wysiewu przy użyciu 150 000 PHHs/well (76,07% ± 12,87%) w porównaniu do 250 000-300 000 PHHs/well (62,75% ± 9,64%). U dawcy B nie stwierdzono istotnych różnic w procentowej zdolności do wysiewu hepatocytów. Dawca B wykazał najniższą zdolność do wysiewu hepatocytów (85,78% ± 13,25%) przy najwyższej gęstości wysiewu, 300 000 PHHs/well. Podobnie jak w przypadku dawcy A, wysiew dawcy B w gęstości 150 000 PHHs/well zapewnił najwyższą procentową zdolność do wysiewu hepatocytów (94,75% ± 15,07%).
Produkcję albuminy oraz syntezę mocznika mierzono w trzech punktach czasowych podczas 14-dniowego okresu hodowli i normalizowano do obliczonej liczby przytwierdzonych hepatocytów. Ogólnie rzecz biorąc, dawca A wykazywał zwiększoną produkcję albuminy w porównaniu z dawcą B (41,32 ± 4,58 µg alb/day/106 PHHs vs. 34,66 ± 10,03 µg alb/day/106 PHHs) (Rysunek 5). Najwyższą produkcję albuminy u dawców A i B odnotowano przy zagęszczeniu wysiewu hepatocytów wynoszącym 150 000 PHHs/well, odpowiednio 45,91 ± 5,96 µg alb/day/106 PHHs i 48,67 ± 20,44 µg alb/day/106 PHHs. Nie stwierdzono istotnych różnic w produkcji albuminy w zastosowanych gęstościach wysiewu. Jak stwierdzili Baudy et al.3, pożądane jest, aby mikrofizjologiczne systemy wątrobowe utrzymywały stałą produkcję albuminy i syntezę mocznika z wahaniami mniejszymi niż 50% w ciągu 14 dni hodowli. Współczynnik zmienności (CV) obliczono, dzieląc średnią przez odchylenie standardowe dla dni 7, 10 i 14. Wszystkie próbki analizowano w dubletach. CV dla wydajności albuminy w ciągu 14-dniowego okresu hodowli przy 150 000 PHHs/well wyniosło 12,24% dla dawcy A i 37,97% dla dawcy B, co było wartością poniżej pożądanego kryterium 50%. Wysoka wariancja produkcji albuminy była widoczna u obu dawców, A i B, przy wysiewie 250 000 i 300 000 PHHs/well. Przy tych gęstościach wysiewu u obu dawców zaobserwowano gwałtowny spadek produkcji albuminy między 7, 10 a 14 dniem hodowli (CV dawca A: 22,49%, dawca B: 45,07%).
Synteza mocznika u dawcy B (95,09 ± 18,91 µg urea/day/106) była zwiększona w porównaniu z dawcą A (64,92 ± 4,66 µg urea/day/106 PHHs) po uśrednieniu danych specyficznych dla partii PHH z dni 7, 10 i 14 (Rycina 6). Największą syntezę mocznika w ciągu 14-dniowego okresu hodowli odnotowano dla dawcy B (113,49 ± 37,34 µg urea/day/106 PHHs) przy gęstości wysiewu 150 000 PHHs/well oraz dla dawcy A (69,12 ± 17,06 µg urea/day/106 PHHs) przy gęstości 200 000 PHHs/well. Obie partie dawców wykazały najniższą produkcję mocznika i najwyższy współczynnik zmienności (CV) przy gęstości 300 000 PHHs/well. Nie zaobserwowano istotnych różnic w syntezie mocznika dla zastosowanych gęstości wysiewu. Najniższy CV syntezy mocznika dla dawcy A stwierdzono przy hodowli w gęstości 250 000 PPHs/well (23,11%), a dla dawcy B przy 200 000 PHHs/well (28,26%). Jak podkreślają te wyniki, optymalna gęstość wysiewu dla danej partii PHH zależy od pożądanego stopnia konfluencji w momencie przeprowadzania analizy oraz od charakteru mierzonych parametrów; wyższa gęstość wysiewu nie zawsze musi korelować z silniejszym sygnałem lub szerszym zakresem dynamicznym.
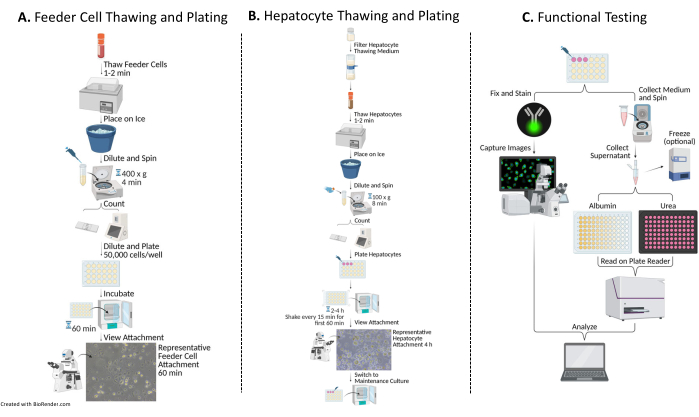
Rysunek 1: Schemat blokowy wysiewania, hodowli i testów funkcjonalnych hepatocytów z komórkami feederowymi. (A) Komórki feederowe są rozmrażane w specjalnym medium do rozmrażania (patrz Tabela materiałów), resuspendowane w kompletnym medium do wysiewania (patrz Tabela materiałów), a następnie komórki są liczone. Komórki są rozcieńczane, wysiewane i inkubowane przez 60 min w 37 °C/5% CO2. (B) Hepatocyty są rozmrażane w specjalnym medium do rozmrażania (patrz Tabela materiałów), resuspendowane w kompletnym medium do wysiewania, a następnie komórki są liczone. Hepatocyty są rozcieńczane i wysiewane wraz z komórkami feederowymi. Komórki są inkubowane przez 2-4 h w 37 °C/5% CO2, z wstrząsaniem w ruchu N-S-E-W co 15 min przez pierwsze 60 min hodowli. Medium do wysiewania jest zastępowane uprzednio ogrzanym kompletnym medium hodowlanym w celu utrzymania hodowli (patrz Tabela materiałów). Hodowle są zasilane codziennie. (C) W dniach 7, 10 i 14 pobierane są próbki medium do oznaczenia albumin i mocznika. Po pobraniu próbek w dniu 14 komórki są utrwalane i barwione przeciwciałem przeciwko Cytokeratynie 18 (patrz Tabela materiałów) przez 16-24 h w 4 °C. Następnie są inkubowane z odpowiednim przeciwciałem wtórnym, przemywane i montowane z DAPI (patrz Tabela materiałów) w celu wykonania zdjęć i analizy obrazu. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
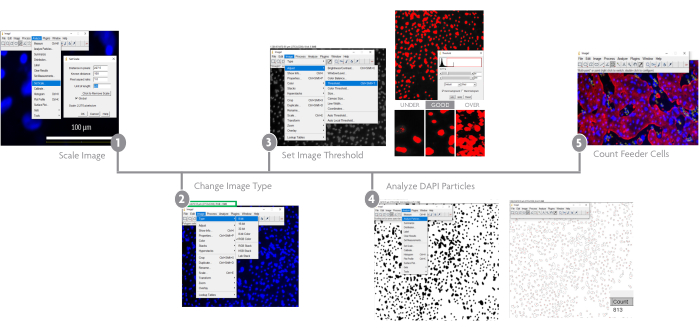
Rysunek 2: Analiza obrazów przy użyciu oprogramowania ImageJ. Przetwarzanie wykonanych zdjęć w programie ImageJ. Krok 1: do wszystkich obrazów stosowana jest skala na podstawie paska skali specyficznego dla danego mikroskopu. Krok 2: zmiana typu obrazu. Krok 3: zastosowanie progu w celu wyselekcjonowania cząsteczek DAPI. Krok 4: przeprowadzenie analizy cząsteczek i zapisanie liczby obiektów. Krok 5: aby określić liczbę przytwierdzonych komórek feeder, obraz scalony jest przeliczany za pomocą narzędzia multi-point. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
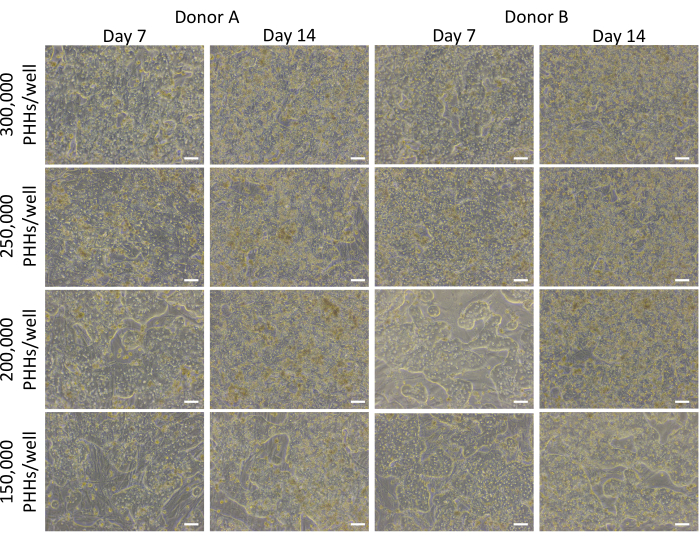
Rycina 3: Morfologia różnych gęstości wysiewu komórek wątroby hodowanych z komórkami wspierającymi. Reprezentatywne obrazy z 7. i 14. dnia hodowli PHHs z komórkami wspierającymi (50 000 komórek/dołek) przy gęstościach wysiewu komórek wątroby wynoszących 150 000, 200 000, 250 000 i 300 000 PHHs/dołek. Obrazy wykonano przy użyciu obiektywu 10x w odwróconym mikroskopie fazowo-kontrastowym. Pasek skali = 100 µm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
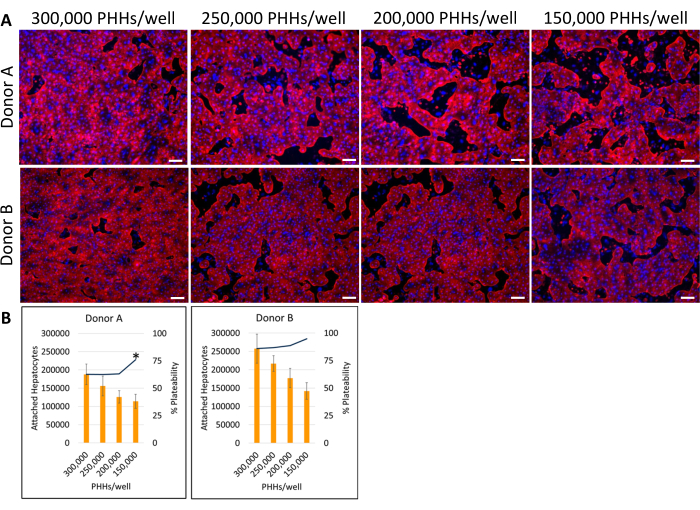
Rysunek 4: Fluorescencyjna immunocytochemia różnych gęstości wysiewu hepatocytów hodowanych z komórkami wspierającymi (feeder cells). (A) Reprezentatywne obrazy barwienia cytokeratyny 18 (czerwony) w 14. dniu dla gęstości wysiewu hepatocytów wynoszących 150,000, 200,000, 250,000 i 300,000 PHHs/well. Dwie studzienki dla każdej gęstości wysiewu utrwalono przez 30 min w 4 °C. Studzienki inkubowano przez 16-24 h w 4° C z przeciwciałem pierwszorzędowym w rozcieńczeniu 1:1000. Przeciwciało wtórne zastosowano w rozcieńczeniu 1:500 przez 30 min w 4 °C w ciemności. Do studzienek dodano barwnik jądrowy DAPI (niebieski) na 15 min w temperaturze pokojowej. Obrazy wykonano przy użyciu obiektywu 10X w odwróconym mikroskopie fluorescencyjnym. Pasek skali = 100 µm. (B) Obliczona liczba przytwierdzonych hepatocytów i procent przytwierdzalności dla różnych gęstości wysiewu hepatocytów obliczone przy użyciu programu ImageJ. *p ≤ 0.05 względem procentu przytwierdzalności dla 200,000, 250,000 i 300,000 PHHs/well. Słupki błędów reprezentują odchylenie standardowe (n ≥ 5 obrazów na warunek). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
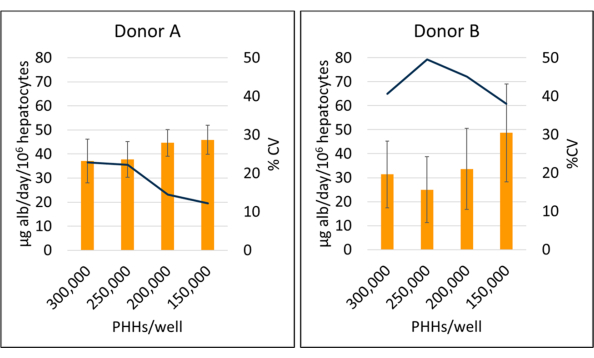
Rysunek 5: Produkcja albuminy przez hepatocyty hodowane z komórkami wspierającymi. Produkcja albuminy przy gęstościach wysiewu komórek wątrobowych wynoszących 150 000, 200 000, 250 000 i 300 000 PHHs/studzienkę. Słupki reprezentują 14-dniową średnią mikrogramów albuminy/dzień znormalizowaną do całkowitej liczby przytwierdzonych hepatocytów. Linia reprezentuje CV między dniami 7, 10 i 14. Słupki błędu reprezentują odchylenie standardowe (n ≥ 2 studzienki na warunek z powtórzeniami). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
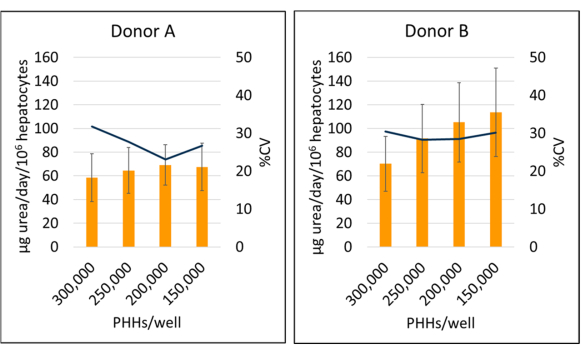
Rycina 6: Synteza mocznika w hepatocytach hodowanych z komórkami dokarmiającymi. Synteza mocznika przy gęstościach wysiewu komórek wątrobowych wynoszących 150 000, 200 000, 250 000 i 300 000 PHHs/dołek. Słupki reprezentują średnią 14-dniową ilość µg mocznika/dobę znormalizowaną do całkowitej liczby przytwierdzonych hepatocytów. Linia reprezentuje %CV pomiędzy dniami 7, 10 i 14. Słupki błędów reprezentują odchylenie standardowe (n ≥ 2 dołków na warunek wraz z powtórzeniami). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
| Standard (S) nr | Stężenie (µg/mL) | roztwór mocznika (µL) | Pożywka kompletna (µL) |
| 1 | 100 | 53.3 roztwór stokowy 75 mg/dL | 346.7 |
| 2 | 50 | 100 (roztwór S1) | 100 |
| 3 | 25 | 100 (roztwór S2) | 100 |
| 4 | 12.5 | 100 (roztwór S3) | 100 |
| 5 | 6.26 | 100 (roztwór S4) | 100 |
| 6 | 3.125 | 100 (roztwór S5) | 100 |
| 7 | 1.5625 | 100 (roztwór S6) | 100 |
| Puste | 0 | 0 | 100 |
Tabela 1: Przygotowanie próbek wzorca mocznika.Z wykorzystaniem roztworu stokowego mocznika o stężeniu 75 mg/dL należy przygotować roztwór mocznika o stężeniu 100 µg/mL. Odmierzyć sugerowane objętości, aby uzyskać stężenia końcowe dla krzywej wzorcowej.
Dyskusja
Opisany system hodowli wątroby można ustalić w laboratoriach wyposażonych w standardowe oprzyrządowanie do hodowli tkankowych. Składający się z PHH hodowanych w komórkach zasilających, system pozwala użytkownikowi na hodowlę PHH przez co najmniej dwa tygodnie ze stabilną produkcją albuminy i syntezą mocznika. Ze względu na zmienność partii dawcy PHH, do stosowania w systemie zaleca się stosowanie tylko wstępnie przesianych i kwalifikowanych PHH. Chociaż liczba przyłączonych PHH różni się w zależności od partii dawcy i gęstości wysiewu, względna plastyczność pozostaje podobna w każdej partii dawcy. Chociaż zalecane są zalecane gęstości wysiewu, powyższe dane sugerują, że gęstość wysiewu hepatocytów można dostosować do różnych potrzeb eksperymentalnych; Należy jednak zauważyć, że wysiewanie większej liczby PHH może nie zapewnić wyższych lub bardziej spójnych wyników funkcjonalnych. Analiza ocenianych partii PHH wykazała najniższy CV dla produkcji albuminy i syntezy mocznika przy niższych gęstościach wysiewu wynoszących 150 000 PHH/dołek i 200 000 PHH/dołek; Nie stwierdzono jednak istotnych różnic między albuminą a mocznikiem przy jakiejkolwiek gęstości wysiewu. Wyższe gęstości wysiewu wynoszące 250 000 PHH/studzienkę i 300 000 PHH/studzienkę wykazują większy spadek albuminy i mocznika w ciągu 14-dniowego okresu hodowli. Wrodzona zmienność dawczy w zakresie plastyczności może wpływać na spójność produkcji albuminy i syntezy mocznika przy 250 000 PHH/basenie i 300 000 PHH/dołku dla badanych partii dawcy. Podobnie jak w przypadku dużych sferoidów hepatocytów, nadmierne wysiewanie PHH w systemie TV2D+ może mieć negatywny wpływ na długoterminową hodowlę i funkcjonalność PHH.
Wszystkie etapy rozmrażania, powlekania i konserwacji mają kluczowe znaczenie dla pomyślnej kultury i generowania danych; Istnieje jednak kilka typowych błędów, których niedoświadczeni użytkownicy mogą uniknąć. PHH są bardzo podatne na uszkodzenia wtórne do wahań temperatury, naprężeń ścinających i ekspozycji na powietrze 9,10. Podczas rozmrażania PHH należy zachować ostrożność, aby uniknąć wydłużenia czasu rozmrażania i nadmiernego pipetowania. Zastosowanie metody nalewania ręcznego, timera i natychmiastowego przeniesienia z kąpieli wodnej na lód zmniejszy te typowe błędy, które mogą wpływać na żywotność i plastyczność PHH. Dodatkowo, ponieważ problemy z łańcuchem dostaw stają się coraz bardziej powszechne, uzyskanie płytek pokrytych kolagenem może być trudne. Aby przezwyciężyć ten problem, można zastosować ręczne powlekanie płytek poddanych działaniu kultur tkankowych przy użyciu komercyjnych roztworów kolagenu typu I (5-10 μg/cm2); Jednak w celu uzyskania optymalnej wydajności i konsystencji zaleca się stosowanie wstępnie powlekanych płytek kolagenowych. W procesie przechodzenia od hodowli wyłącznie komórek zasilających do wprowadzenia PHH bardzo ważne jest, aby zapobiec wysuszeniu warstwy komórek zasilających. Nigdy nie dopuszczaj do kontaktu z powietrzem ogniw zasilających. Każdy czas ekspozycji na powietrze może prowadzić do złej jakości warstwy komórek zasilających, co negatywnie wpłynie na długoterminową hodowlę PHH. Najlepszą praktyką jest pozostawienie niewielkiej ilości pozostałej pożywki między wymianami pożywki. Czasami PHH mogą zawierać nadmiar zanieczyszczeń z izolacji, co może utrudniać obserwację morfologii. Aby rozwiązać ten problem, należy wstrząsnąć płytką przed wymianą podłoża i użyć aspiracji próżniowej. Na koniec, wykonując zmianę pożywki, ostrożnie zasysaj zużytą pożywkę, uważając, aby nie naruszyć hodowanych komórek. Odpipetować objętość świeżego podłoża z boku studzienki, aby uniknąć pipetowania bezpośrednio na warstwę komórek. Użytkownik powinien również unikać ekspozycji na powietrze przy każdej wymianie pożywki, stosując zalecaną wymianę z 3 dołkami (sekcje 3 i 4). Należy również zauważyć, że codzienna zmiana podłoża jest idealna, ale nie jest wymagana.
Chociaż mikroskopy fluorescencyjne stały się powszechne w większości laboratoriów, oprogramowanie potrzebne do przeprowadzenia określonej analizy obrazu może wiązać się z dodatkowymi wydatkami. ImageJ można pobrać za darmo, dzięki czemu jest to łatwo dostępne narzędzie do analizy obrazu. Kroki w protokole stanowią podstawę, do której użytkownik może potrzebować optymalizacji, w szczególności analizy cząstek barwienia DAPI; jednakże w przypadku braku możliwości obrazowania fluorescencyjnego, wartości przyłączenia PHH w dniu 14 są podawane na świadectwach analizy specyficznych dla partii. Słabe progowanie spowoduje niedokładne zliczanie cząstek DAPI. Zaleca się również sprawdzenie powierzchni poszczególnych cząstek DAPI przed ustawieniem wykluczenia rozmiaru. Można to osiągnąć za pomocą ikony owalu [Rysunek 2 (1), ikona koła poniżej zakładki Edycja ] i narysując okrąg obejmujący cząstkę DAPI. Zakładka Analiza może być następnie użyta do zmierzenia powierzchni wybranej cząstki DAPI. Konkretne pomiary można wybrać za pomocą opcji Ustaw pomiary w zakładce Analiza [krok 8.9 i Rysunek 2 (4)].
Obecne metody hodowli PHH obejmują stosowanie powłok, takich jak kolagen-I, w celu zwiększenia przyczepu komórek w tradycyjnej dwuwymiarowej monokulturze11 lub nakładania na matrycę zewnątrzkomórkową, takiej jak Matrigel na bazie myszy, technika powszechnie określana jako "kultura kanapkowa"12,13,14,15. Podczas gdy technika hodowli kanapkowej poprawia morfologię i polarność PHH w czasie w porównaniu z tradycyjną monokulturą, oba podejścia nadal nie zapewniają długoterminowej stabilności fenotypowej w kulturze dla większości partii PHH na płytkach. Inną metodą stosowaną do hodowli PHH jest tworzenie sferoid 3D; jednakże, jak wcześniej stwierdzili Glicklis i wsp.4, mogą wystąpić wyzwania techniczne związane z odtwarzalnością wielkości sferoidów ze względu na zmienność dawcy. W celu stworzenia bardziej fizjologicznie istotnego modelu wątroby opracowano modele wielokomórkowe. Jak opisali Ware i wsp.7, zastosowanie mikrowzorców, mysie fibroblasty i pierwotne ludzkie sinusoidalne komórki śródbłonka wątroby otoczone PHH umożliwiły dłuższy czas hodowli in vitro. Jednak mikrowzorce mogą być złożonym i czasochłonnym procesem, a komórki karmiące inne niż ludzkie mogą przyczyniać się do tła w sygnałach metabolicznych, ograniczając użyteczność tej platformy w niektórych zastosowaniach. Wykorzystanie różnych komórek niezwiązanych z wątrobą, w tym ludzkich i szczurzych fibroblastów skórnych oraz komórek śródbłonka aorty bydlęcej jako komórek żywicielskich do kohodowli hepatocytów, wykazało wydzielanie albuminy i tworzenie ścisłych połączeń podobnych do kokultur komórek żywicielskich pochodzenia wątrobowego16. Jednak mechanizm interakcji między komórkami nieodżywiającymi się przez wątrobę TV2D+ a PHH w hodowli musi być dalej badany, aby lepiej zrozumieć wpływ na stabilność i funkcjonalność PHH w tym systemie. System hodowli opisany wcześniej przez Weavera i wsp.8 może z powodzeniem hodować PHH w koloniach wątrobowych przez okres do 42 dni, tworząc rozległe sieci kanałów żółciowych. PHH hodowane w tym systemie utrzymywały kluczową funkcjonalność wątroby, w tym aktywność cytochromu 1A2, 2B6 i 3A4 oraz aktywność enzymów opartą na urydynie 5′-difosfo-glukuronozylotransferazie (UGT), tworzenie metabolitów fazy I i II, produkcję albuminy i syntezę mocznika przez co najmniej 22 dni in vitro bez Matrigel. Ten system hodowli daje stabilne, fizjologicznie istotne wyniki, które można łatwo dostosować do każdego laboratorium do zastosowań farmakologicznych i toksykologicznych. Chociaż kluczowe funkcje PHH są zachowane w systemie TV2D+, nie dokonano bezpośrednich porównań z modelem sferoidalnym 3D; jednak przyszłe prace porównujące tych samych dawców PHH między systemami hodowli okażą się cenne w określeniu granic i zalet obu metod.
Potencjalne zastosowania TV2D+ obejmują ocenę klirensu metabolicznego i interakcji lek-lek związków o niskiej rotacji, uszkodzenie wątroby wywołane lekami oraz ocenę ryzyka agrochemikaliów. Dokładne przewidywanie klirensu wątrobowego nowych i pojawiających się leków opiera się na stabilnej i przedłużonej hodowli PHH z zachowaniem kluczowej funkcjonalności komórek wątrobowych, co jest szczególnie trudne w przypadku oceny związków o niskiej rotacji. Ponadto ocena ryzyka i toksyczność wątroby wywołana chemikaliami są głównymi problemami zdrowotnymi, a obecne modele nie zapewniają długoterminowej stabilności i funkcjonalności w hodowli, aby dokładnie ocenić potencjalną przewlekłą toksyczność chemiczną, która może być wtórna do ostrego narażenia. Zdrowe i chore PHH hodowane w TV2D+ wykazywały charakterystyczne różnice w funkcji i usposobieniu lipidów, które utrzymywały się wczasie17. Badania te potwierdzają, że TV2D+ jest obiecującym narzędziem do różnych zastosowań farmakologicznych i toksykologicznych.
Oświadczenia
JO, LW, EG, EL, SP i JW są pracownikami LifeNet Health, organizacji non-profit, która produkuje TV2D+.
Podziękowania
Chcielibyśmy podziękować Mellissie Keller i Wendy Hetman za pomoc w recenzowaniu rękopisów i rycin.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,2 &mikro; m PES Jednostka filtrująca | Thermo Fisher Naukowy | 565-0020 | Preferencje użytkownika |
| Probówki stożkowe 15 ml lub 50 ml | Thermo Fisher Scientific | 352196 lub 352070 | Preferencje użytkownika |
| Alexa Fluor 555, kozia anty-królik | Thermo Fisher Scientific | A-21428 | Inne przeciwciała drugorzędowe mogą działać |
| Przeciwciało anty-cytokeratyny 18 | abcam | ab24561 | Konieczne przy użyciu tego samego rozcieńczenia |
| AOPI | Nexcelom | CS2-0106-5mL | Używany do liczenia celometrów |
| Szafa bezpieczeństwa biologicznego | Labconoco | 3460801 | Preferencje użytkownika |
| Czarnościenne, przezroczyste dno, płytka 96-dołkowa | Thermo Fisher Naukowy | 165305 | Preferencje użytkownika |
| Wirówka | Thermo Fisher Scientific | Sorvall X4R | Zdolny do prędkości do 400 x g |
| Płytka pokryta kolagenem, 24-dołkowa | Greiner Bio-One | 662950 | Powłoka kolagenowa z ogona szczura |
| Zjeżdżalnie | Nexcelom | CHT4-SD100-002 | Używany do liczenia celometrów |
| Pożywka hodowlana | LifeNet Zdrowie | MED-TCCM | |
| Suplement kulturowy | LifeNet Zdrowie | MED-TCSC | |
| DAPI | Thermo Fisher Naukowy | 00-4959-52 | Zawiera podłoże montażowe |
| DPBS (-Ca, -Mg) | Thermo Fisher Scientific | 14190250 | Preferencje użytkownika |
| Dodatek do ogniw zasilających | LifeNet Zdrowie | MED-TCSA | |
| Pożywka do rozmrażania komórek podajników | LifeNet Health | MED-FCTM | |
| Mikroskop fluorescencyjny | Zeiss | AxioObserver Z1 | Wyposażony w filtry dostosowane do potrzeb użytkownika |
| Pożywka do rozmrażania hepatocytów | LifeNet Health | MED-HHTM4C-50ML | |
| Zestaw ELISA albuminy ludzkiej | abcam | ab108788 | Konieczne, jeśli używasz tego samego rozcieńczenia |
| Ludzkie komórki zasilające | LifeNet Health | PHFC24 | |
| Inkubator nawilżany | VWR | 97025-842 | Zdolność do emisji 5% CO2 |
| IC Bufor utrwalający | Thermo Fisher Scientific | 00-8222-49 | również stosować 10% formalinę na bazie paraformaldehydu |
| ImageJ | National Insitute of Health | Wersja 1.52a | 1.52a lub wyższa |
| Mikroskop z odwróconą fazą kontrastu | Olympus | CK40-F100 | Preferencje użytkownika |
| Probówki do mikrowirówek | VWR | 20170-022 | Preferencje użytkownika |
| Mikropipety (różne rozmiary) | USA Scientific | Preferencje użytkownika ErgoOne | |
| Bufor przepuszczalny (10x) | Thermo Fisher Scientific | 00-8333-56 | Inne przepuszczalne mogą pracować |
| Czytnik płytek | BMG Labtech | CLARIOstar | Zdolny do odczytu absorbancji 450-640 nm |
| Medium galwaniczne | LifeNet Zdrowie | MED-TCPM | |
| Suplement galwaniczny | LifeNet Zdrowie | MED-TCSB | |
| Pierwotne hepatocyty ludzkie | LifeNet Zdrowie | różne | Numer katalogowy może się różnić w zależności od numeru partii |
| Przeciwciało drugorzędowe | Thermo Fisher Naukowy | A-21428 | Preferencje użytkownika |
| Serologiczny kontroler pipet | Gilson | F110120 | Preferencje użytkownika |
| Butelka do przechowywania 100– 500 ml | VWR | 76311-770 | Preferencje użytkownika |
| Test azotu mocznikowego (BUN) | Stanbio | 0580-250 | |
| Kąpiel wodna | PolyScience | WBE05 | Możliwość stosowania w temperaturze 37 stopni; Z |
Bibliografia
- Khetani, S. R., Bhatia, S. N. Microscale culture of human liver cells for drug development. Nature Biotechnology. 26 (1), 120-126 (2008).
- Swift, B., Pfeifer, N. D., Brouwer, K. L. Sandwich-cultured hepatocytes: an in vitro model to evaluate hepatobiliary transporter-based drug interactions and hepatotoxicity. Drug Metabolism Reviews. 42 (3), 446-471 (2010).
- Baudy, A. R., et al. Liver microphysiological systems development guidelines for safety risk assessment in the pharmaceutical industry. Lab on a Chip. 20 (2), 215-225 (2020).
- Glicklis, R., Merchuk, J. C., Cohen, S. Modeling mass transfer in hepatocyte spheroids via cell viability, spheroid size, and hepatocellular functions. Biotechnology and Bioengineering. 86 (6), 672-680 (2004).
- Khetani, S. R., et al. Microengineered liver tissues for drug testing. Journal of Laboratory Automation. 20 (3), 216-250 (2015).
- Monckton, C. P., Brown, G. E., Khetani, S. R. Latest impact of engineered human liver platforms on drug development. APL Bioengineering. 5 (3), 031506(2021).
- Ware, B. R., Durham, M. J., Monckton, C. P., Khetani, S. R. A cell culture platform to maintain long-term phenotype of primary human hepatocytes and endothelial cells. Cellular and Molecular Gastroenterology and Hepatology. 5 (3), 187-207 (2018).
- Weaver, J. R., et al. The morphology, functionality, and longevity of a novel all human hepatic cell-based tri-culture system. Toxicology In Vitro. 86, 105504(2023).
- Li, W., et al. Matrix stiffness and shear stresses modulate hepatocyte functions in a fibrotic liver sinusoidal model. American Journal of Physiology, Gastrointestinal and Liver Physiology. 320 (3), G272-G282 (2021).
- Thompson, S. M., et al. Heat stress induced cell death mechanisms in hepatocytes and hepatocellular carcinoma: in vitro and in vivo study. Lasers in Surgery and Medicine. 46 (4), 290-301 (2014).
- Mooney, D., et al. Switching from differentiation to growth in hepatocytes: control by extracellular matrix. Journal of Cellular Physiology. 151 (3), 497-505 (1992).
- Berthiaume, F., Moghe, P. V., Toner, M., Yarmush, M. L. Effect of extracellular matrix topology on cell structure, function, and physiological responsiveness: hepatocytes cultured in a sandwich configuration. The FASEB Journal. 10 (13), 1471-1484 (1996).
- Hamilton, G. A., et al. Regulation of cell morphology and cytochrome P450 expression in human hepatocytes by extracellular matrix and cell-cell interactions. Cell and Tissue Research. 306 (1), 85-99 (2001).
- Orkin, R. W., et al. A murine tumor producing a matrix of basement membrane. Journal of Experimental Medicine. 145 (1), 204-220 (1977).
- Sivaraman, A., et al. A microscale in vitro physiological model of the liver: predictive screens for drug metabolism and enzyme induction. Current Drug Metabolism. 6 (6), 569-591 (2005).
- Goulet, F., Normand, C., Morin, O. Cellular interactions promote tissue-specific function, biomatrix deposition and junctional communication of primary cultured hepatocytes. Hepatology. 8 (5), 1010-1018 (1988).
- Characterization of primary human hepatocytes from diseased and healthy livers in an all-human cell based triculture system. The Toxicologist, a Supplement to Toxicological Sciences. Odanga, J. J., Breathwaite, E. K., Presnel, S., LeCluyse, E. L., Weaver, J. R. 62nd Annual Meeting & ToxExpo, , Nashville, TN. 4283(2023).
Przedruki i uprawnienia
