Ten protokół opisuje podejście do wykonywania obrazowania wapnia w zakażonych wirusem ludzkich organoidach jelitowych i oferuje podejście do analizy.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Obrazowanie na żywo wapnia zakażonych wirusem monowarstw organoidów jelitowych ludzkich przy użyciu genetycznie kodowanych wskaźników wapnia
W tym artykule
Podsumowanie
Streszczenie
Sygnalizacja wapniowa jest integralnym regulatorem prawie każdej tkanki. W nabłonku jelitowym wapń bierze udział w regulacji aktywności wydzielniczej, dynamice aktyny, reakcjach zapalnych, proliferacji komórek macierzystych i wielu innych niescharakteryzowanych funkcjach komórkowych. W związku z tym mapowanie dynamiki sygnalizacji wapniowej w nabłonku jelitowym może zapewnić wgląd w homeostatyczne procesy komórkowe i ujawnić unikalne reakcje na różne bodźce. Ludzkie organoidy jelitowe (HIO) są wysokoprzepustowym, pochodzącym od człowieka modelem do badania nabłonka jelitowego, a tym samym stanowią użyteczny system do badania dynamiki wapnia. W tym artykule opisano protokół stabilnej transdukcji HIO z genetycznie kodowanymi wskaźnikami wapnia (GECI), wykonywania mikroskopii fluorescencyjnej na żywo i analizy danych obrazowych w celu sensownego scharakteryzowania sygnałów wapniowych. Jako reprezentatywny przykład, trójwymiarowe HIO zostały transdukowane lentiwirusem w celu stabilnej ekspresji GCaMP6s, cytozolowego GECI opartego na zielonym fluorescencyjnym białku. Zmodyfikowane HIO zostały następnie rozproszone w jednokomórkowej zawiesinie i wysiane jako monowarstwy. Po różnicowaniu monowarstwy HIO zostały zakażone rotawirusem i/lub potraktowane lekami, o których wiadomo, że stymulują odpowiedź wapniową. Mikroskop epifluorescencyjny wyposażony w nawilżoną komorę do obrazowania na żywo o kontrolowanej temperaturze pozwolił na długotrwałe obrazowanie zakażonych lub leczonych lekami monowarstw. Po zobrazowaniu uzyskane obrazy zostały przeanalizowane za pomocą ogólnodostępnego oprogramowania analitycznego ImageJ. Ogólnie rzecz biorąc, prace te ustanawiają elastyczny potok do charakteryzowania sygnalizacji komórkowej w HIO.
Wprowadzenie
Wapń jest powszechnie konserwowanym drugim przekaźnikiem, który odgrywa kluczową rolę w regulacji fizjologii komórkowej1. Ze względu na silny ładunek, niewielkie rozmiary i wysoką rozpuszczalność w warunkach fizjologicznych, wapń jest idealnym manipulatorem konformacji białek. To sprawia, że wapń jest potężnym środkiem do przekształcania sygnałów elektrochemicznych w zmiany enzymatyczne, transkrypcyjne lub potranskrypcyjne. Ścisłe gradienty stężenia wapnia w siateczce endoplazmatycznej (ER) i błonach plazmatycznych tworzą dużą siłę napędową, która pozwala na szybkie zmiany stężenia wapnia w cytozolu. Wiele mechanizmów, w tym zarówno buforowanie, jak i transport aktywny, ściśle utrzymuje ten gradient. Chociaż jest to konieczne dla normalnych funkcji komórkowych, to utrzymanie jest energetycznie kosztowne, co czyni je szczególnie podatnym w stanach stresu 2.
W związku z tym, rozregulowanie wapnia w cytozolu jest niemal uniwersalnym sygnałem wielu rodzajów stresu komórkowego. Zaburzenia metaboliczne, toksyny, patogeny, uszkodzenia mechaniczne i zaburzenia genetyczne mogą zakłócać sygnalizację wapniową. Niezależnie od bodźca, na poziomie całej komórki, utrzymujący się, niekontrolowany wzrost cytozolowego wapnia może sprzyjać apoptozie i ostatecznie martwicy3,4. Zmiany poziomu wapnia cytozolowego o mniejszej amplitudzie lub wyższej częstotliwości mają jednak różne skutki2. Podobnie, wyniki wahań wapnia mogą się różnić w zależności od mikrodomeny przestrzennej, w której występują5. Monitorowanie poziomu wapnia może zatem zapewnić wgląd w dynamiczne procesy sygnalizacyjne, ale wymaga to pobierania próbek ze stosunkowo wysoką rozdzielczością czasową i przestrzenną.
Genetycznie kodowane wskaźniki wapnia (GECI) są potężnymi narzędziami do ciągłego pobierania próbek w systemach żywych komórek6. Niektóre z najczęściej stosowanych GECI to reagujące na wapń białka fluorescencyjne na bazie GFP, znane jako GCaMPs7. Kanoniczny GCaMP to fuzja trzech odrębnych domen białkowych: kołowo permutowanego GFP (cpGFP), kalmoduliny i M136. Domena kalmoduliny ulega zmianie konformacji po związaniu wapnia, co umożliwia jej interakcję z M13. Interakcja kalmodulina-M13 indukuje zmianę konformacyjną w cpGFP, która zwiększa jego emisję fluorescencyjną po wzbudzeniu. W związku z tym wzrost stężenia wapnia koreluje ze wzrostem intensywności fluorescencji GCaMP. Czujniki te mogą być cytozolowe lub ukierunkowane na określone organelle8.
Podobnie jak w większości tkanek, wapń reguluje różne funkcje w obrębie nabłonka przewodu pokarmowego. Nabłonek jelitowy jest integralną częścią wchłaniania składników odżywczych i płynów, ale musi również tworzyć ścisłą barierę i interfejs immunologiczny, aby uniknąć inwazji patogenów lub toksycznych urazów. Szlaki zależne od wapnia wpływają na prawie wszystkie te funkcje życiowe9,10,11. Jednak sygnalizacja wapniowa w nabłonku jelitowym pozostaje niedostatecznie zbadaną granicą z obiecującym potencjałem jako cel terapeutyczny. Podczas gdy monitorowanie dynamiki wapnia w nabłonku jelitowym in vivo nadal stanowi wyzwanie, ludzkie organoidy jelitowe (HIO) oferują adaptowalny system ex vivo do eksperymentów12. HIO są trójwymiarowymi (3D) sferoidami pochodzącymi z ludzkich jelitowych komórek macierzystych i, po różnicowaniu, podsumowują dużą część różnorodności komórkowej natywnego nabłonka jelitowego12.
Ten protokół opisuje kompleksowe metody inżynierii HIO, które wyrażają GECI, a następnie przygotowują zmodyfikowane HIO jako monowarstwy do obrazowania wapnia w żywych komórkach. Oferuje infekcję wirusową jako przykład patologicznej manipulacji, która zakłóca sygnalizację wapnia i zapewnia analityczne podejście do ilościowego określenia tych zmian.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie ludzkie organoidy jelitowe (HIOs) wykorzystane w niniejszym protokole oraz w reprezentatywnych eksperymentach zostały wyprowadzone z ludzkich tkanek pozyskanych i utrzymywanych przez Texas Medical Center Digestive Diseases Enteroid Core. Wszystkie próbki zostały pobrane zgodnie z protokołem zatwierdzonym przez Institutional Review Board w Baylor College of Medicine.
1. Przygotowanie materiałów i odczynników
- Do utrzymania organoidów przygotować płytki 24-dołkowe traktowane do hodowli komórkowej, macierz błony podstawnej (BMM), probówki stożkowe 15 mL oraz probówki stożkowe 1,5 mL.
- Aby przygotować pożywkę kompletną bez czynników wzrostu (CMGF-), do 500 mL advanced DMEM F12 dodać 5 mL 1M HEPES, 5 mL 100x antybiotyku-antymykotyku oraz 5 mL 100x suplementu glutaminy.
- Aby przygotować pożywkę zawierającą Wnt, R-spondynę i Noggin (WRNE), zmieszać równe części CMGF- i pożywki warunkowanej Wnt, dodać pożywkę warunkowaną Noggin (10% objętościowo), pożywkę warunkowaną R-spondiną (20% objętościowo), 50 ng/mL ludzkiego epidermalnego czynnika wzrostu, 10 mM nikotynamidu, 10 nM [Leu15]-Gastryny I, 500 nM A-83-01, 10 µM SB202190, 1x suplement B27, 1x suplement N2 oraz 1 mM N-acetylocysteiny.
- Do transdukcji lentiwirusowej przygotować płodową surowicę bydlęcą (FBS), 0,05% Trypsynę-EDTA w 1x soli fizjologicznej buforowanej fosforanowo (PBS), CMGF- z 10% FBS, sterylny 1x PBS, Polybrene, 10 µM Y-27632, lentiwirusa oraz High Wnt WRNE + 10 µM Y-27632.
- Do generowania monowarstw organoidów przygotować szkiełka do hodowli komórkowej z 10 dołkami i szklanym dnem, FBS, kolagen IV (1 mg/mL w wodzie dejonizowanej (di)H2O), macierz błony podstawnej, 0,5 mM EDTA w 1x PBS, 5 mM EDTA w 1x PBS, bufor do dysocjacji enzymatycznej, CMGF- z 10% FBS oraz WRNE + 10 µM Y-27632.
- Do infekcji wirusowej monowarstw organoidów przygotować trypsynę, zapas rotawirusa, CMGF-, igłę 25G, sterylny 1x PBS oraz pożywkę różnicującą bez czerwieni fenolowej.
- Aby przygotować pożywkę różnicującą bez czerwieni fenolowej, odmierzyć 500 mL pożywki do hodowli komórkowej bez czerwieni fenolowej, dodać 5 mL 100x nieistotnych aminokwasów MEM, 5 mL 100x L-glutaminy, 5 mL 100 nM pirogronianu sodu oraz 7,5 mL 1M HEPES.
- Do barwienia immunofluorescencyjnego organoidów przygotować 4% formaldehyd (16% formaldehyd rozcieńczony w 1x PBS), Triton X-100 (0,1% Triton X-100 w 1x PBS), albuminę surowicy bydlęcej (3% albuminy surowicy bydlęcej w 1x PBS), roztwór NH4Cl (50 mM) oraz DAPI (roztwór 1 µg/mL DAPI w 1x PBS).
2. Inżynieria organoidów w celu ekspresji genetycznie zakodowanych czujników wapnia
UWAGA: Niniejszy protokół opisuje etapy transdukcji pojedynczej studni trójwymiarowych ludzkich organoidów jelitowych wysianych w 30 μL Basement Membrane Matrix (BMM) na płytce 24-dołkowej13. Większość linii będzie zawierać około 400 000 komórek na studnię. Jako kontrolę należy uwzględnić drugą, nietransdukowaną studnię. Wszystkie odczynniki i zawiesiny komórkowe należy przechowywać w lodzie.
- Po 2-5 dniach od ostatniego pasażowania usunąć pożywkę konserwacyjną WRNE z dwóch studni z HIOs. Zastąpić ją 300 μL 0,05% Trypsyny-EDTA na studnię i delikatnie pipetować w górę i w dół 5 razy, aby odczepić BMM od płytki. Inkubować w inkubatorze w temperaturze 37 °C przez 4 min.
- Dodać 500 μL CMGF- + 10% FBS na studnię. Wstępnie pokryć końcówkę pipety o pojemności 1 mL typu low-bind za pomocą FBS, pipetując 1 mL FBS w górę i w dół 2 razy. FBS można wykorzystać ponownie dla wielu końcówek. Za pomocą wstępnie pokrytej końcówki pipetować HIOs w górę i w dół 10 razy.
- Przenieść zawartość każdej studni do osobnej, wstępnie pokrytej probówki do mikrocentryfugi o pojemności 1,5 mL. Przepłukać każdą studnię dodatkowymi 500 μL CMGF- i dodać płuczkę do odpowiedniej probówki.
- Wirować probówki przy 100 x g w wirówce z rotorami z koszyczkami wahadłowymi przez 5 min w temperaturze 4 °C. Usunąć supernatant i wszelkie pozostałości BMM.
- Resuspender w 1 mL 1x PBS. Podzielić każdą probówkę do dwóch probówek do mikrocentryfugi, otrzymując łącznie 4 probówki. Wirować probówki przy 100 x g przez 5 min w temperaturze 4 °C. Usunąć supernatant.
- Resuspender każdą probówkę jeszcze raz w 1x PBS i wirować przy 100 x g przez 5 min w temperaturze 4 °C.
- Przygotować 400 µL pożywki do transdukcji oraz pożywki kontrolnej (Tabela 1). Resuspender 2 probówki w 200 µL pożywki kontrolnej i 2 probówki w 200 µL pożywki do transdukcji.
- Inkubować w inkubatorze do hodowli komórkowych w temperaturze 37 °C przez 24 h. Resuspender okresowo, pipetując w górę i w dół pokrytą końcówką (np. 2 h po transdukcji (hpt), 12 hpt, 18 hpt), aby zapewnić jednorodną transdukcję.
- Po 24 h wirować probówki przy 100 x g przez 5 min w temperaturze 4 °C. Usunąć supernatant.
- Resuspender osad w 500 µL 1x PBS w celu przemycia. Wirować przy 100 x g przez 5 min w temperaturze 4 °C. Usunąć supernatant.
- Za pomocą schłodzonej do temperatury lodowej końcówki pipety 200 µL resuspender każdy z 4 osadów w 30 µL BMM. Delikatnie pipetować w górę i w dół, aby równomiernie rozproszyć.
- Przenieść zawartość każdej probówki do osobnej studni na płytce 24-dołkowej. Inkubować przez 10 min w temperaturze 37 °C, aby BMM mógł stężnieć przed dodaniem 500 μL HighWnt WRNE + 10 μM Y-27632.
- Pozostawić transdukowane HIOs do wzrostu przez 1 tydzień, odświeżając pożywkę (HighWnt WRNE + 10 μM Y-27632) co drugi dzień. Po 1 tygodniu sprawdzić ekspresję wskaźnika fluorescencyjnego za pomocą mikroskopii. Jeśli sygnał jest silny, rozpocząć selekcję lekiem. Jeśli sygnał jest słaby, powtórzyć transdukcję zgodnie z powyższym opisem.
- Po ustaleniu linii zweryfikować działanie wskaźnika fluorescencyjnego poprzez traktowanie agonistą. 100 nM ADP jest niezawodnym agonistą do walidacji GCaMP. Przetestować organoidy 3D w celu wstępnej walidacji zgodnie z poniższym opisem.
- Po pasażowaniu wysiać studnię (lub kilka) organoidów w BMM na osobnej płytce z dnem do obrazowania. Wysiać organoidy przy około 1/3 normalnej gęstości, aby uniknąć nadmiernego nakładania się podczas obrazowania. Nie kontynuować pasażowania tych HIOs po traktowaniu agonistą, ponieważ trudne jest zapewnienie sterylności.
- Pozostawić HIOs na 2-3 dni w celu regeneracji po pasażowaniu. Przed obrazowaniem zmienić pożywkę na pożywkę różnicującą bez czerwieni fenolowej.
- Za pomocą mikroskopu fluorescencyjnego ustawić 3-minutowy pomiar z obrazami pozyskiwanymi co 5 s przy użyciu wzbudzenia 488 nm i zestawu filtrów FITC/GFP. Po 30 s obrazowania dodać 100 nM ADP lub kontrolę nośnikiem. Kontynuować obrazowanie, aż sygnał powróci do poziomu bliskiego linii bazowej, ok. 2 min. Przejściowy, ok. 2-krotny wzrost fluorescencji GCaMP po traktowaniu ADP wskazuje na udaną transdukcję i działanie biosensora. Aby uzyskać dokładniejszą ocenę wydajności transdukcji, powtórzyć test z agonistą z obrazowaniem monowarstw wygenerowanych zgodnie z procesem opisanym w części 3.
3. Przygotowanie monowarstw HIO do obrazowania fluorescencyjnego żywych komórek
- Pokryj wszystkie dołki 10-dołkowej szkiełka z komorami do obrazowania kolagenem IV (Collagen IV). W tym celu wymieszaj 34 μL kolagenu IV o stężeniu 1 mg/mL z 960 μL sterylnej wody dejonizowanej. Dodaj 95 μL rozcieńczonego roztworu kolagenu IV do każdego dołka i inkubuj w temperaturze 37 °C przez 0,5-2 h.
- Usuń pożywkę podtrzymującą WRNE z 4 dołków zawierających 3D HIOs. HIOs powinny być w 5-7 dniu od ostatniego pasażowania.
UWAGA: 1 płytka 10-dołkowa wymaga zazwyczaj ~1,25 x 10⁶ komórek. Zazwyczaj wymaga to użycia 2-4 dołków 3D HIOs wysianych w 30 μL BMM każdy, jednak liczba ta może się różnić w zależności od gęstości. - Dodaj 500 μL 1x PBS + 0,5 mM EDTA na dołek. Za pomocą uprzednio pokrytego końcówki 1 mL, delikatnie pipetuj w górę i w dół, aby odłączyć BMM od płytki. Przenieś zawiesinę do uprzednio pokrytej probówki stożkowej 15 mL, łącząc zawartość analogicznych dołków w jednej probówce.
- Przepłucz każdy dołek dodatkowymi 500 μL PBS + 0,5 mM EDTA. Wiruj przy 300 x g przez 5 min w temperaturze 4 °C. Usuń nadsącz i pozostałości BMM.
- Używając uprzednio pokrytej końcówki, resuspenduj pozostały osad w 3 mL PBS + 5 mM EDTA (uwaga: jest to 10-krotnie większe stężenie EDTA niż w pierwszym przemyciu).
- Wiruj przy 300 x g przez 5 min w temperaturze 4 °C. Usuń nadsącz i pozostałości BMM. Resuspenduj osad w 2 mL buforu do dysocjacji enzymatycznej.
- Inkubuj w łaźni wodnej/koralikowej w temperaturze 37 °C przez 5 min. Dodaj 3 mL CMGF- + 10% FBS i delikatnie wymieszaj pipetą.
- Wiruj przy 300 x g przez 5 min w temperaturze 4 °C. Usuń nadsącz. Dodaj 1 mL CMGF-.
- Energicznie pipetuj w górę i w dół uprzednio pokrytą końcówką 80-100 razy, aby mechanicznie rozbić HIOs do pojedynczych komórek. Wiruj przy 300 x g przez 5 min w temperaturze 4 °C. Usuń nadsącz.
- Resuspenduj w 1 mL WRNE + 10 µM Y-27632. Wykonaj pomiar liczby komórek w 1 mL zawiesiny.
- Rozcieńcz zawiesinę komórkową za pomocą WRNE + 10µM Y-27632, aby uzyskać stężenie 1,25 x 10⁵ komórek/100 μL (1,25 x 10⁶ komórek/mL).
- Używając pipety 200 μL, usuń roztwór kolagenu z płytki przygotowanej w kroku 1, ponieważ kolagen osiadł już na dnie dołka. Unikaj dotykania dna dołka końcówką pipety.
- Używając uprzednio pokrytej końcówki pipety 200 μL, dodaj 100 μL roztworu komórek z kroku 3.11 (1,25 x 10⁵ komórek) na każdy dołek.
- Inkubuj przez 24 h w inkubatorze do hodowli komórkowych w temperaturze 37 °C. Po 24 h usuń pożywkę hodowlaną ze wszystkich dołków i zastąp ją 100 μL pożywki różnicującej na dołek.
UWAGA: Na tym etapie komórki powinny przylegać do płytki. Należy zauważyć, że monowarstwa prawdopodobnie nie będzie konfluentna ani w pełni płaska. - Umieść szkiełko z powrotem w inkubatorze do hodowli komórkowych w temperaturze 37 °C. Wymieniaj pożywkę różnicującą co 24 h, aż monowarstwa stanie się konfluentna. Zazwyczaj trwa to 3-5 dni od wysiania. Po tym czasie monowarstwy są gotowe do dalszych zastosowań.
4. Infekcja wirusowa monowarstw HIO
- Przygotować inokulum wirusa. Jeśli jest to konieczne, aktywować zapas wirusa trypsyną. W przypadku rotawirusa dodać 10 µg/mL Worthington's Trypsin do zapasów wirusa i inkubować w 37 °C przez 1 h.
- Rozcieńczyć aktywowany zapas wirusa, stosując jedną z dwóch poniższych metod.
- W przypadku dążenia do uzyskania maksymalnej liczby zainfekowanych komórek przy użyciu tylko jednego szczepu wirusa, wymieszać 50 μL aktywowanego zapasu wirusa z 50 μL CMGF-.
- W przypadku porównywania wielu szczepów, przygotować inokula tak, aby uzyskać równoważne wielokrotności infekcji (MOIs). Użyć następującego wzoru, aby określić objętość zapasu wirusa na dołek niezbędną do uzyskania pożądanej MOI. Dodać CMGF- do obliczonej objętości zapasu wirusa, aby uzyskać objętość końcową 100 μL na dołek.
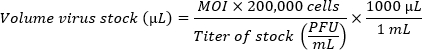
UWAGA: Pojedyncza monowarstwa HIO wysiana w dołku o średnicy 5,46 mm (płytka 96-dołkowa) zawiera około 200 000 komórek. Ze względu na niską wydajność infekcji w monowarstwach, preferowana jest wysoka MOI (od 100 do 1 miliona cząstek wirusowych na komórkę). Optymalną MOI należy określić empirycznie.
- Zainfekować monowarstwy, ostrożnie usuwając pożywkę z monowarstwy HIO za pomocą pipety 200 mL. Zastąpić ją 100 mL inokulum wirusa lub inokulum pozorowanego.
- Ponieważ większość zapasów rotawirusa jest namnażana w komórkach MA104, do inokulum pozorowanego należy użyć lizatu niezinfekowanych komórek MA104. Użyć objętości równoważnej objętości zapasu wirusa użytej do dołków zainfekowanych i dodać CMGF- do uzyskania objętości końcowej 100 mL na dołek.
- W przypadku wirusów, które infekują komórki bazolateralnie, takich jak rotawirus14, użyć igły 25G do nacięcia monowarstwy. Najłatwiej jest wykonać pojedyncze nacięcie wzdłuż monowarstwy, od dołu do góry dołka. Ostrożnie wcisnąć igłę w monowarstwy pod kątem, skośną stroną do góry, przeciwnie do kierunku ruchu, i przeciągnąć ją wzdłuż monowarstwy, aby stworzyć bliznę (Rysunek 2A).
- Inkubować w inkubatorze w 37 °C przez 2 h. Usunąć inokulum wirusa oraz inokulum pozorowane. Przemyć monowarstwy raz 1x PBS.
- Dodać 100 μL pożywki różnicującej bez czerwieni fenolowej. Umieścić szkiełko w inkubatorze w 37 °C do czasu rozpoczęcia obrazowania. Optymalne okno obrazowania będzie się różnić w zależności od kinetyki infekcji wirusowej. W przypadku rotawirusa rozpocząć obrazowanie 6-8 h po infekcji.
- Rozcieńczyć aktywowany zapas wirusa, stosując jedną z dwóch poniższych metod.
5. Obrazowanie Ca2+ w zakażonych monowarstwach
- Podgrzej inkubator stołowy do 37 °CPrzeprowadź przepływ nawilżonego CO22 przy przepływie 0,02 l/min. Umieść preparat z zakażonymi monowarstwami w komorze inkubatora i szczelnie zamknij pokrywę.
- Korzystając z oświetlenia w jasnym polu (BF) oraz obiektywu 20x, należy wybrać współrzędne X i Y pól widzenia w obrębie monowarstwy, które zostaną zobrazowane. Zaleca się wybór punktów, w których widoczny jest obszar nacięcia, ponieważ większość zainfekowanych komórek będzie znajdować się w pobliżu rysy.
- Zoptymalizuj parametry obrazowania i wykonaj obraz przy użyciu wzbudzenia 488 nm. Aby zminimalizować fototoksyczność, ustaw moc źródła światła na 50% i czas ekspozycji na 50 ms. Odpowiednie parametry akwizycji mogą się różnić i powinny zostać zoptymalizowane poprzez wykonanie wielokrotnych pomiarów. Upewnij się, że żadne piksele nie są nasycone. W razie potrzeby dostosuj czas ekspozycji i moc światła, aby zapewnić detekcję całego zakresu dynamicznego fluorescencyjnego sensora wapnia.
- W przypadku zastosowania innych fluoroforów (np. wirusów znakowanych fluorescencyjnie), należy powtórzyć optymalizację dla tych kanałów. Skonfiguruj pętlę obrazowania i wykonaj obrazowanie przy 488 nm dla każdego wybranego współrzędnej X, Y w pętli 1-minutowej. Obrazuj tę pętlę w sposób ciągły. Podczas stosowania wirusa znakowanego fluorescencyjnie, wykonuj obrazowanie na odpowiednim kanale co 10th pętla (tj. 1 obraz/10 min).
- Nabywać obrazy przez ok. 18 h. W przypadku użycia wirusów bez znaczników fluorescencyjnych, utrwalić monowarstwy i przeprowadzić barwienie immunofluorescencyjne w celu zidentyfikowania zainfekowanych komórek. Czynność tę należy wykonać po zakończeniu serii obrazowania, zgodnie z poniższym opisem.
- Usunąć medium obrazujące i zastąpić je 100 μL 4% formaldehydu w 1x PBS. Inkubować w temperaturze pokojowej przez 30 min.
- Usunąć utrwalacz i przeprowadzić gaszenie za pomocą 100 μL 50 mM NH4+4Cl przez 10 min. Usunąć NH4Przepuszczalnij warstwy monolayer za pomocą 100 μL 0,1% Triton X-100 w 1x PBS przez 1 h w temperaturze pokojowej lub przez noc w temperaturze 4 °C.
- Usunąć bufor permeabilizujący. Zablokować za pomocą 100 μL z 3% albuminy surowicy bydlęcej w 1x PBS przez 1 h.
- Usunąć roztwór blokujący. Dodać przeciwciała pierwszorzędowe rozcieńczone do zalecanego/zoptymalizowanego stężenia w 1x PBS. Dodać 100 μL roztworu przeciwciał na dołek.
- Inkubować przez noc w temperaturze 4 °C przy delikatnym kołysaniu. Usunąć przeciwciała pierwszorzędowe. Przemyć 3x w 1x PBS.
- Dodaj przeciwciała wtórne sprzężone z fluorescencyjnym markerem, rozcieńczone do zalecanego lub zoptymalizowanego stężenia w 1x PBS. Dodaj 100 μL na dołek. Inkubować przez 2 h w temperaturze pokojowej.
UWAGA: FPBase15 jest doskonałym zasobem pomagającym w wyborze przeciwciał wtórnych, które pozwolą uniknąć przenikania sygnału (bleed-through) podczas multipleksowania. Większość przeciwciał wtórnych jest skuteczna przy rozcieńczeniu 1:1000 w 1x PBS. - Usunąć przeciwciała wtórne. Przygotować 1 µg/mL roztwór DAPI w 1x PBS i dodać 100 μL na studzienkę. Inkubować przez 20 min. Usunąć DAPI. Przemyć 3x w 1x PBS.
- Przechowywać utrwalone monowarstwy w 100 μL 1x PBS do obrazowania. Umieść preparat ponownie na stoliku mikroskopu, wczytaj współrzędne X i Y z przebiegu obrazowania na żywo i wykonaj obrazowanie każdego z punktów w kanale odpowiadającym przeciwciału wtórnemu użytemu do barwienia. Odnieś się do obrazów z przebiegu obrazowania na żywo, aby upewnić się, że zarejestrowano te same punkty.
6. Kwantyfikacja międzykomórkowych fal wapnia
- Upewnij się, że program Fiji is Just ImageJ (FIJI) jest zainstalowany wraz z następującymi wtyczkami: Bio-Formats (powinien być preinstalowany w FIJI, ale nie występuje w ImageJ) oraz Cookbook: aby zainstalować tę wtyczkę, w menu FIJI przejdź do Help > Updates > Manage update sites. Zaznacz Cookbook. Uruchom ponownie program FIJI.
- Podziel plik danych z sesji obrazowania na żywo na wiele plików, rozdzielając każdą współrzędną X, Y. W programie Nikon NES Elements wybierz File > Import/Export > Split Multipoints. Wybierz folder eksportu oraz odpowiedni prefiks.
- Otwórz program FIJI. Wczytaj pojedynczy plik z podzielonych punktów wielokrotnych (multipoints). W przypadku obrazów wielokanałowych rozdziel kanały. Wybierz okno z obrazami z kanału 488 nm (GCaMP).
- Uruchom funkcję DeltaF Up, aby określić zmianę wartości każdego piksela między kolejnymi punktami czasowymi. W tym celu wybierz Cookbook > T-functions > Delta F Up.
- Przewijaj stos obrazów, aż znajdziesz obraz z falą wapniową. Gdy fala wapniowa będzie widoczna, ustaw próg, klikając Image > Adjust > Threshold. Dostosuj dolną granicę tak, aby zminimalizować ilość sygnału, który nie jest częścią fali, a mimo to przekracza próg. Dla obrazów 16-bitowych pozyskanych przy użyciu opisanych powyżej parametrów zacznij od dolnego progu 600 i dostosuj go w razie potrzeby.
- Uruchom analizator cząstek w celu segmentacji fal, klikając Analyze > Analyze Particles. Ustaw minimalną wielkość fali w µm2, regulując zakres. Domyślnie jest on ustawiony na 0-infinity. Dla obrazów komórek MA104 pozyskanych za pomocą obiektywu 20x zacznij od zwiększenia dolnej granicy do 10 000 µm2 i dostosuj ją odpowiednio.
- Zaznacz pola Display results oraz Clear results. Z menu rozwijanego „Show” wybierz Outlines, a następnie kliknij OK. Powinno to przynieść dwa wyniki: jedno okno, Results, w którym wymieniona będzie każda wykryta fala, obszar fali oraz jej średnia, minimalna i maksymalna wartość intensywności (na podstawie delta F). Drugie okno, zatytułowane Drawing of [nazwa pliku], będzie zawierać nowy stos z konturami segmentowanych fal. Użyj go do weryfikacji wykrywania fal. W razie potrzeby dostosuj wartości progu oraz zakres wielkości i ponownie sprawdź wyniki identyfikacji fal.
- Do przetwarzania wsadowego użyj dołączonego skryptu makra (Supplementary Coding File 1). Aby go wykorzystać, wykonaj poniższe kroki.
- Podziel punkty wielokrotne na pojedyncze pliki zgodnie z opisem w kroku 6.2. Otwórz program FIJI. Wybierz Process > Batch > Macro. W polu „input” podaj ścieżkę do folderu zawierającego podzielone pliki multipoint. Pozostaw pole „output” puste.
- Wklej skrypt z Supplementary Coding File 1 do pola. Dostosuj próg intensywności i próg wielkości w skrypcie, aby odzwierciedlały zoptymalizowane parametry z kroków 6.5 i 6.6.
- Kliknij Process. W zależności od liczby punktów wielokrotnych i prędkości procesora komputera, przetworzenie wszystkich obrazów może zająć 30 min lub więcej. Po zakończeniu dane zostaną zapisane w nowym pliku arkusza kalkulacyjnego o nazwie „Rename me after writing” na Pulpicie. Plik wynikowy powinien zawierać dla każdego punktu wielokrotnego liczbę fal oraz metryki fal (obszar, średnią intensywność, intensywność minimalną i maksymalną oraz gęstość intensywności).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Rycina 1A przedstawia kopułę BMM zawierającą trójwymiarowe ludzkie organoidy jelitowe, które zostały poddane transdukcji w celu stabilnej ekspresji GCaMP6s. Rycina 1B przedstawia tę samą linię organoidów wysianych ponownie jako monowarstwa w 24., 48. i 72. godzinie po wysianiu. Aby zwalidować funkcję GCaMP6s, monowarstwę obrazowano za pomocą mikroskopii fluorescencyjnej co 2 s przez 4 min, a po około 20 s do pożywki dodano 100 nM ADP. ADP wywołuje uwalniani...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Zmiany poziomu cytozolowego Ca2+ mogą być zarówno przyczyną, jak i skutkiem patologii w obrębie nabłonka 10,16,17. Wzrost cytozolowego wapnia może bezpośrednio napędzać wydzielanie poprzez aktywację zależnego od wapnia kanału chlorkowego TMEM16A 18,19. Aktywacja TMEM16A w odpowiedzi na Ca2+ pozwala na wierzchołkowy wypływ chlorku, ustanawiając gradi...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają żadnych konkurencyjnych interesów finansowych do ujawnienia.
Podziękowania
Ta praca była wspierana przez granty R01DK115507 i R01AI158683 (PI: J. M. Hyser) z National Institutes of Health (NIH). Wsparcie stażystów zapewnili F30DK131828 grantów NIH (PI: J.T. Gebert), F31DK132942 (PI: F. J. Scribano) i F32DK130288 (PI: K.A. Engevik). Chcielibyśmy podziękować Texas Medical Center Digestive Diseases Enteroid Core za dostarczenie pożywki do konserwacji organoidów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Zaawansowany DMEM F12 | Gibco | 12634028 | |
| [Leu15]-Gastrin I | Sigma-Aldrich | G9145 | |
| 0,05% Trypsyna EDTA | Gibco | ||
| 0,05% Trypsyna EDTA | Gibco | ||
| Probówki mikrowirówkowe 1,5 ml | Fisherbrand | 5408137 | |
| 15 ml probówki stożkowe | Thermofisher Scientific | 0553859A | |
| Thermofisher Scientific | 28906 | ||
| 1M HEPES | Gibco | 15630080 | |
| 1M HEPES | Gibco | 15630080 | |
| 1X PBS | Corning | 21-040-CV | |
| Igła o rozmiarze 25 | Thermofisher Scientific | 1482113D | |
| A-83-01 | Tocris | 2939 | |
| ADP | Sigma-Aldrich | A2754 | |
| Zaawansowany DMEM F12 | Gibco | 12634028 | |
| Antybiotyk-antyprątkowy | Gibco | 15240062 | |
| Antybiotyk-antybiotyk przeciwgrzybiczy | Gibco | 15240062 | |
| B27 Suplement | Gibco | 17504-044 | |
| Albumina surowicy bydlęcej | FisherScientific | ||
| Szkiełko do hodowli komórkowych CellView, PS, 75/25 MM, szklane dno, 10 przegródek | Greiner | 543979 | |
| Collagen IV | Sigma Aldrich | C5533 | |
| DAPI | Thermofisher Scientific | D1306 | |
| EDTA | Corning | 46-034-CI | |
| Surowica bydlęca płodu | Corning | 35010CV | |
| Surowica bydlęca płodowa | Corning | 35010CV | |
| Fluorobryt | Gibco | A1896701 | |
| GlutaMAX | Gibco | ||
| GlutaMAX | Gibco | ||
| Ludzki naskórkowy czynnik wzrostu | ProteinTech | HZ-1326 | |
| Lentivirus | VectorBuilder | (zmienna) | |
| Matrigel | BD Biosceicen | 356231/CB40230C | |
| Suplement N2 | Gibco | 17502-048 | |
| N-acetylocysteina | Sigma-Aldrich | A9165-5G | |
| NH4Cl | Sigma-Aldrich | A9434 | |
| Nikotynamid | Sigma-Aldrich | N0636 | |
| 24-dołkowe płytki poddane hodowli komórek nunc | Thermofisher Scientific | 142475 | |
| Polybrene | MilliporeSigma | TR1003G | |
| SB202190 | Sigma-Aldrich | S70767 | |
| Triton X-100 | Fisher BioReagents | BP151100 | |
| Enzym TrypLE Express, bez czerwieni fenolowej | Thermofisher Scientific | 12604013 | |
| Trypsyna | Worthington Biochemical | NC9811754 | |
| Y-27632 | Tocris | 1254 |
Bibliografia
- Bootman, M. D., Bultynck, G. Fundamentals of cellular calcium signaling: A primer. Cold Spring Harb Perspect Biol. 12 (1), a038802(2020).
- Clapham, D. E. Calcium signaling. Cell. 131 (6), 1047-1058 (2007).
- Danese, A., et al. Cell death as a result of calcium signaling modulation: A cancer-centric prospective. Biochim Biophys Acta Mol Cell Res. 1868 (8), 119061(2021).
- Harr, M. W., Distelhorst, C. W. Apoptosis and autophagy: Decoding calcium signals that mediate life or death. Cold Spring Harb Perspect Biol. 2 (10), a005579(2010).
- Barak, P., Parekh, A. B. Signaling through Ca2+ microdomains from store-operated CRAC channels. Cold Spring Harb Perspect Biol. 12 (7), a035097(2020).
- Nakai, J., Ohkura, M., Imoto, K. A high signal-to-noise Ca(2+) probe composed of a single green fluorescent protein. Nat Biotechnol. 19 (2), 137-141 (2001).
- Erofeev, A. I., Vinokurov, E. K., Vlasova, O. L., Bezprozvanny, I. B. GCaMP, a family of single-fluorophore genetically encoded calcium indicators. J Evol Biochem Phys. 59 (4), 1195-1214 (2023).
- Suzuki, J., Kanemaru, K., Iino, M. Genetically encoded fluorescent indicators for organellar calcium imaging. Biophys J. 111 (6), 1119-1131 (2016).
- Nászai, M., Cordero, J. B. Intestinal stem cells: Got calcium. Curr Biol. 26 (3), R117-R119 (2016).
- Barrett, K. E. Calcium-mediated chloride secretion in the intestinal epithelium: Significance and regulation. Curr Top Membr. 53, 257-282 (2002).
- Xu, J., et al. Calcium-sensing receptor regulates intestinal dipeptide absorption via Ca2+ signaling and IKCa activation. Physiol Rep. 8 (1), e14337(2020).
- Clevers, H. Modeling development and disease with organoids. Cell. 165 (7), 1586-1597 (2016).
- Lin, S. C., Haga, K., Zeng, X. L., Estes, M. K. Generation of CRISPR–Cas9-mediated genetic knockout human intestinal tissue–derived enteroid lines by lentivirus transduction and single-cell cloning. Nat Protoc. 17 (4), 1004-127 (2022).
- Crawford, S. E., Ramani, S., Blutt, S. E., Estes, M. K. Organoids to dissect gastrointestinal virus-host interactions: What have we learned. Viruses. 13 (6), 999(2021).
- Lambert, T. J. FPbase: a community-editable fluorescent protein database. Nat Methods. 16 (4), 277-278 (2019).
- Lai, Y., et al. Inhibition of calcium-triggered secretion by hydrocarbon-stapled peptides. Nature. 603 (7903), 949-956 (2022).
- Chang-Graham, A. L., et al. Rotavirus induces intercellular calcium waves through ADP signaling. Science. 370 (6519), eabc3621(2020).
- Lee, B., et al. Anoctamin 1/TMEM16A controls intestinal Cl− secretion induced by carbachol and cholera toxin. Exp Mol Med. 51 (8), 1-14 (2019).
- Saha, T., et al. Intestinal TMEM16A control luminal chloride secretion in a NHERF1 dependent manner. Biochem Biophys Rep. 25, 100912(2021).
- Mroz, M. S., Keely, S. J. Epidermal growth factor chronically upregulates Ca2+-dependent Cl− conductance and TMEM16A expression in intestinal epithelial cells. J Physiol. 590 (8), 1907-1920 (2012).
- Sui, J., et al. Dual role of Ca2+-activated Cl− channel transmembrane member 16A in lipopolysaccharide-induced intestinal epithelial barrier dysfunction in vitro. Cell Death Dis. 11 (5), 404(2020).
- Bellono, N. W., et al. Enterochromaffin cells are gut chemosensors that couple to sensory neural pathways. Cell. 170 (1), 185-198.e16 (2017).
- Paradis, T., Bègue, H., Basmaciyan, L., Dalle, F., Bon, F. Tight junctions as a key for pathogens invasion in intestinal epithelial cells. Int J Mol Sci. 22 (5), 2506(2021).
- Samak, G., et al. Calcium/Ask1/MKK7/JNK2/c-Src signalling cascade mediates disruption of intestinal epithelial tight junctions by dextran sulfate sodium. Biochem J. 465 (3), 503-515 (2015).
- Deng, H., Gerencser, A. A., Jasper, H. Signal integration by Ca2+ regulates intestinal stem cell activity. Nature. 528 (7581), 212-217 (2015).
- Saurav, S., Tanwar, J., Ahuja, K., Motiani, R. K. Dysregulation of host cell calcium signaling during viral infections: Emerging paradigm with high clinical relevance. Mol Aspects Med. 81, 101004(2021).
- Chang-Graham, A. L., et al. Rotavirus calcium dysregulation manifests as dynamic calcium signaling in the cytoplasm and endoplasmic reticulum. Sci Rep. 9 (1), 10822(2019).
- Hyser, J. M., Collinson-Pautz, M. R., Utama, B., Estes, M. K. Rotavirus disrupts calcium homeostasis by NSP4 viroporin activity. mBio. 1 (5), e00265-e00310 (2010).
- Pham, T., Perry, J. L., Dosey, T. L., Delcour, A. H., Hyser, J. M. The Rotavirus NSP4 viroporin domain is a calcium-conducting ion channel. Sci Rep. 7, 43487(2017).
- Crawford, S. E., Hyser, J. M., Utama, B., Estes, M. K. Autophagy hijacked through viroporin-activated calcium/calmodulin-dependent kinase kinase-β signaling is required for rotavirus replication. Proc Natl Acad Sci U S A. 109 (50), E3405-E3413 (2012).
- Crawford, S. E., Criglar, J. M., Liu, Z., Broughman, J. R., Estes, M. K. COPII vesicle transport is required for Rotavirus NSP4 interaction with the autophagy protein LC3 II and trafficking to viroplasms. J Virol. 94 (1), e01341(2019).
- Pando, V., Iša, P., Arias, C. F., Ló Pez, S. Influence of calcium on the early steps of Rotavirus infection. Virology. 295 (1), 190-200 (2002).
- Hyser, J. M., Estes, M. K. Pathophysiological consequences of calcium-conducting viroporins. Annu Rev Virol. 2 (1), 473-496 (2015).
- Strtak, A. C., et al. Recovirus NS1-2 has viroporin activity that induces aberrant cellular calcium signaling to facilitate virus replication. mSphere. 4 (5), e00506-e00519 (2019).
- In, J. G., Foulke-Abel, J., Clarke, E., Kovbasnjuk, O. Human colonoid monolayers to study interactions between pathogens, commensals, and host intestinal epithelium. J Vis Exp. (146), 59357(2019).
- Hirota, A., AlMusawi, S., Nateri, A. S., Ordóñez-Morán, P., Imajo, M. Biomaterials for intestinal organoid technology and personalized disease modeling. Acta Biomater. 132, 272-287 (2021).
- Cevallos Porta, D., López, S., Arias, C. F., Isa, P. Polarized rotavirus entry and release from differentiated small intestinal cells. Virology. 499, 65-71 (2016).
- Mirabelli, C., et al. Human Norovirus efficiently replicates in differentiated 3D-human intestinal enteroids. J Virol. 96 (22), e0085522(2022).
- Icha, J., Weber, M., Waters, J. C., Norden, C. Phototoxicity in live fluorescence microscopy, and how to avoid it. Bioessays. 39 (8), 28749075(2017).
- Li, J., et al. Engineering of NEMO as calcium indicators with large dynamics and high sensitivity. Nat Methods. 20 (6), 918-924 (2023).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
