Opisana tutaj jest metoda, która może być użyta do zobrazowania pięciu lub więcej parametrów fluorescencyjnych za pomocą mikroskopii immunofluorescencyjnej. Przedstawiono proces analityczny służący do wyodrębniania pojedynczych komórek z tych obrazów i przeprowadzania analizy pojedynczych komórek za pomocą strategii bramkowania podobnych do cytometrii przepływowej, które mogą identyfikować podzbiory komórek w sekcjach tkanki.
Artykuł metodologiczny
Generowanie i analiza wysokoparametrowych obrazów histologicznych za pomocą cytometrii przepływowej
W tym artykule
Podsumowanie
Streszczenie
Użycie histologii do badania różnorodności komórek odpornościowych w sekcjach tkankowych, takich jak te pochodzące z ośrodkowego układu nerwowego (OUN), jest krytycznie ograniczone przez liczbę parametrów fluorescencyjnych, które mogą być obrazowane w tym samym czasie. Większość podzbiorów komórek odpornościowych została zdefiniowana za pomocą cytometrii przepływowej przy użyciu złożonych kombinacji markerów białkowych, często wymagających czterech lub więcej parametrów do jednoznacznej identyfikacji, co wykracza poza możliwości większości konwencjonalnych mikroskopów. Ponieważ cytometria przepływowa dysocjuje tkanki i traci informacje przestrzenne, istnieje zapotrzebowanie na techniki, które mogą zachować informacje przestrzenne podczas badania ról złożonych typów komórek. Zagadnienia te zostały tutaj rozwiązane poprzez stworzenie metody rozszerzania liczby parametrów fluorescencyjnych, które można obrazować, zbierając sygnały spektralnie nakładających się fluoroforów i wykorzystując demiksowanie widmowe do oddzielenia sygnałów każdego pojedynczego fluoroforu. Obrazy te są następnie przetwarzane przy użyciu potoku analitycznego w celu wykonania wysokoparametrowych obrazów histologicznych i wyodrębnienia pojedynczych komórek z tych obrazów, tak aby unikalne właściwości fluorescencyjne każdej komórki mogły być analizowane na poziomie pojedynczej komórki. Korzystając ze strategii bramkowania podobnych do cytometrii przepływowej, komórki można następnie profilować w podzbiory i mapować z powrotem na skrawki histologiczne, aby nie tylko określić ilościowo ich liczebność, ale także ustalić, w jaki sposób oddziałują ze środowiskiem tkankowym. Ogólnie rzecz biorąc, wykazano prostotę i potencjał wykorzystania cytometrii przepływowej do badania złożonych populacji immunologicznych w sekcjach histologicznych.
Wprowadzenie
Stan zapalny wywołany przez komórki układu odpornościowego i komórki glejowe może przyczyniać się do przewlekłych zaburzeń OUN, gdzie każda populacja może promować aktywność drugiej1,2,3. Zrozumienie, w jaki sposób układ odpornościowy oddziałuje z tymi elementami OUN w celu promowania zapalenia OUN, jest obecnie głównym tematem zainteresowania i zostało znacznie ułatwione dzięki technikom o wysokich parametrach, takim jak sekwencjonowanie RNA pojedynczych komórek. Dzięki sekwencjonowaniu RNA pojedynczej komórki odkryliśmy, że istnieje rozległa komunikacja zachodząca między komórkami glejowymi a układem odpornościowym w kilku zaburzeniach OUN4,5,6. Zrozumienie, w jaki sposób te interakcje wpływają na te zaburzenia, będzie miało kluczowe znaczenie dla wyjaśnienia biologii tych chorób.
Jednym z problemów związanych z analizami sekwencjonowania pojedynczych komórek jest to, że techniki te wymagają uszkodzenia tkanki w celu uzyskania pojedynczych komórek lub jąder, co skutkuje całkowitą utratą informacji przestrzennej. Wiedza o tym, gdzie w tkance znajduje się komórka, ma kluczowe znaczenie dla zrozumienia roli komórki w napędzaniu stanu zapalnego. Na przykład komórki odpornościowe, takie jak limfocyty B, mogą koncentrować się w OUN podczas zapalenia nerwów; jednak rzadko dostają się do miąższu OUN i zamiast tego koncentrują się w barierach OUN7. Biorąc pod uwagę ich lokalizację, jest mało prawdopodobne, aby komórki te przyczyniały się do zapalenia OUN poprzez fizyczną interakcję z komórkami glejowymi w miąższu OUN, co sugeruje, że wszelkie interakcje, które mogą mieć z komórkami glejowymi, zachodzą poprzez wydzielane czynniki. Dodatkowo, patologia występująca w zaburzeniach OUN często ma structure8,9 tak, że lokalizacja komórki w tkance może krytycznie określić, czy aktywnie przyczynia się ona do zaburzenia, czy też jest osobą postronną. W związku z tym niezbędne jest wykorzystanie orientacji przestrzennej do oceny roli komórki w patologii.
Badanie komórek w tkance zazwyczaj odbywa się za pomocą immunohistochemii lub immunologicznej mikroskopii fluorescencyjnej. Problem z tymi technikami polega na tym, że zazwyczaj mogą one obrazować tylko do czterech parametrów jednocześnie. Jest to główne ograniczenie tych technik, ponieważ wiemy z analiz cytometrii przepływowej i sekwencjonowania RNA pojedynczych komórek, że wiele populacji komórek wymaga dwóch lub więcej parametrów do ich identyfikacji; Ponadto liczba wymaganych parametrów zwykle wzrasta podczas wyszukiwania określonych podzbiorów typu komórki10. W związku z tym niepraktyczne jest stosowanie standardowych technik obrazowania do badania, w jaki sposób podzbiory komórek mogą oddziaływać w tkance.
Ten problem został częściowo rozwiązany dzięki nowszym metodom o wysokich parametrach, które mogą zachować informacje przestrzenne, takim jak sekwencjonowanie przestrzenne RNA11 i obrazowanie cytometrii masowej12. Chociaż techniki te są cenne, mają kilka problemów, takich jak brak powszechnej dostępności, redukcja danych trójwymiarowych do dwóch wymiarów i wymaganie znacznej wiedzy specjalistycznej do wykonania. Inna technika znana jako barwienie sekwencyjne, w której tkanki są barwione jednym zestawem przeciwciał, a następnie inaktywacja poprzedniego zestawu przeciwciał przed barwieniem innym zestawem przeciwciał, może osiągnąć wysokoparametrową histologię bez potrzeby specjalistycznego sprzętu lub specjalistycznej wiedzy13,14,15. Jednak barwienie sekwencyjne może być niezwykle pracochłonne i wymaga dużej ilości czasu mikroskopowego, co może być niepraktyczne dla laboratoriów, które nie posiadają osobistego mikroskopu. W związku z tym istnieje zapotrzebowanie na techniki, które mogą rozszerzyć liczbę parametrów fluorescencyjnych, które można obrazować w tym samym czasie na mikroskopach, które są powszechnie dostępne i w odpowiednim czasie.
Po uzyskaniu danych o wysokich parametrach, pojawia się kolejny problem: konwencjonalne metody analizy obrazu raczej nie pozwolą skutecznie przeanalizować danych. Techniki takie jak ręczne zliczanie lub progowanie są opłacalne tylko wtedy, gdy analiza składa się z jednego parametru lub jeśli wiele markerów ma tę samą lokalizację, w której zliczane są tylko nakładające się sygnały. To ograniczenie sprawia, że tradycyjna analiza nie nadaje się do pracy z zestawami danych o wysokich parametrach. Udana analiza tych zbiorów danych została osiągnięta poprzez segmentację pojedynczych komórek na podstawie obrazów histologicznych, a następnie przeprowadzenie strategii bramkowania podobnych do cytometrii przepływowej w celu identyfikacji typów komórek16,17. Jednak inną kwestią, która wpływa na te analizy, jest to, że działają one tylko w przypadku zestawów danych, w których wszystkie komórki będące przedmiotem zainteresowania są fizycznie oddzielone od siebie, ponieważ techniki te nie wykorzystują metod, które mogłyby dokładnie oddzielić komórki, które są w kontakcie fizycznym. W związku z tym potrzebna jest nowsza metoda, która może przeprowadzać analizy pojedynczych komórek na skrawkach histologicznych, nawet jeśli komórki są w kontakcie fizycznym.
W tym artykule opisany jest prosty protokół zwany cytometrią przepływową, który został wcześniej wprowadzony18, który rozszerza liczbę parametrów fluorescencyjnych, które mogą być jednocześnie obrazowane za pomocą powszechnie dostępnych mikroskopów. Protokół ten działa poprzez barwienie tkanek spektralnie nakładającymi się barwnikami, a następnie wykorzystanie kompensacji spektralnej do usunięcia krwawienia z nakładających się kanałów w celu uzyskania wyraźnych pojedynczych plam. Aby ułatwić analizę wysokoparametrowych obrazów histologicznych, opisano szczegółowy potok analizy, który wyodrębnia pojedyncze komórki z odcinków tkanek w celu sortowania komórek w odrębne populacje przy użyciu strategii bramkowania podobnych do cytometrii przepływowej. Protokół ten działa w tkankach, w których komórki są rozproszone oraz w tkankach, w których komórki są ściśle zagęszczone razem, dzięki czemu technika ta jest wszechstronna w badaniu tkanek takich jak OUN zarówno w homeostazie, jak i zapaleniu nerwów. Cytometria przepływowa jest zatem przydatną techniką do badania interakcji między złożonymi typami komórek, które wymagają wielu markerów komórkowych do zdefiniowania komórek przy jednoczesnym zachowaniu informacji przestrzennych.
Protokół
Ten protokół nie obejmuje sekcji tkanek do histologii; zobacz Jain et al.18 lub19 w celu uzyskania opisów jak sekcjonować tkanki do histologii. Protokół ten może być stosowany z dowolnymi pociętymi tkankami na szkiełkach podstawowych. W tym artykule użyto pachwinowych węzłów chłonnych wyizolowanych od uodpornionego zwierzęcia, jak opisano wcześniej18. Procedura i harmonogram tego protokołu są podsumowane w Rysunek 1. Szczegółowe informacje na temat odczynników i sprzętu używanego w tym badaniu są wymienione w Tabeli Materiałów.
1. Barwienie skrawków tkanek
UWAGA: Oprócz barwienia tkanek wszystkimi znacznikami przeciwciał, które interesują badacza, badacz powinien również przygotować pojedyncze kontrole kolorów (po jednej dla każdego parametru fluorescencyjnego, który ma być użyty) na sąsiednich lub w inny sposób identycznych szkiełkach tkankowych, w których każda pojedyncza kontrola koloru jest barwiona odczynnikami wymaganymi do wytworzenia sygnału jednego parametru fluorescencyjnego.
- Przygotować trwałą ondulację i bufor blokujący oraz trwałą ondulację i bufor barwiący (skład znajduje się w tabeli 1).
- Rozmrozić skrawki tkanki na szkiełkach podstawowych w temperaturze pokojowej i zetrzeć kondensację za pomocą ściereczki. Użyj markera hydrofobowego, aby obrysować granicę tkanki (tkanek), które należy zabarwić, i pozostaw ślady do wyschnięcia.
- Ponownie nawodnić tkanki, mocząc skrawki tkanki w soli fizjologicznej buforowanej fosforanami (PBS) przez 1 minutę. Strząśnij PBS i użyj chusteczki, aby usunąć nadmiar PBS bez bezpośredniego dotykania tkanki.
- Napraw tkanki, dodając tyle 4% paraformaldehydu (PFA), aby całkowicie pokryć tkankę. Inkubować w temperaturze pokojowej przez 20 min.
UWAGA: PFA może być toksyczny i należy go obchodzić w dygestorium.
UWAGA: Ten krok jest wymagany tylko w przypadku świeżo zamrożonej tkanki. Jeśli tkanka jest już naprawiona, zignoruj ten krok. Utrwalanie PFA jest opisane tutaj, ale tkankę można utrwalić innymi metodami w zależności od potrzeb eksperymentu. - Myj chusteczki w kąpieli PBS przez 1 minutę z delikatnym kołysaniem, a następnie wyjmij szkiełko z wanny. Wymień PBS i powtórz pranie jeszcze 3 razy.
- Strząśnij nadmiar PBS i użyj chusteczki, aby usunąć nadmiar PBS bez bezpośredniego dotykania tkanki.
- Określ, które przeciwciała drugorzędowe należy zastosować w kroku 1.12 protokołu oraz gatunki zwierząt, od których pochodzą przeciwciała drugorzędowe. Wzmocnić perm i bufor blokujący, dodając surowicę tych zwierząt do Perm i blokując bufor do końcowego stężenia 5% dla każdego gatunku.
UWAGA: Zastosowanie przeciwciał drugorzędowych pomaga wzmocnić intensywność sygnału. Dlatego zaleca się, aby przeciwciała pierwszorzędowe, które wytwarzają słabe sygnały, były sparowane z przeciwciałami drugorzędowymi w celu wzmocnienia ich sygnałów. Jeśli wszystkie cele przeciwciał, które są barwione, są wystarczająco jasne, aby nie wymagać przeciwciał drugorzędowych, kroki 1.7-1.12 i 1.15 można pominąć. - Zablokuj niespecyficzne wiązanie przeciwciał, dodając wystarczającą ilość wzmocnionej trwałej ondulacji i bufor blokujący, aby pokryć każdą tkankę. Inkubować szkiełka przez 1-8 godzin w temperaturze pokojowej w wilgotnej komorze chronionej przed światłem.
- Dodaj niesprzężone przeciwciała pierwszorzędowe do buforu perm i barwiącego w eksperymentalnie określonych rozcieńczeniach (gatunki lub izotypy immunoglobulin przeciwciał pierwszorzędowych powinny być różne i możliwe do odróżnienia przez przeciwciała drugorzędowe, które badacz zamierza użyć w kroku 1.12).
- Zrzuć trwałą ondulację i bufor blokujący i użyj chusteczki, aby usunąć nadmiar buforu bez bezpośredniego dotykania tkanki. Dodać do tkanki wystarczającą ilość trwałej ondulacji i buforu barwiącego z pierwszorzędowymi przeciwciałami, aby ją pokryć i inkubować szkiełko w temperaturze 4 °C przez 12-48 godzin
UWAGA: Badacz będzie musiał określić optymalny czas inkubacji przeciwciał. - Przygotować bufor blokujący i bufor barwiący (Tabela 1).
- Dodać przeciwciała drugorzędowe do buforu barwiącego przygotowanego w kroku 1.11 w eksperymentalnie określonych rozcieńczeniach. Zastosowane przeciwciała drugorzędowe powinny być ukierunkowane na te same gatunki lub izotypy przeciwciał, które zostały użyte w kroku 1.9.
- Przygotować bufor hartowniczy (jak w tabeli 1).
UWAGA: Ten krok pomaga zmniejszyć autofluorescencję tkanki. Jeśli nie jest to potrzebne, kroki 1.13 i 1.14 można pominąć. - Umyj chusteczki zgodnie z opisem w krokach 1.5-1.6. Następnie dodaj wystarczającą ilość buforu hartującego, aby przykryć tkanki na szkiełkach i inkubować szkiełka w temperaturze pokojowej przez 1-2 minuty.
- Umyj chusteczkę zgodnie z opisem w krokach 1.5-1.6. Następnie dodać przeciwciała drugorzędowe rozcieńczone w buforze barwiącym przygotowanym w kroku 1.12 do tkanek w taki sposób, aby tkanki były całkowicie pokryte buforem barwiącym. Inkubować szkiełka w temperaturze 4 °C przez 2-8 godzin.
- Przygotować roztwór blokujący, dodając 50 μl normalnej surowicy z dowolnego rodzaju przeciwciał, które zostaną użyte w kroku 1.18 (5% każdego gatunku) do buforu blokującego przygotowanego w kroku 1.11.
- Umyj chusteczki zgodnie z opisem w krokach 1.5-1.6. Następnie dodać roztwór blokujący z normalną surowicą przygotowaną w kroku 1.16 do tkanek, tak aby były całkowicie pokryte buforem barwiącym. Inkubować szkiełka w temperaturze pokojowej przez 1-8 godzin.
- Przygotować roztwór barwiący, dodając sprzężone z fluoroforem przeciwciała pierwszorzędowe w eksperymentalnie określonych rozcieńczeniach do buforu barwiącego przygotowanego w kroku 1.11. Dodać również barwnik jądrowy, taki jak żółcień jądrowa, do roztworu barwiącego w eksperymentalnie określonym rozcieńczeniu.
UWAGA: Kroki 1.18-1.19 są wymagane tylko wtedy, gdy badacz musi użyć dodatkowych etykiet przeciwciał, które nie będą wymagały przeciwciał drugorzędowych do wzmocnienia sygnału. Jeśli nie stosuje się pierwszorzędowych przeciwciał sprzężonych, w kroku 1.12 można dodać barwienie jąder. - Strząśnij bufor blokujący i użyj chusteczki, aby usunąć nadmiar buforu bez bezpośredniego dotykania tkanki. Dodać do tkanki wystarczającą ilość roztworu barwiącego przygotowanego w kroku 1.18, aby ją przykryć i inkubować w temperaturze 4 °C przez 12-48 godzin.
- Umyj chusteczki zgodnie z opisem w krokach 1.5-1.6. Dodaj 5 kropli preparatu mocującego do każdego szkiełka bez wprowadzania pęcherzyków powietrza, a następnie delikatnie i powoli przechyl szklane szkiełko nakrywkowe na chusteczkę, aby całkowicie pokryć tkankę mocowaniem i wykluczyć wszystkie pęcherzyki powietrza. Przechowuj preparaty w temperaturze 4 °C w ciemności, aż będą gotowe do zobrazowania.
2. Obrazowanie skrawków tkanek
UWAGA: Na tym etapie, skrawki tkanek są barwione wszystkimi przeciwciałami interesującymi dla wszystkich warunków, które mają być zobrazowane, a jednokolorowe kontrole są barwione jednym parametrem fluorescencyjnym na każdej sekcji. Obrazowanie powinno być wykonywane na mikroskopie, który ma wiele detektorów, które można dostroić do wykrywania określonych zakresów światła, a najlepiej, aby miał dostęp do jak największej liczby linii laserowych do wzbudzenia.
- Włóż jedno z całkowicie wybarwionych szkiełek do mikroskopu i ustaw mikroskop tak, aby obrazował przekrój za pomocą obiektywu, który ma być używany do zbierania danych.
- Na podstawie fluoroforów, którymi barwiona jest tkanka, zidentyfikuj linie lasera wzbudzającego potrzebne do stymulacji tych fluoroforów i określ zakresy emisji dla każdego fluoroforu, które zawierają największą ilość sygnału.
UWAGA: Narzędzia do przeglądania widm fluorescencyjnych online (na przykład patrz Tabela materiałów) mogą być przydatne do identyfikacji optymalnych długości fal wzbudzenia fluoroforów i określania optymalnych zakresów wykrywania fluoroforów. Fluorofory stosowane w cytometrii przepływowej powinny być tak dobrane, aby każdy fluorofor różnił się optymalną linią lasera, przez którą fluorofor jest stymulowany, lub różnił się optymalnym zakresem długości fal emisyjnych. Fluorofory, które mają bliższe długości fal wzbudzenia/emisji, będą trudniejsze do oddzielenia. Fluorofory użyte w tym badaniu są szczegółowo opisane w sekcji wyników. - Otwórz oprogramowanie 1 (patrz tabela materiałów) w mikroskopie konfokalnym i wybierz kartę konfiguracji u góry. Następnie wybierz przycisk sprzętowy po lewej stronie i zmień głębię bitową na 16-bit.
UWAGA: Do zbierania danych zaleca się używanie większych głębi bitowych, takich jak dane 16-bitowe, ponieważ poprawi to dokładność kompensacji spektralnej. Dodatkowo, większa gęstość pikseli, większe liczby dla średnich liniowych i więcej kroków w stosie z poprawią jakość separacji spektralnej .
- Wybierz kartę Pobieranie u góry ekranu i wprowadź ustawienie formatu, aby uwzględnić gęstość pikseli obrazu (zazwyczaj wyższe rozdzielczości dają lepsze wyniki).
- Jeśli to możliwe, wybierz dwukierunkową akwizycję X, aby przyspieszyć czas obrazowania, pod warunkiem, że ta funkcja została odpowiednio skalibrowana.
- Wybierz wartość otworkową dla mikroskopu konfokalnego (zwykle w zakresie 400-600 nm), gdzie mniejsze wartości zwykle dają wyższej jakości wyniki cytometrii przepływowej histoflowej, chociaż mniejsze wartości otworkowe utrudnią uzyskanie obrazów i mogą wymagać dodatkowego czasu obrazowania lub większej intensywności wzbudzenia w celu uzyskania obrazów.
- Wybierz opcję Pokaż panel skanowania sekwencyjnego w górnej części menu po lewej stronie, aby otworzyć opcję skanowania sekwencyjnego. Użyj znaku "+", aby ustawić dodatkowe sekwencje, z których każda będzie zawierać jedną długość fali wzbudzenia, o której ustalono w kroku 2.2.
- Włącz wszystkie potrzebne lasery, klikając przyciski WŁĄCZONE powiązane z interesującymi laserami na środku ekranu, aby przełączyć je w stan WŁĄCZONY. Przejdź do każdej określonej sekwencji i zwiększ moc lasera na środku ekranu do dowolnej pożądanej wartości, gdzie każda sekwencja będzie miała jedną długość fali wzbudzenia.
- Włącz tyle detektorów, ile potrzeba, w dolnej części ekranu w każdej sekwencji, aby zobrazować wszystkie fluorofory, które zostaną zobrazowane na tej linii laserowej. Dostosuj zakresy detektorów, klikając dwukrotnie ich zakresy i wprowadzając górny i dolny zakres długości fal, które mają być zbierane.
UWAGA: Tam, gdzie to możliwe, zaleca się stosowanie detektorów o wysokiej czułości, a najlepiej byłoby, gdyby wszystkie kanały były zebrane na tych samych typach detektorów, chociaż nie jest to wymagane. - Naciśnij przycisk live, a następnie skup się na próbce. Użyj przycisku Auto Scale znajdującego się po lewej stronie obrazu w oprogramowaniu, aby ocenić, czy kanały są odpowiednio nasycone sygnałem. Użytkownik powinien dostosować wartości wzmocnienia i intensywności lasera w każdej sekwencji, aż autoskalowanie nie osiągnie maksymalnej wartości (65535 dla danych 16-bitowych), ale będzie bardzo bliskie nasycenia dla wszystkich kanałów.
UWAGA: Ponieważ różne fluorofory mogą różnić się jasnością, a różne cele przeciwciał mogą różnić się obfitością, czułość detektorów będzie musiała zostać dostosowana tak, aby była niska czułość dla jasnych sygnałów i wysoka czułość dla słabych sygnałów, jeśli oba fluorofory są stymulowane przez ten sam laser (intensywność lasera nie może się zmienić w tym scenariuszu, ponieważ wpłynie to na oba fluorofory). Aby uzyskać najlepsze wyniki, sygnał fluorescencyjny z każdego kanału w eksperymencie powinien być zrównoważony tak, aby każdy kanał miał w przybliżeniu równoważne ilości sygnału, co zmniejszy przenikanie widma do innych kanałów i spowoduje silniejsze sygnały. Ponieważ różne próbki mogą różnić się obfitością barwionych markerów, zaleca się, aby ustawienia mikroskopu zostały przetestowane w wielu warunkach eksperymentalnych w celu potwierdzenia, że bielenie nie występuje w żadnym z warunków eksperymentalnych. - Po sfinalizowaniu ustawień mikroskopu załaduj do mikroskopu pojedyncze szkiełka kontrolne koloru i znajdź reprezentatywne barwienie dla każdego fluoroforu. Ustaw stos Z, skupiając się poniżej próbki i naciskając przycisk początku w menu stosu z, a następnie skupiając się nad próbką i naciskając przycisk końca.
- Wybierz liczbę kroków i odległość między krokami (i użyj tej samej liczby kroków i parametrów, takich jak gęstość pikseli i głębia bitowa, które zostaną użyte do zobrazowania w pełni poplamionych slajdów), a następnie naciśnij przycisk Start.
UWAGA: Idealnie byłoby, gdyby obrazy te zawierały najjaśniejsze sygnały z rzeczywistego barwienia, które można znaleźć na szkiełku. - Po zobrazowaniu pojedynczych kontrolek koloru przystąp do używania tych samych ustawień mikroskopu, aby zobrazować wszystkie w pełni wybarwione próbki.
3. Kompensacja fluorescencji
- Otwórz pliki .lif w Oprogramowaniu 1 i kliknij kartę procesu.
- Wybierz moduł Separacja barwnika, a następnie wybierz opcję Automatyczna separacja barwników. Wybierz metodę ręczną separacji barwnika i wybierz opcję bez ponownego skalowania.
- Otwórz jeden z jednokolorowych obrazów kontrolnych. Ręcznie sprawdź pojedyncze elementy sterujące kolorem pod kątem przebijania widmowego z jednego kanału do drugiego, obserwując okna w skali szarości dla każdego kanału w poszukiwaniu dowodów na obecność sygnału w nieodpowiednich kanałach. W razie potrzeby użyj przycisku Automatyczne skalowanie, aby zobaczyć słabe przebijanie.
- Rozpocznij usuwanie przebijania, ręcznie wprowadzając liczby (zwykle 0-1, gdzie 0 oznacza brak przebijania, a 1 oznacza 100% przebijanie) do matrycy na ekranie, a następnie naciskając przycisk Zastosuj, aby sprawdzić, czy przeciek został odpowiednio usunięty. Czynność tę należy powtarzać, dopóki sygnały we wszystkich innych kanałach z wyjątkiem kanału będącego przedmiotem zainteresowania nie zostaną zredukowane do poziomu tła.
UWAGA: Nadmierna kompensacja doprowadzi do niedokładnych wyników, więc fluorescencja musi zostać zredukowana do poziomów tła, ale nie poniżej nich. Nadmiernie skompensowane dane pojawią się jako jeden kanał z sygnałem, a inne kanały wydają się mieć czarne, gdzie sygnałem zainteresowania jest (Rysunek 2). - Po zakończeniu wykonywania jednego z elementów sterujących jednokolorowych zapisz wartości w macierzy, a następnie zresetuj macierz i przejdź do następnej kontrolki jednokolorowej. Powtórz ten proces dla każdej kontrolki koloru.
UWAGA: Pierwszy barwnik znajdzie się w rzędzie Barwnik 1, a ilość fluorescencji, która musi zostać usunięta z Barwnika 1, będzie znajdować się w sąsiednich kolumnach. - Zbierz wszystkie wartości uzyskane z każdej kontroli w jedną matrycę i zastosuj tę matrycę do w pełni wybarwionej próbki. Jeśli separacja wygląda na dokładną, zastosuj ustawienia do wszystkich obrazów w eksperymencie, w przeciwnym razie ponownie oceń kontrolki pojedynczego koloru.
UWAGA: Skuteczna kompensacja powinna usunąć większość przecieków między kanałami, jak podsumowano i pokazano na rysunku Rysunek 3. - Zapisz wszystkie skompensowane pliki w osobnym pliku .lif.
4. Identyfikacja jąder i komórek za pomocą ilastik
- Otwórz skompensowane pliki .lif w FIJI20. Włącz wyświetlanie stosów w hiperstosie i wybierz obraz.
- (Opcjonalnie) Użyj narzędzia do zaznaczania, takiego jak prostokąt, aby uwzględnić fragmenty obrazu, które będą analizowane, i wykluczyć obszary, które nie będą analizowane. Przytnij obraz za pomocą funkcji > przycinania obrazu.
UWAGA: Zmniejszenie rozmiaru obrazu jest przydatne w kolejnych krokach w celu zmniejszenia zużycia pamięci o dostępie swobodnym (RAM) i zwiększenia szybkości przetwarzania. - Zapisz obraz jako plik .tif. Zapisz również obraz jako plik hdf5 za pomocą wtyczki ilastik dla FIJI, klikając Plugins > ilastik > Export hdf5. Zapisz plik jako "nazwa wyboru".h5 z kompresją 0.
- Otwórz Ilastik21 i utwórz projekt klasyfikacji pikseli. Użyj funkcji Dodaj nowe > Dodaj oddzielne obrazy, aby dodać co najmniej 3 reprezentatywne obrazy, przechodząc do pozycji Dodaj nowe dane wejściowe.
- Kliknij prawym przyciskiem myszy jeden z obrazów, wybierz Edytuj właściwości i zmień tryb wyświetlania na skalę szarości.
- Po lewej stronie ekranu wybierz zakładkę wyboru funkcji. Kliknij Wybierz funkcje i wybierz wszystkie funkcje do najwyższej wartości sigma, którą program pozwoli Ci użyć, a następnie naciśnij OK.
- Teraz wybierz zakładkę Trening. Użyj narzędzia pędzla (gdy wybrana jest etykieta pierwsza), aby podświetlić poszczególne komórki (Rysunek 4) w taki sposób, aby wnętrze (cytoplazma i jądro) oraz błona komórkowa były uwzględnione w podświetleniu.
- Powtórz to we wszystkich próbkach treningowych, w których wybrano wszystkie typy komórek będących przedmiotem zainteresowania, a z każdej próbki należy wybrać wiele komórek o różnej intensywności, morfologii i lokalizacji w tkance.
UWAGA: W zależności od markerów wybranych dla indywidualnego zestawu barwień, mogą, ale nie muszą, występować plamy wewnątrzkomórkowe lub plamy błony komórkowej dla interesujących komórek. Niezależnie od użytych markerów, upewnij się, że podświetlenie obejmuje najbardziej zewnętrzną plamę na interesujących komórkach i obejmuje wnętrze komórki, niezależnie od tego, czy użyto barwienia wewnątrzkomórkowego. - Następnie użyj etykiety drugiej, aby podświetlić wszystko, co nie jest interesującymi komórkami (Rysunek 4). Może to obejmować puste miejsca, nieznakowane jądra lub tkankę, która nie ma interesujących markerów. Upewnij się, że uwzględniłeś przestrzeń bezpośrednio przylegającą do komórek będących przedmiotem zainteresowania, aby ułatwić poznanie dokładnych granic komórek.
- Użyj funkcji Live Update, aby ocenić jakość treningu na interesujących Cię obrazach. Jeśli szkolenie jest niewystarczające, kontynuuj szkolenie w krokach od 4.7 do 4.9. W przeciwnym razie, jeśli jest zadowalający, kliknij kartę Eksport prognoz.
- Ustaw źródło jako prawdopodobieństwo. Kliknij przycisk Wybierz ustawienia eksportu obrazu, a następnie ustaw parametr c na eksport 0-1 (zakładając, że etykieta 1 podświetla interesujące Cię parametry).
- Przekonwertuj typ danych na 16-bitową liczbę całkowitą i wyeksportuj jako plik hdf5 do interesującego Cię katalogu o nazwie zainteresowania (zalecamy użycie {nickname} mask.h5), a następnie naciśnij OK.
- Kliknij kartę Przetwarzanie wsadowe. Naciśnij przycisk Wybierz pliki danych surowych, zaznacz wszystkie interesujące pliki .h5, które wymagają przetworzenia, a następnie naciśnij przycisk Otwórz. Kliknij Przetwarzaj wszystkie pliki.
- Powtórz kroki od 4.4 do 4.13, z tą różnicą, że zamiast identyfikować komórki, teraz zidentyfikuj jądra i wyklucz wszystko inne (Rysunek 4). Eksportuj to jako osobne przewidywanie do identyfikacji jąder komórkowych.
- Otwórz Ilastik i utwórz nowy projekt konwersji danych. Dodaj reprezentatywny plik hdf5 do zakładki Dane wejściowe za pomocą funkcji Dodaj nowy > Dodaj oddzielny obraz.
- Kliknij kartę Eksport danych i wybierz przycisk Wybierz ustawienia eksportu obrazu z ustawionym źródłem na wejście. Zmień format na wielostronicowy tiff, wybierz lokalizację zapisu za pomocą funkcji select i ustaw nazwę pliku na {nickname}. Naciśnij przycisk OK.
- Kliknij kartę Przetwarzanie wsadowe i wybierz wszystkie pliki hdf5 za pomocą przycisku Wybierz pliki danych wejściowych i naciśnij przycisk Przetwarzaj wszystkie pliki.
- Otwórz Oprogramowanie 2 (patrz Spis materiałów) i dodaj wszystkie pliki tif/tiff wygenerowane w krokach 4.3 i 4.17 za pomocą przycisku Dodaj pliki. Wybierz lokalizację plików wyjściowych i naciśnij przycisk Rozpocznij wszystko, aby przekonwertować wszystkie pliki na pliki .ims. Pliki są teraz gotowe do analizy w oprogramowaniu 3 (patrz tabela materiałów).
5. Analiza w oprogramowaniu 3
- Otwórz jeden z obrazów zawierających wszystkie plamy fluorescencyjne. Wybierz Edytuj-> Dodaj kanały i dodaj pliki .ims odpowiadające maskom utworzonym na jądrach i ciałach komórek. Powtórzyć tę czynność dla wszystkich próbek.
- Wybierz przycisk Dodaj nowe komórki. Wybierz opcję wykryj jądro i komórkę i przejdź dalej.
- Wybierz maskę nad jądrami, która ma być kanałem źródłowym do wykrywania jąder i wybierz opcję zaawansowaną dla rozdzielania jąder według punktów zarodkowych. Wybierz wartość średnicy jądra) i idź dalej.
UWAGA: Optymalna wartość średnicy jądra będzie musiała zostać przetestowana, uruchamiając symulację i ręcznie oceniając, czy program nie rozdziela wystarczającej liczby jąder (wiele jąder jest zgrupowanych razem), czy też występuje nadmierny podział (jedno jądro jest podzielone na więcej niż jedno). - Wybierz wartość oceny jakości, a następnie kontynuuj. Zazwyczaj najlepiej jest uwzględnić wszystkie jądra, ponieważ pominięcie jąder może prowadzić do połączenia wielu komórek w jedną.
- Wybierz wartość progową dla tworzenia powierzchni jądrowych, a następnie kontynuuj. Upewnij się, że wszystkie jądra, nawet te, które są ciemniejsze, są nadal uwzględnione w progu. Nie należy ustawiać progu zbyt nisko, ponieważ może to spowodować przeszacowanie wielkości jąder lub potencjalnie obejmować szczątki jako barwienie jądrowe.
- Wybierz wartość minimalnej liczby wokseli na jądro i kontynuuj. Zazwyczaj najlepiej jest zachować wszystko, chyba że za pomocą tego parametru można wykluczyć zanieczyszczenia lub jądra.
- Wybierz opcję Granica komórki i cytoplazma, wybierz maskę nad komórkami, która ma być kanałem źródłowym do wykrywania ciał komórek, a następnie kontynuuj.
- Wybierz próg komórki, który dokładnie przechwytuje wszystkie interesujące komórki, ale nie jest tak niski, aby zawierał tło lub dowolne niespecyficzne wykrywanie komórek. Wybierz opcję podziału stykających się komórek w taki sposób, aby na komórkę przypadało jedno jądro, a były one oddzielone odległością od jąder. Wybierz także rozszerzenie komórek na jądrach, a następnie kontynuuj.
- Wybierz wartość minimalnej liczby wokseli na komórkę i kontynuuj. Zazwyczaj najlepiej jest zachować wszystko, chyba że za pomocą tego parametru można wykluczyć zanieczyszczenia lub inne komórki.
- Oceń, czy utworzone powierzchnie nad komórkami są dokładne, sprawdzając, czy wiele komórek zostało ze sobą połączonych, czy też brakuje komórek. Jeśli powierzchnie są nieodpowiednie, wróć do kroku 5.2 i wypróbuj nowe parametry, aż zostaną określone optymalne ustawienia.
- Po ustaleniu najlepszych ustawień kliknij obiekt utworzonych komórek w menu po lewej stronie, kliknij kartę tworzenia i kliknij przycisk Przechowuj parametry dla partii, aby zapisać używane ustawienia.
- Otwórz wiele okien Oprogramowania 3 i otwórz osobne obrazy w każdym oknie. Naciśnij nowy przycisk Komórki w każdym oknie, wybierz zapisane ustawienia w menu Ulubione parametry tworzenia i poinstruuj każde okno, aby działało do ukończenia. Powtórz tę czynność tyle razy, ile potrzeba, aż wszystkie próbki zostaną przeanalizowane.
UWAGA: Uruchomienie wielu instancji oprogramowania 3 przyspieszy ten proces, ale liczba okien, które mogą być uruchamiane równolegle, będzie zależeć od szybkości przetwarzania jednostki centralnej (CPU) i ilości pamięci RAM, na której jest uruchamiana analiza. - Po zakończeniu wszystkich próbek kliknij obiekt utworzonych komórek w menu po lewej stronie na każdym obrazie i kliknij kartę Statystyki. Kliknij przycisk Konfiguruj listę widocznych wartości statystyk, usuń zaznaczenie wszystkich statystyk z wyjątkiem wartości "Średnia intensywności komórki", a następnie naciśnij przycisk OK.
- Dla każdego obrazu, który wymaga analizy, kliknij przycisk Eksportuj wszystkie statystyki do pliku w zakładce statystyki i zapisz pliki w lokalizacji.
6. Analiza cytometrii przepływowej i mapowanie populacji na skrawki tkanek
- Otwórz Anaconda i JupyterLab w Anaconda. Następnie otwórz skrypt dostarczony w Uzupełniającym pliku kodowania 1. Uruchom kod przy użyciu menu Uruchom i wybierz pozycję Uruchom wszystkie komórki lub uruchom komórki pojedynczo w kolejności, wybierając pozycję Uruchom wybrane komórki.
- Po wyświetleniu monitu o wprowadzenie pliku źródłowego wprowadź katalog plików dla wyeksportowanych wartości fluorescencji wygenerowanych w kroku 5.14. Katalog plików można uzyskać, przeglądając właściwości jednego z wyeksportowanych plików .csv i kopiując ścieżkę pliku do wiersza polecenia.
- Następnie program poprosi o lokalizację wyjściową dla przetwarzanych plików. Wprowadź katalog plików dla dowolnej lokalizacji, która jest odpowiednia do zapisania przetworzonych plików. Program automatycznie wykryje liczbę kanałów fluorescencyjnych zawartych w folderze.
- Uruchom następną sekcję kodu, aby dodać adnotacje do danych z nazwami każdego kanału. Ten kod można zmodyfikować w razie potrzeby, aby zmienić parametr "numberOfChannels" tak, aby odpowiadał liczbie kanałów wykrytych w kroku 6.3. Dodatkowo, nazwy kanałów mogą być modyfikowane dla dowolnej liczby kanałów, powtarzając wiersz 'ChX':'Marker' tyle razy, ile jest to potrzebne i modyfikując nazwy znaczników.
- Uruchomienie następnego wiersza kodu spowoduje utworzenie pliku .csv w określonej lokalizacji, który jest opatrzony adnotacją i zawiera wszystkie parametry fluorescencyjne w zestawie danych. Powtórz kroki 6.1-6.5 dla każdego zestawu eksportu oprogramowania 3, aby utworzyć pliki .csv dla wszystkich danych.
- Przekonwertuj pliki .csv na pliki .fcs, otwierając oprogramowanie 4 (patrz Spis materiałów) i przeciągając .csv pliki do okna programu. Oprogramowanie 4 automatycznie rozpocznie konwersję plików do plików .fcs.
- Kliknij dwukrotnie jeden z przykładów w oprogramowaniu 4, aby otworzyć okno na tym przykładzie. Użyj narzędzi do bramkowania w oprogramowaniu 4, aby utworzyć strategię bramkowania. Zaleca się, aby zacząć od bramkowania na znaczniku definiującym linię zawierającym wszystkie interesujące komórki, następnie przejść do bramek, które najpierw usuwają rzadsze podzbiory, a następnie skończyć na bardziej obfitych typach komórek.
- Po ustaleniu strategii bramkowania przetestuj dokładność bramkowania, klikając prawym przyciskiem myszy tę populację w menu i wybierając opcję eksportuj. Wyeksportuj wszystkie parametry jako plik .csv z dołączonymi nagłówkami.
- Otwórz JupyterLab w Anakondzie. Następnie otwórz skrypt podany w dodatkowym pliku kodowania 2 i uruchom kod. Po wyświetleniu monitu o wprowadzenie lokalizacji pliku Software 4 wprowadź katalog pliku dla wyeksportowanego pliku .csv wygenerowanego w poprzednim kroku. Katalog plików można uzyskać, patrząc na właściwości wyeksportowanego pliku .csv i kopiując ścieżkę pliku do wiersza polecenia.
- Po wyświetleniu monitu o dodanie lokalizacji wyjściowej wybierz dowolny katalog plików i upewnij się, że katalog plików zawiera nazwę pliku na końcu ('katalog plików'\filename.txt). Uruchom pozostałą część kodu.
- Skopiuj tekst z pliku .txt i otwórz odpowiedni plik .ims w oprogramowaniu 3 dla tego samego przykładu, na którym oparte są wyeksportowane dane. Kliknij obiekt Komórka w pliku, przejdź do zakładki statystyki, wklej tekst w pasku wyszukiwania i rozpocznij wyszukiwanie. Wszystkie interesujące komórki zostaną podświetlone.
- Ręcznie sprawdź, czy wszystkie interesujące komórki zostały przechwycone przy użyciu strategii bramkowania. Jeśli liczba komórek jest niedoszacowana lub przeszacowana (przykłady pokazane w Rysunek 5), wróć do kroku 6.7, dostosuj bramkę i ponownie oceń, czy komórki są dokładnie przechwytywane z nową bramką. Powtórz to ze wszystkimi bramkami w strategii bramkowania i oceń bramkowanie na wielu próbkach.
- Po zweryfikowaniu wszystkich bramek wyeksportuj dane z oprogramowania 4 za pomocą funkcji edytora tabel i przeanalizuj dane przy użyciu preferowanej metody analizy.
UWAGA: Populacje komórek można odwzorować z powrotem na skrawki tkanek w oprogramowaniu 3, identyfikując populację bramkowaną, jak w krokach 6.8-6.11, a następnie tworząc powierzchnię na podstawie wybranych komórek. Można to zrobić dla każdej bramkowanej populacji, jak pokazano na Rysunek 6 i Rysunek 7.
Wyniki

Rycina 1: Schemat pracy histoflow cytometrii. Przekroje tkankowe są barwione barwnikami o nakładających się widmach (krok 1). Obrazy są zbierane przy użyciu poszczególnych laserów wzbudzających w połączeniu z regulowanymi filtrami przepustowymi w celu zminimalizowania przenikania spektralnego między fluoroforami (krok 2). Przenikanie spektralne między kanałami jest korygowane na podstawie macierzy kompensacyjnej wygenerowanej przy użyciu kontrolek tkankowych barwionych pojedynczym kolorem (krok 3). Jądra i komórki na obrazach są następnie identyfikowane przy użyciu oprogramowania ilastik (krok 4) i dzielone na pojedyncze komórki w Software 3 (krok 5). Przed eksportem wszystkich danych z Software 3 do Software 4 w celu przeprowadzenia analizy cytometrycznej wprowadzane są dodatkowe parametry. Następnie tożsamości komórek są eksportowane z Software 4 i przypisywane z powrotem do identyfikatorów komórek w oryginalnej tkance, aby określić lokalizację przestrzenną komórek w przekrojach tkankowych (krok 6). Symbole pieniędzy oznaczają oprogramowanie komercyjne wymagające zakupu, a symbole komputerów oznaczają oprogramowanie bezpłatne. Przybliżony czas każdego kroku jest wskazany obok klepsydry. Oprogramowanie komercyjne jest wymienione w Tabeli materiałów. Rycina została opracowana na podstawie pracy Jain i wsp.18. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Na Rycynie 3 tkanki węzłów chłonnych zabarwiono przeciwciałem szczurzym anty-mysim CD138 w połączeniu z wtórnym przeciwciałem osiołkowym anty-szczurzym Dylight 405, barwnikiem Nuclear Yellow, przeciwciałem szczurzym anty-mysim CD4 sprzężonym z Alexa Fluor 488, przeciwciałem szczurzym anty-mysim IgD sprzężonym z PerCP-eF710, przeciwciałem króliczym anty-mysim Iba1 w połączeniu z wtórnym przeciwciałem osiołkowym anty-króliczym Alexa Fluor 546, przeciwciałem szczurzym anty-mysim CD3ε sprzężonym z PE-eF610, przeciwciałem szczurzym anty-mysim B220 sprzężonym z Alexa Fluor 647 oraz przeciwciałem szczurzym anty-mysim CD45 sprzężonym z APC-R700. Do wzbudzenia barwników Dylight 405 i Nuclear Yellow użyto fioletowego lasera 405 nm, a ich emisję wykrywano odpowiednio w zakresach 408-438 nm i 460-530 nm. Do wzbudzenia barwników Alexa Fluor 488 i PerCP-eF710 użyto zielonego lasera 488 nm, a ich emisję wykrywano odpowiednio w zakresach 495-545 nm i 682-750 nm. Do wzbudzenia barwników Alexa Fluor 546 i PE-eF610 użyto żółto-zielonego lasera 552 nm, a ich emisję wykrywano odpowiednio w zakresach 557-600 nm i 615-652 nm. Do wzbudzenia barwników Alexa Fluor 647 i APC-R700 użyto czerwonego lasera 640 nm, a ich emisję wykrywano odpowiednio w zakresach 647-682 nm i 700-750 nm.

Rysunek 2: Przykłady błędnej i prawidłowej kompensacji. Kuleczki zostały zabarwione przeciwciałem sprzężonym z PE-eFluor 610, a obrazy wykonano w kanałach odpowiadających PE-eFluor 610 (PE-eF610) oraz Alexa Fluor 546 (A546). Do tego samego obrazu w kanale A546 zastosowano różne stopnie kompensacji (redukcja o 10% dla niedokompensacji, 28% dla prawidłowej kompensacji oraz 60% dla nadkompensacji), aby usunąć przesączanie sygnału (bleed-through) z fluoroforu PE-eF610, co doprowadziło do różnych stopni separacji. W celu lepszej wizualizacji stopni kompensacji przedstawiono rozjaśnioną wersję obrazów przesączania. Żółta strzałka wskazuje ten sam obszar na każdym obrazie, odpowiadający miejscu, w którym występuje rzeczywiste zabarwienie w kanale PE-eF610. Paski skali: 4 µm. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.

Rycina 3: Kompensacja fluorescencji z wykorzystaniem barwionych przekrojów tkanek. (A-C) Przekroje tkanek węzła chłonnego zabarwiono pojedynczymi przeciwciałami sprzężonymi z wymienionymi fluoroforami. Próbki z pojedynczym barwieniem bez kompensacji obrazowano we wszystkich kanałach (A, góra), a następnie zastosowano kompensację w kontrolach jednobarwnych (A, dół). (B) Przenikanie sygnału (bleed-through) między kanałami w (A) zostało ilościowo określone (średnia intensywność fluorescencji aktualnego obrazu podzielona przez średnią intensywność fluorescencji kanału aktualnego fluoroforu) i przedstawione na mapach ciepła. Białe kwadraty reprezentują wartości przekraczające 100% przenikania. (C) Nakładanie się widm oceniono w warunkach bez kompensacji oraz kompensacji opartej na komórkach poprzez porównanie separacji widmowej Iba1-A546 i CD3-PEeF610 w próbkach w pełni zabarwionych. Paski skali: 30 µm. Rycina została opracowana na podstawie pracy Jain i wsp.18. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Postępując zgodnie z niniejszym protokołem (podsumowanym na Ryc. 1), barwniki fluorescencyjne o nakładających się widmach powinny zostać skutecznie rozdzielone, co przedstawiono na Ryc. 3A,B. Choć całkowite rozdzielenie barwników może nie być możliwe, separacja powinna być wystarczająca, aby wyraźnie odróżnić różne typy komórek (Ryc. 3C). Jeśli w innym kanale nadal widoczne są cienie komórek o nakładających się widmach, może to wskazywać na wciąż występujący efekt przenikania sygnału (bleed-through), co może wymagać ponownego przetworzenia obrazów (Ryc. 2). Ponadto nadkompensacja będzie widoczna, jeśli obszar skompensowany spadnie poniżej poziomów fluorescencji związanych z barwieniem tła i pojawi się w postaci czarnych obszarów w miejscach, w których wcześniej występowało przenikanie sygnału (Ryc. 2). Nadkompensacja może prowadzić do utraty rzeczywistego sygnału w kanale, w którym zastosowano kompensację, i należy jej unikać. Niemniej jednak, jeśli protokół został przeprowadzony prawidłowo, nie powinny wystąpić problemy z kompensacją, a zatem badacz powinien rozważyć, czy widoczne przenikanie sygnału jest artefaktem, czy elementem biologii.
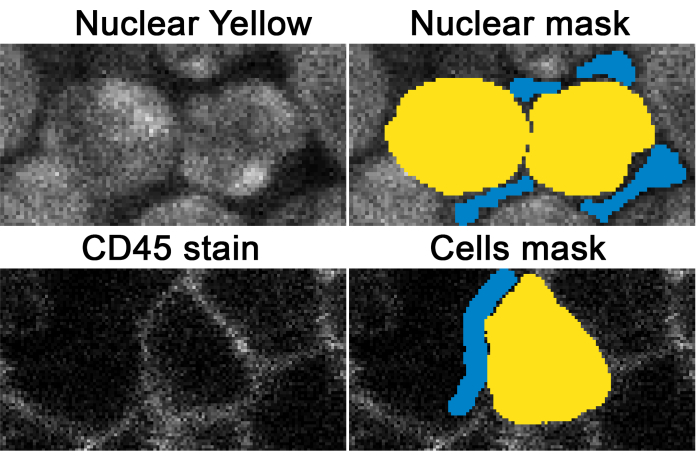
Rysunek 4: Przykład detekcji jąder komórkowych i komórek w programie ilastik. Żółte barwienie jąder (lewy górny róg) posłużyło do zidentyfikowania jąder (prawy górny róg, kolor żółty) oraz obszarów niebędących jądrami (kolor niebieski). Reprezentatywne barwienie CD45 (lewy dolny róg) wykorzystano do zidentyfikowania komórek (prawy dolny róg, kolor żółty) oraz obszarów niebędących komórkami (kolor niebieski). Rysunek został opracowany na podstawie pracy Jain i wsp.18. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Po dokładnym rozdzieleniu barwników niezbędne jest rozbicie tkanki na pojedyncze komórki w celu przeprowadzenia analiz jednokomórkowych. Protokół opisany w niniejszym opracowaniu wykorzystuje zdefiniowane przez użytkownika uczenie maszynowe (Rysunek 4) do rozdzielania komórek, nawet gdy są one ściśle upakowane, co pokazano w przypadku węzłów chłonnych na Rysunku 6.
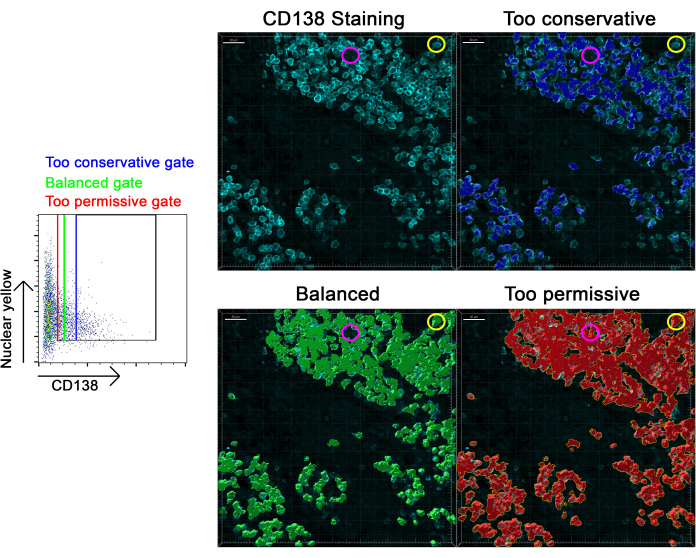
Rysunek 5: Ocena poprawności ustawienia bramki. Przedstawiono reprezentacyjne barwienie CD138 (kolor cyjanowy) w węźle chłonnym; w celu zidentyfikowania komórek CD138+ w tkance utworzono trzy oddzielne bramki (wykres kropkowy po lewej stronie). Zbyt konserwatywną ocenę liczby komórek CD138+ przedstawiono jako niebieską bramkę i naniesiono na tkankę kolorem niebieskim. Zrównoważoną ocenę komórek CD138+ przedstawiono jako zieloną bramkę i naniesiono na tkankę kolorem zielonym. Zbyt liberalną ocenę komórek CD138+ przedstawiono jako czerwoną bramkę i naniesiono na tkankę kolorem czerwonym. Żółte koło oznacza obszar, w którym komórki CD138+ nie zostały zidentyfikowane przez zbyt konserwatywną bramkę, a purpurowe koło oznacza obszar bez komórek CD138+, który został uznany za zawierający komórki CD138+ przez zbyt liberalną bramkę. Paski skali: 30 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Należy zachować ostrożność podczas określania precyzyjnych pozycji bramek w analizie cytometrii przepływowej (pokazanej na Rysunku 5), aby upewnić się, że bramki te nie zawyżają ani nie zaniżają liczebności komórek. Powinno to zostać zweryfikowane poprzez mapowanie komórek z powrotem na tkankę, jak na Rysunku 5, w celu sprawdzenia, czy komórki wykazujące ekspresję interesujących nas markerów są uwzględniane w analizie. Jeśli wybieranych jest zbyt wiele komórek (na przykład komórki niewykazujące ekspresji CD138 są kwalifikowane jako CD138+), należy przesunąć bramki tak, aby były mniej dopuszczalne; natomiast jeśli wybieranych jest zbyt mało komórek, należy zwiększyć ich dopuszczalność. Bramki powinny być optymalizowane pod kątem selektywności w taki sposób, aby w pierwszej kolejności zoptymalizować bramki nadrzędne, a następnie każdą kolejną bramkę w łańcuchu. Ostatecznie skuteczna optymalizacja strategii bramkowania powinna umożliwiać wyodrębnienie interesujących nas subpopulacji komórek (Rysunek 6 i Rysunek 7).

Rysunek 6: Identyfikacja komórek w przekrojach tkanek w oparciu o cytometrię przepływową. (A) Wartości fluorescencji wyeksportowane z pojedynczych komórek z oprogramowania Software 3 w przekrojach węzłów chłonnych zostały przeanalizowane w oprogramowaniu Software 4 w celu zidentyfikowania określonych populacji komórek na podstawie przedstawionej strategii bramkowania. (B) Populacje zidentyfikowane w Software 4 zostały naniesione z powrotem na ten sam przekrój tkanki i wygenerowano powierzchnie dla każdej populacji. Barwienie CD45 nie jest pokazane. Pasek skali: 30 µm. Rysunek został zaadaptowany z pracy Jain et al.18. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 7: Analiza poszczególnych barwień i populacji w węzłach chłonnych myszy. W górnych panelach przedstawiono pojedyncze barwienia markerów komórek odpornościowych, a poniżej każdego z nich odpowiadającą im populację wyodrębnioną (gate), zidentyfikowaną na Rysunku 6A. Pasek skali: 30 µm, widoczny w górnym lewym panelu. Rysunek został zaadaptowany z pracy Jain et al.18. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Technika ta była wcześniej wykorzystywana18 do charakteryzacji nacieków komórek odpornościowych do rdzeni kręgowych podczas neurostanu zapalnego; potwierdzono, że przy zastosowaniu histoflowcytometrii i cytometrii przepływowej uzyskuje się równoważne proporcje naciekających komórek odpornościowych. Technika ta została również zwalidowana, wykazując skuteczność w śledzionach i mózgach myszy oraz zdolność do identyfikacji różnic między warunkami traktowania, co zostało odtworzone w identycznych eksperymentach z zastosowaniem cytometrii przepływowej (niepublikowane). Metoda ta była również stosowana do analizy rdzeni kręgowych myszy poddawanych stereotaktycznym wtryskiwaniom w modelach OUN.

Rycina 8: Rozdzielenie 8 barwników w przekroju ludzkiego ciała migdałkowatego. Przekroje ludzkiego ciała migdałkowatego zabarwiono CD20 w celu identyfikacji limfocytów B oraz IgM, IgA i IgG w celu identyfikacji komórek plazmatycznych. Wprowadzono barwienia Blimp1 i CD38 w celu dalszej walidacji tożsamości komórek plazmatycznych oraz Ki67 do identyfikacji komórek proliferujących. Barwienie Nuclear yellow nie jest pokazane na obrazie złożonym. Pasek skali: 22 µm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Niniejszą technikę można również zastosować do analizy przekrojów tkanek ludzkich. Jako przykład barwienia w tkankach ludzkich, przekroje migdałka ludzkiego zabarwiono przy użyciu wybranych 8 markerów: przeciwciała koziego przeciwko ludzkim IgM sprzężonego z Dylight 405, Nuclear Yellow, przeciwciała koziego przeciwko ludzkim IgA sprzężonego z Alexa Fluor 488, przeciwciała mysiego przeciwko ludzkiemu CD20 w połączeniu z fragmentem F(ab')2 koziego przeciwciała przeciwko mysiem sprzężonym z PerCP-eFluor 710, przeciwciała koziego przeciwko ludzkim IgG sprzężonego z Cy3, przeciwciała króliczego przeciwko ludzkiemu Ki67 w połączeniu z przeciwciałem kozim przeciwko króliczym sprzężonym z PE-Alexa Fluor 610, przeciwciała szczurzego przeciwko ludzkiemu Blimp1 w połączeniu z przeciwciałem osiołkowym przeciwko szczurzym sprzężonym z Alexa Fluor 647 oraz przeciwciała mysiego przeciwko ludzkiemu CD38 sprzężonego z APC-R700. Po kompensacji można zaobserwować separację tych markerów w przekroju migdałka (Rysunek 8). Demonstruje to użyteczność tej techniki w różnych tkankach i gatunkach.
| Nazwa roztworu | Skład | Jak przygotować | ||||
| Bufor blokujący | 10% surowicy końskiej, 1% BSA i 0,1% żelatyny do barwienia ryb (cold fish stain gelatin) w PBS | Dodać 5 ml surowicy konia, 0,5 g BSA, 50 μL do 45 mL PBS dodać żelatynę do barwienia zimnych ryb. Rozdzielić ten roztwór do probówek o pojemności 15 mL i przechowywać w temperaturze -20 °C do momentu użycia. | ||||
| Bufor do permeabilizacji i blokowania | 10% surowicy konia, 1% BSA, 0,1% zimnej żelatyny barwiącej ryby, 0,1% Triton X-100, 0,05% Tween-20 w PBS | Dodać 5 ml surowicy konia, 0,5 g BSA, 50 μL żelatynowe barwienie zimnych ryb, 50 μL Triton X-100 oraz 25 μL Tween-20 do 45 ml PBS. Rozdziel ten roztwór do probówek o pojemności 15 ml i przechowuj w temperaturze -20 °C do momentu użycia. | ||||
| Bufor do permeabilizacji i barwienia | 1% BSA, 0,1% zimna żelatyna z barwnikiem do ryb, 0,5% Triton X-100 w PBS | Dodać 0,5 g BSA, 50 μL żelatynowe barwienie zimnych ryb oraz 250 μL Triton X-100 do 50 ml PBS. Rozdziel ten roztwór do probówek o pojemności 15 ml i przechowuj w temperaturze -20 °C do momentu użycia. | ||||
| Bufor gaszący | 5% Trueblack, 66,5% etanolu, 28,5% wody | Podgrzać roztwór Trueblack do temperatury 70 °C przez 5 min. Następnie dodać 50 μL z Trueblack na 950 μL 70% etanolu w celu przygotowania buforu Trueblack. Należy przygotowywać go na świeżo przed każdym użyciem. Będą potrzebne około500 μL na slajd, choć konkretne ilości będą zależeć od rodzaju badanych tkanek. | ||||
| Bufor barwiący | 1% BSA i 0,1% żelatyny barwiącej ryby (cold fish stain gelatin) w PBS | Dodać 0,5 g BSA i 50 μL barwnik do zimnych ryb z żelatyną do 50 ml PBS. Rozdziel ten roztwór do probówek 15 ml i przechowuj w temperaturze -20 °C do momentu użycia. | ||||
Tabela 1: Lista roztworów i ich składów niezbędnych do barwienia przekrojów tkanek.
Uzupełniający plik z kodem 1: Skrypt w języku Python, który zbiera wartości fluorescencji z każdego kanału i tworzy jeden plik podsumowujący. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający z kodem 2: Skrypt Python, który tworzy listę wszystkich numerów ID bramkowanych komórek w pliku tekstowym. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
W tym miejscu opisano zastosowanie cytometrii przepływowej, techniki, która została wcześniej zwalidowana18. Wykazano, że podczas barwienia skrawków tkanek barwnikami nakładającymi się spektralnie, przesączanie się przez kanały można usunąć za pomocą kompensacji spektralnej, co skutkuje wyraźną rozdzielczością większej liczby parametrów fluorescencyjnych, niż byłoby to normalnie możliwe przy użyciu konwencjonalnych metod. Ponieważ obrazy histologiczne o wysokich parametrach są trudne do analizy przy użyciu konwencjonalnych metod, dostępny jest potok analizy w celu segmentacji poszczególnych komórek na podstawie tych obrazów. Eksportując sygnatury fluorescencyjne z tych pojedynczych komórek, wykazano, że analizy pojedynczych komórek, takie jak te przeprowadzane za pomocą cytometrii przepływowej, można podobnie zastosować do obrazów histologicznych. Chociaż cytometria przepływowa nie obejmuje analizy przestrzennej, wykazano, że cytometria przepływowa może mapować populacje zidentyfikowane za pomocą strategii bramkowania z powrotem na skrawkach tkanek w celu oceny ich lokalizacji przestrzennej. Ogólnie rzecz biorąc, wykazano, że cytometria przepływowa łączy w sobie mocne strony cytometrii przepływowej i histologii.
Chociaż cytometria przepływowa ma tę zaletę, że zachowuje informacje przestrzenne, ma również wiele takich samych ograniczeń, jak konwencjonalna histologia. Podczas gdy cytometria przepływowa doskonale nadaje się do ilościowego oznaczania komórek w całej tkance, histologia jest zwykle przeprowadzana przez analizę małej próbki odcinków tkanki, które są uważane za reprezentatywne dla tkanki. Aby histologia mogła dokładnie określić ilościowo liczbę komórek w tkance, należałoby zobrazować każdy wycinek tkanki pobrany z tkanki i określić ilościowo liczbę komórek w każdym z nich, co byłoby niepraktyczne. Inną kwestią jest to, że niektóre komórki zostaną podzielone na pół podczas cięcia tkanki i nie ma możliwości zrekonstruowania tych komórek. Rzeczywiście, ograniczeniem wymienionego tutaj protokołu jest to, że nie zawiera on żadnych metod wykluczania komórek na krawędziach tkanki. Pomimo tych ograniczeń, jedną z zalet cytometrii przepływowej w porównaniu z cytometrią przepływową jest to, że nie ma potrzeby dysocjacji tkanek na zawiesiny jednokomórkowe, co może wprowadzać odchylenia do populacji, które są izolowane lub nie są odpowiednio wychwycone22. Tak więc, chociaż cytometria przepływowa ma kilka zalet w porównaniu z konwencjonalną cytometrią przepływową, uzyskanie pomiarów w całej tkance nadal będzie wyzwaniem.
W tym miejscu wykazano, że można rozdzielić osiem spektralnie nakładających się parametrów fluorescencyjnych; Jednak innym udało się oddzielić 13 barwników fluorescencyjnych17. Liczba barwników, które można rozdzielić, zależy od właściwości mikroskopu, w którym zbierane są dane. Barwniki fluorescencyjne różnią się optymalnymi długościami fal wzbudzenia i najczęstszymi długościami fal emisji. Mikroskopy, które wykorzystują te właściwości, wykorzystując szeroki zakres długości fal wzbudzenia w celu dokładniejszego dopasowania optymalnych długości fal wzbudzenia fluoroforów oraz dostrajając detektory emisji tak, aby precyzyjnie pasowały do najczęściej emitowanych długości fal, zmaksymalizują separację barwników fluorescencyjnych. Minimalizacja nakładania się widm jest niezbędna do generowania wysokiej jakości danych, ponieważ kompensacja przebijania przez kanały może potencjalnie wpływać na dynamiczny zakres wykrywania fluoroforów oddziałujących ze sobą, a zatem separacja oparta na emisji i wzbudzeniu jest krytycznym pierwszym krokiem w separacji fluoroforów. W zależności od właściwości mikroskopu i liczby parametrów fluorescencyjnych, które należy zobrazować, może być konieczne umieszczenie wielu fluoroforów, które mają te same długości fal wzbudzenia, ale różnią się długościami fal emisyjnych, na tych samych liniach laserowych. Zwykle osiąga się to poprzez stosowanie podstawowych barwników fluorescencyjnych w połączeniu ze sprzężonymi barwnikami fluorescencyjnymi, w których sprzężone barwniki emitują na dłuższych falach, a zatem można je odróżnić na podstawie ich długości fal emisyjnych. Ogólnie rzecz biorąc, barwniki muszą różnić się albo częstotliwościami wzbudzenia, albo emisji, aby zapewnić skuteczną separację.
Uzyskanie idealnej kompensacji jest skomplikowane ze względu na kilka czynników, w tym aspekt przestrzenny kompensacji. Po pierwsze, to, czy fluorofor emituje foton, jest częściowo oparte na przypadku23, gdzie zebrane fotony na każdym obrazie są odchylone w kierunku miejsc gęstego zabarwienia. Jednak mniej zabarwione obszary mogą przypadkowo wyemitować foton, który pojawia się w jednym z nakładających się na siebie kanałów, ale nie w kanale głównym. Ponieważ kompensacja jest stosowana na podstawie wokseli, nakładanie się widma nie zostanie usunięte podczas kompensacji z powodu braku kolokalizacji przestrzennej. Można to zobaczyć na rysunku 2, gdzie kompensacja powoduje zmniejszenie miejsc gęstego zabarwienia (krawędzie koralików), ale nie środka koralików, gdzie występuje minimalne zabarwienie i słabe zachodzenie na kanały z przebijaniem. To zabarwienie w środku koralików jest prawdopodobnie spowodowane innym problemem, który może wpływać na kompensację, a mianowicie, że fotony wytwarzane poza płaszczyzną ogniskową mogą pojawiać się w wokselach w płaszczyźnie ogniskowej, które prawdopodobnie nie zostaną odtworzone zarówno w kanale głównym, jak i w kanale, który musi być skompensowany24. W związku z tym ten "hałas" nie zostanie skutecznie usunięty za pomocą kompensacji bez wprowadzenia nadmiernej kompensacji. Problemy te można częściowo rozwiązać, stosując średnią liniową, wielokrotnie mierząc wartości fluorescencji pojedynczego woksela i używając średniej do ograniczenia wpływu przypadkowych zdarzeń. W przypadku korzystania z mikroskopu konfokalnego rozmiar otworu można również zmniejszyć, aby wykluczyć włączenie nieostrych fotonów do obrazów25,26. Korzystanie z tych poprawek odbywa się kosztem dodatkowego czasu akwizycji obrazu, który może stać się długi.
Chociaż technika ta została opracowana przy użyciu obrazów wykonanych z mikroskopu konfokalnego, będzie działać z innymi typami mikroskopów. Inni, stosując podobne metody, zastosowali te metodologie do obrazów wykonanych z mikroskopów dwufotonowych17 z dużym sukcesem. Chociaż technika ta może być stosowana do obrazów wykonanych z mikroskopów szerokokątnych, istnieje kilka zalet związanych z mikroskopami konfokalnymi, które poprawiają rozdzielczość, czy foton pochodzi z płaszczyzny ogniskowej. Ponieważ dokładna rozdzielczość lokalizacji fotonów (tj. przekrój optyczny) poprawia jakość kompensacji, oczekuje się, że jakość kompensacji będzie stosunkowo niska. Temu problemowi można potencjalnie zaradzić, wykorzystując dekonwolucję do usuwania nieostrych fotonów w celu poprawy rozdzielczości obrazów szerokokątnych27. Ważnym zastrzeżeniem, które określi, czy dekonwolucja jest kompatybilna z tym protokołem, jest to, czy wartości fluorescencji w każdym kanale pozostają proporcjonalne do siebie na wszystkich analizowanych obrazach. Jeśli wartości fluorescencji po dekonwolucji staną się dowolne, to ta sama macierz kompensacji wygenerowana na jednym obrazie prawdopodobnie nie zostanie pomyślnie zastosowana do innych obrazów. Ogólnie rzecz biorąc, najważniejszym czynnikiem, który decyduje o tym, czy mikroskop może korzystać z tego przepływu pracy, jest to, czy mikroskop ten ma detektory, których zakres wykrywania można elastycznie dostrajać. Jeśli jest to możliwe, wówczas wielokrotne fluorofory stymulowane przez to samo wzbudzenie można rozwiązać poprzez wykrycie ich widm emisyjnych w różnych oknach detekcji.
Liczba parametrów fluorescencyjnych może być jeszcze bardziej zwiększona w połączeniu z technikami seryjnego barwienia tej samej tkanki wielokrotnie13, takimi jak IBEX14,15. Za pomocą barwienia szeregowego można mierzyć skutecznie nieograniczoną liczbę parametrów; Może to być jednak bardzo czasochłonne. Zastosowanie kombinacji omówionych tutaj metod kompensacji i barwienia szeregowego może znacznie skrócić czas potrzebny na wykonanie tych obrazów, ponieważ dla każdej rundy barwienia można obrazować jednocześnie więcej kanałów. Opisany tutaj potok analizy będzie skalowany dla dowolnej liczby markerów i będzie kompatybilny z seryjnie barwionymi skrawkami tkanek.
Kluczowym krokiem w tym procesie analizy jest segmentacja pojedynczych komórek na podstawie obrazów histologicznych. Znalezienie skutecznych strategii dokładnej segmentacji komórek na podstawie obrazów histologicznych jest częstym problemem28, a nowsze metody są stale opracowywane. Chociaż ta metoda może skutecznie oddzielić pojedyncze komórki od ciasno upakowanych komórek, dokładne granice komórek są często niedoskonałe. Dlatego zaleca się, aby użytkownicy ograniczyli analizę tylko do populacji komórek, które ich interesują, ponieważ im mniej komórek należy rozdzielić, tym dokładniejsze będą granice komórek. Użytkownicy mogą również osiągnąć lepszą separację komórek, definiując wiele populacji w ilastik, co pozwala programowi na segmentację różnych populacji komórek. Jednym z problemów związanych z tym podejściem jest to, że komórki zdefiniowane w ten sposób nie mogą być połączone w ten sam obiekt "komórki" w oprogramowaniu 3 i mogą prowadzić do podwójnego zliczania komórek. Niemniej jednak, jeśli dokładniejsze granice komórek mają kluczowe znaczenie dla eksperymentu, można zastosować to podejście. Zachęca się, aby użytkownicy eksperymentowali z nowszymi algorytmami segmentacji w miarę ich opracowywania i włączali je do tego potoku, aby uzyskać jeszcze lepsze wyniki.
Podczas opracowywania nowego panelu cytometrii przepływowej może pojawić się kilka problemów. Po pierwsze, bardzo ważne jest, aby różne markery fluorescencyjne wytwarzały mniej więcej podobne ilości fluorescencji. Jeśli jeden fluorofor jest znacznie jaśniejszy od drugiego, może to być problematyczne, jeśli ten fluorofor przenika do innego fluoroforu, ponieważ przesączanie może wyprzedzić rzeczywiste barwienie w tym kanale. Jest to widoczne na rysunku 3, gdzie Alexa Fluor 546 mocno przenika do PE-eFluor 610. Chociaż kompensacja może nadal usunąć to krwawienie, często nadal będzie utrzymywać się fluorescencja z powodu nieostrego światła, które nie zostanie usunięte, co może sprawić, że kompensacja będzie niepełna. Co więcej, większość detektorów stosowanych w mikroskopach nie ma szerokich zakresów dynamiki, takich jak w cytometrach przepływowych. W rezultacie, wraz ze wzrostem krwawienia w kanale, większa część zakresu dynamicznego w tym detektorze będzie nasycona sygnałami z innych fluoroforów, a mniejsza z fluoroforu będącego przedmiotem zainteresowania. Gdy kompensacja zostanie usunięta z takiego kanału z rozległym krwawieniem, prawdziwy sygnał może zostać rozwiązany; Jednak różnica między komórkami dodatnimi dla tego markera a tymi ujemnymi dla niego stanie się mniejsza i może skutkować niezdolnością do rozwiązania stanów pośrednich lub potencjalnie nawet rozwiazania dodatnich od ujemnych. W związku z tym należy unikać nakładania się kanałów. Po drugie, jasność markerów może się zmieniać między różnymi tkankami. Na przykład panel markerów, który działa na węzły chłonne, może już nie działać, gdy jest stosowany na śledzionie lub ośrodkowym układzie nerwowym, ponieważ marker może stać się zbyt jasny lub przyciemniony, co powoduje, że ten kanał nadmiernie krwawi do innych kanałów lub zostaje przytłoczony przez krwawienie z innych kanałów. W takim przypadku może być konieczna zamiana fluoroforów na markerach lub przełączenie stosowania pierwszorzędowych przeciwciał sprzężonych na stosowanie przeciwciał drugorzędowych. Wreszcie, cenne może być wykorzystanie różnic w lokalizacji znaczników, gdy występuje nadmierne nakładanie się kanałów. Jeśli dwa kanały mocno na siebie nakładają się, ale jeden jest markerem jądrowym, a drugi markerem powierzchni komórki, to nakładanie się widma będzie miało minimalny wpływ na siebie nawzajem, ponieważ kompensacja nie wpłynie na te same woksele. Jeśli to możliwe, panele powinny być zaprojektowane w taki sposób, aby nakładające się na siebie kanały różniły się lokalizacją lub aby znaczniki były wyrażone w oddzielnych komórkach.
Ogólnie rzecz biorąc, wykazano, że cytometria przepływowa jest wszechstronną techniką analizy obrazów histologicznych na poziomie pojedynczej komórki. Podczas gdy starsze techniki mogą być ograniczone do analizy komórek, które nie mają bezpośredniego kontaktu komórka-komórka, ten proces analizy może rozdzielać komórki w kontakcie, co czyni go odpowiednim do badania komórek w tkankach w homeostazie lub podczas zapalenia, gdy komórki odpornościowe skupiają się w miejscach uszkodzenia.
Oświadczenia
Autorzy nie pozostają w finansowym konflikcie interesów.
Podziękowania
Dziękujemy Zaawansowanej Platformie Mikroskopowej Instytutu Mózgu Hotchkiss za infrastrukturę obrazowania i wiedzę. RWJ był wspierany przez stypendia podoktorskie z programu University of Calgary Eyes High oraz przez Multiple Sclerosis Society of Canada i nieograniczone stypendium edukacyjne Roche Canada. VWY otrzymało wsparcie płacowe w ramach programu Canada Research Chair Tier 1. Praca ta była wspierana przez fundusze operacyjne z Kanadyjskiego Instytutu Zdrowia Grant 1049959, Stwardnienia Rozsianego Towarzystwa Kanadyjskiego Grant 3236 oraz Departamentu Obrony USA w ramach Kongresowo Kierowanego Programu Badań nad Stwardnieniem Rozsianym. Rysunek 1 jest tworzony za pomocą BioRender.com. Rysunki zaadaptowane w tej publikacji zostały pierwotnie opublikowane w The Journal of Immunology. Rajiv W. Jain, David A. Elliott i V. Wee Yong. 2023. Analiza pojedynczych komórek wysokoparametrowych obrazów histologicznych z wykorzystaniem cytometrii przepływowej. J. Immunol. 210: 2038-2049. Prawa autorskie © [2023]. Amerykańskie Stowarzyszenie Immunologów, Inc.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 100% etanol | Sigma | 676829-1L | |
| 4% PFA | Mikroskopia elektronowa Nauki | 157-4 | |
| Anakonda | N/A | N/A | |
| Albumina surowicy bydlęcej | Sigma | A4503-50G | |
| Żelatyna z plam rybnych na zimno | Sigma | G7765 | |
| Sortowanie wielokanałowych danych ze skryptu Imaris.ipynb | N/ | A N/A | https://github.com/elliottcalgary/Histoflow-Cytometry-Analysis-Konwertuj |
| dane wyjściowe FlowJo na plik txt w celu wyboru komórki w skrypcie Imaris.ipynb | N | /A N/A | https://github.com/elliottcalgary/Histoflow-Cytometry-Analysis-Donkey |
| anti-rat Alexa Fluor 647 | JacksonImmunoResearch | 712-605-153 | 1:300 stężenie |
| Osioł anty-szczurzy DyLight 405 | Jackson ImmunoResearch | 712-475-153 | 1:200 |
| stężenie Surowica osła | JacksonImmunoResearch | 017-000-001 | |
| F(ab')2-koza anty-mysie IgG PerCP-eFluor 710 | Thermofisher | 46-4010-82 | 1:25 stężenie |
| FIDŻI | N/ | A NIE DOTYCZY | https://imagej.net/software/fiji/ |
| FlowJo | FlowJo LLC | Oprogramowanie 4 | |
| Przeglądarka | https://www.thermofisher.com/order/fluorescence-spectraviewer/#!/ | ||
| Fluoromount-G | Southern Biotech | 0100-01 | |
| Świeżo mrożone ludzkie odcinki migdałków | amsbio | HF-707 | |
| Szklane szkiełko nakrywkowe | VWR | 48393 106 | |
| Koza anty-ludzka IgA Alexa Fluor 488 | JacksonImmunoResearch | 109-546-011 | 1:400 |
| stężenie Koza anty-ludzka IgG Cy3 | JacksonImmunoResearch | 709-166-098 | 1:400 |
| stężenie Koza anty-ludzka IgM Dylight 405 | JacksonImmunoResearch | 109-476-129 | 1:300 |
| stężenie Kozia anty-królik A546 | Thermo Fisher Scientific | A-11035 | 1:250 stężenie |
| Koza anty-królik IgG PE-Alexa Fluor 610 | Thermofisher | A-20981 | stężenie 1:250 |
| Serum dla koni | Sigma | H1138 | |
| Ilastik | N/A | N/A | |
| Ilastik FIJI | plugin N/A | N/A | |
| Imaris File Converter | Oxford Instruments | Software 2 | |
| Imaris z modułem komórkowym | Oxford Instruments | Software 3 | |
| kimwipe | Kimtech | 34155 | |
| LasX Life Science software | Leica | Software 1 | |
| Mysz anty-ludzka CD20 | VWR | CA95024-322 | 1:40 stężenie |
| Mysz anty-ludzka CD38 APC-R700 | BD Biosciences | 564980 | Stężenie 1:20 |
| Normalna surowica kozia | JacksonImmunoResearch | 005-000-001 | |
| Normalna surowica myszy | JacksonImmunoResearch | 015-000-001 | |
| Normalna surowica królika | JacksonImmunoResearch | 011-000-001 | |
| Normalna surowica szczura | JacksonImmunoResearch | 012-000-120 | |
| Nuclear Yellow | Abcam | ab138903 | Rozpuścić w DMSO w stężeniu 2 mg/ml i przechowywać w temperaturze 4° C w ciemności |
| Długopis PAP | Cedarlane | MU22 | |
| PBS | Gibco | 10010-023 | |
| Królik anty-ludzki Ki67 | Abcam | ab15580 | 1:500 stężenie |
| Królik anty-mysz Iba1 | Wako | 019-19741 | 1:500 stężenie |
| Szczur anty-ludzki Sterowiec1 | Thermofisher | 14-5963-82 | 1:40 stężenie |
| Szczurzy anty-mysz B220 Alexa Fluor 647 | BioLegend | 103226 | stężenie 1:250 |
| Szczurzy anty-mysz CD138 | Biolegend | 142502 | stężenie 1:200 |
| Szczurzy anty-mysz CD3 PE-eFluor 610 | Thermo Fisher Scientific | 61-0032-82 | 1:40 |
| Szczur anty-mysz CD4 Alexa Fluor 488 | BioLegend | 100529 stężenie 1:200 | |
| Szczur anty-mysz CD45 allofikocyjanina-R700 | BD Biosciences | 565478 | stężenie 1:50 |
| Szczur anty-mysi IgD PerCP-eFluor 710 | Thermo Fisher Scientific | 46-5993-82 | 1:50 stężenie |
| SP8 Mikroskop konfokalny | Leica | ||
| Triton X-100 | Sigma | X100-500ml | |
| Trueblack | Biotium | 23007 | |
| Tween-20 | Kulki koralikowe Sigma | P7949-500ml | |
| Ultracomp | Thermofisher | 01-2222-42 |
Bibliografia
- Bar-Or, A., Li, R. Cellular immunology of relapsing multiple sclerosis: interactions, checks, and balances. Lancet Neurol. 20 (6), 470-483 (2021).
- Borst, K., Dumas, A. A., Prinz, M. Microglia: Immune and non-immune functions. Immunity. 54 (10), 2194-2208 (2021).
- Han, R. T., Kim, R. D., Molofsky, A. V., Liddelow, S. A. Astrocyte-immune cell interactions in physiology and pathology. Immunity. 54 (2), 211-224 (2021).
- Absinta, M., et al. A lymphocyte-microglia-astrocyte axis in chronic active multiple sclerosis. Nature. 597 (7878), 709-714 (2021).
- Piwecka, M., Rajewsky, N., Rybak-Wolf, A. Single-cell and spatial transcriptomics: Deciphering brain complexity in health and disease. Nat Rev Neurol. 19 (6), 346-362 (2023).
- Schirmer, L., et al. Neuronal vulnerability and multilineage diversity in multiple sclerosis. Nature. 573 (7772), 75-82 (2019).
- Jain, R. W., Yong, V. W. B cells in central nervous system disease: Diversity, locations and pathophysiology. Nat Rev Immunol. 22 (8), 513-524 (2022).
- Lassmann, H. Multiple sclerosis pathology. Cold Spring Harb Perspect Med. 8 (3), (2018).
- Yong, V. W. Microglia in multiple sclerosis: Protectors turn destroyers. Neuron. 110 (21), 3534-3548 (2022).
- Sharma, S., Boyer, J., Teyton, L. A practitioner's view of spectral flow cytometry. Nat Methods. 21 (5), 740-743 (2024).
- Longo, S. K., Guo, M. G., Ji, A. L., Khavari, P. A. Integrating single-cell and spatial transcriptomics to elucidate intercellular tissue dynamics. Nat Rev Genet. 22 (10), 627-644 (2021).
- Ramaglia, V., et al. Multiplexed imaging of immune cells in staged multiple sclerosis lesions by mass cytometry. Elife. 8, e48051(2019).
- Bolognesi, M. M., et al. Multiplex staining by sequential immunostaining and antibody removal on routine tissue sections. J Histochem Cytochem. 65 (8), 431-444 (2017).
- Radtke, A. J., et al. IBEX: An iterative immunolabeling and chemical bleaching method for high-content imaging of diverse tissues. Nat Protoc. 17 (2), 378-401 (2022).
- Radtke, A. J., et al. IBEX: A versatile multiplex optical imaging approach for deep phenotyping and spatial analysis of cells in complex tissues. Proc Natl Acad Sci U S A. 117 (52), 33455-33465 (2020).
- Gerner, M. Y., Kastenmuller, W., Ifrim, I., Kabat, J., Germain, R. N. Histo-cytometry: A method for highly multiplex quantitative tissue imaging analysis applied to dendritic cell subset microanatomy in lymph nodes. Immunity. 37 (2), 364-376 (2012).
- Kotov, D. I., Pengo, T., Mitchell, J. S., Gastinger, M. J., Jenkins, M. K. Chrysalis: A new method for high-throughput histo-cytometry analysis of images and movies. J Immunol. 202 (1), 300-308 (2019).
- Jain, R. W., Elliott, D. A., Yong, V. W. Single-cell analysis of high-parameter histology images using histoflow cytometry. J Immunol. 210 (12), 2038-2049 (2023).
- JoVE Science Education Database. General Laboratory Techniques. Histological Sample Preparation for Light Microscopy. JoVE. , Cambridge, MA. (2023).
- Schindelin, J., et al. Fiji: An open-source platform for biological-image analysis. Nat Methods. 9 (7), 676-682 (2012).
- Berg, S., et al. ilastik: Interactive machine learning for (bio)image analysis. Nat Methods. 16 (12), 1226-1232 (2019).
- Reichard, A., Asosingh, K. Best practices for preparing a single cell suspension from solid tissues for flow cytometry. Cytometry A. 95 (2), 219-226 (2019).
- Ruhlandt, D., et al. Absolute quantum yield measurements of fluorescent proteins using a plasmonic nanocavity. Commun Biol. 3 (1), 627(2020).
- Combs, C. A., Shroff, H. Fluorescence microscopy: A concise guide to current imaging methods. Curr Protoc Neurosci. 79, 1-25 (2017).
- Elliott, A. D. Confocal microscopy: Principles and modern practices. Curr Protoc Cytom. 92 (1), e68(2020).
- Jonkman, J., Brown, C. M., Wright, G. D., Anderson, K. I., North, A. J. Tutorial: Guidance for quantitative confocal microscopy. Nat Protoc. 15 (5), 1585-1611 (2020).
- McNally, J. G., Karpova, T., Cooper, J., Conchello, J. A. Three-dimensional imaging by deconvolution microscopy. Methods. 19 (3), 373-385 (1999).
- Stringer, C., Wang, T., Michaelos, M., Pachitariu, M. Cellpose: A generalist algorithm for cellular segmentation. Nat Methods. 18 (1), 100-106 (2021).
Przedruki i uprawnienia
