Tutaj udostępniamy kompleksowy protokół do rozwiązywania początkowych lokalnych sygnałów Ca2+, znanych jako mikrodomeny Ca2+, w pierwotnych mysich i ludzkich limfocytach T za pomocą mikroskopii fluorescencyjnej. Protokół ten służy jako cenne źródło informacji dla naukowców badających szlaki sygnałowe Ca2+ w komórkach odpornościowych i do dalszego odkrywania ich funkcji.
Artykuł metodologiczny
Obrazowanie początkowych mikrodomen Ca2+ w pierwotnych limfocytach T
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Lokalne, subsekundowe sygnały Ca2+, określane jako mikrodomeny Ca2+, są wysoce dynamicznymi i krótkotrwałymi sygnałami Ca2+, które skutkują globalnym wzrostem [Ca2+]i i mogą już zadecydować o losie limfocytu T. Po aktywacji receptora limfocytów T NAADP powstaje szybko, wiążąc się z białkami wiążącymi NAADP (HN1L / JPT2, LSM12) i ich odpowiednimi receptorami (RyR1, TPC2) znajdującymi się na wewnątrzkomórkowych magazynach Ca2 +, takich jak ER i lizosomy, i prowadząc do późniejszego uwolnienia i podniesienia [Ca2 +] i. Aby uchwycić te szybkie i dynamicznie występujące sygnały Ca2+, opracowaliśmy technikę obrazowania o wysokiej rozdzielczości wykorzystującą kombinację dwóch wskaźników Ca2+, Fluo-4 AM i FuraRed AM. Na potrzeby przetwarzania końcowego opracowano półautomatyczne podejście do wykrywania mikrodomen Ca2+ o otwartym kodzie źródłowym w oparciu o język programowania Python. Korzystając z tego przepływu pracy, jesteśmy w stanie niezawodnie wykryć mikrodomeny Ca2+ na poziomie subkomórkowym w pierwotnych mysich i ludzkich limfocytach T w filmach fluorescencyjnych o wysokiej rozdzielczości czasowej i przestrzennej. Metodę tę można również zastosować do innych typów komórek, takich jak komórki NK i mysie linie komórek neuronalnych.
Wprowadzenie
Prezentowana technika mikroskopii fluorescencyjnej umożliwia wizualizację lokalnych, czasowych początkowych sygnałów wapnia (Ca2+) w pierwotnych mysich limfocytach T, zwanych mikrodomenami Ca2+. Mikrodomeny Ca2+ reprezentują wysoce dynamiczne i krótkotrwałe zdarzenia sygnalizacyjne Ca2+, stanowiąc wyzwanie dla skutecznego obrazowania i analizy żywych komórek1.
T limfocyty T są trudne do obrazowania żywych komórek ze względu na względne różnice w intensywności fluorescencji centralnej i obwodowej, które można przypisać ich sferycznemu kształtowi i małej średnicy ~6-8 μm. Po stymulacji i tworzeniu synaps immunologicznych limfocyty T ulegają zmianom morfologicznym, co dodatkowo komplikuje obrazowanie limfocytów T1. Dlatego konieczne staje się zastosowanie analizy ratiometrycznej, osiągniętej poprzez zarejestrowanie dwóch obrazów reprezentujących różne właściwości barwnika Ca2 + lub zastosowanie kombinacji dwóch barwników Ca2 +. Wymagające cechy mikrodomen Ca2+ obejmują ich szybki, ograniczony czasowo i przestrzennie charakter. Aby to uchwycić, stosowane barwniki Ca2+ muszą charakteryzować się zarówno wysoką jasnością podstawową, jak i wysokim stosunkiem sygnału do szumu (SNR), aby uzyskać najwyższą możliwą rozdzielczość czasową i przestrzenną. Optymalne wyniki osiągnięto dzięki połączeniu barwnika Fura Red o podwójnej długości fali i barwnika Fluo-4 o pojedynczej długości fali. Jednoczesne obciążenie ogniw Fluo-4 i Fura Red łagodzi wyzwania związane z silnym fotowybielaniem barwników o podwójnej długości fali i opóźnieniem czasowym związanym z barwnikami o podwójnej ekscytacji, zapewniając przydatność do szybkiej akwizycji obrazu. Takie podejście dodatkowo ułatwia wizualizację zmian kształtu i subtelnych ruchów. Specjalne wymagania stawiane są również systemowi obrazowania w zakresie rozdzielczości przestrzennej, aby umożliwić wizualizację sygnałów Ca2+ pochodzących z otwarcia małych klastrów kanałów lub nawet pojedynczych kanałów1.
Ca2+ sygnalizacja odgrywa kluczową rolę w aktywacji funkcji immunologicznych w komórkach T, w tym tworzenia synaps oraz produkcji i uwalniania cytokin2,3. Specyficzny los komórki jest regulowany przez różnie wyraźne i lokalnie rozmieszczone sygnały Ca2 +, mikrodomeny Ca2 + sup class<="xref">3. Warto zauważyć, że te lokalne sygnały Ca2 + poprzedzają powszechny wzrost wewnątrzkomórkowych poziomów Ca2 + w komórkach T, a tworzenie mikrodomen Ca2 + zależy zarówno od wejścia, jak i 2 + sup class="xref">1,4,5. Po stymulacji receptora limfocytów T (TCR)/CD3 wyzwalane jest tworzenie Ca2 + uwalniających drugich przekaźników, takich jak fosforan dinukleotydu adeniny kwasu nikotynowego (NAADP), 1,4,5-trifosforan D-mio-inozytolu (IP3) i cykliczna ryboza ADP (cADPR), co prowadzi do wzrostu wewnątrzkomórkowego poziomu Ca2+ do 1 μM6,7. Wczesne zdarzenia sygnalizacyjne Ca2 + są związane z uwalnianiem Ca2 + z wewnątrzkomórkowych magazynów Ca2 +, takich jak retikulum endoplazmatyczne (ER), przy czym kanały takie jak receptor ryanodine 1 (RyR1) i receptor IP3 (IP3R) są głównie odpowiedzialne za tę sygnalizację. To z kolei wyzwala zewnątrzkomórkowy napływ Ca2 + i powoduje globalny sygnał Ca2 + za pośrednictwem przechowywanego wejścia Ca2 + (SOCE) 8. Ponadto istnieją inne kanały zaangażowane w sygnalizację Ca2 + podczas aktywacji limfocytów T 9, np. kanały P2X4 i P2X7 zapewniają napływ kationów zależny od trifosforanu adenozyny (ATP), przyczyniając się do wzrostu wewnątrzkomórkowego Ca2 +. Co ciekawe, początkowe zależne od adhezji mikrodomeny Ca2+ (ADCM) powstają już przed stymulacją TCR, ale z niższymi amplitudami i częstotliwościamiCa2+. Te początkowe, niezależne od TCR sygnały Ca2 + najprawdopodobniej służą migracji limfocytów T do miejsca zapalenia i przygotowują limfocyty T do ponownej stymulacji w miejscu infekcji10,11.
Rozwijając opisaną metodę lokalnego obrazowania Ca2+, zyskaliśmy dodatkowe narzędzie do badania pochodzenia i znaczenia wczesnych sygnałów Ca2+ w aktywacji limfocytów T. Ta metoda umożliwia użytkownikowi wykrywanie mniejszych, krótkotrwałych i szybciej występujących sygnałów Ca2+ niż było to wcześniej możliwe. Co więcej, Deconvolution, Analysis, Registration, Tracking, and Shape normalization (DARTS), potok analizy oparty na języku Python, umożliwia udostępnianie narzędzi analitycznych szerszemu gronu odbiorców12.
Protokół
Wszystkie eksperymenty na zwierzętach zostały zatwierdzone i przeprowadzone zgodnie z wytycznymi Instytucjonalnego Komitetu ds. Opieki i Użytkowania Zwierząt w Uniwersyteckim Centrum Medycznym Hamburg-Eppendorf.
1. Izolacja pierwotnych mysich limfocytów T z węzłów chłonnych i śledziony
- Zbierz śledziony/węzły chłonne w sterylnych warunkach zgodnie z wytycznymi etycznymi i umieść je w probówce z lodowatym podłożem Clicks (10% płodowa surowica cielęca (FCS), 2 mM L-glutamina, penicylina/streptomycyna (P/S) 100 U/ml, 50 nM β-merkaptoetanol).
UWAGA: Limfocyty T myszy typu dzikiego i KO są izolowane w ten sam sposób. - Schłodzić wirówkę do temperatury 4 °C.
- Umieścić śledzionę i węzły chłonne w sitku do komórek o wielkości 70 μm na sterylnej szalce Petriego i dodać pożywkę do izolacji śledziony (pożywka RPMI + 7,5 % NCS + 1% P/S) do całkowitej objętości 20 ml.
- Dokładnie, ale delikatnie rozerwij śledzionę za pomocą plastikowego moździerza. Następnie przenieść komórki do probówki wirówkowej o pojemności 50 ml.
UWAGA: Całkowita objętość 20 ml powinna teraz znajdować się w probówce wirówkowej o pojemności 50 ml. Śledziona i węzły chłonne powinny być całkowicie przerwane. Od tego momentu pracuj na lodzie. Utrzymywanie komórek na lodzie spowalnia ich metabolizm i zapobiega śmierci komórek, zapewniając, że pozostają one żywotne i funkcjonalnie nienaruszone. Pomaga to zachować ich stan fizjologiczny przez dłuższy czas, co jest szczególnie ważne w przypadku dokładnych eksperymentów na dalszych etapach. - Odwirować zawiesinę komórkową o sile 300 x g przez 5 minut w temperaturze 4 °C.
- Odrzucić supernatant i zapewnić ponowne zawieszenie powstałego osadu w 2 ml soli fizjologicznej buforowanej fosforanami (DPBS) firmy Dulbecco (bez Ca2+ i Mg2+). Przenieść do nowej probówki wirówkowej o pojemności 12 ml.
2. Negatywny wybór limfocytów T CD4+
UWAGA: Do negatywnej selekcji limfocytów T CD4+ stosuje się zestaw do izolacji limfocytów T zawierający bloker FcR, biotynylowane przeciwciała przeciwko limfocytom T innym niż CD4+ oraz cząstki magnetyczne pokryte streptawidyną.
- Dodać 20 μl/ml mysiego blokera FcR z zestawu do izolacji limfocytów T do zawiesiny komórek.
- Następnie dodać 100 μl koktajli izolacyjnych mysich limfocytów T CD4 + o stężeniu 50 μl / ml, dobrze wymieszać i inkubować przez 10 minut w temperaturze pokojowej (RT).
- Wirować cząstki magnetyczne pokryte streptawidyną przez 30 s, dodać 150 μl do zawiesiny komórek, dobrze wymieszać i inkubować przez 2 minuty 30 s w temperaturze pokojowej.
- Dodać DPBS do zawiesiny komórek, wypełniając ją do całkowitej objętości 7 ml. Upewnij się, że delikatnie pipetujesz w górę i w dół, a następnie inkubuj w magnesie przez 2 minuty 30 s w temperaturze pokojowej.
- Następnie delikatnie zebrać wzbogacone limfocyty T w supernatancie i przenieść je do nowej probówki wirówkowej o pojemności 12 ml.
- Odwirować komórki przy 300 x g przy RT przez 5 min.
- Odrzucić supernatant.
- Ponownie zawiesić wyizolowane i wzbogacone limfocyty T CD4 + w 1 ml DPBS, dokładnie pipetując w górę iw dół. Inkubuj mieszaninę przez 2 minuty 30 s w magnesie w temperaturze pokojowej, aby upewnić się, że nie ma zanieczyszczenia kulkami.
- Zebrać supernatant, przenieść go do nowej probówki wirówkowej i policzyć wzbogacone limfocyty T.
- Aby policzyć komórki, zabarwić je błękitem trypanowym i policzyć za pomocą automatycznego licznika komórek.
UWAGA: Najlepiej jest bezpośrednio załadować izolowane limfocyty T CD4 + i zobrazować je w tym samym dniu izolacji. Jednak pierwotne mysie limfocyty T można hodować bez stymulacji przez noc w inkubatorze w temperaturze 37 °C z 5 % CO2 w pożywce izolacyjnej (RPMI 1640 + 10% FCS + P/S).
3. Ładowanie pierwotnych limfocytów T CD4+ myszy
UWAGA: Do pomiaru stężenia wolnego cytozolowego Ca2+, w eksperymentach obrazowania Ca2+ stosuje się barwniki fluorescencyjne i przepuszczalne dla błony. Połączenie estru fluo-4-acetoksymetylowego (AM) i barwnika ratiometrycznego Fura Red-AM służy jako wskaźnik do szybkiego wykrywania lokalnych sygnałów Ca2+. Upewnij się, że pracujesz w ciemności podczas używania barwników fluorescencyjnych.
- Wirować 2-5 x 10⁶ komórek przez 5 minut, 300 x g, odrzucić supernatant i ponownie zawiesić w 480 μl pożywki z limfocytów T (RPMI 1640, 10% FCS) z 10 μM Fluo-4-AM (Stock: [1 mM]) i 20 μM Fura Red-AM (Stand: [4 mM]).
- Wysiaduj początkowo przez 20 minut w RT pod ławką w ciemności, przykrywając sokoła folią aluminiową.
UWAGA: Nie należy przekraczać czasu pierwszej inkubacji, ponieważ wskaźniki Ca2+ są rozcieńczane w DMSO, co może być szkodliwe dla komórek przy dłuższym czasie ekspozycji w małej objętości całkowitej. Po załadowaniu utrzymuj ogniwa chronione przed światłem ze względu na wrażliwość barwników na światło. - Pod koniec początkowej 20-minutowej inkubacji dodaj 2 ml pożywki z limfocytów T do komórek i kontynuuj inkubację przez dodatkowe 30 minut w ciemności w temperaturze pokojowej.
- Odwirować zawiesinę komórek o sile 300 x g przez 5 minut w temperaturze pokojowej.
- Odrzucić supernatant i oczyścić osad, przemłukując go 2 ml buforu miarowego Ca2+ (140 mM NaCl, 5 mM KCl, 1 mM MgSO4, 1 mM CaCl2, 20 mM HEPES, 1 mM NaH2PO4, 5 mM glukozy, pH 7,4), a następnie odwirować przy 300 x g przez 5 minut w temperaturze pokojowej.
- Na koniec odrzucić supernatant i ponownie zawiesić go za pomocą buforu miarowegoCa2+. Dostosuj liczbę komórek do ~100 000 komórek na 10 μL.
UWAGA: Do jednego pomiaru używa się objętości 10 μl. Należy unikać nadmiernego rozcieńczania komórek, ponieważ może być konieczne dalsze dostosowanie liczby komórek pod mikroskopem, aby osiągnąć optimum dla warunków pomiaru. - Pozwól komórkom inkubować przez ~ 20 minut, aby zapewnić całkowitą infiltrację komórek i deestryfikację barwników. Przechowuj komórki na lodzie i w ciemności do momentu pomiaru.
UWAGA: Załadowane pierwotne mysie limfocyty T mogą być używane do ~4 godzin po załadowaniu.
4. Lokalne obrazowanie Ca2+
- Przygotowanie preparatów
- Szkiełka nakrywkowe mikroskopu pokryć (24 mm x 46 mm) albuminą surowicy bydlęcej (BSA, 5 mg/ml) i poli-L-lizyną (PLL, 0,1 mg/ml) (Rysunek 1A). Pozwól BSA siedzieć przez ~ 20 minut przed nałożeniem PLL.
UWAGA: Powłoka ułatwia adhezję komórek. Aby zapewnić prawidłową adhezję komórek, dokładnie rozprowadź zarówno BSA, jak i PLL, aż przestaną być widoczne smugi. - Aby stworzyć komory reakcyjne, przyklej gumowe O-ringi wielokrotnego użytku do szkiełek za pomocą pasty silikonowej (Rysunek 1B,C).
UWAGA: Do akwizycji obrazu można używać innych szkiełek/komór lub płytek, takich jak szkiełka 35 mm, metalowe komory wielokrotnego użytku lub płytki 8-, 24- lub 48-dołkowe.
- Szkiełka nakrywkowe mikroskopu pokryć (24 mm x 46 mm) albuminą surowicy bydlęcej (BSA, 5 mg/ml) i poli-L-lizyną (PLL, 0,1 mg/ml) (Rysunek 1A). Pozwól BSA siedzieć przez ~ 20 minut przed nałożeniem PLL.
- Powlekanie kulek magnetycznych białka G (o średnicy 10 μm) przeciwciałami
- Delikatnie wymieszaj zawiesinę kulek magnetycznych białka i przenieś 12,5 μl do nowej probówki.
- Umieść rurkę na stojaku magnetycznym, aby wyjąć bufor do przechowywania i pozwól koralikom migrować do magnesu. Delikatnie wyjmij bufor magazynujący, pipetując go po przeciwnej stronie magnesu.
- Aby usunąć pozostały bufor do przechowywania, umyj kulki, dodając 500 μl PBS-T (PBS, 0,1% Tween) i wirując przez 10 sekund. Ponownie umieść probówkę w podstawce magnetycznej i wyjmij bufor.
- Aby pokryć kulki przeciwciałami, zawieś je ponownie w 7,5 μl PBS-T i dodaj 5 μl odpowiednio anty-CD3 (0,5 mg/ml) i anty-CD28 (0,5 mg/ml). Inkubować przez 30-60 minut z ciągłym mieszaniem w temperaturze pokojowej.
- Umyj powlekane kulki trzykrotnie 500 μl PBS-T, a następnie przemyj raz 500 μl buforu pomiarowego Ca2+ za pomocą podstawki magnetycznej.
- Zawiesić kulki w 200-400 μl buforu miarowego Ca2+.
UWAGA: Sprawdź gęstość ściegu podczas pomiarów, w razie potrzeby rozcieńczyć.
- Miejscowa mikroskopia obrazowaCa2+
UWAGA: Obrazowanie odbywa się za pomocą mikroskopu świetlnego jasnego pola o 100-krotnym powiększeniu, wyposażonego w ksenonową lampę łukową jako źródło światła. Klatki są rejestrowane w trybie 14-bitowym z podwójnym kategoryzacją za pomocą kamery ze sprzężeniem ładunku zwielokrotnionym elektronami. Do rejestrowania i rozdzielania długości fal emisji obu barwników stosuje się moduł z podwójnym widokiem, wyposażony w następujące filtry w nm (np. 480/40; bs, 495; em1, 542/50; em2, 650/57). Konfiguracja obrazowania obejmuje koncentrator akwizycji i oprogramowanie do obrazowania do akwizycji obrazu.- Umieść 10 μl załadowanych komórek na przygotowanym szkiełku podstawowym i pozwól im przymocować się do szkiełka na 3-5 minut.
- Delikatnie dodać 80 μl buforu miarowego Ca2+ do szkiełka.
- Wybierz soczewkę immersyjną z olejkiem 100x i nałóż niewielką kroplę olejku immersyjnego. Umieść szkiełko na stole mikroskopu.
- Dostosuj ostrość w trybie jasnego pola, ostrożnie wybierz pole widzenia z maksymalnie 10 komórkami, które nie stykają się ze sobą, i uzyskaj obraz.
UWAGA: Nakładające się i stykające się komórki będą później trudne do przeanalizowania.- Włącz lampę, sprawdź fluorescencję i obciążenie limfocytów T i porównaj komórki w obu kanałach, aby sprawdzić, czy nie są wstępnie aktywowane.
- Upewnij się, że wykonałeś zdjęcia pola widzenia zarówno dla kanałów jasnego pola, jak i fluorescencji przed i po pomiarze, aby sprawdzić ruch i obciążenie komórki.
- Rozpocznij pomiar i uchwyć podstawową aktywność przez 1 minutę z szybkością akwizycji 1 klatka na 5 s.
- Po 1 minucie dodać 10 μl związku/stymulantu (kulki lub stymulatora/inhibitora) i mierzyć łącznie przez 3 minuty, używając 40 klatek na sekundę lub maksymalnej możliwej liczby klatek na sekundę.
UWAGA: Dodanie koralików jest kluczowym krokiem; Upewnij się, że koraliki są dodane blisko światła wzbudzenia na szkiełku, nie przesuwając suwaka. Reprezentatywne przykłady mikrodomen Ca2 + w pierwotnych limfocytach T CD4 + po kontakcie z koralikami z myszy WT i P2x4-/- i P2x7-/- pokazano w Rysunek 2.
5. Postprocessing/ analiza danych
UWAGA: Do przetwarzania obrazów i analizy danych używany jest oparty na Pythonie potok open source DARTS. Został opracowany przez Woelk et al.12 na podstawie pracy Diercks et al.13.
- Instalacja rurociągu DARTS
- Zainstaluj Pythona 3.10.014, anaconda15 i git16, a następnie sklonuj repozytorium GitHub za pomocą polecenia terminala git clone: https://github.com/IPMI-ICNS-UKE/DARTS.git
- Utwórz środowisko conda za pomocą polecenia conda create --name DARTS i zainstaluj wszystkie niezbędne pakiety języka Python za pomocą polecenia install <package>.
UWAGA: Postępuj zgodnie z instrukcjami instalacji w repozytorium DARTS GitHub17,18, aby uzyskać bardziej szczegółowe informacje. - Przed użyciem Bioformats upewnij się, że środowisko uruchomieniowe Java jest poprawnie zainstalowane19.
- Korzystanie z rurociągu DARTS
UWAGA: Po zainstalowaniu DARTS można uruchomić z okna terminala.- Przejdź do lokalnej kopii repozytorium DARTS (cd path/to/DARTS), która zawiera plik main.py. Upewnij się, że środowisko conda jest aktywowane (conda activate DARTS).
- Uruchom DARTS, wpisując python main.py w oknie terminala i naciskając Enter.
- W graficznym interfejsie użytkownika (GUI) określ katalog źródłowy i wynikowy, a także format obrazu w lewej górnej sekcji (patrz Rysunek 3).
- Zdefiniuj właściwości pomiaru, takie jak skala (piksele na mikrometr), liczba klatek na sekundę, typ komórki itp. Potok przetwarzania można skompletować na podstawie określonych danych obrazowych i pytania badawczego.
UWAGA: Więcej informacji na temat parametrów dekonwolucji można znaleźć na przykład w odpowiedniej dokumentacji20. - Zapisz ustawienia na komputerze przed kliknięciem przycisku Start. Bardziej szczegółowy opis GUI można znaleźć w dokumentacji DARTS.
- Obrazowanie mikrodomen Ca2+ i kontakty perełkowe
UWAGA: W przypadku miejscowego obrazowania i stymulacji za pomocą kulek oraz późniejszej analizy obrazu, użytkownik musi zdefiniować specyficzne dla komórki kontakty kulkowe, aby zidentyfikować punkt początkowy (t = 0) interesującego go okresu pomiaru (patrz Rysunek 4). Kontakt koralika definiuje się jako miejsce kontaktu (stymulatora) koralika z komórką będącą przedmiotem zainteresowania. Składa się ze specyfikacji (1) czasu kontaktu koralika, np. ramki 300, oraz (2) pozycji styku koralika względem środka komórki, np. godziny 1 lub godziny 12. W obecnej wersji DARTS użytkownik musi ręcznie zdefiniować i wprowadzić informacje dla każdego kontaktu koralika. Aby zdefiniować styki ściegu, należy użyć następującej procedury:- Użyj suwaka, aby wskazać czas kontaktu między koralikiem a komórką zainteresowania.
- W menu opcji po prawej stronie wybierz styk koralikowy: x, y, t.
- Zaznacz miejsce po lewej stronie obrazu, w którym komórka i koralik stykają się.
- Wybierz opcję Wybierz komórkę, klikając punkt w środku. Kliknij na komórkę stymulowaną przez ten koralik, najlepiej pośrodku.
- Kliknij DODAJ kontakt z koralikami.
- Powtórz kroki 5.3.1- 5.3.5 dla każdego dodatkowego styku ściegu w tym pliku. Po zdefiniowaniu wszystkich styków koralików kliknij przycisk Kontynuuj.
- Kontynuuj z dodatkowymi plikami. Po osiągnięciu ostatniego pliku skrypt automatycznie rozpocznie analizę wszystkich plików.
- analiza danych
- Znajdź przetworzone obrazy proporcji, dane mikrodomenowe dla każdej komórki w czasie (w tym lokalizację, amplitudę, rozmiar), dane źródłowe dla rzutki na tarczy do rzutek i inne zasoby w folderze wyników.
- Aby utworzyć tarcze do rzutek, przejdź do folderu /src/analysis/ w folderze DARTS (wzorzec: ścieżka cd/do/DARTS/src/analysis) zawierającym DartboardPlotGUI.py skryptu. Następnie wpisz python DartboardPlotGUI.py i naciśnij enter.
- Upewnij się, że podano niezbędne informacje i że pliki arkuszy kalkulacyjnych z folderu wyników są dokładnie wybrane jako pliki źródłowe do generowania tarczy do rzutek.
Wyniki
W niniejszym protokole przedstawiliśmy zaktualizowaną metodę obrazowania i analizy początkowych mikrodomen Ca2+ w pierwotnych limfocytach T myszy, opartą na wcześniejszych pracach naszej grupy1,13. Podejście to odegrało kluczową rolę w wyjaśnieniu udziału kanałów CRAC, takich jak ORAI1, STIM1 i STIM2, a także wewnątrzkomórkowych kanałów uwalniania Ca2+, takich jak RyR1, we wczesnych zdarzeniach sygnalizacyjnych Ca2+4.
Aby to zrobić, zbadaliśmy spontaniczne tworzenie się mikrodomen Ca2+ poprzez obrazowanie niestymulowanych pierwotnych limfocytów T myszy Orai1-/-, Stim1-/-, Stim2-/-, oraz Ryr1-/- i porównaliśmy je z pierwotnymi limfocytami T myszy WT. Analiza tworzenia się mikrodomen Ca2+ obejmowała prędkość narastania sygnału, amplitudę Ca2+ oraz liczbę sygnałów na płaszczyznę konfokalną. Co istotne, z wyjątkiem limfocytów T Stim2-/-, wszystkie limfocyty T KO wykazały znaczący spadek lokalnych sygnałów Ca2+ oraz obniżone podstawowe stężenie wolnego cytozolowego Ca2+ w porównaniu z komórkami WT. Doprowadziło nas to do wniosku, że tworzenie się mikrodomen Ca2+ jest ściśle powiązane z interakcją ORAI1, STIM1 i RyR14. Ponadto z powodzeniem zidentyfikowaliśmy i scharakteryzowaliśmy spontaniczne mikrodomeny Ca2+ w błonie plazmatycznej. Mikrodomeny Ca2+ te charakteryzowały się amplitudą Ca2+ wynoszącą 290 nm ± 12 nm. Zastosowanie podejścia z kodowaniem kolorystycznym sygnałów Ca2+ pozwoliło na wizualizację mikrodomen Ca2+ w całej komórce. Wyniki dodatkowo podkreśliły szybkie pojawienie się mikrodomen Ca2+, widoczne w ciągu milisekund, oraz zdolność tej metody do wykrywania sygnałów Ca2+ o czasie trwania kilku milisekund4. Spontaniczne mikrodomeny Ca2+ zostały później zidentyfikowane jako zależne od adhezji mikrodomeny Ca2+ (ADCM), które zależą nie tylko od SOCE, ale działają również poprzez kaskadę sygnałową FAK/PLC-γ/IP310 i z udziałem P2X49. Ponadto technika ta była kluczowa w potwierdzeniu, że oksydazy dualne 1 i 2 (DUOX1/2) są enzymami produkującymi NAADP21, a HN1L/JPT222 jest jednym z nowo odkrytych białek wiążących NAADP23.
Rysunek 2 przedstawia reprezentatywne przykłady mikrodomen Ca2+ w pierwotnych limfocytach T CD4+ po kontakcie z kuleczkami u myszy WT, a także P2x4-/- i P2x7-/- . Komórki obciążono barwnikami Ca2+ Fluo-4 AM oraz Fura Red AM i obrazowano z częstotliwością akwizycji 25 ms (40 klatek/s). Aby naśladować tworzenie synapsy limfocytów T, komórki stymulowano kuleczkami powlecznymi przeciwciałami anty-CD3/anty-CD28. Początkowe tworzenie się mikrodomen Ca2+ analizowano 1 s przed i do 15 s po kontakcie z kuleczką przy użyciu potoku DARTS. Po kontakcie z kuleczką w komórce WT zaobserwowano szybkie tworzenie się mikrodomen Ca2+ w pierwszej sekundzie po stymulacji w miejscu kontaktu z kuleczką (Rysunek 2A). Mikrodomeny Ca2+ te rozszerzały się następnie w całej komórce w ciągu kolejnych 15 s po kontakcie z kuleczką. W przeciwieństwie do komórki WT, komórki P2x4-/- i P2x7-/- (Rysunek 2B) wykazały zmniejszone tworzenie się mikrodomen Ca2+ po stymulacji kuleczkami, a w przypadku P2x4-/- również niższy poziom bazalny przed kontaktem z kuleczką. Te reprezentatywne znaleziska są zgodne z wcześniej opublikowanymi wynikami Brocka i wsp.9, wskazującymi na tworzenie się mikrodomen Ca2+ w limfocytach T WT bezpośrednio po kontakcie z kuleczką przez 15 s oraz słabsze sygnały na klatkę w komórkach P2x4-/- i P2x7-/-. Ponadto amplituda w komórkach P2x4-/- była znacząco zredukowana, co dodatkowo potwierdza rolę sygnalizacji purynergicznej w zależnych od adhezji mikrodomenach Ca2+.
Ponadto metoda ta może być również wykorzystana do wizualizacji początkowych mikrodomen Ca2+ w pierwotnych ludzkich limfocytach T CD4+ (Rycina 3). Podobnie jak w przypadku pierwotnych mysich limfocytów T, początkowe mikrodomeny Ca2+ są wywoływane w miejscu kontaktu z koralikiem. Jednak całkowita odpowiedź Ca2+ wydaje się przebiegać w innej skali czasowej w porównaniu z mysimi limfocytami T CD4+.
Ręczna analiza lokalnych sygnałów Ca2+ nie jest możliwa do zrealizowania, ponieważ jest ona bardzo żmudna i subiektywna, zależnie od badacza. W związku z tym opracowaliśmy wcześniej w środowisku MATLAB Simulink, z wykorzystaniem bibliotek do przetwarzania obrazów i optymalizacji, algorytm do postprocessingu13 służący do analizy lokalnych mikrodomen Ca2+.
Niedawno opracowaliśmy nowy, otwartoźródłowy potok postprocessingu o nazwie DARTS, służący do analizy mikrodomen Ca2+ w obrazowaniu żywych komórek o wysokiej rozdzielczości, wykorzystujący platformę programistyczną Python12. W ramach tego narzędzia można wybrać różne algorytmy dekonwolucji w zależności od preferencji użytkownika, przeprowadzić normalizację kształtu komórki w celu skompensowania morfologicznych zmian jej kształtu oraz zdefiniować parametry specyficzne dla mikroskopu i pomiaru (np. skalę, częstotliwość klatek, czas pomiaru) (Rycina 4).
Po wybraniu parametrów do analizy mikrodomen Ca2+, dla każdego pojedynczego pomiaru otwiera się drugie okno pop-up w celu zdefiniowania kontaktu z koralikiem (Rysunek 5). Aby zdefiniować kontakt z koralikiem, użytkownik może ręcznie przewijać plik tiff za pomocą suwaka i indywidualnie wybrać klatkę kontaktu z koralikiem. Kontakt z koralikiem jest zaznaczany poprzez kliknięcie w miejscu kontaktu (Rysunek 5, koralik i kontakt z koralikiem zaznaczone żółtą obręczą i strzałką), a następnie następuje wybór komórki. Krok ten należy powtórzyć dla każdej analizowanej komórki. Na koniec stosuje się zautomatyzowane postprocesowanie obrazu, a dane z wyników są podsumowywane i zapisywane w arkuszu kalkulacyjnym.
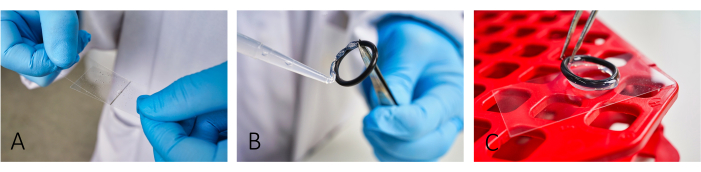
Rycina 1: Schemat przygotowania szkiełka do obrazowania. (A) Nanieść i rozprowadzić zarówno BSA, jak i PLL na szkiełku za pomocą drugiego szkiełka nakrywkowego. (B,C) W celu zbudowania komory przykleić gumowe pierścienie O-ring do szkiełka, używając smaru silikonowego. Należy upewnić się, że cały pierścień jest pokryty cienką warstwą smaru, aby zapewnić odpowiednią izolację komory. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
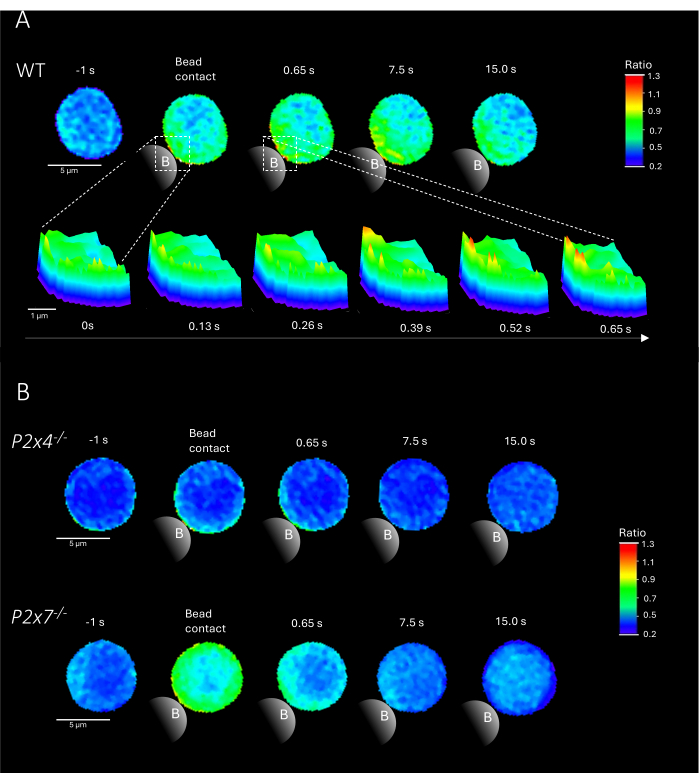
Rycina 2: Reprezentatywne komórki wykazujące zależne od receptora limfocytów T mikrodomeny Ca2+ w pierwotnych mysich limfocytach T CD4+ typu dzikiego (WT) (A), P2x4-/- lub P2x7-/- (B). Limfocyty T CD4+ zostały wyizolowane metodą negatywną i załadowane barwnikami Fluo-4 AM oraz Fura Red, zgodnie z powyższym opisem. Limfocyty T analizowano przy użyciu potoku DARTS, co pozwoliło na uzyskanie obrazów komórek porównywalnych z wcześniej opublikowanymi wynikami9. (A) Pierwotny limfocyt T WT 1 s przed stymulacją kuleczkami pokrytymi przeciwciałami anty-CD3/anty-CD28 oraz do 15 s po stymulacji (pasek skali 5 µm), a także trójwymiarowy wykres powierzchniowy powiększenia z przedziału od 0 s do 0,65 s w regionie kontaktu z kuleczką (pasek skali 1 µm). (B) Górny rząd: reprezentatywny pierwotny limfocyt T P2x4-/- 1 s przed i do 15 s po stymulacji kuleczką. Dolny rząd: reprezentatywny pierwotny limfocyt T P2x7-/- 1 s przed i do 15 s po stymulacji kuleczką. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 3: Mikrodomeny Ca2+ w reprezentatywnej pierwotnej ludzkiej limfocycie T po stymulacji TCR. Pierwotne ludzkie limfocyty T CD4+ zostały wyizolowane z mononuklearnych komórek krwi obwodowej (PBMCs) metodą sortowania komórek aktywowanego fluorescencją (FACS) z warstw leukocytarnych i załadowane barwnikami Fluo-4 AM oraz Fura Red, zgodnie z powyższym opisem. Rysunek przedstawia pierwotną ludzką limfocyt T 1 s przed stymulacją kulkami powleczonymi przeciwciałami anty-CD3 oraz do 15 s po stymulacji (pasek skali 5 µm), a także 3D wykres powierzchniowy powiększenia z przedziału od 6,25 s do 7,5 s w regionie kontaktu z kulką (pasek skali 1 µm). Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
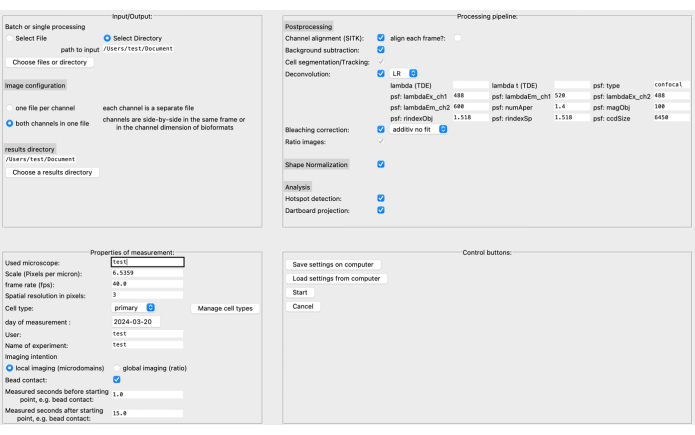
Rysunek 4: Graficzny interfejs użytkownika (GUI) programu DARTS. GUI jest podzielony na cztery obszary. W obszarze Input/Output należy podać informacje o surowych danych, w tym katalog źródłowy i konfigurację obrazów (dwa kanały w jednym pliku lub oddzielne kanały), a także katalog wyników. W obszarze Properties of Measurement należy opisać eksperyment wraz ze wszystkimi istotnymi informacjami, takimi jak skala (mikrony na piksel), częstotliwość klatek i odstęp między pomiarami w odniesieniu do później wyznaczonego punktu startowego. Następnie można złożyć potok przetwarzania składający się z kroków postprocessingu, normalizacji kształtu i właściwej analizy (detekcji mikrodomen i akumulacji danych dartboard). Na koniec ustawienia można zapisać w pamięci komputera lub wczytać z niej. Po skonfigurowaniu analizy należy kliknąć Start , aby przejść dalej. Aby dowiedzieć się więcej o konfiguracji, odwiedź stronę https://ipmi-icns-uke.github.io/DARTS/General/Usage.html. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
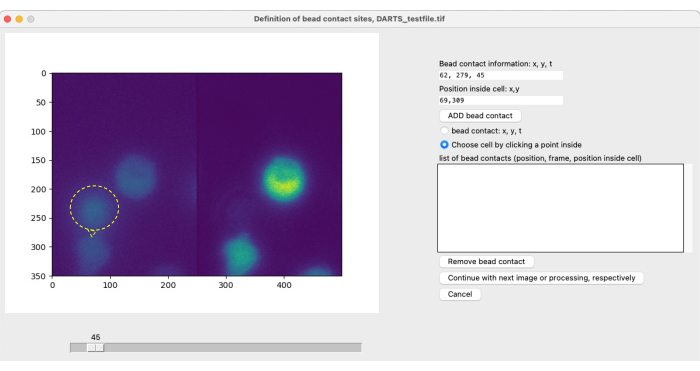
Rycina 5: Ręczne definiowanie kontaktów kulek. Jeśli podczas eksperymentu do komórek dodawane są kulki, należy ręcznie zdefiniować początkowy czas kontaktu kulki z badaną komórką oraz miejsce tego kontaktu. Odbywa się to poprzez przewijanie klatek za pomocą suwaka i znalezienie pozycji (x,y) w punkcie czasowym t. Aby automatycznie wypełnić pole informacji o kontakcie kulki, użytkownik klika w lewej połowie obrazu mikroskopowego w miejscu kontaktu kulki. Następnie, aby powiązać komórkę z kontaktem kulki, użytkownik klika w pozycji wewnątrz komórki, która ma kontakt z kulką. Informacje należy potwierdzić, wybierając ADD bead. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Opisaliśmy obszerny protokół obrazowania żywych komórek o wysokiej rozdzielczości lokalnych mikrodomen Ca2 + w pierwotnych mysich i ludzkich limfocytach T wywołanych stymulacją TCR / CD3 za pomocą kulek pokrytych przeciwciałami. Ponadto wdrożyliśmy przyjazny dla użytkownika algorytm oparty na Pythonie o otwartym kodzie źródłowym do identyfikacji i analizy lokalnych sygnałów Ca2+. Warto zauważyć, że protokół nie ogranicza się do wykrywania mikrodomen Ca2+ w kontekście stymulacji TCR/CD3, ale można go dostosować do innych (immunologicznych) typów komórek, takich jak linie komórkowe NK (KHYG-1)12 lub niezależne od TCR mikrodomeny Ca2+ 10,11.
Krytycznym krokiem w protokole jest rozmiar i liczba kulek stymulujących. Aby naśladować synapsę immunologiczną, koraliki powinny być podobnej wielkości do komórek. Stąd do pierwotnych mysich i ludzkich limfocytów T oraz linii komórkowych (Jurkat i KHYG1) stosujemy kulki magnetyczne o średnicy 10 μm. Co więcej, każda komórka powinna być stymulowana tylko przez jeden pojedynczy koralik. Dlatego liczba koralików dodawanych do każdego slajdu powinna być z jednej strony wystarczająca, ale jeśli w polu widzenia jest zbyt wiele koralików, tło zwiększa się i nie jest możliwe wykrycie pojedynczego punktu czasu aktywacji i strony kontaktu.
Protokół wykorzystuje fluorescencyjne barwniki Ca2+ Fluo-4 AM i FuraRed AM w sposób ratiometryczny, co pozwala na kalibrację danych13. Dodatkowo protokół można dostosować do innych par wskaźników Ca2 + , ale należy zachować ostrożność w procesie selekcji pod względem kinetyki wiązania Ca2 + , dystrybucji subkomórkowej i fotowybielania1. Ponadto warunki obciążenia muszą być opracowane i zoptymalizowane dla każdego typu ogniwa, ale wskazane tutaj stężenia są dobrym punktem wyjścia. Aby uwidocznić mikrodomenyCa2+ , Kd barwników Ca2+ powinno mieścić się w zakresie 300-1200 nM, a czas akwizycji na klatkę powinien wynosić ≤60 ms. Jeśli intensywność fluorescencji jest zbyt niska, należy sprawdzić zestaw filtrów, ale możliwe jest również załadowanie podwójnej ilości barwnika Ca2+ do limfocytów T. Jednak barwnik Ca2 + może nieprawidłowo przemieszczać się do innych organelli lub sekwestrować do pęcherzyków, ale może również działać jako bufor Ca2 + i wpływać na odpowiedzi Ca2 + .
Jednym z ograniczeń algorytmu analizy jest to, że zakłada się kulisty kształt komórki; W związku z tym typy komórek o różnych morfologiach mogą wymagać dostosowania zestawu narzędzi do analizy. Algorytm został wykorzystany do analizy lokalnych mikrodomen Ca2+ w pierwotnych mysich limfocytach T, a także limfocytach T Jurkat i linii komórkowej NK (KHYG-1)12 i odniósł sukces w analizie mikrodomen Ca2+ dla mysiej linii komórek neuronalnych (N2a, dane niepublikowane). Zasadniczo zestaw narzędzi do protokołu i analizy może być używany do analizy niesferycznych typów komórek, takich jak komórki HEK293 lub HeLa, ale w przypadku tych typów komórek projekcja tarczy do rzutek nie może być dostosowana, ponieważ opiera się na okrągłej strukturze i normalizacji kształtu komórek. Ponadto protokół wykrywania zlokalizowanych początkowych mikrodomen Ca2+ po stymulacji perełkowej można dostosować do analizy lokalnych sygnałów Ca2+ pochodzących z innych bodźców, takich jak rozpuszczalne związki aktywujące lub hamujące, a także zależne od adhezji i niezależne od TCR / CD3 mikrodomeny Ca2+ 10,11. Warto zauważyć, że łatwiej jest zdefiniować kontakt z pojedynczą kulką pod względem czasu i lokalizacji, niż określić punkt początkowy aktywacji po rozpuszczalnych związkach.
Ogólnym ograniczeniem w wykrywaniu tworzenia się mikrodomen Ca2+ jest wymagana wysoka rozdzielczość czasowo-przestrzenna i niezbędny wysoki stosunek sygnału do szumu (SNR). Obecnie rozdzielczość uzyskana z naszej konfiguracji osiąga obliczoną rozdzielczość przestrzenną ~0,368 μm i rozdzielczość czasową ~40 klatek na sekundę (fps)1. Ostatnie postępy w rozwoju kamer i detektorów, a także udoskonalenie barwników fluorescencyjnych, mogą w przyszłości doprowadzić do uzyskania optycznych zapisów jednokanałowych, tak jak zostały one opisane w konstruktach ORAI-GECI (genetycznie wyrażone wskaźniki Ca2+ )24 do obrazowania żywych komórek przy użyciu wskaźników Ca2+ o wyższej rozdzielczości czasowej i przestrzennej.
Podsumowując, opisany tutaj protokół i narzędzie analityczne do obrazowania mikrodomen Ca2 + o wysokiej rozdzielczości mogą być wykorzystywane nie tylko do analizy początkowych lokalnych sygnałów Ca2 + w limfocytach T, ale mogą być również dostosowywane do innych typów komórek w celu rozszyfrowania znaczenia lokalnej sygnalizacji Ca2 + w tych komórkach.
Oświadczenia
Autorzy deklarują, że badanie zostało przeprowadzone przy braku jakichkolwiek powiązań handlowych lub finansowych, które mogłyby zostać uznane za potencjalny konflikt interesów.
Podziękowania
Ta praca była wspierana przez Deutsche Forschungsgemeinschaft (DFG) (numer projektu 335447717; SFB1328, A02 do B-PD i RW; A14 do ET; numer projektu 516286863 do B-PD). Autorzy dziękują krwiodawcom oraz Zarządowi Medycyny Transfuzjologicznej UKE za współpracę.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| α-CD3 | BD Pharmingen | 553058 | |
| α-CD28 | BD Pharmingen | 553295 | |
| Anaconda | Anaconda | https://docs.anaconda.com/free/anaconda/install/index.html | |
| Albumina surowicy bydlęcej | Sigma-Aldrich | A2058 | |
| Sitko komórkowe | Biofil | CSS-013-070 | 70 µ m średnica |
| Countess Automated Cell Counter | Invitrogen | A49865 | |
| Szkiełka nakrywkowe | Paul Marienfeld GmbH | 101202 | |
| DARTS | GitHub | https://github.com/IPMI-ICNS-UKE/DARTS | |
| Dulbecco' s Sól fizjologiczna buforowana fosforanami | Gibco, Thermo Fisher | 14190144 | |
| EasySep CD4+ Zestaw do izolacji komórek T | Stemcell | 19852 | |
| EasySep Magnetyczny wielostojakowy | zestaw macierzysty | EasySep 18010 | |
| Fluo 4-AM | Invitrogen | F14201 | |
| Fura Red-AM | Invitrogen | F3020 | |
| Gibco RPMI 1640 średni | Gibco, Thermo Fisher | ||
| Git | GitHub | https://git-scm.com/book/en/v2/Getting-Started-Installing-Git | |
| olejek immersyjny | Leica | 11513859 | |
| Serum dla noworodków | Sigma-Aldrich | N4637 | |
| Oracle | Oracle | https://www.oracle.com/de/java/technologies/downloads/ | |
| Penicylina/Streptamycyna | Gibco, Thermo Fisher | 15240062 | |
| Poli-L-lizyna | Sigma-Aldrich | P4707 | |
| Białko G Koraliki magnetyczne | Merck | LSKMAGG02 | 10 &; Średnica |
| M Python | Python https://www.python.org/downloads/ | ||
| Smar silikonowy (basylon) | Bayer | 291-1220 | |
| Dekonwolucja entropii zależnej od czasu | GitHub | https://ipmi-icns-uke.github.io/TDEntropyDeconvolution/General/2-usage.html#input-parameters | |
| Tween | q-biogene | TWEEN201 |
Bibliografia
- Wolf, I. M. A., et al. Frontrunners of T cell activation: Initial, localized Ca2+ signals mediated by NAADP and the type 1 ryanodine receptor. Sci Signal. 8 (398), 102(2015).
- Taguchi, T., Mukai, K. Innate immunity signalling and membrane trafficking. Curr Opin Cell Biol. 59, 1-7 (2019).
- Trebak, M., Kinet, J. -P. Calcium signalling in T cells. Nat Rev Immunol. 19 (3), 154-169 (2019).
- Diercks, B. -P., et al. ORAI1, STIM1/2, and RYR1 shape subsecond Ca2+ microdomains upon T cell activation. Sci Signal. 11, 0358(2018).
- Cheng, H., Lederer, W. J., Cannell, M. B. Calcium sparks: Elementary events underlying excitation-contraction coupling in heart muscle. Science. 262 (5134), 740-744 (1993).
- Feske, S. Calcium signalling in lymphocyte activation and disease. Nat Rev Immunol. 7 (9), 690-702 (2007).
- Berridge, M. J., Lipp, P., Bootman, M. D. The versatility and universality of calcium signalling. Nat Rev Mol Cell Biol. 1 (1), 11-21 (2000).
- Kummerow, C., Junker, C., Kruse, K., Rieger, H., Quintana, A., Hoth, M. The immunological synapse controls local and global calcium signals in T lymphocytes. Immunol Rev. 231 (1), 132-147 (2009).
- Brock, V. J., et al. P2X4 and P2X7 are essential players in basal T cell activity and Ca2+ signaling milliseconds after T cell activation. Sci Adv. 8 (5), 9770(2022).
- Weiß, M., et al. Adhesion to laminin-1 and collagen IV induces the formation of Ca2+ microdomains that sensitize mouse T cells for activation. Sci Signal. 16 (790), 9405(2023).
- Diercks, B. -P. The importance of Ca2+ microdomains for the adaptive immune response. Biochim Biophys Acta Mol Cell Res. 1871 (5), 119710(2024).
- Woelk, L. -M., et al. DARTS: an open-source Python pipeline for Ca2+ microdomain analysis in live cell imaging data. Front Immunol. 14, 1299435(2024).
- Diercks, B. -P., Werner, R., Schetelig, D., Wolf, I. M. A., Guse, A. H. High-resolution calcium imaging method for local calcium signaling. Methods Mol Biol. 1929, 27-39 (2019).
- Python. Python. , Available from: https://www.python.org/downloads/ (2024).
- Anaconda. Anaconda. , Available from: https://docs.anaconda.com/free/anaconda/install/index.html (2024).
- git. git. , Available from: https://git-scm.com/book/en/v2/Getting-Started-Installing-Git (2024).
- DARTS. DARTS. , Available from: https://github.com/IPMI-ICNS-UKE/DARTS (2024).
- DARTS. DARTS GitHub Repository. , Available from: https://ipmi-icns-uke.github.io/DARTS/ (2024).
- Oracle. , Available from: https://www.oracle.com/de/java/technologies/downloads/ (2024).
- Time-Dependent Entropy Deconvolution. , Available from: https://ipmi-icns-uke.github.io/TDEntropyDeconvolution/General/2-usage.html#input-parameters (2024).
- Gu, F., et al. Dual NADPH oxidases DUOX1 and DUOX2 synthesize NAADP and are necessary for Ca2+ signaling during T cell activation. Sci Signal. 14 (709), 3800(2021).
- Roggenkamp, H. G., et al. HN1L/JPT2: A signaling protein that connects NAADP generation to Ca2+ microdomain formation. Sci Signal. 14 (675), 5647(2021).
- Heßling, L. D., Troost-Kind, B., Weiß, M. NAADP-binding proteins - Linking NAADP signaling to cancer and immunity. Biochim Biophy. Acta Mol Cell Res. 1870 (7), 119531(2023).
- Dynes, J. L., Amcheslavsky, A., Cahalan, M. D. Genetically targeted single-channel optical recording reveals multiple Orai1 gating states and oscillations in calcium influx. Proc Natl Acad Sci U S A. 113 (2), 440-445 (2016).
Przedruki i uprawnienia
