Ten artykuł opisuje dwukolorowe znakowanie długich RNA na końcach i ich unieruchomienie powierzchni poprzez enkapsulację w pęcherzykach fosfolipidowych dla zastosowań mikroskopii pojedynczej cząsteczki FRET TIRF. Połączenie tych technik umożliwia precyzyjną wizualizację i analizę dynamiki RNA na poziomie pojedynczej cząsteczki.
Artykuł metodologiczny
Fluorescencyjne znakowanie końcowe i enkapsulacja długich RNA w mikroskopii jednocząsteczkowej FRET-TIRF
W tym artykule
Podsumowanie
Streszczenie
Single-molecule Förster Resonance Energy Transfer (smFRET) przoduje w badaniu dynamicznych biomolekuł, umożliwiając precyzyjną obserwację ich zmian konformacyjnych w czasie. Aby monitorować dynamikę RNA za pomocą smFRET, opracowaliśmy metodę kowalencyjnego znakowania RNA na ich końcach za pomocą pary fluoroforów FRET. Ta strategia bezpośredniego znakowania końcowego jest ukierunkowana na 5'-fosforan przez aktywację karbodimidu (EDC)/N-hydroksysukcynimidu (NHS) oraz 3'-rybozy przez utlenianie periodyczne, które można dostosować do innych RNA niezależnie od ich wielkości i sekwencji, aby badać je niezależnie od sztucznych modyfikacji. Ponadto aktywacja 5'-EDC/NHS jest przedmiotem ogólnego zainteresowania wszystkich kwasów nukleinowych z 5'-fosforanem. Zastosowanie dostępnych na rynku substancji chemicznych eliminuje potrzebę syntezy sond specyficznych dla RNA.
Mikroskopia całkowitej fluorescencji wewnętrznego odbicia (TIRF) wymaga, aby unieruchomione powierzchniowo cząsteczki będące przedmiotem zainteresowania znajdowały się w polu ulotnym, które ma być oświetlone. Wyrafinowanym sposobem utrzymywania cząsteczek RNA w ulotnym polu jest zamknięcie ich w pęcherzykach fosfolipidowych. Hermetyzacja korzysta z tego, co najlepsze z obu światów, wiążąc cząsteczkę z powierzchnią, umożliwiając jednocześnie swobodną dyfuzję cząsteczki. Zapewniamy, że każdy pęcherzyk zawiera tylko jedną cząsteczkę RNA, co umożliwia obrazowanie pojedynczej cząsteczki. Po podwójnym znakowaniu końca i enkapsulacji interesującego RNA, pomiary smFRET oferują dynamiczny i szczegółowy wgląd w zachowanie RNA.
Wprowadzenie
Förster Resonance Energy Transfer (FRET) to potężna i czuła technika do badania między- i wewnątrzcząsteczkowych oddziaływań biomolekuł w nanoskali. Opiera się na nieradiacyjnym transferze energii ze wzbudzonej cząsteczki donorowej do pobliskiej cząsteczki akceptora, który zachodzi na odległościach zwykle od 1 nm do 10 nm. Odległość między barwnikami donorowymi i akceptorowymi decyduje o efektywności tego transferu energii, co sprawia, że FRET jest nieocenionym narzędziem do badania dynamiki molekularnej, zmian konformacyjnych i interakcji w szerokim zakresie systemów biologicznych1,2, w tym RNA. Mikroskopia z pełnym wewnętrznym odbiciem fluorescencji (TIRF) okazała się potężną techniką do badań smFRET, ponieważ selektywnie oświetla cząsteczki tylko blisko powierzchni, umożliwiając dynamikę FRET poszczególnych cząsteczek z wysoką rozdzielczością przestrzenną i czasową. Jednak przed wykonaniem eksperymentów smFRET-TIRF cząsteczka będąca przedmiotem zainteresowania musi najpierw zostać fluorescencyjnie znakowana odpowiednią parą FRET, a następnie unieruchomiona na powierzchni mikroskopii. Opisany tutaj protokół smFRET-TIRF został zwalidowany przy użyciu intronu Sc.ai5γ grupy II typu dzikiego z mitochondriów Saccharomyces cerevisiae, otoczonego przez jego dwie sekwencje egzoniczne (915 nukleotydów)3. Aby uzyskać bardziej szczegółowe informacje na temat intronów grupy II znakowania fluorescencyjnego i ich unieruchomienia w mikroskopii smFRET TIRF, zapoznaj się z naszą recenzją4.
Idealna strategia znakowania RNA specyficzna dla danego miejsca pozwoliłaby na precyzyjne wprowadzanie barwników donorowych i akceptorowych w określonych pozycjach bez zmiany struktury lub funkcji RNA, zapewniając dokładne i efektywne pomiary FRET. Jest to trudne ze względu na podobieństwa chemiczne między czterema zasadami nukleotydowymi, co komplikuje selektywne znakowanie. Znakowanie końcowe wiąże barwniki donorowe i akceptorowe z końcami RNA, celując w 5'-fosforan i 3'-rybozę. Podejście to oferuje minimalnie inwazyjne podejście, a jednocześnie dostarcza cennych informacji na temat dynamiki strukturalnej i interakcji. Zdolność intronu grupy II do samołączenia w obecności Mg2+ ogranicza stosowanie enzymów zależnych od jonów metali. W tym miejscu przedstawiamy podejście do podwójnie znakowanych końcowych długich i katalitycznie aktywnych RNA (rybozymów), które omijają potrzebę enzymów lub syntezy wyspecjalizowanych sond.
Powszechnym podejściem do przywiązania cząsteczek RNA do powierzchni dla mikroskopii TIRF jest kowalencyjne połączenie ugrupowania biotyny bezpośrednio z RNA lub hybrydyzacja antysensownego oligonukleotydu przenoszącego biotynę (ASO)5,6,7. Jednak ta metoda bezpośredniego unieruchomienia może wprowadzać artefakty spowodowane interakcjami RNA-powierzchnia, potencjalnie powodując nieprawidłowo sfałdowane RNAs8. Eleganckim rozwiązaniem łagodzącym te artefakty immobilizacji jest enkapsulacja RNA w powierzchniowo przyczepionych nanoskalowych pęcherzykach fosfolipidowych9,10,11. Te pęcherzyki, które mają średnicę około 100 nm, są zakotwiczone na powierzchni poprzez połączenie biotyna-streptawidyna12,13,14, umożliwiając swobodną dyfuzję RNA wewnątrz, umożliwiając jednocześnie wymianę jonów przez błonę lipidową10. Po kowalencyjnym znakowaniu dużego funkcjonalnego RNA3, przedstawiamy podejście do enkapsulacji takich RNA w pęcherzykach fosfolipidowych poprzez połączenie ustalonych protokołów pasywacji powierzchniowej i enkapsulacji pęcherzyków, dostosowanych do zachowania funkcjonalności RNA10,11,14. To podejście oparte na podwójnym znakowaniu i enkapsulacji pozwala osiągnąć wysoki wskaźnik monoenkapsulacji funkcjonalnych RNA w mikroskopii smFRET TIRF.
Protokół
1. Podwójne znakowanie końców RNA
UWAGA: Poniższy protokół opisuje specyficzne dla miejsca znakowanie cząsteczek RNA parą fluoroforów FRET poprzez kowalencyjne przyłączenie barwnika donora (sCy3) do fosforanu 5' oraz barwnika akceptora (Cy5) do rybozy 3'. Jako badany RNA wybrano katalitycznie aktywne długie RNA – rybozym intronu grupy II. Tabela 1 oraz Rycina 1 podsumowują ten protokół znakowania obu końców. Wszystkie etapy z wykorzystaniem fluoroforów należy przeprowadzać w ciemności.
| Dzień 0 | ▪ Odmierzyć 50-75 µg RNA do całkowitej objętości 55 µL w probówce 1,5 mL. | |||||
| Dzień 1 | Aktywacja fosforanu 5′ | |||||
| ▪ Do RNA w ddH2O dodać 45 µL świeżo przygotowanego roztworu EDC-NHS o pH 6,0 do objętości końcowej 100 μL, wymieszać i inkubować przez 4 h w temperaturze 25 °C przy 500 rpm. | ||||||
| ▪ I runda oczyszczania: nocne wytrącanie EtOH. | ||||||
| Dzień 2 | ▪ Wytrącić RNA aktywowane na końcu 5′, przemyć i wysuszyć. | |||||
| Przyłączenie barwnika do końca 5′ | ||||||
| ▪ Resuspendować w 95 µL 100 mM MOPS, pH 7,5. | ||||||
| ▪ Dodać 5 μL 2 mM roztworu barwnika z funkcjonalizowaną grupą aminową. | ||||||
| ▪ Wymieszać i inkubować przez 16 h w temperaturze 25 °C przy 500 rpm. | ||||||
| Dzień 3 | ▪ II runda oczyszczania: wytrącanie EtOH. | |||||
| Dzień 4 | ▪ Wytrącić RNA aktywowane na końcu 5′, przemyć i wysuszyć. | |||||
| Krok blokowania | ||||||
| ▪ Resuspendować w 100 μL 100 mM Tris–HCl, pH 7,5 i inkubować przez 2 h w temperaturze 25 °C przy 500 rpm. | ||||||
| ▪ III runda oczyszczania: Filtracja odśrodkowa. | ||||||
| → Eluować RNA znakowane na końcu 5′. | ||||||
| Dzień 5 | Utlenianie periodynianem na końcu 3′ | |||||
| ▪ Inkubować RNA z 20 mM NaIO4 w buforze 50 mM NaOAc, pH 5,5 w objętości końcowej 100 μL przez 2 h w temperaturze 25 °C przy 500 rpm. | ||||||
| ▪ Zneutralizować nadmiar periodynianu: dodać 30 μL 50% glicerolu, wymieszać i inkubować przez 30 min w temperaturze 25 °C przy 500 rpm. | ||||||
| ▪ IV runda oczyszczania: nocne wytrącanie EtOH. | ||||||
| Dzień 6 | ▪ Wytrącić RNA utlenione na końcu 3′, przemyć i wysuszyć. | |||||
| Przyłączenie barwnika do końca 3′ | ||||||
| ▪ Resuspendować w 95 µL 50 mM NaOAc, pH 6,0. | ||||||
| ▪ Dodać 5 μL 2 mM roztworu barwnika z funkcjonalizowaną grupą hydrazydową. Wymieszać i inkubować przez 16 h w temperaturze 25 °C przy 500 rpm. | ||||||
| Dzień 7 | ▪ V runda oczyszczania: wytrącanie EtOH. | |||||
| Dzień 8 | ▪ Wytrącić znakowane RNA, przemyć i wysuszyć. | |||||
| ▪ Filtracja odśrodkowa. | ||||||
| → Eluować RNA znakowane na obu końcach. | ||||||
Tabela 1: Podsumowanie protokołu dwustronnego znakowania RNA. Prosimy kliknąć tutaj, aby pobrać tę tabelę.

Rycina 1: Schemat eksperymentalny znakowania obu końców poprzez celowanie w fosforan 5' oraz cukier rybozę 3'. Fosforan 5' jest aktywowany przy użyciu EDC w obecności NHS, a następnie sprzęgany z barwnikiem zfunkcjonalizowanym grupą aminową. Jednostka 3'-diol RNA jest utleniana przez nadjodanian do dialdehydu, który następnie reaguje z barwnikiem zfunkcjonalizowanym grupą hydrazydową. W przypadku znakowania obu końców, istotne jest rozpoczęcie od znakowania 5', aby zapobiec krzyżowemu znakowaniu, a następnie przeprowadzenie znakowania 3' z zastosowaniem pośredniego etapu blokowania. Skróty: EDC = karbodiimid; NHS = N-hydroksysukcynimid; MOPS = kwas 3-morfolinopropano-1-sulfonowy; NaOAc = octan sodu. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
- Znakowanie końca 5': Celowanie w fosforan 5' poprzez aktywację EDC/NHS
UWAGA: Ta metoda znakowania końca 5' ma zastosowanie nie tylko do RNA, ale do każdego jednoniciowego kwasu nukleinowego zawierającego fosforan 5'. Specyficzność reakcji jest regulowana przez zależność od pH, co pozwala na specyficzne celowanie wyłącznie w fosforan 5', pomimo obecności wielu grup fosforanowych w szkielecie RNA. Przy pH 6,0 unikalna reaktywność fosforanu 5' wobec karbodiimidów wynika z jego specyficznego stanu protonowania, w którym dwa tleny są zdeprotonowane, a jeden pozostaje protonowany. Sprawia to, że fosforan 5' jest reaktywny, podczas gdy w pełni zdeprotonowane fosforany szkieletu pozostają nieaktywne, co umożliwia selektywne znakowanie końca 5' za pomocą ukierunkowania EDC/NHS.- Przygotować roztwór EDC-NHS-NaOAc, pH 6,0. Wymieszać 1,5 mg EDC i 2,0 mg NHS na każdą porcję w 35 µL ddH2O i 10 µL 0,5 M NaOAc, pH 6,0 (pH skorygowane lodowatym kwasem octowym).
- Rozdzielić interesujące RNA na porcje tak, aby w każdej probówce znajdowało się około 50-75 µg RNA w 55 µL ddH2O. Dodać 45 µL mieszaniny EDC-NHS-NaOAc, pH 6,0 do RNA, osiągając całkowitą objętość 100 µL z końcowymi stężeniami 78 mM EDC, 174 mM NHS i 50 mM NaOAc, pH 6,0. Inkubować przez 4 h w temperaturze 25 °C przy wstrząsaniu z prędkością 500 rpm.
UWAGA: W tym przypadku 70 µg odpowiada 250 pmol RNA o długości 915 nt otrzymanego w drodze transkrypcji in vitro oraz stężeniu 2,5 µM w końcowej objętości reakcji 100 µL. - Runda oczyszczania 1: Oczyścić RNA z aktywowanym fosforanem 5' poprzez wytrącanie w EtOH.
- Przygotować 2 mM roztwór sulfonowanej aminy Cyanine3 (sCy3-amine) w wodzie.
- Resuspendować osad aktywowanego RNA w 95 µL buforu 100 mM kwasu 3-morfolinopropano-1-sulfonowego (MOPS), pH 7,5 (pH skorygowane NaOH). Dodać 5 µL 2 mM roztworu sCy3-amine do aktywowanego RNA. Połączyć fluorofor z aktywowanym fosforanem 5' poprzez inkubację przez 16 h w temperaturze 25 °C przy wstrząsaniu z prędkością 500 rpm.
UWAGA: Bufor MOPS należy przechowywać w temperaturze 4 °C w ciemności. Do korekty pH wybrano NaOH, aby utrzymać nieaktywność rybozymu intronu grupy II. Nadmiar fluoroforu powinien być co najmniej 40-krotny w stosunku do RNA. - Runda oczyszczania 2: Zwiększyć objętość, dodając 200 µL ddH2O, aby poprawić rozdzielenie. Oczyścić RNA znakowane na końcu 5' poprzez wytrącanie w EtOH i powtarzać czynność do momentu, aż nadsącz stanie się bezbarwny (zazwyczaj wymagane są dwie rundy).
- Krok blokowania: Resuspendować RNA w 100 µL 100 mM Tris-HCl, pH 7,5 i inkubować przez 2 h w temperaturze 25 °C przy 500 rpm. W przypadku znakowania tylko końca 5', pominąć krok blokowania, resuspendować RNA w ddH2O i przejść do kroku 1.1.8. Jednak dla uproszczenia, w przypadku podwójnego znakowania, oddzielić kontrolę znakowaną tylko na końcu 5' dopiero po kroku 1.1.9.
UWAGA: Krok ten służy do zablokowania aktywowanych fosforanów 5', które nie zostały połączone z fluoroforem funkcjonalizowanym aminą, poprzez reakcję z relatywnie mniejszym źródłem aminy pierwszorzędowej (np. Tris), aby zminimalizować ryzyko krzyżowego znakowania fluoroforem funkcjonalizowanym hydrazydem, który jest używany w protokole znakowania końca 3'. - Runda oczyszczania 3: Usunąć wolne barwniki, przemywając znakowane RNA za pomocą filtracji odwirowkowej całkowitą objętością co najmniej 10 mL ddH2O, a następnie eluować w ddH2O.
UWAGA: Próg odcięcia cząsteczkowego (molecular cut-off) filtra powinien być mniejszy niż połowa wielkości kwasu nukleinowego. Zamiast ddH2O można użyć wybranego buforu. Elucję należy przeprowadzić zgodnie z instrukcjami producenta, dbając o to, aby próbka nie została całkowicie wysuszona podczas wirowania. - Wyznaczyć stężenia RNA i sprzężonego barwnika za pomocą spektroskopii UV-Vis.
- Znakowanie końca 3': Celowanie w rybozę 3' poprzez utlenianie periodanem
- Rozdzielić RNA znakowane na końcu 5' w ddH2O na porcje tak, aby w każdej probówce znajdowało się około 50-75 µg RNA w 90 µL. Jeśli objętość elucji z poprzedniego kroku była duża, co skutkowało niskim stężeniem, skoncentrować RNA poprzez wytrącanie i resuspendowanie osadu w ddH2O. Dodać 5 µL buforu 1,0 M NaOAc, pH 5,5 (co odpowiada 50 mM NaOAc, pH 5,5 dla objętości reakcji 100 µL).
UWAGA: Podobnie jak w przypadku RNA znakowanego tylko na końcu 5', rutynowo przygotowujemy RNA znakowane tylko na końcu 3' jako kontrolę. Aby to zrobić, rozdzielić nieznakowane RNA na porcje tak, aby w każdej probówce znajdowało się około 50-75 µg RNA w 86 µL ddH2O. - Dodać 4 µL świeżo przygotowanego roztworu zapasowego 500 mM nadjodynianu sodu (NaIO4) (co odpowiada 10 mM NaIO4 dla objętości reakcji 100 µL). W przypadku znakowania tylko końca 3', dodać 8 µL roztworu zapasowego NaIO4 (co odpowiada 20 mM NaIO4 dla objętości reakcji 100 µL). Wymieszać dokładnie i inkubować przez 2 h w temperaturze 25 °C przy wstrząsaniu z prędkością 500 rpm w warunkach ciemności, ponieważ NaIO4 jest wrażliwy na światło.
UWAGA: Nie zmieniać kolejności dodawania ani nie wydłużać czasu inkubacji, ponieważ może to spowodować fotowyblaknięcie przyłączonego barwnika donora. Stężenie NaIO4 użyte do znakowania obu końców jest zmniejszone o połowę, aby zminimalizować wygaszanie barwnika już przyłączonego do końca 5'. - Zatrzymać reakcję, dodając 30 µL 50% glicerolu. Inkubować przez 30 min w temperaturze 25 °C przy wstrząsaniu z prędkością 500 rpm.
UWAGA: Glicerol służy jako diol do wygaszenia nadmiaru periodanu. - Runda oczyszczania 4: Dodać 400 µL lodowatej mieszaniny do wytrącania EtOH-NaOAc i przeprowadzić wytrącanie w etanolu.
- Resuspendować osad utlenionego RNA w 95 µL 50 mM NaOAc, pH 6,0.
- Przyłączanie barwnika z hydrazydem: Przygotować roztwór fluoroforu, rozpuszczając kilka kryształków hydrazydy Cyanine5 (Cy5-hydrazide) w DMSO, a następnie rozcieńczając ddH2O do stężenia 2 mM. Jeśli wybrany fluorofor jest rozpuszczalny w wodzie, przygotować roztwór w ddH2O. Dodać 5 µL 2 mM roztworu Cy5-hydrazide do utlenionego RNA. Wymieszać dokładnie i inkubować przez 16 h w temperaturze 25 °C przy wstrząsaniu z prędkością 500 rpm.
UWAGA: Nadmiar fluoroforu powinien być co najmniej 40-krotny w stosunku do RNA. - Runda oczyszczania 5: Oczyścić RNA znakowane na obu końcach (lub RNA znakowane tylko na końcu 3') poprzez wytrącanie w EtOH i filtrację odwirowkową, analogicznie do kroków 1.2.6 i 1.2.8 odpowiednio, a następnie eluować w ddH2O.
- Obliczyć stężenia RNA i sprzężonego barwnika za pomocą spektroskopii UV-Vis.
- Scharakteryzować znakowane RNA za pomocą analitycznych testów żelowych, ansamblowej spektroskopii fluorescencji (patrz sekcja Reprezentatywne wyniki) i/lub analitycznego HPLC, jak pokazano w innym miejscu3.
- Rozdzielić RNA znakowane na końcu 5' w ddH2O na porcje tak, aby w każdej probówce znajdowało się około 50-75 µg RNA w 90 µL. Jeśli objętość elucji z poprzedniego kroku była duża, co skutkowało niskim stężeniem, skoncentrować RNA poprzez wytrącanie i resuspendowanie osadu w ddH2O. Dodać 5 µL buforu 1,0 M NaOAc, pH 5,5 (co odpowiada 50 mM NaOAc, pH 5,5 dla objętości reakcji 100 µL).
2. Przygotowanie komory mikroprzepływowej
UWAGA: Zalecamy pracę z sześcioma lub ośmioma komorami jednocześnie. Sonikację przeprowadza się w temperaturze pokojowej, chyba że wskazano inaczej. Niniejszy protokół ogranicza stosowanie rozpuszczalników organicznych, takich jak aceton, aby zapobiec rozpuszczeniu śladowych zanieczyszczeń. Alternatywne metody opisano w literaturze15,16.
- Czyszczenie
- Wywierć cztery otwory w płytkach kwarcowych za pomocą wiertarki diamentowej zgodnie ze schematem podanym w Rysunek 2A w celu utworzenia dwóch kanałów.
UWAGA: Chociaż mogą one łatwiej pękać podczas wiercenia, szkiełka przedmiotowe stanowią kosztowo efektywną alternatywę dla szkiełek kwarcowych w układach mikroskopii TIRF opartych na obiektywie, w których powierzchnią obrazowania jest szkiełko nakrywkowe (Rysunek 2B). Nie jest to rozwiązanie możliwe do zastosowania w układach TIRF opartych na pryzmacie, w których ze względu na fluorescencję tła powierzchnią obrazowania jest szkiełko mikroskopowe.
UWAGA: Alternatywnie można poddać recykling zużyte komory mikrofluidyczne16W tym celu użyte komory należy zanurzyć na noc w acetonie (owijając słoik barwiący Coplina folią aluminiową, aby zminimalizować parowanie) w dygestorium, a następnie poddać działaniu kąpieli ultradźwiękowej przez 5 min. Rozłożyć komorę, a szkiełka nakrywkowe oraz naklejki wyrzucić. Jeśli rozłożenie nie uda się od razu, poddać komorę ponownej sonikacji w acetonie przez kolejne 10 min. Przejść do kroku 2.1.2. - Umieścić wywiercone szkiełka kwarcowe oraz około dwa razy więcej szkiełek nakrywkowych (ponieważ mogą one łatwo pęknąć) w szklanym naczyniu barwiącym Coplina z pokrywką. Przepłukać 3 razy wodą ddH2O2O. Poddać sonikacji w ddH2O2inkubować przez 5 min, a następnie płukać 3x wodą ddH2O.
- Poddać sonikacji w 10% roztworze do mycia szkła laboratoryjnego (patrz Tabela materiałów) przez 30 min w temperaturze 50 °CPrzepłukać co najmniej 3 razy wodą ddH2O2O, aż do czasu ustąpienia pęcherzyków detergentu. Sonicować w ddH2O2Inkubować przez 5 min. Płukać 3x wodą ddH2O2O.
- Sonicować w 1 M roztworze KOH przez 30 min, następnie pozostawić na noc. Płukać 3x wodą ddH.2O. Poddać sonikacji w ddH2O2Inkubować przez 5 min. Płukać 3x wodą ddH2O2O.
UWAGA: Chociaż korozja spowodowana zbyt długą inkubacją jest problemem, który został wcześniej podniesiony przez Chandradossa i współpracowników.15zalecamy tę długą inkubację, która pozwala uniknąć trawienia roztworem Piranha. - Osusz preparaty i szkiełka nakrywkowe za pomocą N2(g).
- Wysuszone preparaty i szkiełka nakrywkowe poddać działaniu oczyszczacza plazmowego tlenowego przez 30 min, zgodnie z instrukcjami producenta.
- Wywierć cztery otwory w płytkach kwarcowych za pomocą wiertarki diamentowej zgodnie ze schematem podanym w Rysunek 2A w celu utworzenia dwóch kanałów.
- Aminosylanizacja
- Przygotować 3% roztwór APTES-EtOH, dokładnie mieszając 288,5 ml bezwodnego EtOH oraz 1,5 ml ddH2O2O oraz 9 ml (3-aminopropyl)trietoksysilanu (APTES) w kolbie Erlenmeyera o pojemności 500 ml.
- Umieścić czyste szkiełka i szkiełka nakrywkowe w naczyniu Coplina, zanurzyć w 3% roztworze APTES-EtOH, poddać sonikacji przez 1 min i inkubować przez 30 min.
- Przepłukać 3x absolutnym EtOH, a następnie 3x wodą ddH2O.
- Osuszyć preparaty i szkiełka nakrywkowe w strumieniu N22(g) przepływ.
- Pasywacja powierzchni i biotynilacja
- Przygotować komorę wilgotnościową, wypełniając pusty pojemnik na końcówki do pipet w połowie wodą ddH2O.2O. Umieść preparaty w pudełku stroną przeznaczoną do obróbki skierowaną do góry.
- Świeżo przygotuj mieszaninę bPEG-mPEG w sterylnym, czystym probówce do mikrocentryfugi o pojemności 1,5 ml, delikatnie mieszając 2 mg biotynylowanego glikolu polietylenowego z walerianianem succynimidy 5000 (biotin-PEG-SVA) oraz 80 mg metoksylowanego glikolu polietylenowego z walerianianem succynimidy (mPEG-SVA) w 640 µL 100 mM wodorowęglanu sodu (NaHCO3) bufor, pH 8,3. Odwiruj mieszaninę bPEG-mPEG przy 16 000 × g przez 1 min, aby usunąć pęcherzyki powietrza.
- Ostrożnie usuń supernatant i dodaj 30 µL kroplę na środek szkiełka przedmiotowego, aby pokryć oba kanały. Nanieś dodatkową kroplę na jeden z boków szkiełka, aby przygotować zapasowe szkiełko zakryjące poddane PEGylacji, ponieważ łatwo ulegają one uszkodzeniu, a posiadanie zapasu jest użyteczne. Na koniec przykryj kroplę czystym szkiełkiem zakrywającym, zamknij komorę wilgotną i przeprowadź PEGylację przez noc w ciemności.
- Dokładnie wypłucz paski i szkiełka nakrywki pasywowane PEG i biotynilowane wodą ddH2O2O. Zwróć uwagę na zmianę hydrofobowości traktowanych powierzchni. Suszyć w strumieniu N2.2(g) przepływ.
- Montaż komory mikroprzepływowej
- Wytnij dwustronną naklejkę, aby utworzyć kanały. Przyklej naklejkę do szkiełka, upewniając się, że pokrywa ona obszar zainteresowania. Ostrożnie połóż na wierzchu szkiełko coverglass, ustawiając je tak, aby powierzchnie PEGylizowane były skierowane ku sobie.
- Umieść każdą zmontowaną komorę w probówce wirówkowej o pojemności 50 ml i napełnij probówki N2(g) i przechowywać w temperaturze -20 °C do 1 miesiąca.

Rysunek 2: Mikroskopia pojedynczych cząsteczek FRET-TIRF. (A) Komora mikroprzepływowa do obrazowania TIRF. (B) RNA znakowane metodą FRET jest zamknięte w biotynilowanym pęcherzyku fosfolipidowym i unieruchomione na szklanej powierzchni pokrytej streptawidyną. Pozwala to utrzymać interesującą cząsteczkę w polu zanikającym (szary gradient), które jest tworzone przez światło padające, ulegające całkowitemu odbiciu pod kątem krytycznym w mikroskopii TIRF. W tym układzie oba fluorofory są następnie wzbudzane zgodnie ze schematem ALEX. Skróty: FRET = Förster Resonance Energy Transfer (FRET – fluorescencyjny transfer energii Fёрstera); TIRF = Total Internal Reflection Fluorescence (TIRF – fluorescencja całkowitego wewnętrznego odbicia); ALEX = alternative laser excitation (alternatywne wzbudzanie laserowe). Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
3. Enkapsulacja w pęcherzykach fosfolipidowych
- Przygotowanie placków lipidowych
UWAGA: Chloroformem należy zawsze operować pod wyciągiem (dygestorium).- Za pomocą sterylnej igły wykonaj otwory wycięcia w nakrętce (od wewnątrz na zewnątrz) sterylnych, czystych probówek do mikrocentryfugi o pojemności 2,0 mL, jak pokazano na Rysunku 3A.
- Przygotuj roztwór stokowy 1,2-dipalmitoylo-sn-glicero-3-fosfoetanoloaminy-N-karbobiotynylowej (bPE), rozpuszczając co najmniej 2 mg bPE w odpowiedniej ilości chloroformu do uzyskania stężenia końcowego 1 mg/mL.
- Przygotuj roztwór stokowy 1,2-dimyristoylo-sn-glicero-3-fosfocholiny (DMPC), rozpuszczając co najmniej 10 mg DMPC w odpowiedniej ilości chloroformu do uzyskania stężenia końcowego 10 mg/mL.
- Przygotuj mieszaninę bPE-DMPC (zachowując stosunek masowy 1:99), mieszając 100 µL roztworu stokowego bPE i 990 µL roztworu stokowego DMPC. Rozdziel po 109 µL mieszaniny bPE-DMPC do każdej probówki 2 mL.
- Umieść tekturowy wkład dzielący do pudełka na mikroprobówki w kolbie Schlenka, aby służył jako uchwyt na probówki. Za pomocą długiej pęsety umieść probówki zawierające mieszaninę lipidową w uchwycie w kolbie Schlenka o pojemności 500 mL (Rysunek 3B).
UWAGA: Upewnij się, że probówki stoją pionowo i nie są przechylone. - Odparuj chloroform pod słabym strumieniem N2(g) przez noc (lub przez co najmniej 2 h, aż rozpuszczalnik całkowicie odparuje).
- Uszczelnij probówki Parafilmem, aby zakryć otwory. Przechowuj placki lipidowe w temperaturze -20 °C przez maksymalnie 1 miesiąc.
- Enkapsulacja RNA
- Przygotuj następujące bufory i roztwory, dostosowując stężenia K+ i Mg2+ do badanego systemu biologicznego.
- Przygotuj 5-krotny bufor standardowy (5x SB): 2,5 M KCl, 400 mM MOPS; dostosuj pH do 6,9 za pomocą KOH, przefiltruj sterylnie i przechowuj w temperaturze 4 °C w ciemności (odpowiednio 1x SB: 500 mM KCl, 80 mM MOPS, pH 6,9).
- Przygotuj bufor antyblinkingowy (AB): 100 mM MgCl2, Trolox, 1x SB; przefiltruj sterylnie i przechowuj w temperaturze 4 °C w ciemności przez maksymalnie 1 tydzień.
UWAGA: Użyj końcówki szpatułki Trolox na 10 mL objętości końcowej, wymieszaj w wortexie i ponownie dostosuj pH.
- Zmontuj ekstruder, używając membrany poliwęglanowej (PC) 100 nm i poliestrowej (PE) tarczy odpływowej 10 mm, zrównoważ strzykawkę i membrany za pomocą AB i podgrzej do 30 °C (lub istotnie powyżej temperatury przejścia szklistego DMPC wynoszącej 24 °C).
- Wymieszaj 5 µL 1 µM RNA znakowanego na obu końcach i 45 µL AB (do całkowitej objętości 50 µL).
- Nawodnij placek lipidowy tym roztworem RNA. W temperaturze 30 °C mieszaj przez 5 min, wstrząsając przy 1 400 rpm, a następnie przez 15 min przy 700 rpm. Wirować przez 2 min przy 13 000 g i ostrożnie przenieś nadsącz do nowej probówki.
- Rozcieńcz próbkę 250 µL AB.
- Napełnij strzykawkę zawiesiną RNA-lipid. Wykonaj ekstruzję 35 razy w temperaturze 30 °C na bloku grzewczym, aby enkapsulować RNA znakowane na obu końcach w pęcherzykach fosfolipidowych o średnicy 100 nm.
UWAGA: Rozkład wielkości pęcherzyków po użyciu ekstrudera można zweryfikować za pomocą dynamicznego rozpraszania światła (DLS), jak pokazano w referencji11.
- Przygotuj następujące bufory i roztwory, dostosowując stężenia K+ i Mg2+ do badanego systemu biologicznego.
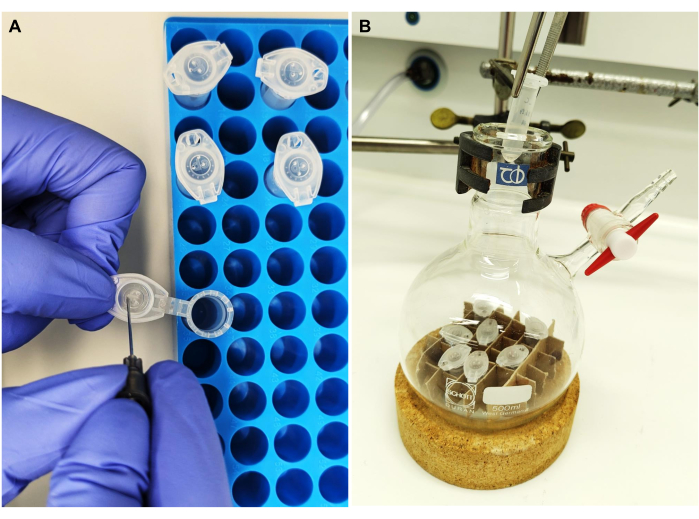
Rysunek 3: Przygotowanie placka lipidowego. (A) Nakrętki probówek są przebijane, aby umożliwić odparowanie rozpuszczalnika. (B) Probówki zawierające mieszaninę lipidów umieszcza się w kolbie Schlenka, a chloroform odparowuje do momentu uzyskania placka lipidowego. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
4. Mikroskopia smFRET-TIRF
- Immobilizacja powierzchniowa
- Przygotować następujące bufory i roztwory.
- Przygotować bufor cukrowy zapobiegający mruganiu (SAB): 1% D-glukozy (w/v) w AB, przefiltrować sterylnie i przechowywać w 4 °C w ciemności do 1 tygodnia.
- Przygotować 100x OSS: 100x system usuwania tlenu (OSS): 3 mg oksydazy glukozowej (odpowiadające 1,7 U), 10 µL katalazy (odpowiadające 22 U) w 90 µL 1x SB; przechowywać w 4 °C w ciemności do 1 tygodnia.
- Świeżo przygotować bufor obrazujący (IB), mieszając 198 µL SAB i 2 µL roztworu 100x OSS.
- Odczekać, aż komora mikroprzepływowa osiągnie temperaturę pokojową. Przepłukać komorę 2x za pomocą 200 µL 1x SB.
- Wypełnić komorę 50 µL roztworu streptawidyny o stężeniu 20 µL/mL i inkubować przez 5 min.
- Przepłukać komorę 200 µL 1x SB, a następnie 100 µL AB.
- Zimmobilizować zamknięte w pęcherzykach RNA na powierzchni, dodając 75 µL zawiesiny pęcherzyków, i inkubować przez 10 min.
- Przepłukać komorę 200 µL świeżo przygotowanego IB i inkubować przez 5 min.
- Komora jest teraz gotowa do akwizycji danych (Rycina 2B). Aby zapobiec parowaniu podczas długich pomiarów, uszczelnić otwory, jak pokazano na Rycini 2A. Jeśli istnieje obawa przed przeciekami między kanałami, należy uszczelnić nieużywany kanał przed rozpoczęciem protokołu immobilizacji powierzchniowej.
UWAGA: Zaleca się wykonanie pomiarów ślepych w celu sprawdzenia czystości komór mikroprzepływowych i pęcherzyków fosfolipidowych pod kątem zanieczyszczeń fluorescencyjnych.
- Przygotować następujące bufory i roztwory.
Wyniki
Prezentujemy specyficzne dla danej lokalizacji pojedyncze i podwójne znakowanie fluorescencyjne 915-nt RNA, którym jest mitochondrialny intron grupy II drożdży Sc.ai5γ, flankowany sekwencjami eksonowymi. Para fluoroforów FRET została umieszczona na końcach RNA poprzez aktywację 5'-fosforanu za pomocą EDC/NHS oraz utlenianie 3'-rybozy nadjodynianem, a następnie poprzez odpowiednie przyłączenie barwników. Następnie zweryfikowano konjugaty RNA-barwnik za pomocą fluorescencyjnej elektroforezy żelowej, jak przedstawiono na Rysunku 4A. Współmigracja RNA i fluoroforów na żelu agarozy potwierdza pomyślne znakowanie. Następnie, jak pokazano na Rysunku 4B, do charakterystyki podwójnie znakowanego intronu grupy II wykorzystano ansamblową spektroskopię fluorescencyjną. Po wzbudzeniu barwnika donora zaobserwowano transfer energii, czyli FRET, co dowodzi podwójnego znakowania RNA. Co istotne, zgodnie z zależnością FRET od odległości, zwijanie się RNA intronu grupy II w obecności jonów metali doprowadziło do wzrostu wydajności FRET, o czym świadczy spadek emisji donora (zielona strzałka) i odpowiadający mu wzrost emisji akceptora (czerwona strzałka). Wskazuje to, że takie znakowanie FRET pozwala śledzić zmiany konformacyjne rybozymu.

Rysunek 4: Charakterystyka koniugatów RNA z barwnikiem. (A) Analityczna analiza żelowa RNA znakowanych pojedynczo i podwójnie fluorescencyjnie wykazuje współmigrację barwników z RNA na żelu agarozowym 2%. Kolokalizacja fluoroforów w próbce znakowanej podwójnie jest wskazana przez żółty prążek na obrazie złączonym (na dole) kanałów Cy3 (góra, zielony) i Cy5 (środek, czerwony), wizualizowanych odpowiednio przy oświetleniu 532 nm i 635 nm. Ścieżka 1: RNA znakowane tylko 5'-sCy3, ścieżka 2: RNA znakowane tylko 3'-Cy5 i ścieżka 3: RNA znakowane z obu końców (5'-sCy3 i 3'-Cy5). (B) Zespołowa spektroskopia fluorescencyjna potwierdza podwójne znakowanie. Transfer energii po pobudzeniu donora (λex = 515 nm, λem = 670 nm) potwierdza, że oba barwniki zostały pomyślnie sprzężone z RNA. Krzywa szara reprezentuje profil emisji prekatalitycznego RNA, natomiast krzywa czarna wykazuje zwiększoną efektywność FRET w sfałdowanym RNA intronu grupy II (inkubowanym z 500 mM KCl w 70 °C przez 3 min, schłodzonym do 42 °C przez 5 min, a następnie z dodatkiem 100 mM MgCl2). Rysunek został zaadaptowany z pracy Ahunbay et al.3 Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Mając do dyspozycji podwójnie znakowany fluorescencyjnie intron grupy II typu dzikiego, możemy teraz zbadać jego dynamikę na poziomie pojedynczych cząsteczek. Po zamknięciu w pęcherzykach fosfolipidowych, znakowane RNA jest unieruchamiane na powierzchni mikroskopowej przy bardzo niskiej gęstości powierzchniowej, aby uzyskać rozdzielczość pojedynczych cząsteczek dla techniki smFRET-TIRF. Jak pokazano na Rysunku 5A, można jednocześnie śledzić kilka pojedynczych cząsteczek. Mikroskopia TIRF umożliwia monitorowanie w czasie rzeczywistym wydajności FRET oraz jej zmian w czasie. Rysunek 5B przedstawia statyczne i dynamiczne ślady smFRET znakowanego i zamkniętego w pęcherzykach RNA. Typowy ślad dynamiczny wykazuje antykorelację między sygnałami donora i akceptora, co powoduje fluktuacje wydajności FRET. Gdy emisja akceptora po pobudzeniu donora wzrasta, emisja donora odpowiednio maleje, co wskazuje na dynamiczną zmianę odległości między barwnikami. Ta antykorelacją sugeruje zmiany konformacyjne w cząsteczce RNA.

Rycina 5: Wysoce dynamiczne zachowanie RNA intronu grupy II ujawnione za pomocą smFRET. RNA intronu grupy II z etykietami na obu końcach jest zamknięte w pęcherzyku fosfolipidowym i unieruchomione na powierzchni w celu obrazowania za pomocą mikroskopu TIRF z obiektywem. (A) Złożony obraz pojedynczych znakowanych cząsteczek RNA wykazujących emisję donora (sCy3, zielony) i emisję akceptora (Cy5, czerwony) przy wzbudzeniu 532 nm. (B) Typowe trajektorie smFRET (po lewej) statycznej cząsteczki RNA, w której natężenia donora i akceptora nie fluktuują w czasie, oraz (po prawej) dynamicznej cząsteczki RNA, w której natężenia donora i akceptora są antykorelowane, z wydajnościami FRET zaznaczonymi na żółto. Pojedyncze cząsteczki są lokalizowane i analizowane przy użyciu MASH-FRET17. Zastosowano korekcje bezpośredniego wzbudzenia, przenikania sygnału (bleed-through) oraz współczynnika γ. Skróty: smFRET = jednocząsteczkowy transfer energii rezonansowej Förstera. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
FRET na poziomie pojedynczej cząsteczki jest unikalny, ponieważ umożliwia obserwację i analizę pojedynczych cząsteczek, ujawniając niejednorodność próbki i wychwytując stany przejściowe, które mogą być przesłonięte w pomiarach zespołowych 1,2. Obserwacja pojedynczych cząsteczek RNA za pomocą smFRET dostarcza informacji o wysokiej rozdzielczości na temat ich ścieżek fałdowania i dynamiki. Protokół ten opisuje chemiczne znakowanie RNA na dwóch końcach i jego unieruchomienie powierzchni poprzez enkapsulację pęcherzyków fosfolipidowych, które razem umożliwiają śledzenie dynamicznych zmian konformacyjnych za pomocą mikroskopii smFRET-TIRF.
Badanie dynamiki RNA to stale rozwijająca się dziedzina, w której potrzebne są nowe strategie znakowania fluorescencyjnego specyficzne dla danego miejsca. Znakujemy końce RNA, kierując 5'-fosforan za pomocą karbodiimidów, a cukier 3'-rybozy za pomocą periodatu. Podejścia te zostały opisane wcześniej (5'-koniec18,19 i 3'-koniec 19,20,21,22), ale nie były wcześniej stosowane do RNA o podobnej wielkości do dzikiego typu Sc.ai5γ grupy II intronu rybozymu, który wymagał optymalizacji. Aktywacja 5'-fosforanu przez karbodimid (np. EDC) jest odwracalna. Dlatego imidazol zastosowano do nieodwracalnej reakcji z produktem pośrednim O-acylisourea, tworząc wysoce reaktywny fosforymidazolid 19,20. Jednak obecnie wiadomo, że przy wyższym pH karbodiimidy mogą modyfikować zasady nukleotydowe, w szczególności guaniny i uracyle, co ostatnio doprowadziło do ich zastosowania jako strukturalnych środków sondujących23,24.
Aby uniknąć reaktywności krzyżowej, kluczowe znaczenie ma oczyszczenie aktywowanego RNA z EDC przed podniesieniem pH do 7,5 na etapie sprzęgania barwnika. Jednak kiedy wprowadziliśmy etap oczyszczania między aktywacją a nasadkąbarwnika 25, uzyskaliśmy bardzo niskie plony. Analogicznie, w znakowaniu białek, dostępne powierzchniowo reszty lizyny mogą być aktywowane za pomocą karbodiimidów. Jednak zamiast imidazolu, który zapobiega odwróceniu aktywacji, rutynowo stosuje się NHS. Przyjęliśmy również tę strategię, zastępując w ten sposób półprodukt fosforomidazolidu półproduktem fosforanowym NHS. W ten sposób uzyskaliśmy kontrolę pH, a także zwiększoną gęstość znakowania w niższych temperaturach i krótszy czas inkubacji, tj. 25 °C przez 4 godziny w porównaniu do 37 °C przez 16 godzin. Opracowana dla RNA, ta strategia znakowania 5' może być stosowana do dowolnego innego jednoniciowego kwasu nukleinowego z 5'-fosforanem.
Aktywacja 5'-fosforanu i utlenianie 3'-rybozy wzajemnie się wykluczały, ponieważ chemia nie jest ortogonalna. Aby sprostać temu wyzwaniu i uniknąć etykietowania krzyżowego, zaczęliśmy od końca 5', a następnie etapu blokowania, aby zahamować aktywowane, ale nie oznakowane miejsca, zanim przystąpiliśmy do etykietowania końca 3'. Podczas utleniania 3'-diolu, nadmiar metaperiodynianu sodu (NaIO4) może wygasić już przyłączony fluorofor na końcu 5'. W związku z tym zmniejszyliśmy stężenie NaIO4 używanego do pojedynczego etykietowania z 20 mM do 10 mM.
Zalecamy równoległą pracę z wieloma podwielokrotnościami zamiast skalowania reakcji w górę. Protokół ten wymaga wielu etapów wytrącania etanolu (EtOH). Pracując równolegle z kilkoma podwielokrotnościami, przygotuj mieszaninę wytrącania (30 ml 100% bezwzględnego EtOH i 1 ml 3 M NaOAc, pH 5,2). NaCl nie jest stosowany ze względu na niską rozpuszczalność w EtOH. Wytrącić RNA o stężeniu 3,1 obj. tej mieszaniny przez nocną inkubację w temperaturze -20 °C, a następnie odwirować. Przemyć osad RNA dwukrotnie 500 μl lodowatego 70% EtOH, za każdym razem odwirować w temperaturze 4 °C i wysuszyć w próżni. Wytrącanie EtOH wykorzystuje nierozpuszczalność RNA i rozpuszczalność wolnych barwników w 70% etanolu. Filtracja odśrodkowa skutecznie usuwa wolne barwniki ze względu na ich znaczną różnicę wielkości w stosunku do RNA i ułatwia wymianę buforową, eliminując sole. Oprócz metod wytrącania EtOH i filtracji odśrodkowej, wolne barwniki można również usuwać za pomocą technik ekstrakcji żelowej i/lub chromatografii (np. HPLC); Skala powinna być jednak odpowiednio dostosowana. Nie należy wirować długich RNA w celu ponownego zawieszenia, ponieważ może to spowodować mechaniczne ścinanie26. Optymalnym czasem na wstrzymanie protokołu jest moment granulowania RNA. Używamy probówek o niskim poziomie wiązania DNA, aby poprawić odzyskiwanie kwasów nukleinowych. Chociaż końcowa objętość reakcji wynosi 100 μl, probówki o pojemności 1,5 ml (a nie mniej) są preferowane w celu lepszego oczyszczania przez wytrącanie EtOH.
Po usunięciu nieprzereagowanych wolnych barwników przez wytrącanie i filtrację odśrodkową, potwierdziliśmy znakowanie za pomocą fluorescencyjnej elektroforezy żelowej (ryc. 4A), spektroskopii UV-Vis, analitycznej HPLC3. Należy jednak zauważyć, że metody te nie są w stanie odróżnić cząsteczki RNA przenoszącej oba fluorofory od mieszaniny RNA, z których każda jest znakowana jednym kolorem. Podobnie, nie można ich użyć do określenia, czy cząsteczka RNA zawiera wiele fluoroforów o tym samym kolorze. Spektrometria mas nie może być stosowana ze względu na ograniczenia rozmiaru. Spektroskopia Ensemble3 i jednocząsteczkowa spektroskopia FRET potwierdzają znakowanie podwójnie fluorescencyjne, jak pokazano na rysunkach 4B i 5B. Stechiometria 0,5 (stosunek sCy3 do Cy5 wynosi 1:1) w eksperymentach smFRET potwierdza równe sprzężenie dwóch fluoroforów. Jednym z problemów było podwójne etykietowanie na końcu 3' poprzez znakowanie obu aldehydów zamiast proponowanej cyklizacji. Brak gatunków o stechiometrii 0,25 (stosunek sCy3 do Cy5 wynosi 1:2) w eksperymentach smFRET sugeruje, że przyczepianie barwnika sterycznie utrudnia i zapobiega przyłączeniu drugiego barwnika.
Dzięki temu podwójnemu znakowaniu fluorescencyjnemu zmiany sygnału FRET można przypisać rearanżacjom strukturalnym podczas fałdowania RNA i katalizy. Aby utrzymać znakowany fluorescencyjnie RNA w ulotnym polu do obrazowania pojedynczych cząsteczek TIRF, enkapsulacja jest preferowana w stosunku do bezpośredniego wiązania powierzchniowego. Podejście to polega na uwięzieniu pojedynczych cząsteczek RNA w dwuwarstwach lipidowych pęcherzyków, tworząc kontrolowane środowisko sprzyjające obserwacji ich dynamicznego zachowania. Opisany protokół wzbogaca monokapsułkowanie, jak pokazuje fotowybielanie w jednym kroku11. Aby zrozumieć fałdowanie i funkcję RNA, niezbędne jest wypełnienie luki in vitro i in vivo 27. Molekularne środki tłumiące mogą naśladować warunki panujące wewnątrz komórek w celu zwiększenia katalizy RNA przez introny grupy II 7,28. Alternatywnie, enkapsulacja tworzy ograniczone mikrośrodowiska, które sprzyjają fałdowaniu RNA29, zbliżając nasze zrozumienie struktury i dynamiki RNA do realistycznego kontekstu komórkowego.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Wsparcie finansowe od Szwajcarskiej Narodowej Fundacji Nauki [200020_192153 dla RKOS], UZH Forschungskredit [FK-20-081 dla EA], UZH Stiftung für wissenschaftliche Forschung [dla RKOS i SZP], Graduate Research Campus (GRC) Short Grant [2024__SG_092 dla EA], Graduate School of Chemical and Molecular Sciences Zurych (CMSZH) oraz Uniwersytetu w Zurychu jest wdzięczne.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Znakowanie RNA | |||
| 1.5 mL probówek DNA LoBind | Eppendorf | ||
| Chlorowodorek 1-etylo-3-(3-dimetyloaminopropylo)karbodimidu (EDC-HCl lub EDC) | Thermo Scientific | 11844071 | Pierce EDC, format bez ważenia. Przechowywać w -20 &stopni; Kwas |
| C 3-morfolinopropano-1-sulfonowy (MOPS) | Sigma-Aldrich | 69947 | BioUltra, do biologii molekularnej, ≥ 99,5% (miareczkowanie) |
| Kwas octowy (lodowaty) | Sigma-Aldrich | 1.00063 | 100%, bezwodny do analizy EMSURE ACS,ISO,Reag. Ph Eur |
| Jednostka filtracji odśrodkowej | Sartorius | VS0132 | Vivaspin 500, MWCO 50.000, PES, 500 μ L |
| Cyjanine5 hydrazyd (Cy5-hydrazyd) | Lumiprobe | 23070 | 5 mg, numer CAS 1427705-31-4 |
| Dimetylosulfotlenek (DMSO) | New England Biolabs | 12611P | Klasa biologii molekularnej |
| Etanol | VWR Chemicals | 20821.296P | Absolutny ≥ 99,8% |
| Glicerol | Sigma-Aldrich | G5516 | do biologii molekularnej, ≥ 99,0% |
| Kwas solny (HCl) | Sigma-Aldrich | 1.00317 | dymiący 37%, do analizy EMSURE ACS,ISO,Reag. Ph Eur |
| N-hydroksysukcynimid (NHS) | Sigma-Aldrich | 130672 | 98% |
| Octan sodu (NaOAc) | Sigma-Aldrich | S8750 | bezwodny, ReagentPlus, ≥ 99,0% |
| Metaperiodynian sodu (NaIO4) | Thermo Fisher Scientific, Life Technologies | 20504 | Linia produktów |
| Pierce Sulfo-cyjanininy3 amina (sCy3-amina) | Lumiprobe | 213C0 | 5 mg, numer CAS 2183440-43-7 |
| Tris(hydroksymetylo)aminometan (Tris) | Biosolve | 200923 | Biologia molekularna klasa |
| Przygotowanie komory | |||
| 3-aminopropylo)trietoksysilan (APTES) | Sigma-Aldrich | 440140 | 99% |
| Aceton | Sigma-Aldrich | 1.00014 | do analizy EMSURE ACS, ISO, Reag. Ph Eur |
| Walerianian biotyny-glikolu polietylenowego-sukcynimidylu (biotyna-PEG-SVA, bPEG) i glikol metoksypolietylenowy-walerianian sukcynimidylu (mPEG-SVA) | Laysan Bio, Inc. | BIO-PEG-SVA, MW 5.000 i MPEG-SVA, MW 5.000 - Zestaw Combo | |
| Szkiełka nakrywkowe | Carl Roth | H876.2 | 24 x 24 mm, 0,13-0,16 mm grubości |
| Deconex 11 uniwersalny | Borer Chemie AG | 17416492 | Laboratoryjny roztwór do czyszczenia szkła |
| Wiertło rdzeniowe z powłoką diamentową | Crystalite corporation | Grubość 1 mm | |
| Wiertarka | |||
| Etanol | VWR Chemicals | 20821.296P | Absolutny ≥ 99,8% |
| Szklany słoik do barwienia Coplin z pokrywą | |||
| Przekładka obrazowania | Grace Bio-Labs | 654008 | SecureSeal, 8 dołków, 9 mm i razy; 0,12 mm |
| Tlenowy środek do czyszczenia plazmy | Zepto One | Diener | |
| Wodorotlenek potasu (KOH) | Sigma-Aldrich | P9541 | do biologii molekularnej, ≥ 99.0% |
| Zjeżdżalnie kwarcowe | G. Finkenbeiner, Inc. | 7,5 x 2,5 cm, grubość 1 mm | |
| Wodorowęglan sodu (NaHCO3) | Sigma-Aldrich | S6297 | BioXtra, 99.5-100.5% |
| Przygotowanie ciasta lipidowego | |||
| 16:0 Biotinyl Cap PE, bPE (1,2-dipalmitoilo-sn-glycero-3-fosphoethanolamine-N-(cap biotynyl) (sól sodowa), C53H98N4O11PNaS) | Avanti Polar Lipids | 870277P | Stabilny przez 1 rok w temperaturze -20 ° C |
| 14:0 PC, DMPC (1,2-ditetradekanoilo-sn-glicero-3-fosfocholina lub 1,2-dimyrystoilo-sn-glicero-3-fosfocholina, C36H72NO8P) | Avanti Polar Lipids | 850345P | |
| 2,0 ml probówki do mikrowirówek, autoklaw Safe-Lock | Eppendorf | 0030120094 | do sterylizacji |
| 500 ml kolba | |||
| Chloroform | Merck | 1.02445 | do analizy EMSURE ACS, ISO, Reag. Ph Eur |
| Parafilm | |||
| Unieruchomienie powierzchni poprzez enkapsulację | |||
| (±)Kwas -6-hydroksy-2,5,7,8-tetrametylochromano-2-karboksylowy (Trolox®) | Thermo Fischer | 53188-07-1 | 97% |
| Kwas 3-morfolinopropano-1-sulfonowy (MOPS) | Sigma-Aldrich | 69947 | BioUltra, do biologii molekularnej, ≥ 99,5% (miareczkowanie). Przechowywać w temperaturze +4 & deg; C w ciemności. |
| Samoprzylepne zakładki uszczelniające | Grace Bio-Labs | 629200 | |
| Katalaza | Sigma-Aldrich | 9001-05-2, C30 | z wątroby bydlęcej, zawiesina wodna, 10 000-40 000 jednostek/mg białka |
| D-glukoza | Sigma-Aldrich | G7528 | ≥ 99,5% (GC), BioXtra |
| Extruder membrana poliwęglanowa (PC) | Avanti Polar Lipids | 610005-1EA | 0,1 μ m, 19 mm |
| Zestaw ekstrudera z blokiem grzewczym | Avanti Polar Lipids | 610000 | |
| Oksydaza glukozowa | Sigma-Aldrich | 9001-37-0 | od Aspergillus niger, Typ VII, liofilizowany proszek, ≥ 100 000 jednostek/g ciała stałego (bez dodatku tlenu) |
| Chlorek magnezu (MgCl2) | Sigma-Aldrich | 7786-30-3, M1028 | do biologii molekularnej, 1,00 M ± 0,01 M roztwór |
| Poliestrowy (PE), membrana | Whatman, Cytiva | 230300 | 10 mm |
| Chlorek potasu (KCl) | Sigma-Aldrich | 60128 | BioUltra, do biologii molekularnej, ≥ 99,5% (AT) |
| Wodorotlenek potasu (KOH) | Sigma-Aldrich | P9541 | do biologii molekularnej, ≥ 99.0% |
| Streptawidyna | Thermo Fischer | 434301 |
Bibliografia
- Eitan, L., et al. FRET-based dynamic structural biology: Challenges, perspectives and an appeal for open-science practices. Elife. 10, e60416(2021).
- Taekjip, H., et al. Fluorescence resonance energy transfer at the single-molecule level. Nat Rev Methods Primers. 4, 22(2024).
- Ahunbay, E., Steffen, F. D., Zelger-Paulus, S., Sigel, R. K. O. Chemical dual end-labeling of large ribozymes. Methods Mol Biol. 2439, 191-204 (2022).
- Ahunbay, E., Zelger-Paulus, S., Sigel, R. K. O. Group II Introns: Highly structured yet dynamic. Chimia (Aarau). 77 (4), 235-241 (2023).
- Steiner, M., Karunatilaka, K. S., Sigel, R. K. O., Rueda, D. Single-molecule studies of group II intron ribozymes. Proc Natl Acad Sci USA. 105 (37), 13853-13858 (2008).
- Karunatilaka, K. S., Solem, A., Pyle, A. M., Rueda, D. Single-molecule analysis of Mss116-mediated group II intron folding. Nature. 467 (7318), 935-939 (2010).
- Paudel, B. P., Fiorini, E., Börner, R., Sigel, R. K. O., Rueda, D. S. Optimal molecular crowding accelerates group II intron folding and maximizes catalysis. Proc Natl Acad Sci USA. 115 (47), 11917-11922 (2018).
- Saha, R., Verbanic, S., Chen, I. A. Lipid vesicles chaperone an encapsulated RNA aptamer. Nat Commun. 9 (1), 2313(2018).
- Boukobza, E., Sonnenfeld, A., Haran, G. Immobilization in surface-tethered lipid vesicles as a new tool for single biomolecule spectroscopy. J Phys Chem B. 105 (48), 12165-12170 (2001).
- Cisse, I., Okumus, B., Joo, C., Ha, T. Fueling protein DNA interactions inside porous nanocontainers. Proc Natl Acad Sci USA. 104 (31), 12646-12650 (2007).
- Zelger-Paulus, S., Hadzic, M. C. A. S., Sigel, R. K. O., Börner, R. Encapsulation of fluorescently labeled RNAs into surface-tethered vesicles for single-molecule FRET studies in TIRF microscopy. Methods Mol Biol. 2331, 1-16 (2020).
- Okumus, B., Wilson, T. J., Lilley, D. M. J., Ha, T. Vesicle encapsulation studies reveal that single molecule ribozyme heterogeneities are intrinsic. Biophys J. 87 (4), 2798-2806 (2004).
- Ishitsuka, Y., Okumus, B., Arslan, S., Chen, K. H., Ha, T. Temperature-independent porous nanocontainers for single-molecule fluorescence studies. Anal Chem. 82 (23), 9694-9701 (2010).
- Liu, B., Mazouchi, A., Gradinaru, C. C. Trapping single molecules in liposomes: surface interactions and freeze-thaw effects. J Phys Chem B. 114 (46), 15191-15198 (2010).
- Chandradoss, S. D., et al. Surface passivation for single-molecule protein studies. J Vis Exp. (86), e50549(2014).
- Paul, T., Myong, S. Protocol for generation and regeneration of PEG-passivated slides for single-molecule measurements. STAR Protoc. 3 (1), 101152(2022).
- Hadzic, M. C. A. S., Kowerko, D., Börner, R., Zelger-Paulus, S., Sigel, R. K. O. Detailed analysis of complex single molecule FRET data with the software MASH. Imaging, Manipulation, and Analysis of Biomolecules, Cells, and Tissues IX. Farkas, D. L., Nicolau, D. V., Leif, R. C. SPIE 971119, (2016).
- Chu, B. C., Wahl, G. M. Le Orgel. Derivatization of unprotected polynucleotides. Nucleic Acids Res. 11 (18), 6513-6529 (1983).
- Qin, P. Z., Pyle, A. M. Site-specific labeling of RNA with fluorophores and other structural probes. Methods. 18 (1), 60-70 (1999).
- Whitfeld, P. R. A method for the determination of nucleotide sequence in polyribonucleotides. Biochem J. 58 (3), 390-396 (1954).
- Zamecnik, P. C., Stephenson, M. L., Scott, J. F. Partial purification of soluble RNA. Proc Natl Acad Sci USA. 46 (6), 811-822 (1960).
- Proudnikov, D., Mirzabekov, A. Chemical methods of DNA and RNA fluorescent labeling. Nucleic Acids Res. 24 (22), 4535-4542 (1996).
- Wang, P. Y., Sexton, A. N., Culligan, W. J., Simon, M. D. Carbodiimide reagents for the chemical probing of RNA structure in cells. RNA. 25 (1), 135-146 (2019).
- Mitchell, D., et al. In vivo RNA structural probing of uracil and guanine base-pairing by 1-ethyl-3-(3-dimethylaminopropyl)carbodiimide (EDC). RNA. 25 (1), 147-157 (2019).
- Rinaldi, A. J., Suddala, K. C., Walter, N. G. Native purification and labeling of RNA for single molecule fluorescence studies. Methods Mol Biol. 1240, 63-95 (2015).
- Liu, T., Patel, S., Pyle, A. M. Making RNA: Using T7 RNA polymerase to produce high yields of RNA from DNA templates. Methods in Enzymology. , Academic Press. (2023).
- Leamy, K. A., Assmann, S. M., Mathews, D. H., Bevilacqua, P. C. Bridging the gap between in vitro and in vivo RNA folding. Q Rev Biophys. 49, e10(2016).
- Fiorini, E., Börner, R., Sigel, R. K. O. Mimicking the in vivo Environment--The Effect of Crowding on RNA and Biomacromolecular Folding and Activity. Chimia. 69 (4), 207-212 (2015).
- Peng, H., Lelievre, A., Landenfeld, K., Müller, S., Chen, I. A. Vesicle encapsulation stabilizes intermolecular association and structure formation of functional RNA and DNA. Curr Biol. 32 (1), 86-96.e6 (2022).
Przedruki i uprawnienia
