Metoda ilościowego oznaczania mikro- i nanoplastików pochodzących z politereftalanu adypinianu butylenu w glebie za pomocą spektroskopii magnetycznego rezonansu jądrowego jest opisana tutaj. Technika ta stanowi ulepszenie istniejącej metodologii, ponieważ obejmuje kwantyfikację nanoplastików i można ją łatwo dostosować do masowego przetwarzania próbek środowiskowych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Kwantyfikacja mikro- i nanoplastików na bazie politereftalanu adypinianu butylenu z gleby za pomocą spektroskopii magnetycznego rezonansu jądrowego protonów
W tym artykule
Podsumowanie
Streszczenie
Metoda odzyskiwania i ilościowego określania mikro- i nano-plastików (MP i NP) powstających w glebie podczas biodegradacji jest potrzebna do dokładnej oceny degradacji i wpływu na środowisko produktów z tworzyw sztucznych ulegających biodegradacji. Obecność MP i NP w glebie może zmieniać właściwości gleby, takie jak zachowanie agregacji, lub mieć toksyczny wpływ na faunę i florę gleby. Istniejące metody odzyskiwania MP nie zawsze są odpowiednie do pomiaru polimerów biodegradowalnych, takich jak politereftalan adypinianu butylenu (PBAT); niektóre powszechne procedury trawienia z użyciem kwasów lub utleniaczy mogą niszczyć biodegradowalne MP na bazie PBAT. Metody identyfikacji, takie jak spektroskopia mikro-FTIR i mikro-Ramana, są również ograniczone przez minimalny rozmiar cząstek, które można odzyskać i przeanalizować. W związku z tym opracowano tę metodę w celu ekstrakcji i ilościowego określenia PBAT z gleby w celu oceny udziału masowego MP i NP w glebie bez chemicznego przekształcania PBAT. W protokole do selektywnego wydobycia PBAT z gleby stosuje się roztwór chloroformu i metanolu. Rozpuszczalnik jest odparowywany z ekstraktu, a następnie ekstrakt jest ponownie rozpuszczany w deuterowanym chloroformie. Ekstrakt jest analizowany za pomocą spektroskopii magnetycznego rezonansu jądrowego protonów (1H-QNMR) pod parametrami ilościowymi w celu ilościowego określenia ilości PBAT w każdej próbce. Skuteczność ekstrakcji rozpuszczalnikiem dla PBAT waha się od 76% w zacienionej glebie gliniastej do 45% w glebie piaszczysto-gliniastej Elkhorn. Odzysk PBAT może być zmniejszony w przypadku materiałów fotooksydowanych w porównaniu z materiałami nieskazitelnymi i może być zmniejszony w glebach o dużej zawartości gliny. Wydajność ekstrakcji nie zależy od stężenia PBAT w zakresie testowym, ale zaobserwowano niższą wydajność ekstrakcji dla NP niż dla MP. Wyniki kwantyfikacji PBAT były porównywalne z kwantyfikacją degradacji tworzywa sztucznego poprzez pomiar skumulowanego oddychania gleby w laboratoryjnym badaniu inkubacyjnym.
Wprowadzenie
Metody pomiaru zanieczyszczenia MP w glebie są niezbędne do zrozumienia zakresu zanieczyszczenia plastikiem w glebach na całym świecie1, źródła zanieczyszczenia plastikiem2, oraz potencjalne rozwiązania3. Gleby rolne są wyjątkowo narażone na zanieczyszczenie tworzywami sztucznymi: od 2021 r. w rolnictwie zużywa się ponad 15 milionów ton metrycznych tworzyw sztucznych rocznie4, w tym 2,5 miliona ton ściółki z tworzywa sztucznego5. Ściółka z tworzywa sztucznego jest używana w bliskim kontakcie z glebą, ponownie stosowana raz lub więcej razy w roku6 i może być trudna do całkowitego usunięcia z gleby po okresie użytkowania7. Jednym z kluczowych obszarów, w którym potrzebne są metody pomiaru MP, jest ocena biodegradowalnych produktów z tworzyw sztucznych, takich jak biodegradowalne ściółki z tworzywa sztucznego do stosowania w systemach warzywnych8.
Biodegradowalne produkty z tworzyw sztucznych w glebie są obiecującą alternatywą dla konwencjonalnych tworzyw sztucznych stosowanych w rolnictwie, ponieważ mogą wyeliminować zanieczyszczenie gleby plastikiem przez ściółkowanie plastikiem, jeśli działają zgodnie z przeznaczeniem. W 2022 r. na całym świecie wyprodukowano mniej niż 1 milion ton metrycznych biodegradowalnego tworzywa sztucznego, przy czym spodziewany jest szybki wzrost w branży9. Cztery najpopularniejsze polimery biodegradowalne, kwas polimlekowy (PLA), skrobia polimeryzowana, polihydroksyalkaniany (PHA) i politereftalan adypinianu butylenu (PBAT), są stosowane komercyjnie lub eksperymentalnie w rolniczych biodegradowalnych ściółkach z tworzyw sztucznych10. Pomimo ich obietnic, degradacja tych biodegradowalnych produktów z tworzyw sztucznych w warunkach polowych jest zmienna11. Podczas gdy niektóre badania nad biodegradowalną degradacją ściółki z tworzywa sztucznego w terenie koncentrowały się na fragmentach makroplastiku11, ocena całkowitej degradacji materiałów z tworzyw sztucznych wymaga zdolności do odzyskiwania MP i NP z gleby. Kwantyfikacja mikrodrobin plastiku z gleby jest również ważna dla oceny potencjalnego negatywnego wpływu zanieczyszczeń MP na ekosystemy glebowe12.
Niektóre powszechnie używane techniki identyfikacji i kwantyfikacji MP obejmują analizę wizualną, mikro-transformowaną spektroskopię w podczerwieni (μFTIR), spektroskopię mikro-Ramanowską (μRaman), chromatografię gazową-spektroskopię mas (GCMS w tym pirolizę GCMS i desorpcję ekstrakcji termicznej GCMS) oraz analizę termograwimetryczną13. Inne rozwijające się techniki obejmują spektroskopię bliskiej podczerwieni do pomiaru MP in situ w glebach14, ekstrakcję estryfikacją metylu kwasów tłuszczowych do analizy GCMS15 oraz spektroskopia magnetycznego rezonansu jądrowego16. Aż 90% badań kwantyfikujących MP w glebie wykorzystywało analizę wizualną (samodzielnie lub w połączeniu z innymi technikami) do identyfikacji cząstek plastiku, podczas gdy 77% wykorzystywało techniki spektroskopii FTIR, Ramana lub GCMS17. Opracowanie i ujednolicenie różnorodnych technik kwantyfikacji MP może pomóc w rozszerzeniu zdolności społeczności naukowej do udzielania odpowiedzi na różnorodne pytania badawcze dotyczące mikroplastiku18. Istnieją trzy ogólne podejścia do przygotowania próbek gleby w celu ilościowego określenia mikrodrobin plastiku: 1) oddzielanie niezmienionych pojedynczych cząstek mikroplastiku od gleby (np. przez separację gęstości), 2) ekstrakcja przekształconego tworzywa sztucznego lub materiału polimerowego (np. przez rozpuszczenie) lub 3) analiza gleby luzem. Zarówno spektroskopia μFTIR, jak i μRamana wymaga oddzielenia poszczególnych MP od gleby, zanim będzie można je chemicznie zidentyfikować19, podczas gdy piro-GCMS można przeprowadzić na izolowanych cząstkach plastiku oddzielonych od gleby lub gleby luzem20. Oddzielenie biodegradowalnych MP od gleby może być trudne, ponieważ niektóre procesy fermentacyjne używane do usuwania materii organicznej z gleby mogą degradować lub w inny sposób chemicznie zmieniać biodegradowalne polimery, w tym PBAT21. Zarówno spektroskopia mikroramanowska, jak i spektroskopia μFTIR mają również limit rozdzielczości przestrzennej: cząstki muszą być większe niż 10-20 μm dla μFTIR i 1 μm dla μRamana (jeśli pojedyncze cząstki tak małe mogą być przygotowane do analizy)19,22. Techniki te mogą zapewnić chemiczną identyfikację polimerów MP, a obrazowanie spektroskopowe może być wykorzystane do pomiaru rozmiaru MP22. Wszystkie rodzaje piro-GCMS są ograniczone tym, że próbki są niszczone podczas analizy.
NMR został z powodzeniem wykorzystany do scharakteryzowania składników gleby i zanieczyszczeń23, do ilościowego określenia MPS16,24,25,26, oraz do oceny degradacji PBAT i innego polimeru, polistyrenu27,28. Spektroskopia H-NMR 1Spektroskopia H-NMR wytwarza widma, w których powierzchnia każdego piku widmowego jest wprost proporcjonalna do liczby wodorów w próbce; Pozwala to na ilościowe określenie składników składowych w próbce29. NMR jest cenną techniką analityczną do ilościowego oznaczania niektórych MP, w tym PBAT, w glebie, ponieważ pozwala na jednoczesną kwantyfikację i identyfikację, nadaje się do złożonych i zanieczyszczonych mieszanin i nie wymaga chemicznie identycznych wzorców referencyjnych30,31. Spektroskopia NMR ekstraktu rozpuszczalnikowego może oznaczać ilościowo MP lub NP mniejsze niż te, które można przetworzyć do oznaczania ilościowego μFTIR, μRamana lub GCMS. Pomimo tych zalet, ilościowe podejścia NMR nadal zapewniają niższą czułość niż destrukcyjne podejścia oparte na spektroskopii mas32.
Proponowana metoda, opisana na diagramie Rysunek 1, opisuje proces przetwarzania i analizy próbek gleby zawierających PBAT - w tym nano-rozmiarowych tworzyw BBAT. W metodzie tej polimer PBAT jest ekstrahowany z próbek gleby poprzez wstrząsanie glebą mieszaniną chloroformu i metanolu. Ekstrakty rozpuszczalnikowe zawierające PBAT są suszone, a następnie ponownie rozpuszczane w deuterowanym chloroformie z dodatkiem wewnętrznego kalibru. Spektroskopię NMR przeprowadza się na ekstraktach przy użyciu parametrów ilościowych. Powstałe widma są analizowane w celu ilościowego określenia PBAT poprzez porównanie obszaru dopasowanych pików odpowiadających atomom wodoru PBAT i cząsteczkom kalibru. W tej metodzie zastosowano metodę ekstrakcji rozpuszczalnikiem i spektroskopii magnetycznego rezonansu jądrowego protonów (1H-NMR) zademonstrowaną przez Nelsona i wsp.33. Celem było zastosowanie metody odpowiedniej do przetwarzania próbek w skali środowiskowej (~100 g gleby) oraz do równoległego przetwarzania wielu próbek bez specjalistycznego sprzętu do ekstrakcji.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Pobieranie i przygotowanie gleby
UWAGA: Sprzęt do pobierania i przetwarzania próbek nie powinien zawierać polimeru PBAT ani jego składników, aby uniknąć zanieczyszczenia próbki. Inne materiały polimerowe niekoniecznie zakłócają oznaczanie ilościowe PBAT w glebie. Na przykład polietylen i polipropylen nie generują pików spektralnych w widmie 1H-NMR w chloroformie, które zakłócałyby oznaczanie ilościowe PBAT34, natomiast polietylen tereftalanowy, ze względu na grupę tereftalanową, najprawdopodobniej by zakłócał35, podobnie jak inne poliestry. Teksty referencyjne, takie jak Brandolini i Hills34, mogą być wykorzystane do określenia widm 1H-NMR różnych polimerów i sprawdzenia występowania nakładających się pików z pikami PBAT stosowanymi do oznaczania ilościowego (opisane poniżej).
- Pobierz co najmniej 100 g równoważnika suchej masy gleby dla każdej próbki. Określ wielkość próbki gleby w zależności od oczekiwanej koncentracji tworzyw sztucznych, aby pobrać reprezentatywną próbkę, i homogenizuj glebę w celu pobrania podpróbki, jeśli jest to konieczne36.
UWAGA: Systemy glebowe są z natury heterogeniczne37, podobnie jak rozkład zanieczyszczeń (np. mikroplastików, MP) w ich obrębie38. Istnieje również zmienność związana z metodami stosowanymi do pomiaru stężeń zanieczyszczeń39. Dlatego zaleca się opracowanie planu pobierania próbek lub projektu eksperymentalnego obejmującego próbki powtórzone jako narzędzie do szacowania niepewności oraz pobieranie reprezentatywnych objętości próbek w zależności od stężenia tworzyw sztucznych40. Udokumentowano, że stężenia MP w glebie wahają się od wartości bliskich zeru do 1 x 10⁷ cząstek na kg gleby, przy czym większość stanowisk zawiera mniej niż 10 000 cząstek na kg gleby41. Teoretyczna reprezentatywna objętość elementarna może wynosić od 23 m2 przy stężeniu MP wynoszącym 10 cząstek na metr kwadratowy do 0,02 m2, gdy stężenia MP wynoszą 10 000 cząstek na metr kwadratowy36.- Aby zwiększyć efektywny obszar pobierania próbek z terenu badań przy jednoczesnym zminimalizowaniu ilości gleby wymagającej przetworzenia, pobierz glebę z dużego obszaru (np. 1 m2), a następnie zastosuj metodę ćwiartowania w celu homogenizacji i konsolidacji próbki (np. do 500 g gleby)36.
- W metodzie ćwiartowania usyp glebę pobraną z dużego obszaru na plandekę lub inną powierzchnię, dokładnie wymieszaj za pomocą łopaty, a następnie podziel na cztery części. Zachowaj jedną czwartą próbki, a pozostałe trzy czwarte odrzuć. Powtarzaj ten proces, aż próbka osiągnie pożądaną wielkość.
- Przesiej glebę przez sito o oczkach 2 mm. Całkowicie oczyść sito i tackę zbierającą pomiędzy próbkami gleby.
- Wysusz glebę na powietrzu, a następnie przechowuj w szczelnych workach na próbki. Wysuszona gleba może być przechowywana w tym stanie przed ekstrakcją PBAT.
2. Ekstrakcja PBAT z gleb
UWAGA: Chloroform jest lotny i toksyczny. Należy go przechowywać w ciemności, w bursztynowym szkle, z dala od utleniaczy. Podczas pracy z tym odczynnikiem należy stosować odpowiednie rękawice, ochronę oczu i odzież ochronną. Pracować wyłącznie pod wyciągiem. Metanol jest łatwopalny, lotny i toksyczny. Metanol należy przechowywać w szafie ognioodpornej. Podczas pracy z metanolem należy stosować odpowiednie rękawice, ochronę oczu i odzież ochronną. Metanol należy obsługiwać wyłącznie pod wyciągiem. Szkło laboratoryjne może pęknąć i spowodować obrażenia. Podczas pracy ze szkłem należy stosować ochronę oczu. Unikać dotykania stłuczonego szkła gołymi rękami. Do sprzątania odłamków szkła należy używać rękawic odpornych na przecięcia, szczypiec, miotły lub innego narzędzia.
UWAGA: Chloroform nie jest kompatybilny z większością tworzyw sztucznych i metali. Należy upewnić się, że wszystkie materiały są kompatybilne (np. szkło lub politetrafluoroetylen, tworzywo PTFE).
- W dygestorium przygotować 100 mL mieszaniny chloroformu (trichlorometanu; CHCl3) i metanolu (CH3OH) w stosunku objętościowym 90:10 v/v na każdą próbkę do ekstrakcji. Na przykład, aby przeprowadzić ekstrakcję z 5 próbek, zmieszać 450 mL chloroformu z 50 mL metanolu.
- Do szklanego słoika do ekstrakcji dodać 100 g suchej gleby, 100 mL roztworu chloroformu i metanolu oraz 20 szklanych kulek. Słoiki do ekstrakcji szczelnie zamknąć pokrywkami z wyłożoną warstwą PTFE, aby zapobiec ucieczce oparów rozpuszczalnika ze słoików.
UWAGA: PBAT jest bardzo dobrze rozpuszczalny w chloroformie; zastosowano mieszaninę chloroformu i metanolu, ponieważ metanol może tworzyć wiązania wodorowe z substancjami rozpuszczonymi, konkurując z mineralnymi i organicznymi składnikami gleby, co zwiększa odzysk PBAT z gleby33. - Używając stołu wstrząsowego, wstrząsać słoikami do ekstrakcji przez 8 h przy 200 rpm. Po wstrząsaniu pozostawić glebę w słoikach do ekstrakcji do osadzenia na co najmniej 4 h.
- Oddzielić ekstrakt od gleby. W dygestorium odkręcić słoik do ekstrakcji i za pomocą pipety przenieść ciecz przez jakościowy filtr papierowy o rozmiarze porów 11 µm do oznakowanego, czystego szklanego słoika. Zapisać objętość rozpuszczalnika odzyskanego ze słoika do ekstrakcji. Unikać przenoszenia cząstek stałych gleby wraz z ekstraktem; w razie potrzeby pozostawić kilka mL rozpuszczalnika w słoiku.
UWAGA: Papier filtracyjny służy do usunięcia dużych fragmentów materii organicznej z roztworu rozpuszczalnika. - Osuszyć ekstrakty, pozostawiając je w dygestorium aż do całkowitego odparowania rozpuszczalnika. Może to potrwać do 24 h. Glebę również osuszyć w dygestorium. Po całkowitym wyschnięciu glebę zutylizować.
- Po wyschnięciu ekstraktów zakręcić każdy słoik z próbką i przechowywać je w chłodnym, ciemnym i suchym miejscu do czasu użycia.
3. Pozyskiwanie widm NMR
UWAGA: Chloroform deuterowany stwarza takie same zagrożenia i wymaga takich samych środków ostrożności, jak chloroform protonowany opisany powyżej.
- Dodaj wewnętrzny standard kalibracyjny42 do próbki. Za pomocą wagi odważ 1,00 mg 1,4-dimetoksybenzenu (DMB; C6H14O) do każdego słoiczka zawierającego wysuszony ekstrakt.
- Resuspenduj próbkę w zdeuteryzowanym chloroformie (CDCl3; trichloro(deutero)metan). W dygestorium użyj mikropipety, aby dodać 500 µL zdeuteryzowanego chloroformu do słoiczka z wysuszonym ekstraktem próbki.
- Zakręć słoiczek i wstrząśnij, aby rozpuścić wysuszony ekstrakt, delikatnie uderzając słoiczkiem o dłoń lub blat, około 10 razy z każdej strony. Następnie za pomocą czystego końcówki pipety przenieś ciecz do probówki NMR.
- Powtórz kroki 3.2 i 3.3 z dodatkowymi 500 µL zdeuteryzowanego chloroformu, dodając drugą porcję próbki do tej samej probówki NMR co pierwszą. Druga porcja płukania ma na celu zapewnienie pełnego rozpuszczenia i odzyskania wysuszonego ekstraktu z pojemnika.
- Zakręć probówkę NMR i przechowuj ją przez 3 dni przed zebraniem widm NMR. Odpowiedni czas przechowywania zależy od szybkości odparowania rozpuszczalnika z probówki NMR. Analizuj próbki w krótkim czasie po ich przygotowaniu w zdeuteryzowanym chloroformie.
- Do transportu probówek NMR do spektrometru użyj uchwytu przeznaczonego do podtrzymywania długich, delikatnych probówek. Posiadają one zazwyczaj podpory w pobliżu podstawy i góry probówki. Podczas transportu utrzymuj probówki w pozycji pionowej.
- Używając spektrometru NMR 500 MHz, zbierz widmo protonowe 1H z kątem impulsu 90°29, szerokością impulsu 8 µs33, czasem opóźnienia 25 s (wyznaczonym w eksperymencie inwersji i regeneracji29,43), liczbą 262K punktów na skan oraz 32 skanami kompozytowymi29,44 w zakresie od 12 do -2 ppm, przy całkowitym czasie pomiaru 25 min.
UWAGA: Użyliśmy spektrometru Bruker Neo 500 MHz z sondą zoptymalizowaną szerokopasmowo i autosamplerem w kontrolowanej temperaturze 300 K. Można użyć innych podobnych spektrometrów. W przypadku użycia instrumentu o innej natężeniu pola magnetycznego, odpowiedni czas opóźnienia można obliczyć na podstawie czasu relaksacji T1 dla PBAT i 1,4-dimetoksybenzenu, stosując eksperyment inwersji i regeneracji29,43. - Po analizie próbki zapisz, przenieś lub uzyskaj dostęp do danych spektralnych zgodnie z potrzebami.
Przeanalizuj dane spektralne. Sprawdź, czy wszystkie piki PBAT używane do ilościowego oznaczania są wyraźnie rozdzielone, jeśli występują. Do ilościowego oznaczania użyj pików PBAT 5 (8,10 ppm), 6 (4,44 ppm), 6' (4,38 ppm), 3' (4,15 ppm) oraz 3 (4,09 ppm) (szczegóły w Tabeli 1). Do ilościowego oznaczania użyj również pików DMB A (6,84 ppm) i B (3,77 ppm) (szczegóły w Tabeli 2). Zwróć szczególną uwagę na piki 6, 6', 3' i 3 PBAT, które pojawiają się bardzo blisko siebie i mogą się nakładać. - Jeśli niektóre piki nie są wyraźnie rozdzielone, rozcieńcz próbkę. Połącz 100 µL próbki i 500 µL zdeuteryzowanego chloroformu w czystej probówce NMR i ponownie przeanalizuj próbkę przy użyciu tych samych parametrów określonych w kroku 3.7.
4. Analiza widm NMR w celu ilościowego oznaczenia PBAT
UWAGA: Analiza spektralna może zostać przeprowadzona w dowolnym momencie po pobraniu próbek. Zaleca się analizę danych w tym samym dniu, w którym uzyskano widma, aby upewnić się, że próbki są nadal dostępne do ponownego badania w przypadku wystąpienia problemów.
- Otwórz plik FID utworzony przez spektrometr w oprogramowaniu do przetwarzania sygnałów NMR FID (użyto programu MestreNova firmy MestreLab, dostępne są jednak inne opcje).
- Zastosuj poszerzenie linii widm: w oprogramowaniu do przetwarzania FID wybierz Processing Template w menu Processing, a następnie przejdź do sekcji Apodization. Wybierz model wykładniczy o wartości 0.5 Hz i pierwszym punkcie 0.5 Hz.
- Zastosuj automatyczną korekcję fazy, klikając przycisk Auto Phase Correction w menu Processing. Zastosuj automatyczną korekcję linii bazowej, klikając przycisk Auto Baseline Correction w menu Processing.
- Użyj dekonwolucji pików w celu dopasowania zmierzonych pików widmowych: w zakładce Analysis oprogramowania do przetwarzania widm, w sekcji Fitting, kliknij przycisk New Fit. Użyj kursora, aby kliknąć na widmie przy przesunięciu 8.5 ppm, a następnie przeciągnij kursor do przesunięcia 3.0 i zwolnij.
- Kliknij Line Fitting Table w sekcji Fitting, aby wyświetlić wszystkie dopasowane piki.
- Zachowaj piki użyte do ilościowego oznaczania, zgodnie z opisem w Tabeli 1 i Tabeli 2 oraz oznaczeniami na Rysunku 2. Do analizy ilościowej wykorzystaj piki PBAT: 5 (8.10 ppm), 6 (4.44 ppm), 6' (4.38 ppm), 3' (4.15 ppm) oraz 3 (4.09 ppm) (szczegóły w Tabeli 1), a także piki DMB: A (6.84 ppm) i B (3.77 ppm). Atomy wodoru odpowiadające każdemu piki wymienionemu w Tabeli 1 i Tabeli 2 są oznaczone na schematach strukturalnych na Rysunku 3, przy czym Rysunek 3A przedstawia strukturę dwóch dimerów PBAT, Rysunek 3B pokazuje, jak pozycja dimerów w polimerze wpływa na zmianę przesunięcia piki wodorów z monomeru 1,4-butanodiolu, a Rysunek 3C przedstawia strukturę DMB.
- Usuń wszystkie pozostałe piki z dopasowania, wybierając niepotrzebne piki i klikając Delete Peak.
- Użyj tabeli Fitting Table, aby skopiować pole każdego piku do aplikacji arkusza kalkulacyjnego w celu wykonania obliczeń (wybrano arkusz kalkulacyjny).
- Aby skopiować pola piki do arkusza, najpierw zaznacz wszystkie informacje o pikach w tabeli Line Fitting Table. Następnie kliknij prawym przyciskiem myszy i wybierz Copy z menu rozwijanego. Wklej dane do arkusza kalkulacyjnego.
- Oblicz liczbę moli DMB dodanych do próbki, nDMB, korzystając z równania
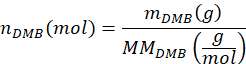
gdzie mDMB to masa DMB dodana do próbki w gramach (sugerowane 1.00 mg), a MMDMB to masa molowa DMB (138.17 g/mol). - Oblicz liczbę moli dimeru butylenotereftalanu PBAT w próbce, nBT, korzystając z równania
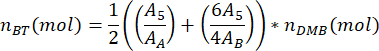
gdzie A5 to zmierzona powierzchnia piku PBAT 5, AA to zmierzona powierzchnia piku DMB A, a AB to zmierzona powierzchnia piku DMB B. Jednostki powierzchni generowane przez oprogramowanie do analizy widm są umowne. - Oblicz liczbę moli dimeru butylenoadipianu PBAT w próbce, nBA, korzystając z równania
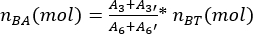
gdzie A3 to zmierzona powierzchnia piku PBAT 3, A3' to zmierzona powierzchnia piku PBAT 3', A6 to zmierzona powierzchnia piku PBAT 6, a A6' to zmierzona powierzchnia piku PBAT 6'. Jednostki powierzchni generowane przez oprogramowanie do analizy widm są umowne. - Oblicz masę PBAT w próbce, mPBAT,recovered, korzystając z równania
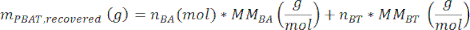
gdzie MMBA to masa molowa dimeru BA z PBAT (200 g/mol), a MMBT to masa molowa dimeru BT z PBAT (220 g/mol). - Jeśli w próbce znajdowała się znana ilość PBAT, można obliczyć procent odzysku, η, dla próbki jako miarę wydajności ekstrakcji zgodnie z równaniem
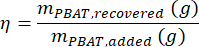
- Oblicz stężenie PBAT w próbce, CPBAT, korzystając z równania
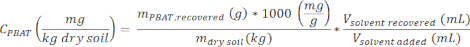
gdzie mdry soil to masa suchej gleby użytej do przygotowania ekstraktu (0.1 kg), Vsolvent recovered to objętość rozpuszczalnika odzyskanego z gleby w kroku 2.4, a Vsovlent added to początkowa ilość rozpuszczalnika dodana do próbki gleby (100 mL).
5. Przygotowanie krzywej kalibracyjnej do oznaczania ilości PBAT z konkretnej próbki gleby
UWAGA: Krzywa kalibracyjna stworzona na podstawie próbek gleby z dodatkiem znanych ilości PBAT dostarczy użytecznych informacji o tym, w jaki sposób PBAT jest ekstrahowany i odzyskiwany z konkretnej gleby. Ekstrakcja nie przebiega tak samo dla wszystkich gleb lub wszystkich form PBAT. Przypuszczamy, że wydajność ekstrakcji zależy od zawartości gliny i materii organicznej w glebie33, w związku z czym zalecamy stworzenie krzywej kalibracyjnej dla każdej serii glebowej i horyzontu, które są przedmiotem zainteresowania. Krzywą kalibracyjną można stworzyć przed lub po przetworzeniu nieznanych próbek za pomocą tej metody.
- Zebrać i przygotować ilość gleby odpowiadającą 2,5 kg suchej masy, zgodnie z opisem w krokach 1.1-1.3.
- Określić zakres, jaki ma obejmować krzywa kalibracyjna; maksymalne stężenie PBAT zastosowane w krzywej kalibracyjnej powinno być wyższe niż najwyższe stężenie PBAT wśród próbek nieznanych.
- Przygotować lub pozyskać wystarczającą ilość plastiku PBAT, aby utworzyć 5 serii próbek wzbogaconych (po 5 powtórzeń na serię) zawierających 100 g gleby z 0%, 25%, 50%, 75% i 100% maksymalnego stężenia (łącznie 25 próbek). Na przykład, jeśli pożądanym maksymalnym stężeniem jest 40 mg/kg, do przygotowania próbek wzbogaconych będzie potrzebne łącznie 50 mg PBAT.
- Przygotować 25 próbek gleby o masie 100 g każda. Wzbogacić próbki, odważając plastik na bazie PBAT i dodając go do próbek gleby w określonych proporcjach. Na przykład, jeśli pożądanym maksymalnym stężeniem jest 40 mg/kg PBAT, należy przygotować 5 próbek bez PBAT, 5 próbek z 1 mg PBAT, 5 próbek z 2 mg PBAT, 5 próbek z 3 mg PBAT oraz 5 próbek z 4 mg PBAT. Po dodaniu PBAT do gleby dokładnie wymieszać.
- Wyekstrahować PBAT z 25 próbek wzbogaconych, a następnie zarejestrować widma NMR ekstraktów i przeanalizować otrzymane widma zgodnie z opisem w krokach od 2.1 do 4.16.
- Wyznaczyć równanie krzywej kalibracyjnej dla PBAT w tej glebie, wykonując regresję liniową między zmierzoną ilością PBAT w każdej próbce wzbogaconej a rzeczywistą ilością dodanego PBAT za pomocą narzędzia do analizy statystycznej. W pracy wykorzystano arkusz kalkulacyjny. Jeśli w próbkach wzbogaconych bez dodatku PBAT nie zostanie wykryty żaden PBAT, w regresji należy wymusić wartość b = 0.
UWAGA: Test regresji liniowej ocenia siłę liniowej zależności między dwiema ciągłymi zmiennymi numerycznymi x i y, zgodnie z zależnością y = mx + b. Test oblicza wartości m i b, które najlepiej dopasowują się do danych. Współczynnik r2 testu regresji opisuje stopień korelacji obu zmiennych. - Przeprowadzić test istotności zależności między wydajnością ekstrakcji a stężeniem PBAT przy użyciu narzędzia do analizy statystycznej. Obliczyć wydajność ekstrakcji PBAT z próbek wzbogaconych według wzoru
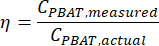
- Użyć narzędzia do analizy statystycznej, aby obliczyć prawdopodobieństwo, że zaobserwowane dane mogły wystąpić przypadkowo, bez korelacji między wydajnością ekstrakcji a stężeniem PBAT. Jeśli ta wartość p jest większa niż predetermined próg istotności, α, oznacza to brak podstaw do odrzucenia hipotezy zerowej o braku zależności między dwiema zmiennymi. W takim przypadku można przyjąć, że wydajność ekstrakcji jest stała dla wszystkich stężeń PBAT w badanym zakresie. Jeśli hipoteza zerowa zostanie odrzucona, opisany tutaj model liniowy może nie być najlepszym sposobem modelowania danych.
- Użyć równania regresji liniowej krzywej kalibracyjnej do oszacowania ilości PBAT w próbkach nieznanych przetworzonych tą metodą. Jeśli zmienną x w regresji była rzeczywista ilość PBAT w próbkach wzbogaconych krzywej kalibracyjnej, zmienną y była zmierzona ilość PBAT, a wartość b została ustawiona na 0, to
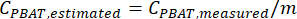
UWAGA: Zawartość PBAT w próbkach powtórzonych, oszacowana za pomocą równania krzywej kalibracyjnej, może służyć do wyznaczenia przedziału ufności dla ilości PBAT w konkretnej glebie; alternatywnie, jeśli obliczono średnią i przedział ufności dla stężeń PBAT w powtórzonych ekstraktach, krzywą kalibracyjną można zastosować do oszacowania stężenia PBAT w glebie. Obie kolejności operacji dają ten sam przedział ufności dla zawartości PBAT w glebie. Na przykład, rozważmy ekstrakty z 10 powtórzonych próbek, które mają stężenia PBAT wynoszące odpowiednio 10, 5, 2, 4, 10, 11, 2, 6, 8 i 5 mg/kg oraz równanie krzywej kalibracyjnej y(zmierzony PBAT w ekstrakcie) =0,75 x (rzeczywisty PBAT w glebie). Stężenia PBAT w glebie dla każdego powtórzenia można oszacować jako 13, 7, 3, 5, 13, 15, 3, 8, 11 i 7 mg/kg. Wówczas średnie stężenie PBAT w glebie wyniesie 8,4 mg/kg z odchyleniem standardowym 4,4 mg/kg. Jeśli najpierw obliczy się średnią i odchylenie standardowe dla stężeń PBAT w ekstraktach (10, 5, 2, 4, 10, 11, 2, 6, 8 i 5), otrzymane wyniki to średnia 6,3 mg/kg i odchylenie standardowe 3,3 mg/kg. Następnie krzywą kalibracyjną można zastosować zarówno do średniej, jak i do odchylenia standardowego, aby oszacować stężenie PBAT w glebie: średnia 8,4 mg/kg, odchylenie standardowe 4,4 mg/kg.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Aby ocenić skuteczność tej metody w ilościowym oznaczaniu polimeru PBAT z gleby, sporządzono krzywe kalibracyjne poprzez ekstrakcję PBAT z próbek wzbogaconych przygotowanych z trzech różnych rodzajów gleb. Dla każdej z trzech gleb (szczegóły w Tabeli 3) glebę przesiano przez sito o oczkach 2 mm, a następnie wysuszono na powietrzu. Próbki wzbogacone przygotowano poprzez dodanie 0, 9, 18, 27 lub 36 mg MP na bazie PBAT do 100 g suchej gleby (po 5 powtórzeń dla każdej dawki). Odpowiada to zawartości 0, 63, 1...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Proponujemy metodę ekstrakcji rozpuszczalnikiem PBAT z gleby w połączeniu z 1H-NMR w celu ilościowego określenia PBAT w ekstrakcie. Kluczowymi elementami procesu ekstrakcji są technika i sprzęt do ekstrakcji, rozpuszczalnik używany do ekstrakcji oraz wymagania czasowe. Zdecydowaliśmy się na zastosowanie techniki ekstrakcji, która wymaga stosunkowo prostego i niedrogiego sprzętu (szklane słoiki, szklane kulki i stół do wytrząsania) w porównaniu z ekstrakcją Soxhleta i przyspieszoną ekstrakcją rozpuszczalnikową ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie są im znane żadne konkurencyjne interesy finansowe ani powiązania osobiste, które mogłyby mieć wpływ na pracę opisaną w tym artykule.
Podziękowania
Dziękuję USDA-NIFA za sfinansowanie tego projektu poprzez przyznanie SMS numeru 2020-67019-31167 oraz programowi University of Tennessee Strategic Planning Research Initiatives (SPRINT) za wewnętrzny grant DGH i SMS. Fundatorzy nie odgrywali żadnej roli w projektowaniu badania, gromadzeniu danych, analizie, interpretacji, pisaniu raportów ani w podejmowaniu decyzji o przesłaniu artykułu do publikacji.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1,4-dimetoksybenzen | Arcos Organics 99%+ | AC115411000 | 1 mg na próbkę |
| Butelka ze szkła bursztynowego z pokrywką wyłożoną PTFE (1 L) | Kimble | 5223253C-26 | chloroform wielokrotnego użytku |
| ; trichlorometan | Fisher Chemical | AA43685M6 | 90 ml na próbkę; Fisher Optima |
| Deuterowany chlorform; trichloro(deuterio)metan | Sigma Aldrich | 1034200025 | 1 ml na próbkę; minimum 99,8% deuterowane; stabilizowane srebrem |
| Koraliki szklane (średnica 3 mm) | Propper Manufacturing | 3000600 | 20 na próbkę |
| Szklane słoiki ekstrakcyjne z pokrywką wyłożoną PTFE (objętość ~250 ml) | Kimble | 5510858B | 2 na próbkę, wielokrotnego użytku |
| Butla z podziałką, 1 L, polipropylen | Nalgene | 3662-1000 | wielokrotnego użytku |
| Butla z podziałką, 500 mL, polipropylen | Nalgene | 3662-0500 | wielokrotnego użytku |
| Fisher Chemical | A412-4 | 20 ml na próbkę; certyfikowany ACS | |
| Mikropipeta o zakresie 0,5 - 1 ml | Fisher Scientific | 3123000063 | NMR wielokrotnego użytku |
| Bruker | n/a | 500 MHz | |
| instrument Rurka NMR (wysokość 7 cali, wysoka przepustowość) | Wilmad | WG-1000-7 | 1 na próbkę |
| Wytrząsarka platformowa | Eppendorf, Excella E5 | M1355-0000 | wielorazowa |
| polietylenowa końcówka do pipet (objętość 10 ml) | Eppendorf | 22492098 | 1 na próbkę, jednorazowa |
| Polipropylenowe końcówki do mikropipet (objętość 1 ml) | Fisher Scientific | 02-707-510 | 3 na próbkę, jednorazowa |
| Półmikrowaga | Mettler Toledo | 30532226 | wielokrotnego |
Bibliografia
- Andrady, A. L. The plastic in microplastics: A review. Mar Pollut Bull. 119 (1), 12-22 (2017).
- Fakour, H., et al. Quantification and analysis of microplastics in farmland soils: Characterization, sources, and pathways. Agriculture. 11 (4), 330(2021).
- Wang, K., et al. Impact of long-term conventional and biodegradable film mulching on microplastic abundance, soil structure and organic carbon in a cotton field. Environ Pollut. 356, 124367(2024).
- Plastics Europe Plastics - the Facts. , Plastics Europe. Available from: https://plasticseurope.org/knowledge-hub/plastics-the-facts-2022/ (2022).
- Assessment of agricultural plastics and their sustainability: A call for action. , Food Agriculture Organization. Rome. (2021).
- Beriot, N., et al. Intensive vegetable production under plastic mulch: A field study on soil plastic and pesticide residues and their effects on the soil microbiome. Sci Total Environ. 900, 165179(2023).
- Liu, E. K., He, W. Q., Yan, C. R. White revolution to white pollution - Agricultural plastic film mulch in China. Environ Res Lett. 9 (9), 091001(2014).
- Sintim, H. Y., et al. Release of micro- and nanoparticles from biodegradable plastic during in situ composting. Sci Total Environ. 675, 686-693 (2019).
- Skoczinski, P., et al. Bio-based building blocks and polymers - Global capacities, production and trends 2023-2028. Indust Biotech. 20 (2), 52-59 (2024).
- Hayes, D. G., et al. Effect of diverse weathering conditions on the physicochemical properties of biodegradable plastic mulches. Polymer Testing. 62, 454-467 (2017).
- Li, C., et al. Effects of biodegradable mulch on soil quality. Appl Soil Ecol. 79, 59-69 (2014).
- Wang, F., Wang, Q., Adams, C. A., Sun, Y., Zhang, S. Effects of microplastics on soil properties: Current knowledge and future perspectives. J Hazardous Mater. 424, 127531(2021).
- Möller, J. N., Löder, M. G. J., Laforsch, C. Finding microplastics in soils: A review of analytical methods. Environ Sci Technol. 54 (4), 2078-2090 (2020).
- Paul, A., Wander, L., Becker, R., Goedecke, C., Braun, U. High-throughput NIR spectroscopic (NIRS) detection of microplastics in soil. Environ Sci Pollut Res. 26 (8), 7364-7374 (2019).
- Wortman, S. E., Jeske, E., Samuelson, M. B., Drijber, R. A new method for detecting micro-fragments of biodegradable mulch films containing poly(butylene adipate-co-terephthalate) (PBAT) in soil. J Environ Quality. 51 (1), 123-128 (2021).
- Peez, N., et al. Quantitative analysis of PET microplastics in environmental model samples using quantitative 1H-NMR spectroscopy: Validation of an optimized and consistent sample clean-up method. Anal Bioanal Chem. 411 (28), 7409-7418 (2019).
- Praveena, S. M., Aris, A. Z., Singh, V. Quality assessment for methodological aspects of microplastics analysis in soil. Trend Environ Anal Chem. 34, e00159(2022).
- Primpke, S., et al. Critical assessment of analytical methods for the harmonized and cost-efficient analysis of microplastics. Appl Spectro. 74 (9), 1012-1047 (2020).
- Käppler, A., et al. Analysis of environmental microplastics by vibrational microspectroscopy: FTIR, Raman or both. Anal Bioanal Chem. 408 (29), 8377-8391 (2016).
- Watteau, F., Dignac, M. F., Bouchard, A., Revallier, A., Houot, S. Microplastic detection in soil amended with municipal solid waste composts as revealed by transmission electronic microscopy and pyrolysis/GC/MS. Front Sustainable Food Syst. 2, 407866(2018).
- Pfohl, P., et al. Microplastic extraction protocols can impact the polymer structure. Microplastics Nanoplastics. 1 (1), 1-13 (2021).
- Xu, J. L., Thomas, K. V., Luo, Z., Gowen, A. A. FTIR and Raman imaging for microplastics analysis: State of the art, challenges and prospects. Trend Anal Chem. 119, 115629(2019).
- Cardoza, L. A., Korir, A. K., Otto, W. H., Wurrey, C. J., Larive, C. K. Applications of NMR spectroscopy in environmental science. Prog Nucl Magnetic Resonance Spectr. 45 (3-4), 209-238 (2004).
- Peez, N., Rinesch, T., Kolz, J., Imhof, W. Applicable and cost-efficient microplastic analysis by quantitative 1H-NMR spectroscopy using benchtop NMR and NoD methods. Magnetic Resonance Chem. 60 (1), 172-183 (2022).
- Günther, M., Imhof, W. Simultaneous quantification of microplastic particles by non-deuterated (NoD) 1 H-qNMR from samples comprising different polymer types. Analyst. 148 (5), 1151-1161 (2023).
- Papini, G., Petrella, G., Cicero, D. O., Boglione, C., Rakaj, A. Identification and quantification of polystyrene microplastics in marine sediments facing a river mouth through NMR spectroscopy. Marine Pollut Bull. 198, 115784(2024).
- Herrera, R., Franco, L., Rodríguez-Galán, A., Puiggalí, J. Characterization and degradation behavior of poly(butylene adipate-co-terephthalate)s. J Polymer Sci Part A. 40 (23), 4141-4157 (2002).
- Mauel, A., Pötzschner, B., Meides, N., Siegel, R., Strohriegl, P., Senker, J. Quantification of photooxidative defects in weathered microplastics using 13 C multiCP NMR spectroscopy. RSC Adv. 12 (18), 10875-10885 (2022).
- Bharti, S. K., Roy, R. Quantitative 1H NMR spectroscopy. Trend Anal Chem. 35, 5-26 (2012).
- Li, X., Hu, K. Quantitative NMR Studies of Multiple Compound Mixtures. Ann Rep NMR Spectro. 90, 85-143 (2017).
- Simmler, C., Napolitano, J. G., McAlpine, J. B., Chen, S. N., Pauli, G. F. Universal quantitative NMR analysis of complex natural samples. Curr Opinion Biotechnol. 25, 51-59 (2014).
- Giraudeau, P. Challenges and perspectives in quantitative NMR. Magnetic Reason Chem. 55 (1), 61-69 (2017).
- Nelson, T. F., Remke, S. C., Kohler, H. P. E., McNeill, K., Sander, M. Quantification of Synthetic Polyesters from Biodegradable Mulch Films in Soils. Environ Sci Technol. 54, 266-275 (2020).
- Brandolini, A. J., Hills, D. D. NMR spectra of polymers and polymer additives. , CRC Press. Boca Raton. (2000).
- Matsuda, H., Asakura, T., Miki, T. Triad sequence analysis of poly(ethylene/butylene terephthalate) copolymer using 1H NMR. Macromolecules. 35 (12), 4664-4668 (2002).
- Yu, Y., Flury, M. How to take representative samples to quantify microplastic particles in soil. Sci Total Environ. 784, 147166(2021).
- Cambardella, C. A., et al. Field-scale variability of soil properties in central Iowa soils. Soil Sci Soc Am J. 58, 1501-1511 (1994).
- Ramsey, M. H., Argyraki, A. Estimation of measurement uncertainty from field sampling: Implications for the classification of contaminated land. Sci Total Environ. 198 (3), 243-257 (1997).
- Desaules, A. Critical evaluation of soil contamination assessment methods for trace metals. Sci Total Environ. 426, 120-131 (2012).
- Pennock, D., Yates, T., Braidek, J. Soil Sampling Designs. Soil Sampl Meth Anal. , 25-38 (2006).
- Büks, F., Kaupenjohann, M. Global concentrations of microplastics in soils - A review. SOIL. 6 (2), 649-662 (2020).
- Bowen, M., O'Neill, I., Pringuer, M. Quantitiative Applications of Nuclear Magnetic Resonance in Pharmaceutical Analysis. Proc Soc Anal Chem. , 294-297 (1974).
- Frank, O., Kreissl, J. K., Daschner, A., Hofmann, T. Accurate determination of reference materials and natural isolates by means of quantitative 1H NMR spectroscopy. J Agri Food Chem. 62 (12), 2506-2515 (2014).
- Malz, F., Jancke, H. Validation of quantitative NMR. J Pharma Biomed Anal. 38 (5), 813-823 (2005).
- Astner, A. F., et al. Forming micro-and nano-plastics from agricultural plastic films for employment in fundamental research studies. J Vis Exp. (185), e641112(2022).
- Anunciado, M. B., et al. Effect of environmental weathering on biodegradation of biodegradable plastic mulch films under ambient soil and composting conditions. J Polymer Environ. 29 (9), 2916-2931 (2021).
- Deshoulles, Q., et al. Hydrolytic degradation of biodegradable poly(butylene adipate-co-terephthalate) (PBAT) - Towards an understanding of microplastics fragmentation. Polymer Degrad Stability. 205, 110122(2022).
- Zhang, Y., et al. Aging significantly increases the interaction between polystyrene nanoplastic and minerals. Water Res. 219, 118544(2022).
- Peez, N., Janiska, M. C., Imhof, W. The first application of quantitative 1H NMR spectroscopy as a simple and fast method of identification and quantification of microplastic particles (PE, PET, and PS). Anal Bioanal Chem. 411 (4), 823-833 (2019).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
