Protokół ten przedstawia projekt podzielonych sond hybrydyzacyjnych wykorzystujących fluorescencyjny aptamer, świecący aptamer DAP-10-42 jako reporter sygnału oraz ich zastosowanie do wykrywania kwasów nukleinowych i różnicowania celów z podstawieniami pojedynczych nukleotydów.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Dzielona sonda hybrydyzacyjna wykorzystująca fluorescencyjny aptamer rozświetlający DNA jako reporter sygnału do analizy kwasów nukleinowych specyficznych dla sekwencji
W tym artykule
Podsumowanie
Streszczenie
Aptamery fluorescencyjne oparte na DNA (FLAP) są obiecujące dla testów bioanalitycznych, ponieważ zapewniają tani odczyt sygnału fluorescencyjnego bez konieczności znakowania reporterów sygnałów kwasów nukleinowych za pomocą fluoroforów i / lub wygaszaczy, w przeciwieństwie do konwencjonalnych sond hybrydyzacyjnych stosowanych do natychmiastowego wykrywania kwasów nukleinowych. Zamiast tego FLAP niekowalencyjnie wiążą ligandy barwnikowe , które wykazują z natury niską fluorescencję w roztworach wodnych, ale stają się silnie emitujące po związaniu FLAP. Protokół ten opisuje algorytm projektowania dzielonych czujników aptamerowych (SLAS) wykorzystujących DAP-10-42, najbardziej wydajny system DNA FLAP zgłoszony do tej pory. Po wyposażeniu w sekwencje kwasów nukleinowych komplementarne do celu kwasu nukleinowego, SLAS jest obiecującym narzędziem do analizy kwasów nukleinowych, pozwalającym na wykrywanie specyficznych dla sekwencji celów kwasów nukleinowych z selektywnością do jednego nukleotydu, aby umożliwić analizę substytucji pojedynczych nukleotydów (SNS). SLAS oferują tę zaletę, że bezznacznikowy odczyt sygnału oparty na fluorescencji, który można zmierzyć za pomocą konwencjonalnego spektrofotometru fluorescencyjnego opartego na kuwecie, przenośnego fluorometru lub obserwować wizualnie po wzbudzeniu za pomocą ręcznego źródła światła. Podejście SLAS jest korzystne dla zastosowań biosensorycznych w diagnostyce chorób, monitorowaniu środowiska i badaniach biomolekularnych.
Wprowadzenie
Analiza kwasów nukleinowych przy użyciu sond hybrydyzacyjnych jest rutynowo wykonywana w celu wykrycia i ilościowego określenia określonych sekwencji DNA/RNA1. Jedną z najbardziej udanych sond hybrydyzacyjnych jest sonda Molecular Beacon (MB), która jest DNA w kształcie spinki do włosów
oligonukleotyd znakowany fluoroforem i wygaszaczem na przeciwległych końcach 2,3. Błyskawicznie (bez konieczności wymywania kompleksu sonda-tarcza z nadmiaru sondy) wykrywa obecność sekwencji kwasu nukleinowego komplementarnej do fragmentu pętli sondy i jest powszechnie stosowany w ilościowym PCR (qPCR). Konieczność kowalencyjnego dołączenia dwóch barwników - fluoroforu i wygaszacza - do sekwencji oligonukleotydowej sondy zwiększa koszty, szczególnie gdy potrzebna jest nowa sonda MB ukierunkowana na nową sekwencję kwasu nukleinowego. Alternatywnie, sonda MB może być używana jako reporter sygnału w formacie wieloskładnikowej (podzielonej sondy hybrydyzacyjnej), w której dwa nieznakowane oligonukleotydy oddziałują zarówno z celem, jak i reporterem sondy MB4. Podejście sondy wieloskładnikowej zwiększa selektywność rozpoznawania kwasów nukleinowych i poprawia wiązanie sondy z celami strukturalnymi 5,6,7, Niemniej jednak podejście to nie eliminuje potrzeby kowalencyjnego znakowania reportera za pomocą fluoroforu8.
Fluorescencyjne zapalane aptamery (FLAP)9 to aptamery, które mają powinowactwo do barwników wrażliwych na środowisko o niskiej fluorescencji (fluorogenów), w których wiązanie przez FLAP zwiększa fluorescencję kolektora fluorogenowego. W przeciwieństwie do znakowanych fluorescencyjnie sond i reporterów sygnałowych, FLAP nie wymagają kowalencyjnego znakowania elementów czujnikowych jednym lub kilkoma barwnikami, a tym samym oferują przewagę w postaci detekcji fluorescencji bez znaczników10. Jest to szczególnie ważne na etapie optymalizacji, kiedy trzeba przetestować dziesiątki konstruktów kwasów nukleinowych, aby osiągnąć zadowalającą wydajność testu. Co więcej, testy FLAP można zoptymalizować, dostosowując stężenie czujnika fluorogenu i/lub FLAP, a nie zmieniając konstrukcję czujnika. Zalety te mogą być znaczące dla niskobudżetowych laboratoriów badawczych i dydaktycznych. Panele DNA FLAP są szczególnie obiecujące jako reporterzy sygnałów wieloskładnikowych sond hybrydyzacyjnych określanych jako czujniki Split Light-up Aptamer Sensors (SLASs)11. Najbardziej wydajnym DNA FLAP zgłoszonym do tej pory jest DAP-10-42, który został pierwotnie wybrany w celu wzmocnienia fluorescencji barwników dapoksylosulfonylopochodnych12, z rozwiązłą zdolnością do wiązania i wzmacniania fluorescencji różnych barwników arylowo-metanowych (np. Auramina O, AO; fiolet krystaliczny, CV)13. DAP-10-42 został przekształcony w SLAS do wykorzystania do analizy kwasów nukleinowych 13,14,15.
Celem opisanej tutaj metody jest umożliwienie specyficznej dla sekwencji analizy interesujących nas celów kwasu nukleinowego przy użyciu bezznacznikowych nici SLAS i barwnika fluorogenicznego jako składnika buforowego. Protokół ten opisuje algorytm projektowania SLAS w oparciu o DAP-10-42 i podkreśla wydajność SLAS w zakresie wysoce selektywnego wykrywania sekwencji kwasów nukleinowych różniących się zaledwie pojedynczym nukleotydem.
Test wykrywania kwasów nukleinowych SLAS wymaga dwóch specjalnie zsyntetyzowanych niezmodyfikowanych oligonukleotydów DNA stosowanych w końcowym stężeniu 0,5-1 μM w celu uzyskania maksymalnej wydajności. Opisany tutaj protokół wykorzystuje dostępny na rynku barwnik Auramina O (AO) jako fluorogen. Końcowe stężenie AO w teście waha się od 1 do 10 μM, aby zapewnić wysokie wzmocnienie fluorescencji w obecności określonego celu kwasu nukleinowego nad ślepą próbą (brak celu; Rysunek uzupełniający 1). Niezbędnymi składnikami buforu do oznaczania są jony potasu i magnezu (rysunek uzupełniający 2). Jony potasu (1,25-40 mM) stabilizują proponowaną domenę G-quadruplex FLAP używaną jako reporter sygnału. Jony magnezu (2,5-50 mM) zmniejszają odpychanie ujemnie naładowanych grup fosforanowych podczas oddziaływań SLAS-cel. Temperatura testu SLAS z wykorzystaniem zgłoszonych sekwencji dla dziedziny raportowania sygnału nie powinna przekraczać 28 °C, aby uniknąć utraty wydajności16.
SLAS jest kompatybilny z jednoniciowymi celami kwasów nukleinowych, takimi jak amplikony DNA asymetrycznego PCR lub izotermiczna reakcja amplifikacji DNA (np. Amplifikacja polimerazy rekombinazy, RPA17), produkty RNA z amplifikacji za pośrednictwem transkrypcji (TMA) lub amplifikacji opartej na sekwencji kwasów nukleinowych (NASBA)18 oraz natywne cząsteczki RNA, takie jak miRNA, rRNA lub ncRNA). Zmiany w sekwencji nukleotydowej celu aż do pojedynczego nukleotydu można wykryć przy użyciu podejścia SLAS13,14.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Projekt sensora opartego na rozdzielnym aptamerze emitującym światło (SLAS) z wykorzystaniem DAP-10-42 jako raportora sygnału
- Zaprojektuj sekwencje dwóch niemodyfikowanych nici oligonukleotydów DNA tworzących SLAS. Wykorzystaj fragment zawierający nukleotydy (nts) 4,6-39 DAP-10-42 (Tabela 1, Rysunek 1A).
- Przekształć sekwencję łodygi 1 (nts 1-8 i 36-42) w łodygę 1', usuwając wybrzuszenie reszty tyminy w pozycji nt 5, skracając łodygę do 4 bp (nts 4,6-8 i 36-39) i dodając terminalną parę zasad C-G (Rysunek 1A, krok 1). Dodatkowo jedna z nici SLAS zawiera nts 9-29 rdzeniowej sekwencji DAP-10-42, podczas gdy druga nić SLAS zawiera nts 30-35 tej sekwencji.
- Przedłuż sekwencję 3'-końcową fragmentu zawierającego nts 9-29 o d(GGTCAT) oraz sekwencję 5'-końcową fragmentu nts 30-35 o d(ATGACC), aby utworzyć 6-bp łodygę 2 (Rysunek 1A, krok 2).
UWAGA: Pary zasad T4-A39, A6-T38, C7-G37 i G8-C36 łodygi 1 w DAP-10-42 są niezbędne dla funkcji „light-up” aptameru. Sekwencja łodygi 1' może być modyfikowana jedynie w terminalnej parze zasad, która może być parą G-C, A-T, T-A lub może zostać przedłużona o 1-2 pary zasad w razie potrzeby. Sekwencja łodygi 2 jest dowolna i może być zmieniana. Zaleca się jednak zachowanie stabilności termodynamicznej łodygi 2, chyba że temperatura analizy zostanie podniesiona powyżej 28 °C. Skrócenie lub inne destabilizowanie łodygi 2 zapobiega przedwczesnemu wiązaniu barwnika bez obecności celu w przypadku zaobserwowania wysokiego tła w fluorescencyjnym teście opartym na SLAS. Dopuszczalny jest również podział sekwencji nukleotydowej DAP-10-42 pomiędzy nts 28-29, 27-28 lub 26-27 zamiast pomiędzy nts 29-30 (Rysunek 1B). - Aby dostosować zaprojektowany SLAS do celu kwasu nukleinowego lub badanego związku, przedłuż łodygę 1' sekwencjami DNA komplementarnymi do fragmentów wiążących cel (ramion) za pomocą łączników d(TT) (Rysunek 1A, krok 3). Pozwala to uzyskać sekwencje nici SLAS-U i SLAS-S tworzących sondę.
- Uczyń ramię wiążące cel nici SLAS-S komplementarnym do fragmentu celu o długości 7-10 nt zawierającego miejsce SNS, a ramię wiążące cel nici SLAS-U – komplementarnym do fragmentu celu o długości 15-25 nt sąsiadującego z ramieniem wiążącym cel nici SLAS-S (Tabela 1).
UWAGA: Można dowolnie zdecydować, czy połączyć ramię wiążące cel nici SLAS-S z nt 4 czy z nt 39 sekwencji DAP-10-42 (Rysunek 1, odpowiednio ramię 1 lub ramię 2). - Oceń temperaturę topnienia (Tm) dupleksów pomiędzy badanym celem a ramionami wiążącymi cel nici SLAS-S i SLAS-U, korzystając z serwera UNAFold Web Server (unafold.org)19.
- Kliknij kartę DINAMelt na górze strony internetowej; przejdź do sekcji Applications i wybierz Two State Melting Hybridization (Supplementary Figure 3A). Na stronie Two-State Melting Hybridization wpisz jedną z oddziałujących sekwencji w lewym polu, a drugą w prawym polu (Supplementary Figure 3B). Upewnij się, że obie sekwencje są podane w kierunku od 5' do 3'. Możesz wprowadzić więcej niż jedną parę oddziałujących sekwencji, oddzielając je średnikami.
- Na dole strony określ temperaturę analizy (2 °C) oraz stężenia kationów jednowartościowych i dwuwartościowych (odpowiednio 20 mM i 25 mM), aby dopasować je do warunków analizy. Określ stężenie oddziałujących sekwencji.
- Naciśnij Submit (Supplementary Figure 3B). Zapoznaj się z wynikami, które obejmują zmianę energii Gibbsa, zmianę entalpii i zmianę entropii wiązania, a także wartości Tm dla odpowiadających im dupleksów (Supplementary Figure 3B).
- Upewnij się, że wartości Tm dla dupleksów pomiędzy w pełni dopasowanym celem (M) a ramionami wiążącymi cel nici SLAS-S i SLAS-U są wyższe od temperatury analizy, która w obecnym protokole wynosi 2 °C. W tym przypadku wartości Tm wynosiły odpowiednio 32,2°C i 74,4 °C (Supplementary Figure 3C).
- Upewnij się, że dupleks pomiędzy SLAS-S a niedopasowanym celem (MM) zawierającym SNS ma Tm poniżej temperatury analizy. Zapewnia to wysoką selektywność rozpoznawania cel-sonda, zapobiegając sygnalizacji obecności docelowego anality kwasu nukleinowego przez fluorogen AO, jeśli zawiera on SNS w fragmencie wiążącym SLAS (Rysunek 2). Tutaj Tm wynosiła 21,3 °C (Supplementary Figure 3C), co było wystarczające do odróżnienia niedopasowania od kompleksu dopasowanego.
- W razie potrzeby dostosuj sekwencje ramion wiążących cel poprzez skrócenie lub wydłużenie fragmentów komplementarnych do celu, aby spełnić wskazane wymagania dotyczące stabilności.
- Zamów zaprojektowane nici SLAS-S i SLAS-U u dowolnego komercyjnego dostawcy syntetyzującego oligonukleotydy DNA na zamówienie lub zsyntetyzuj nici DNA we własnym zakresie przy użyciu automatycznego syntezatora oligonukleotydów.
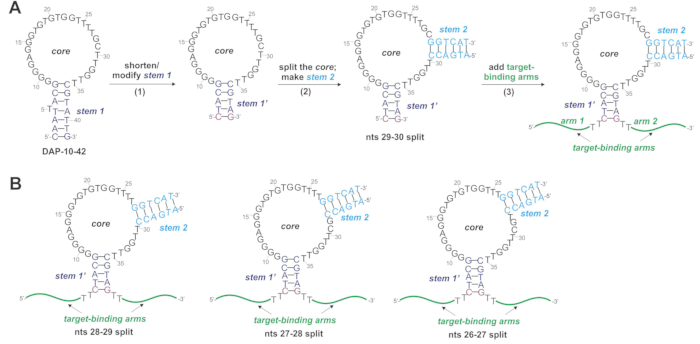
Rysunek 1: Przekształcenie fluorescencyjnego aptameru typu light-up (FLAP) DAP-10-42 w czujnik na bazie rozdzielonego aptameru typu light-up (SLAS). (A)Struktura drugorzędowa DAP-10-4212 została przewidziana za pomocą aplikacji do zwijania DNA z serwera UNAFold Web Server19 w temperaturze 2 °C, przy 20 mM Na+ i 25 mM Mg2+. Aptamer charakteryzuje się drugorzędową strukturą spinki do włosów z rdzeniem, który prawdopodobnie zwija się w motyw G-kwadrupleks stabilizowany przez łodyżkę 1. Aby przekształcić DAP-10-42 w SLAS, (1) łodyżka 1 aptameru została skrócona do 4 bp i otoczona dodatkową parą G-C bp, tworząc łodyżkę 1'; (2) sekwencja rdzenia została rozdzielona pomiędzy nukleotydami (nts) 29 i 30, przy czym końce 3' i 5' miejsca rozdzielenia zostały przedłużone o komplementarne sekwencje odpowiednio d(GGTCAT) i d(ATGACC), tworząc łodyżkę 2; (3) łodyżka 1' została przedłużona o sekwencje komplementarne do sąsiadujących fragmentów docelowego związku – ramiona wiążące cel, z łącznikiem d(TT) pomiędzy ramionami wiążącymi cel a domeną raportującą sygnał sondy. (B) Rdzeń może być również rozdzielony pomiędzy nts 28-29, 27-28 lub 26-27 bez znacznej utraty sygnału i/lub krotności wzrostu fluorescencji. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
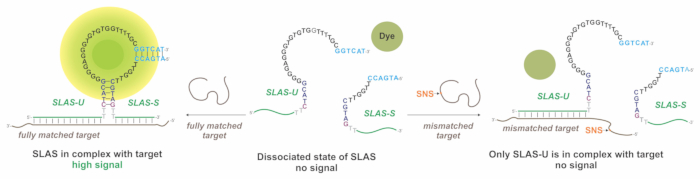
Rysunek 2: Mechanizm generowania sygnału SLAS. SLAS składa się z dwóch nici – SLAS-U i SLAS-S – oraz barwnika fluorogennego (np. Auraminy O; AO). W przypadku braku docelowego kwasu nukleinowego obie nici znajdują się w stanie dysocjacji i nie są w stanie związać barwnika, w związku z czym nie obserwuje się sygnału (środek). W obecności w pełni komplementarnego celu M obie nici, SLAS-U i SLAS-S, hybrydyzują z przyległymi fragmentami M, co zbliża do siebie fragmenty rdzeniowe. Umożliwia to utworzenie miejsca wiązania barwnika. Wiązanie AO zwiększa jego fluorescencję, co jest mierzone jako odczyt sygnału fluorescencyjnego (lewo). W obecności celu z niedopasowaniem MM, zawierającego zamianę pojedynczego nukleotydu (SNS) w fragmencie oddziałującym z SLAS-S, tylko SLAS-U może zhybrydyzować z celem MM, podczas gdy SLAS-S pozostaje w stanie dysocjacji. Zapobiega to utworzeniu miejsca wiązania barwnika i nie obserwuje się sygnału (prawo). Aby zobaczyć powiększoną wersję tego rysunku, kliknij tutaj.
2. Amplifikacja docelowej sekwencji
- Należy przeprowadzić amplifikację fragmentu analizowanego genu za pomocą testu SLAS. W przypadku amplifikacji metodą PCR lub RPA należy zastosować warunki asymetryczne (np. stosując 10-krotny nadmiar startera Forward w stosunku do startera Reverse), aby uzyskać jednoniciowy amplikon. W celu amplifikacji fragmentu o długości 126 nt z... NANOGP8 gen przy użyciu techniki LATE PCR (Linear After The Exponential PCR)20, należy użyć sekwencji starterów wymienionych w Tabela 2Tutaj jednoniciowa matryca DNA (matryca NANOGP8 lub matryca G1423C, Tabela 2) odpowiadający fragmentowi genu o długości 126 nt. Matryca została zsyntetyzowana na zamówienie przez firmę Integrated DNA Technologies, Inc.
- Przygotuj 100 µL Reakcja PCR metodą mieszania 10 µL buforu reakcyjnego Taq 10x Standard, 2 µL mieszaniny dNTP o stężeniu 10 mM (aby uzyskać stężenie końcowe 0,2 mM), 10 µL z 10 µM Starter forward i 10 µL z 1 µM Starter wsteczny (dla stężenia końcowego wynoszącego 1 µM i 0.1 µModpowiednio), 0.5 µL z 5 U/µL Polimeraza DNA Taq, matryca DNA i woda wolna od nukleaz. W przypadku kontroli bezmatrycowej zamiast matrycy należy dodać wodę.
- Zastosuj następujące warunki termocyklingu: wstępna denaturacja w 95 °C przez 1 min; 45 cykli obejmujących (1) denaturację w 95 °C przez 15 s, (2) przyłączanie starterów w temperaturze 60 °C przez 30 s, (3) przedłużanie primera w 68 °C przez 30 s; a końcowa elongacja w 68 °C przez 5 min.
UWAGA: Na podstawie transkrypcji techniki amplifikacji, takie jak NASBA18 może można stosować zamiast PCR lub RPA, zwłaszcza gdy do amplifikacji dostępna jest matryca RNA. Metoda NASBA generuje jednoniciowy amplikon RNA o końcowym stężeniu produktu w zakresie mikromolarnym, co jest wartością wystarczająco wysoką, aby umożliwić zastosowanie go w dalszym etapie w analizie SLAS bez konieczności zagęszczania produktu.
- Wytrąć próbki po amplifikacji za pomocą etanolu, dodając 0,1x objętości octanu sodu 3 M (pH 5,5) oraz 3x objętości etanolu. Inkubuj w temperaturze -20°C. °C wiruj przez 1 h przy 12 0–18 00 x g g przez 5 min, a następnie odrzucić nadsącz.
- Przemyć osad 70% etanolem, ponownie odwirować i ponownie odlać nadsącz. Osad wysuszyć na powietrzu i rozpuścić w 10 µL wody wolnej od nukleaz do zastosowania w analizie SLAS.
3. Analiza fluorescencyjna z wykorzystaniem SLAS
- Przygotować roztwory zapasowe AO (0,1 mM w DMSO, 10x), SLAS-S (10 µM w wodzie wolnej od nukleaz, 10x), SLAS-U (10 µM w wodzie wolnej od nukleaz, 10x) oraz 4x bufor do analizy (80 mM Tris-HCl, pH 7,4, 10 mM MgCl2, 80 mM KCl).
UWAGA: Jony potasu są niezbędne do stabilizacji domniemanego motywu G-kwadrupleksu aptameru, który stanowi część miejsca wiązania barwnika. Już 1 mM KCl (przy 20 mM MgCl2) w 1x buforze do analizy jest wystarczający, aby zapewnić około 14-krotny wzrost fluorescencji w obecności specyficznego celu M w porównaniu z próbą ślepą (próbka bez celu; Rycina uzupełniająca 2B). Jony magnezu stabilizują oddziaływania nici kwasów nukleinowych (między SLAS-S, SLAS-U a celem). Stężenie Mg2+ w 1x buforze do analizy powinno wynosić co najmniej 5 mM (przy 20 mM KCl; Rycina uzupełniająca 2C,D). Roztwór zapasowy AO (~1 mM) przygotowuje się w DMSO. Stężenia zapasowe SLAS-S i SLAS-U są dowolne i mogą być dostosowane w razie potrzeby, o ile zachowane zostaną końcowe stężenia nici (patrz uzasadnienie wyboru końcowego stężenia SLAS w sekcji Dyskusja).
OSTROŻNIE: AO jest szkodliwe w przypadku połknięcia, toksyczne w kontakcie ze skórą i podejrzewane o działanie rakotwórcze. Podczas pracy z roztworami AO należy zawsze używać rękawiczek. Odważanie AO oraz przygotowywanie jego roztworów zapasowych należy przeprowadzać pod wyciągiem chemicznym. - Przygotować master mix zawierający wszystkie składniki analizy z wyjątkiem celu. Obliczyć objętość master mixu (Vmix), mnożąc objętość próbki (60 µL) przez liczbę próbek plus jeden (n+1):
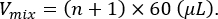
Liczba próbek n powinna obejmować niezbędne kontrole negatywne i pozytywne. - Połączyć 0,25x Vmix µL 4x buforu do analizy, 0,1x Vmix µL 0,1 mM AO, 0,1x Vmix µL 10 µM SLAS-S oraz 0,1x Vmix µL 10 µM SLAS-U. Dodać wodę wolną od nukleaz do objętości końcowej
 w taki sposób, aby uwzględnić objętość celu dodawaną w kroku 3.4. Wymieszać master mix w wirówce typu vortex i krótko odwirować. Rozdzielić master mix w aliquotach po 50 µL do n probówek z próbkami.
UWAGA: Objętość próbki można dostosować w zależności od charakterystyki urządzenia używanego do detekcji sygnału fluorescencyjnego. Objętość master mixu rozdzielaną do probówek można dostosować na podstawie objętości celu dodawanej w kroku 3.4. Objętość wody wolnej od nukleaz dodawanej do przygotowania master mixu powinna być odpowiednio skorygowana. Na przykład, jeśli próbka zawierająca cel jest dodawana w ilości 10% (V/V) końcowej objętości próbki, do master mixu należy dodać wodę do objętości 0,9x Vmix. - Wykorzystać jedną próbkę jako kontrolę bez celu (ślepa próba) oraz jedną próbkę jako kontrolę pozytywną. Dodać 10 µL próbki zawierającej cel do master mixu (50 µL), aby uzyskać końcową objętość próbki 60 µL zawierającą od 10 do 100 nM celu. W przypadku próby ślepej zamiast celu użyć wody wolnej od nukleaz (10 µL). Jako kontrolę pozytywną zastosować syntetyczny oligonukleotyd DNA zawierający sekwencję docelową (np. cel M, Tabela 1). Dodać 10 µL kontroli o stężeniu 0,6-3 µM, aby uzyskać stężenie końcowe 0,1-0,5 µM.
UWAGA: Wysoka fluorescencja w tej kontroli pozytywnej zapewnia, że analiza działa zgodnie z oczekiwaniami, nawet jeśli w badanych nieznanych próbkach zaobserwowano sygnał negatywny. - Wymieszać próbki i odwirować w mikrocentry fudze. Inkubować próbki w temperaturze 2 °C przez 10-60 min. Sygnał wzrasta jedynie o <15% pomiędzy 40 a 60 minutą (Rycina 3).
- Zmierzyć fluorescencję próbek przy 540 nm po wzbudzeniu przy 475 nm przy użyciu spektrofluorometru.
UWAGA: Można zastosować przenośny fluorometr, który mierzy fluorescencję w cienkościennych probówkach PCR. Fluorometr musi posiadać filtry wzbudzenia i emisji odpowiednie do detekcji fluorescencji AO. Przykładem odpowiedniego filtru wzbudzenia jest filtr krótkoprzepustowy 495 nm. Przykładem odpowiedniego filtru emisji jest zakres 510-580 nm. Alternatywnie sygnał można zaobserwować wizualnie po wzbudzeniu fluorescencji AO w próbce za pomocą źródła światła UV lub niebieskiego.
OSTROŻNIE: W przypadku użycia lampy UV należy nosić okulary ochronne z filtrem UV.
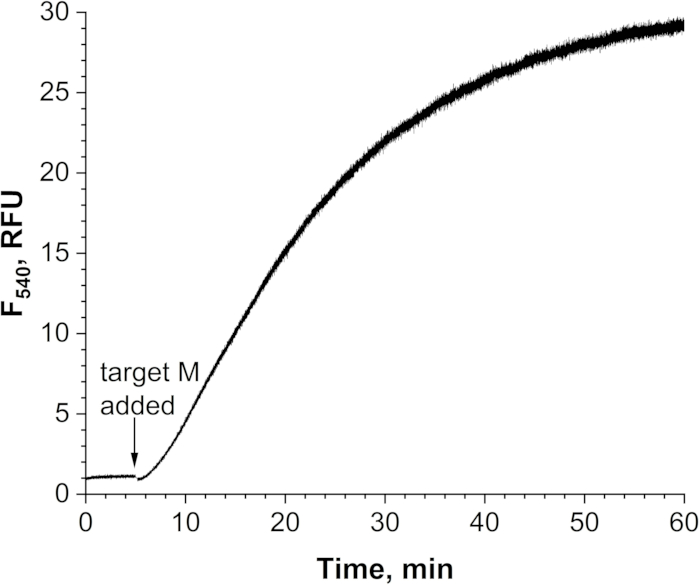
Rysunek 3: Zależność generowania sygnału od czasu dla SLAS-29U/30S. Próbkę zawierającą AO, SLAS-29U oraz SLAS-30S analizowano przez 60 min w trybie kinetycznym spektrofotometru fluorescencyjnego (wzbudzenie przy 475 nm, emisja przy 540 nm, szczeliny wzbudzenia/emisji 5 nm). W 5. minucie (oznaczonej strzałką) do próbki dodano docelowe M. Dane stanowią średnią z dwóch niezależnych prób. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Wydajność SLAS z wykorzystaniem rdzenia DAP-10-42 jako reportera sygnału została zademonstrowana przy użyciu sondy zaprojektowanej do badania fragmentu genu NANOGP8, który jest istotny dla progresji wielopostaciowego glejaka (GBM), agresywnej postaci nowotworu mózgu21. Wykazano, że fragment ten zawiera SNS w ładunku DNA egzosomów pochodzących z komórek nowotworowych2. W związku z tym system SLAS został dostosowany do miejsca SNS w tym genie. W niniejszym protokole,...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W raportowanym protokole krytyczne kroki obejmują (i) projekt SLAS; (ii) temperaturę testu; (iii) obecność kationów metali jedno- i dwuwartościowych (K+ iMg2+); (iv) stężenia pasm SLAS.
Projektowanie SLAS
Projektując nici SLAS, należy wziąć pod uwagę stabilność termodynamiczną kompleksów utworzonych przez nici SLAS-S i SLAS-U przy braku celów oraz w obecności celu specyficznego lub niespecyficznego (jeśli potrzebne jest różnicowanie SNS). Stabilność ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Fundusze z UCF Office of Undergraduate Research (OUR) dla AK są bardzo cenione. Prace nad optymalizacją warunków LATE-PCR dla genu NANOGP8 są wspierane przez Florida Cancer Innovation Fund (grant MOABC).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Auramina O | MP Biomedycyna | 195064 | barwnik fluorogenny używany do raportowania sygnałów |
| Fluorometr Cary'ego Eclipse'a | Technologie Agilent | G9800A | do pomiaru sygnału fluorescencyjnego próbek |
| Sulftlenek dimetylu | MP Biomedycyna | 196055 | rozpuszczalnik do przygotowania roztworów podstawowych Auraminy O |
| Oligonukleotydy DNA (startery, nici SLAS, syntetyczna matryca do PCR) | Identyfikator IDT | N/A | wykonane na zamówienie i odsolone przez sprzedawcę, używane bez dalszego oczyszczania |
| Mieszanka dNTP, 10 mM | ThermoFisher Naukowy | Czynnik R0191 | dla reakcji LATE PCR |
| Chlorek magnezu | Invitrogen powiedział: | AM9530G | składnik bufora; potrzebne do poprawnego powiązania nici sondy z analizowanym celem |
| Probówki do mikrowirówek (1,5 ml ) | Marka rybacka | 02-681-320 | tworzywo sztuczne do przygotowania próbki |
| Mikropipety (0,1-2,5 i mikro; L) | Eppendorph powiedział: | K56877G | służy do przygotowania próbki |
| Mikropipety (100-1000 i mikro; L) | Eppendorph powiedział: | K13160F | służy do przygotowania próbki |
| Mikropipety (20-200 i mikro; L) | Eppendorph powiedział: | J05253M | służy do przygotowania próbki |
| Mikropipety (2-20 i mikro; L) | Eppendorph powiedział: | G24675G | służy do przygotowania próbki |
| Mini wirówka | Corning | 6770 | Służy do wirowania próbek |
| Woda wolna od nukleaz (nie poddawana działaniu DEPC) | ThermoFisher Naukowy | Zobacz materiał AM9932 | Służy do próbek w teście PCR i SLAS |
| Probówki do PCR (0,5 ml) | Invitrogen powiedział: | Zobacz materiał AM9932 | do pomiaru fluorescencji za pomocą fluorometru Quantus |
| Końcówki do pipet (20-200 i mikro; L) | Firma VWR | 76322-150 | tworzywo sztuczne do przygotowania próbki |
| Końcówki do pipet (1-10 μl) | Firma VWR | 76322-528 | tworzywo sztuczne do przygotowania próbki |
| Chlorek potasu | Invitrogen | AM9640G | składnik bufora; potrzebne do prawidłowego zagięcia domeny aptamerowej światła fluorescencyjnego sondy |
| Fluorometr Quantus | Preparat Promega | E6150 powiedział: | przenośny, tani fluorometr, który może być używany do pomiarów fluorescencji |
| Kuweta kwarcowa | Starna | 16.50F-Q-10/Z15 | do stosowania do pomiaru fluorescencji za pomocą fluorometru Cary Eclipse |
| Polimeraza DNA Taq ze standardowym buforem Taq | Laboratoria biologiczne w Nowej Anglii | Zobacz materiał M0273S | do amplifikacji fragmentu genu, który ma być analizowany za pomocą testu SLAS |
| Bufor Tris-HCl (pH 7,4) | Produkty biologiczne Boston | Przekaźnik R-314 | Składnik bufora |
| Lampa UV | Promieniowanie UVP | 95-0016-14 | wzbudzenie AO do obserwacji sygnału wizualnego |
| Mieszalnik wirowy | Firma VWR | 10153-838 | służy do mieszania próbek |
Bibliografia
- Wetmur, J. G. DNA Probes: Applications of the principles of nucleic acid hybridization. Crit Rev Biochem Mol Biol. 26 (3-4), 227-259 (1991).
- Tyagi, S., Kramer, F. Molecular Beacons: Probes that Fluoresce upon Hybridization. Nat Biotechnol. 14, 303-308 (1996).
- Kolpashchikov, D. M. An elegant biosensor molecular beacon probe: challenges and recent solutions. Scientifica. 2012, 928783(2012).
- Kolpashchikov, D. M. A binary DNA probe for highly specific nucleic acid recognition. J Am Chem Soc. 128 (32), 10625-10628 (2006).
- Kolpashchikov, D. M. Binary probes for nucleic acid analysis. Chem Rev. 110 (8), 4709-4723 (2010).
- Stancescu, M., Fedotova, T. A., Hooyberghs, J., Balaeff, A., Kolpashchikov, D. M. Nonequilibrium hybridization enables discrimination of a point mutation within 5-40 C. J Am Chem Soc. 138 (41), 13465-13468 (2016).
- Gerasimova, Y. V., Kolpashchikov, D. M. Detection of bacterial 16S rRNA using a molecular beacon-based X sensor. Biosens Bioelectron. 41, 386-390 (2013).
- Gerasimova, Y. V., Hayson, A., Ballantyne, J., Kolpashchikov, D. M. A single molecular beacon probe is sufficient for the analysis of multiple nucleic acid sequences. Chembiochem. 11 (12), 1762-1768 (2010).
- Gao, T., Luo, Y., Cao, Y., Pei, R. Progress in the isolation of aptamers to light-up the dyes and the applications. Analyst. 145, 701-718 (2020).
- Du, Y., Li, B., Wang, E. "Fitting" makes "sensing" simple: Label-free detection strategies based on nucleic acid aptamers. Acc Chem Res. 46 (2), 203-213 (2013).
- Kolpashchikov, D. M., Spelkov, A. A. Binary (split) light-up aptameric sensors. Angew Chem Int Ed Engl. 60 (10), 4988-4999 (2021).
- Kato, T., Shimada, I., Kimura, R., Hyuga, M. Light-up fluorophore--DNA aptamer pair for label-free turn-on aptamer sensors. Chem Commun. 52 (21), 4041-4044 (2016).
- Connelly, R. P., Madalozzo, P. F., Mordeson, J. E., Pratt, A. D., Gerasimova, Y. V. Promiscuous dye binding by a light-up aptamer: Application for label-free multi-wavelength biosensing. Chem Commun. 57 (30), 3672-3675 (2021).
- Kikuchi, N., Reed, A., Gerasimova, Y. V., Kolpashchikov, D. M. Split dapoxyl aptamer for sequence-selective analysis of nucleic acid sequence based amplification amplicons. Anal Chem. 91 (4), 2667-2671 (2019).
- Wang, L., et al. MicroRNA detection in biologically relevant media using a split aptamer platform. Bioorg Med Chem. 69, 116909(2022).
- Gerasimova, Y. V., Nedorezova, D. D., Kolpashchikov, D. M. Split light up aptamers as a probing tool for nucleic acids. Methods. 197, 82-88 (2021).
- Daher, R. K., Stewart, G., Boissinot, M., Bergeron, M. G. Recombinase polymerase amplification for diagnostic applications. Clin Chem. 62, 947-958 (2016).
- Compton, J. Nucleic acid sequence-based amplification. Nature. 350, 91-92 (1991).
- Zuker, M. Mfold web server for nucleic acid folding and hybridization prediction. Nucleic Acids Res. 31, 3406-3415 (2003).
- Pierce, K. E., Sanchez, J. A., Rice, J. E., Wangh, L. J. Linear-after-the-exponential (LATE)-PCR: primer design criteria for high yields of specific single-stranded DNA and improved real-time detection. Proc Natl Acad Sci U S A. 102, 8609-8614 (2005).
- Grochans, S., et al. Epidemiology of glioblastoma multiforme-Literature review. Cancers. 14, 2412(2022).
- Vaidya, M., Bacchus, M., Sugaya, K. Differential sequences of exosomal NANOG DNA as a potential diagnostic cancer marker. PLoS One. 13, e0197782(2018).
- Owczarzy, R., Moreira, B. G., You, Y., Behlke, M. A., Walder, J. A. Predicting stability of DNA duplexes in solutions containing magnesium and monovalent cations. Biochemistry. 47, 5336-5353 (2008).
- Bhattacharyya, D., Arachchilage, G. M., Basu, S. Metal cations in G-quadruplex folding and stability. Front Chem. 4, 2296-2646 (2016).
- Chen, R. F. Fluorescence of free and protein-bound auramine O. Arch Biochem Biophys. 179 (2), 672-681 (1977).
- Klymchenko, A. S. Solvatochromic and fluorogenic dyes as environment-sensitive probes: Design and biological applications. Acc Chem Res. 50 (2), 366-375 (2017).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
