Multipleksowa immunofluorescencja umożliwia sekwencyjne oznaczyć wiele markerów przeciwciał w obrębie pojedynczej sekcji tkanki, aby wspierać przestrzenną analizę architektury tkanki i populacji komórek. Tutaj przedstawiono przepływ pracy dla wielokrotnego wykrywania markerów związanych z starzeniem się, strukturalnych i immunologicznych, łącznie z manualną i zautomatyzowaną przygotowaniem szkieł i iteracyjnym obrazowaniem oraz analizą pojedynczych komórek za pomocą oprogramowania do cyfrowej patologii.
Artykuł metodologiczny
Wielobarwne badanie immunofluorescencyjne do przestrzennej oceny markerów starzenia in vivo
W tym artykule
Podsumowanie
Streszczenie
Multipleksowa immunofluorescencyjna (IF) barwienie stanowi znaczący krok w dojrzewaniu w porównaniu z tradycyjnym obrazowaniem IF, pozwalając na sekwencyjną detekcję wielu markerów przeciwciał w pojedynczej sekcji tkanki. Umożliwia to profilowanie szerszej gamy typów komórek i struktur tkankowych, jak również ocenę relacji przestrzennych między nimi w sposób niemożliwy do osiągnięcia przy użyciu sekwencyjnych sekcji. Nie ma jednego uniwersalnego markera starzenia, i jest obecnie powszechnie uznawane, że sygnatura starzenia różni się w zależności od typu komórki, bodźca starzenia i czasu od indukcji. Dlatego podejścia kombinacyjne oferowane przez multipleksowe IF stanowią potężne narzędzie umożliwiające bezstronne wykrywanie starzejących się komórek w pojedynczej sekcji tkanki.
Tutaj zastosowano mikroarray tkankowy zawierający rdzenie z 34 ludzkich typów tkanek. Te zostały zabarwione kombinacją markerów strukturalnych, immunologicznych i starzenia w 10-plexowym assayu, przy czym obrazy uzyskano za pomocą multipleksowego skanera slajdów. Ta metoda pozwala na ocenę obfitości i przestrzennego rozmieszczenia komórek starzejących się w tkance. Cykle sekwencyjnego barwienia, obrazowania i inaktywacji barwników zostały wykorzystane do wygenerowania zestawów danych multipleksowych, przy czym obrazy uzyskano za pomocą multipleksowego systemu skanowania fluorescencyjnych slajdów. Opisano protokoły zarówno do ręcznej przygotowania slajdów, jak i automatycznego przetwarzania za pomocą automatycznego nakładania barwników na slajdy, wraz z segmentacją pojedynczych komórek i analizą przestrzenną przy użyciu oprogramowania do patologii cyfrowej. Ogólnie, metody te zapewniają kompleksowy przewodnik dotyczący barwienia, obrazowania i analizy przestrzennej biomarkerów związanych ze starzeniem w próbkach tkankowych , a także bardziej ogólny przewodnik dotyczący multipleksowego obrazowania.
Wprowadzenie
Senescencja to złożony końcowy los komórki, który wykazano, że przyczynia się do szerokiego zakresu procesów, w tym starzenia się, raka i funkcji odpornościowych, jak również normalnej homeostazy tkankowej1. Jednak nie opisano uniwersalnego biomarkera starzenia się, a identyfikacja opiera się na ocenie różnych tzw. znamion2. Obrazowanie IF tkanki było ograniczone do oceny jednego lub dwóch biomarkerów w obrębie jednej sekcji, co sprawia, że ocena kombinacji markerów w tym samym próbce jest trudna3. Problem ten jest zaostrzony przez pojawiający się obraz heterogeniczności komórek starzejących się na poziomie pojedynczej komórki4 oraz brak znamion starzenia się in vivo2, co sprawia, że wybór wąskich paneli wykrywania jest trudny w nowych kontekstach lub z cennymi próbkami5,6.
Wielokrotne obrazowanie IF ma na celu przezwyciężenie tej ograniczenia poprzez ułatwienie sekwencyjnego wykrywania wielu biomarkerów w obrębie jednej sekcji tkanki3. Jest to możliwe dzięki zastosowaniu fluorescencyjnie znaczonych reporterów oligonukleotydowych lub użyciu oznaczonych pierwotnych przeciwciał, których sygnał fluorescencyjny jest zgaszany poprzez proces inaktywacji barwnika7. W obu przypadkach sekwencyjne obrazowanie jest używane do budowania przestrzennie rozdzielonych paneli biomarkerów, oferując zaletę w porównaniu z tradycyjnym IF do sekwencyjnego barwienia tkanek. Poprzez generowanie tych złożonych profilów w obrębie pojedynczej próbki tkankowej, można wykryć większą liczbę fenotypicznych cech starzenia się, typów komórek i struktur tkankowych, co pozwala na złożoną ocenę ich przestrzennych relacji i rozmieszczenia7.
Jednak, choć złożoność profili wielokrotnego obrazowania IF jest znacznie większa niż w przypadku tradycyjnego IF, panele markerów są ogólnie ograniczone do mniej niż 100 biomarkerów z powodu ograniczeń praktycznych3. Obejmują one zarówno potencjalną utratę antygeniczności epitopu, intensywności sygnału czy integralności tkanki w każdej kolejnej rundzie, jak i wyzwania związane z optymalizacją dużych kombinacji przeciwciał, które koniecznie nie mogą zawierać krzyżowej reaktywności8,9. Dlatego określenie optymalnego składu każdej rundy przeciwciał jest ważnym czynnikiem w projektowaniu panelu wielokrotnego. W konsekwencji ogólne “plex” jest mniejsze niż to osiągane przez techniki takie jak przestrzenna sekwencja transkryptomów. Jednak, biorąc pod uwagę, że wielokrotne IF ilościowo określa białka, w przeciwieństwie do poziomów transkryptów, dwie techniki mogą być uważane za uzupełniające i mogą być łączone w dużych skalowych “multi-omics” potokach10.
Tutaj, ludzkie mikroarray tkankowe zawierające rdzenie z 34 typów tkanek zostały przeobrazowane. Zostały one pomalowane kombinacją biomarkerów strukturalnych, odpornościowych i starzenia się w 10-pletowym asadzie: Pan-cytokeratyna (PANCK), CD31, alfa mięśniowa aktina gładka (aSMA), keratyna 15 (K15), wimentyna, FOXP3, CD8, Ki67, p16 i Lamin B1. Szczegółowe protokoły krok po kroku dla zarówno manualnej przygotowania slajdów, jak i adaptacji do włączenia automatyzacji za pomocą automatycznego barwnika slajdów są dostarczane. Reprezentatywne porównania eksperymentalne pokazują, że ta druga metoda poprawia zarówno integralność tkanki, jak i, dla większości markerów, sygnał fluorescencyjny11. Wreszcie, krok po kroku przewodnik do analizy wielokrotnych obrazów mikroarray tkankowych za pomocą HALO oprogramowania do patologii cyfrowej jest dostarczany, w tym segmentacja pojedynczych komórek i przestrzenna analiza ekspresji biomarkerów. Reprezentatywne wyniki demonstrują techniczną wykonalność wykrywania i ilościowego określania komórek starzejących się na podstawie panelu biomarkerów (w przeciwieństwie do kompleksowej biologicznej walidacji klasyfikacji starzenia się).
Ogólnie, ta metodologia jest przedstawiana jako przewodnik do wielokrotnej oceny biomarkerów starzenia się in vivo jak również bardziej ogólny przewodnik do wielokrotnego obrazowania (Rysunek 1).
Protokół
Oświadczenie etyczne
Próbki tkanek zawarte w niniejszej pracy były nadwyżkami po potrzebach diagnostycznych z archiwum Barts Health NHS, próbki zostały uzyskane zgodnie z wszystkimi odpowiednimi wytycznymi instytucjonalnymi i regulacyjnymi i zatwierdzone zgodnie z protokołami etycznymi 10/H0704/65 i 05/QO605/140.
1. Przygotowanie szkieletów, odzyskiwanie antygenu i blokowanie
Uwaga: Jeśli nie zaznaczono inaczej, wszystkie kroki wykonuje się w temperaturze pokojowej (~20–25 °C) w standardowych warunkach laboratoryjnych.
- Wstępne osadzanie próbki
- Aby zapewnić optymalne utrzymanie tkanki, zamontuj tkankowe próbki zabezpieczone formalinowo i osadzone w parafinie (FFPE) na wysokiej jakości szkieletach mikroskopowych (z ładunkiem dodatnim), przygotowanych z nowego pakietu, aby zapewnić minimalną utratę ładunku.
- Upewnij się, że sekcje mają maksymalnie 5 µm grubości z maksymalnym rozmiarem 4 x 2 cm2 zamontowanym centralnie, aby zapewnić widoczność w okienku widzenia bez szkiełka pokrywowego na szkieletach.
- Przygotuj próbki ręcznie za pomocą komory decloaking lub w sposób zautomatyzowany za pomocą zautomatyzowanego barwnika.
- Komora decloaking
- Piecz do 24 szkieletów przez noc w 60 °C z tkanką skierowaną do góry.
- Odparafinuj i odwodnij próbki za pomocą kolejnych 5-minutowych inkubacji w ksenole (wykonaj krok dwa razy) i malejących stężeń etanolu (100%, 100%, 90%, 70%) poprzez całkowite zanurzenie szkieletów w każdym z reagentów.
- Wypłucz szkielety zanurzając je w PBS przez 5 min (wykonaj krok dwa razy).
- Permeabilizuj szkielety zanurzając je w 0,3% Triton X 100 rozcieńczonym w PBS przez 10 min.
- Wypłucz szkielety zanurzając je w PBS przez 5 min.
- Przygotuj komorę decloaking, dodając następujące reagenty do każdej z osobnych sekcji:
- 500 ml ddH2O do głównej komory.
- 250 ml ddH2O do centralnej pozycji zbiornika na koszyku metalowym.
- 250 ml roztworu odsłonięcia antygenu pH 6 (ARS1) w lewej pozycji zbiornika na koszyku metalowym.
- 250 ml roztworu odsłonięcia antygenu pH 9 (ARS2) w prawej pozycji zbiornika na koszyku metalowym (rozcieńczyć w ddH2O z 10x materiału wyjściowego).
- Zanurz próbki w roztworze ARS1 i połóż pasek pary na wszystkich trzech zbiornikach.
- Połóż pokrywę na komorze decloaking i skręć, aby zamknąć ją w pozycji zamkniętej, upewniając się, że zawór uwalniający ciśnienie leży płasko na szyjce ciśnieniowej.
- Wybierz i uruchom protokół, który wznosi się do wstępnie zaprogramowanego punktu temperatury 110 °C i utrzymuje się przez 4 min.
- Podczas fazy nagrzewania, gdy panel wskaźnika temperatury wyświetla 70 °C, uruchom timer na 20 min. System osiągnie temperaturę, utrzyma i zacznie zmniejszać ciśnienie w tym czasie.
- Całkowicie rozładuj system, ostrożnie przechylając zawór uwalniający ciśnienie za pomocą szczypiec i otwierając pokrywę. Sprawdź pasek pary, aby upewnić się, że temperatura została osiągnięta.
- Przenieś próbki z roztworu ARS1 do roztworu ARS2. Połóż pokrywę komory z powrotem (ale nie zamykaj ani nie napełniaj ponownie ciśnieniem) i uruchom timer na 20 min.
- Wyjmij koszyk z próbkami zawierający szkielety na blat.
- Zostaw koszyk na blacie w temperaturze pokojowej na 10 min.
- Wypłucz próbki zanurzając je w PBS przez 5 min (wykonaj ten krok cztery razy).
- Zablokuj próbki zanurzając je w PBS zawierającym 10% surowicy osłaniającej i 0,3% BSA przez 1 godzinę.
- Wypłucz próbki zanurzając je w PBS przez 5 min.
- Przeciwwskazanie próbki zanurzając je w DAPI (1 µg·mL-1) rozcieńczonym w PBS przez 15 min.
- Wypłucz próbki zanurzając je w PBS przez 5 min.
- Zamontuj szkielety na szkieletach bez szkiełka pokrywowego.
- Automatyczny zastaw szkieletów (np. Bond RXm)
- Umieść myjące, ER1 i ER2 reagenty masowe w dolnej szuflady.
- Włącz system, aby go zainicjować.
- Upewnij się, że pojemniki na odpady są puste, a wszystkie inne reagenty są powyżej minimalnych poziomów.
- Przygotuj ramię reagentów, wypełniając pozycje garnków następującymi reagentami w wymaganych objętościach wskazanych przez system dla całkowitej liczby szkieletów:
Wyniki
Wygenerowano obrazy 10-pleksowej IF oraz odpowiadające im wirtualne obrazy H&E dla 136 rdzeni macierzy tkankowej, obejmujące 34 typy tkanek ludzkich na dwóch slajdach przygotowanych różnymi metodologiami (Rycina 2). Przedstawione reprezentatywne obrazy demonstrują udane barwienie multipleksowe z zachowaną morfologią tkanki i wyraźną detekcją wielu biomarkerów w rdzeniach macierzy tkankowej. Jeden slajd został przygotowany przy użyciu automatycznego barwiarki do slajdów, a drugi w procesie ręcznego przygotowania slajdów. Większą częstość występowania artefaktów tkankowych, w tym odwarstwiania tkanki, a także utraty lub przesunięcia rdzeni, zaobserwowano przy zastosowaniu ręcznej metody opartej na komorze do odmaskowywania (Rycina 3). Artefakty te zmniejszają analizowalny obszar tkanki na próbkę lub rdzeń, co wpływa na późniejszą analizę obrazów multipleksowych. Obserwacje te potwierdzają, że protokół umożliwia niezawodne barwienie multipleksowe i obrazowanie w różnych typach tkanek.
Wskaźnikami pomyślnego obrazowania multipleksowego są zachowana morfologia tkanki, spójne dopasowanie pomiędzy poszczególnymi rundami barwienia oraz wyraźna i swoista detekcja sygnału biomarkerów. Z kolei nieoptymalne wyniki charakteryzują się odwarstwieniem tkanki, utratą sygnału lub artefaktami obrazowania, które ograniczają obszary poddane analizie i utrudniają dalszą obróbkę danych.
Następnie porównano profile barwienia markerów, w tym PANCK (tkanka nabłonkowa), CD31 (tkanka śródbłonkowa), aSMA (tkanka stropmalna), keratynę 15 (K15; nabłonek podstawny), vimentynę (komórki mezenchymalne), Ki67 (marker proliferacji), CD8 (cytotoksyczne limfocyty T) oraz FOXP3 (TREGs), dla obu technik przygotowania preparatów, przy czym w metodzie ręcznej zaobserwowano jakościowo (wizualnie) niewielki spadek sygnału (Rysunek 4A). Wykorzystując progi klasyfikacji biomarkerów w oprogramowaniu do patologii cyfrowej, próbki podzielono na populacje pozytywne i negatywne dla każdej z ok. 630 tys. komórek w zbiorze danych (Rysunek 4B). Ilościową ocenę sygnału markerów przeprowadzono na podstawie pomiarów intensywności uzyskanych z cyfrowego przepływu analizy patomorfologicznej. Szacunki gęstości populacji (gdzie pole pod krzywą reprezentuje 100% populacji) oraz wartości mediany intensywności wykazały niewielkie wzrosty dla 5 z 8 biomarkerów w populacjach pozytywnych przy zastosowaniu automatycznego barwienia preparatów w porównaniu do procesu ręcznego (Rysunek 4C).
Aby dopełnić panel, opisane powyżej markery zestawiono z dodatkowymi biomarkerami dla Lamin B1 (błona jądrowa) oraz p16 (inhibitor kinazy zależnej od cyklin), co pozwoliło na wizualizację względnej liczebności i rozkładu wszystkich 10 markerów w obrębie pojedynczej próbki (Rycina 5). Zdolność do profilowania dużej liczby biomarkerów jest szczególnie użyteczna w badaniach nad starzeniem się komórek (senescencją), które opierają się na ocenie wielu ortogonalnych markerów w celu zapewnienia prawidłowej klasyfikacji2. W tym przypadku udało nam się sprofilować zmiany intensywności Lamin B1 w populacjach z wysoką i niską ekspresją p16. Co ważne, ponieważ była to próbka multipleksowa, komórki te mogły zostać osadzone w kontekście przestrzennym poprzez porównanie ich z rozkładem innych typów komórek w tej samej tkance (Rycina 6A). Za pomocą progów klasyfikacji w oprogramowaniu Digital Pathology Software, barwienie to poddano kwantyfikacji, aby wykazać, że komórki p16-dodatnie wiązały się z niższymi poziomami Lamin B1 niż ich odpowiedniki p16-ujemne (Rycina 6B), co jest profilem zgodnym z wcześniej opisanymi wzorcami markerów związanymi z senescencją12. Zaobserwowaliśmy również, że komórki Lamin B1-ujemne wykazywały wyższe poziomy p16 (Rycina 6C). Wykorzystując funkcję fenotypów w oprogramowaniu Digital Pathology Software (która klasyfikuje komórki na podstawie segmentacji pojedynczych komórek i progowania wielu markerów), kombinację tych markerów wykorzystano do zdefiniowania populacji komórek jako senescentnych, tj. takich, które były jednocześnie p16-dodatnie i Lamin B1-ujemne. Następnie dokonano kwantyfikacji proporcji tych komórek we wszystkich rdzeniach w zależności od typu tkanki, a także każdego z 10 markerów z osobna (Rycina 6D). Wynik ten umożliwia ilościowe porównanie populacji komórek zdefiniowanych przez biomarkery w wielu typach tkanek w obrębie zbioru danych multipleksowych. Choć potok analizy działa na poziomie pojedynczych komórek, obecny zbiór danych jest przedstawiony głównie za pomocą rozkładów na poziomie populacyjnym. Stosunkowo niska liczebność komórek p16-dodatnich w tym zbiorze danych może ograniczać moc statystyczną dla rzetelnej analizy korelacji komórka po komórce między p16 a Lamin B1, dlatego takie zależności należy interpretować z ostrożnością.
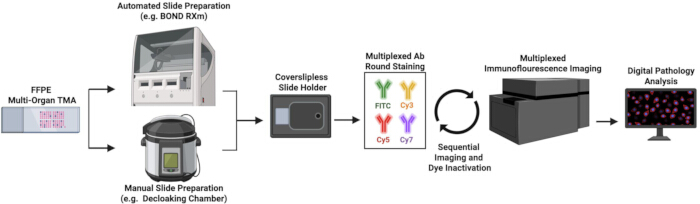
Rycina 1: Schemat przedstawiający pełny przebieg pracy z immunofluorescencją multipleksową. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
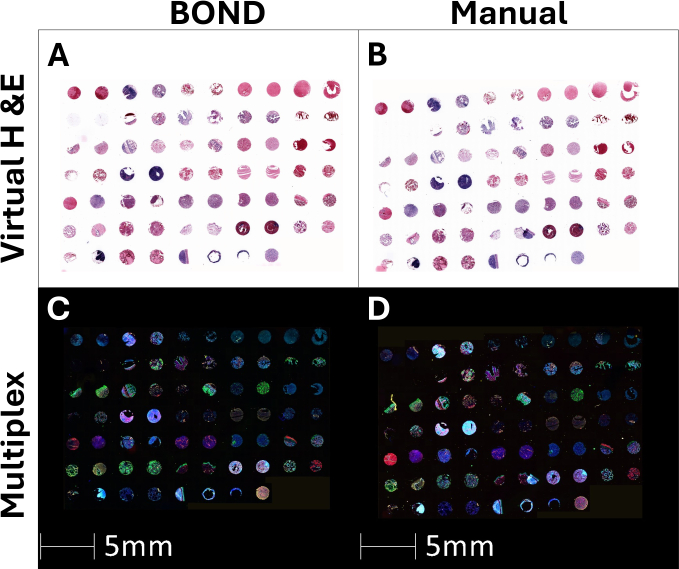
Rycina 2: Przegląd obrazowania multipleksowego: (A-B): Wirtualne obrazy H&E wygenerowane z barwienia DAPI i autofluorescencji Cy3 z rundy 1 w celu wizualizacji integralności tkanki na preparatach przygotowanych za pomocą automatycznego barwiarki do slajdów lub procesów manualnego przygotowania preparatów. (C-D): Multipleksowe barwienie IF wszystkich biomarkerów. Prosimy kliknąć tutaj, aby zobaczyć powiększoną wersję tej ryciny.
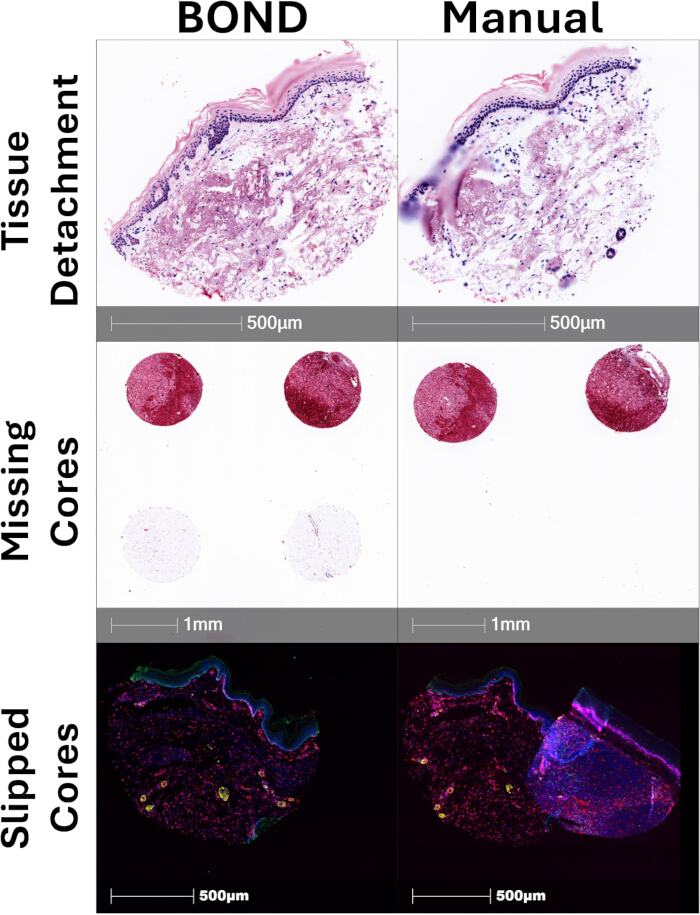
Rysunek 3: Przykłady typów artefaktów: Reprezentatywne przykłady różnych typów artefaktów, które mogą powstać głównie podczas przygotowywania preparatów. Częściowe odklejenie tkanki objawia się jako obszary poza ogniskową i może powodować problemy z dopasowaniem tkanki w kolejnych rundach. Brakujące rdzenie zmniejszają moc eksperymentalną i często występują nieproporcjonalnie częściej w delikatnych typach tkanek. Przesunięte lub nakładające się rdzenie powstają, gdy rdzeń odkleja się od swojej pozycji na TMA, ale przykleja się do innego obszaru, co potęguje stratę próbki, utrudniając analizę ukrytego rdzenia. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
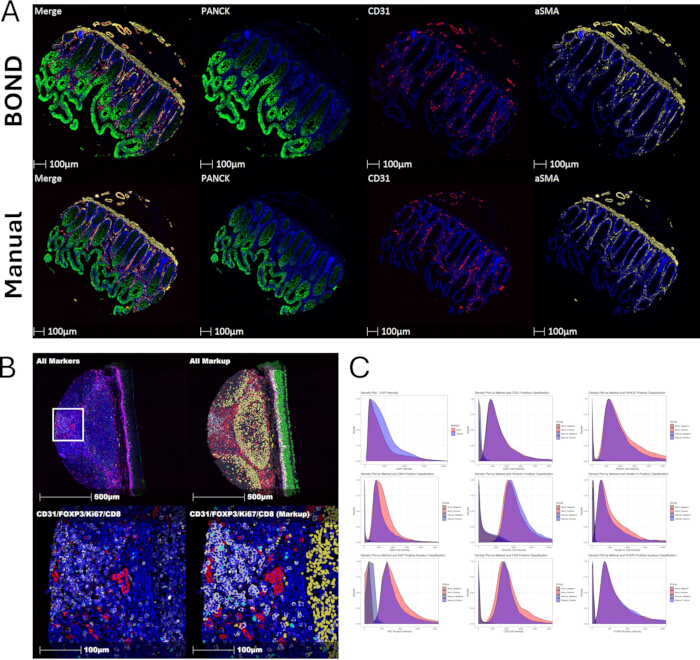
Rysunek 4: Porównanie sygnału fluorescencji uzyskanego za pomocą automatycznego barwiarki BOND oraz ręcznego przygotowania preparatów: (A): Reprezentatywne barwienie IF dla markerów strukturalnych: pan-cytokeratyny (PANCK), CD31 oraz alfa-aktyny mięśni gładkich (aSMA). W pierwszej kolumnie przedstawiono nałożenie tych trzech obrazów. (B): Maski analizy klasyfikacji binarnej z oprogramowania do patologii cyfrowej, wskazujące na wykrycie pozytywnych markerów w różnych typach komórek: CD31 (czerwony), FOXP3 (turkusowy), Ki67 (żółty), CD8 (biały), PANCK (zielony). Biała ramka wskazuje obszar cyfrowego powiększenia w dolnych panelach. (C): Ilościowe oznaczenie intensywności biomarkerów w populacjach komórek pogrupowanych według metody przygotowania tkanek (automatyczna barwiarka do preparatów = czerwony, metoda ręczna = niebieski) oraz pozytywności markera (ciemny = negatywny, jasny = pozytywny). Pole pod każdym wykresem gęstości reprezentuje 100% analizowanej populacji komórek. AF = autofluorescencja. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
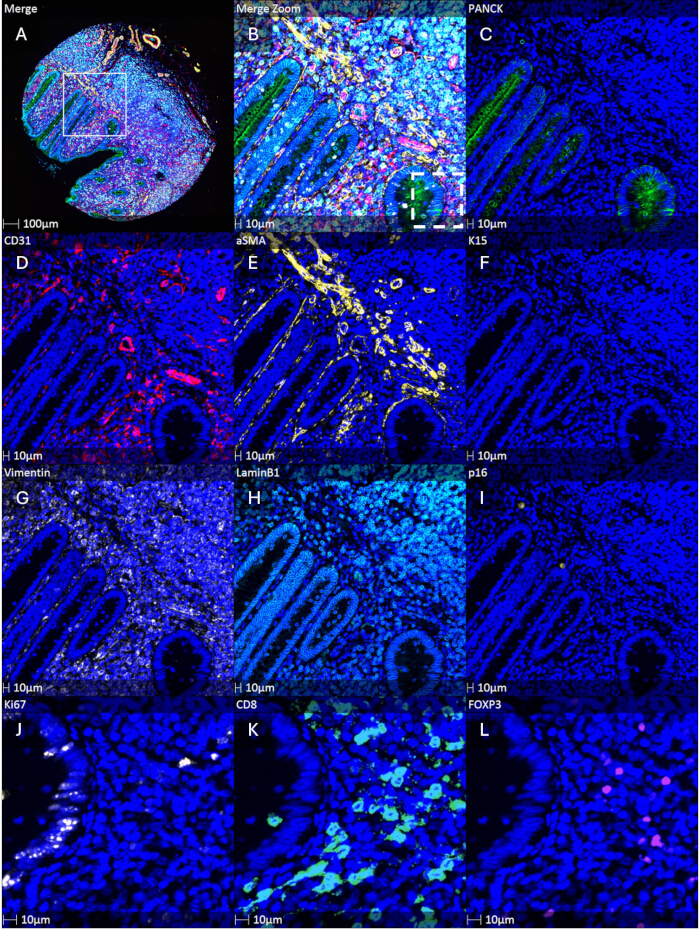
Rysunek 5: Pełny panel multipleksowy: Reprezentatywne obrazy z tkanki wyrostka robaczkowego pokazujące A-B: pełny 10-pleksowy panel IF C: PANCK (zielony), D: CD31 (czerwony), E:aSMA (żółty), F: K15 (różowy), G: Wimentyna (biała), H: Lamin B1 (turkusowy), I:p16 (złoty), J: Ki67 (jasnożółty), K: CD8 (jasnozielony) oraz L: FOXP3 (fioletowy). Biała ramka = powiększenie cyfrowe (Merge, CD31, aSMA, K15, Vim, LB1, p16), ramka przerywana = powiększenie cyfrowe (Ki67, CD8, FOXP3). Aby zobaczyć powiększoną wersję tego rysunku, kliknij tutaj.
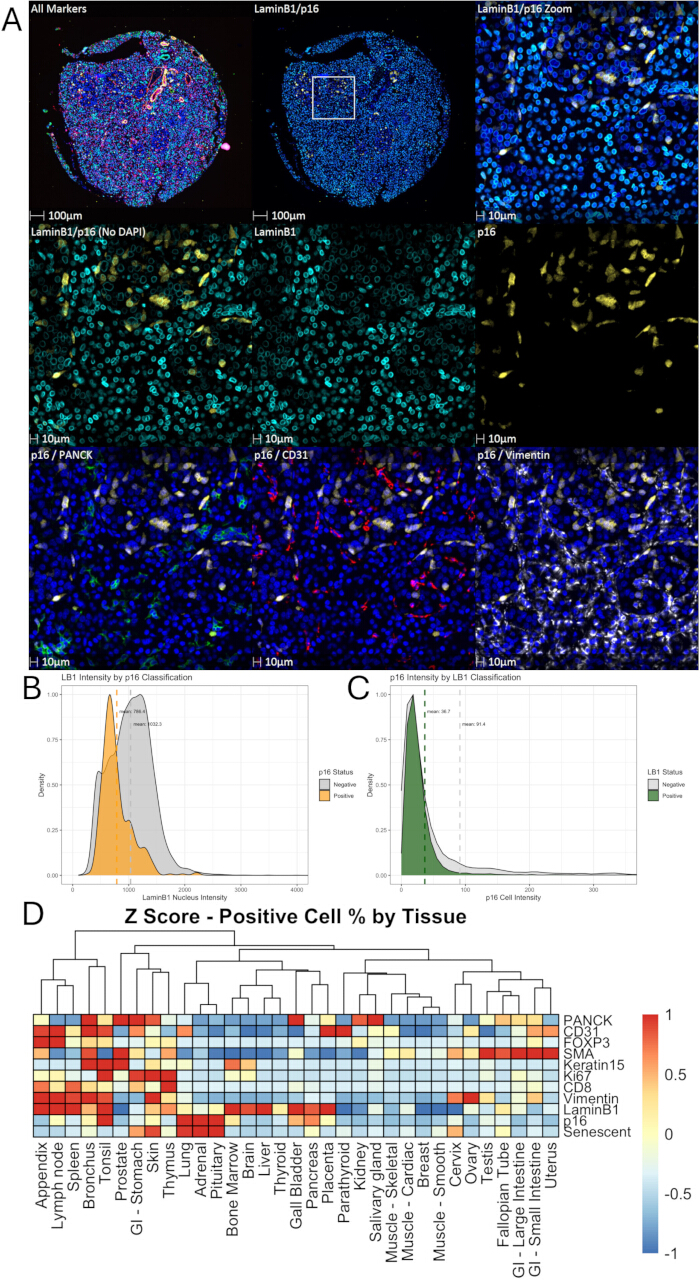
Rysunek 6: Wykrywanie markerów starzenia: (A): Reprezentatywne obrazy IF z tkanki trzustki ukazujące kontrastujące wzorce barwienia Laminy B1 (turkusowy) i p16 (złoty) wraz z relacją przestrzenną do innych markerów: PANCK (zielony), CD31 (czerwony) i wimentyny (biały). (B): Ilościowe oznaczenie intensywności jąder Laminy B1 (LB1) w populacjach komórek p16-dodatnich i p16-ujemnych. (C): Ilościowe oznaczenie intensywności komórkowej p16 w populacjach komórek Laminy B1 (LB1)-dodatnich i Laminy B1 (LB1)-ujemnych. Pole pod krzywą na wykresie gęstości reprezentuje 100% populacji. (D): Z-score znormalizowana mapa ciepła średniego procentowego odsetka pozytywności dla każdego biomarkera lub fenotypu starzenia (p16+/LB1-ve) w różnych typach tkanek. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
Dyskusja
Multipleksowane obrazowanie IF za pomocą zautomatyzowanych platform umożliwia generowanie subtelnych profili dużej grupy biomarkerów w pojedynczych sekcjach tkanki13. Gdy jest połączone z oprogramowaniem do patologii cyfrowej, takim jak HALO, umożliwia to badanie zarówno obfitości, jak i przestrzennych relacji typów komórek, względem siebie nawzajem, a także ich dystrybucji w różnych strukturach tkankowych3. Ma to potencjał, aby wnieść znaczącą wartość do dziedziny starzenia, która opiera się na profilowaniu kombinacji cech charakterystycznych dla klasyfikacji sennych komórek, które z kolei są znane z znacznej heterogeniczności i w związku z tym wymagają profilowania pojedynczych komórek docelowych, co nie jest możliwe z kolejnych sekcji tkanek14. Co więcej, obciążenie komórek sennymi zmienia się w różnych tkankach, może gromadzić się z różną prędkością podczas starzenia, a istnieje udokumentowana niedostateczność niezawodnych markerów starzenia in vivo, co sprawia, że zdolność do wykorzystania większej grupy biomarkerów jest pożądana w nowych kontekstach, gdzie może być wymagana większa elastyczność5,15,16. Co ważne, wcześniejsze badania wykazały, że akumulacja i czasowe dynamiki sennych komórek są silnie zależne od tkanki, z znaczną różnorodnością zarówno pod względem obfitości, jak i początku w różnych układach narządów, podkreślając, że starzenie się nie występuje synchronicznie w różnych tkankach. Alternatywne techniki profilowania przestrzennego, takie jak przestrzenna transkryptomyka lub obrazowanie masy cytometrią, mogą dostarczać uzupełniających informacji molekularnych; jednak, multiplex imunofluorescencja bezpośrednio mierzy ekspresję białek i umożliwia wysokorozdzielczową przestrzenną analizę fenotypu komórek w całych sekcjach tkanki. Sekwencyjna natura multiplex IF sprawia również, że technika ta nadaje się do iteracyjnego procesu odkrywania.
Multipleksowane obrazowanie IF można przeprowadzić w procesach przetwarzania dużych ilości danych poprzez integrację ze zautomatyzowanym urządzeniem do barwienia slajdów. Oprócz zapewnienia znaczących zalet pod względem standaryzacji, automatyczna przygotowanie slajdów wydaje się również prowadzić do mniejszej liczby artefaktów niż używanie manualnego podejścia opartego na komorze do odkrywania, ponieważ zaobserwowano mniejsze oderwanie tkanki i utracone rdzenie. Jednakże, te obserwacje są oparte na porównaniu jakościowym, a dalsza ilościowa ocena byłaby wymagana, aby formalnie ustanowić różnice w uszkodzeniu tkanki indukowanym przez przetwarzanie. Jest to szczególne zagrożenie w przypadku tkanki tłuszczowej, takiej jak skóra i piersi. Ponadto, system uchwytów do slajdów bez szkiełka pozwala na integrację z automatycznymi manipulatorami płytek, umożliwiając wyższą wydajność i zmniejszenie czasu operatora poprzez ułatwienie ulepszeń przepływu pracy, takich jak nocne sesje obrazowania. Podczas gdy oczekuje się, że automatyzacja poprawi wydajność i standaryzację, ilościowe wskaźniki tych ulepszeń nie zostały formalnie ocenione w tym badaniu i powinny być interpretowane jako praktyczne obserwacje, a nie zmierzone wyniki. Przy próbkach przygotowanych jako mikromacierze tkankowe, staje się to możliwe, aby wygenerować te kompleksowe analizy dla setek próbek pacjentów na stosunkowo małej liczbie slajdów, co może ułatwić przyszłe badania dotyczące sennych komórek w klincznych próbkach tkanki5,11.
Chociaż zaobserwowano niewielkie wzrosty intensywności markerów przy użyciu zautomatyzowanego urządzenia do barwienia slajdów w porównaniu z manualnym procesem przygotowania slajdów, w praktyce ta przewaga jest nieznaczna, ponieważ niski sygnał można zazwyczaj pokonać poprzez użycie dłuższych czasów ekspozycji lub dostosowanie progów analizy. Kilka kluczowych kroków krytycznie wpływa na sukces testu, w tym optymalizacja przeciwciał, projektowanie paneli multiplex i wybór parametrów obrazu. Staranne walidacja kompatybilności przeciwciał, intensywności sygnału i odporności na wielokrotne cykle barwienia jest niezbędna, aby zapewnić powtarzalne i wysokiej jakości dane multiplex. Dużo ważniejsze jest okrągła optymalizacja i selekcja kanałów biomarkerów. Są one oceniane na testowych próbkach indywidualnie i w kombinacji, aby upewnić się, że nie ma krzyżowej reaktywności między przeciwciałami, a także aby wykazać, że inaktywacja barwnika i wykrywanie epitopów jest możliwe w pożądanych rundach. Zaleca się używanie słabych lub mniej obfitych markerów w kanałach Cy5 i Cy7, które zazwyczaj wykazują niższą autofluorescencję. Ostateczny panel jest testowany w tkankach typu docelowego, ponieważ niektóre szeroko stosowane tkanki do optymalizacji (np. migdałki) często wymagają niższych stężeń i czasów ekspozycji niż ustawienia eksperymentalne, które mogą również różnić się właściwościami, takimi jak autofluorescencja. Jednak takie pozytywne kontrolne tkanki mogą być przydatne, gdy obecność typu komórek jest niepewna w eksperymentalnych tkankach, ponieważ brak sygnału nie może być łatwo zróżnicowany od braku komórek docelowych.
Oświadczenia
CLB działał jako konsultant dla Senisca, StarkAge i AKLRD. Laboratorium CLB otrzymało dofinansowanie od ValiRx.
Wkład autora:
RW, LG i CLB opracowali początkową koncepcję. RW, FM, MGC, LG i CLB sfinalizowali koncepcję, opracowując i zaprojektowali eksperymenty. RW, FM, MGC i LG przeprowadzili wszystkie eksperymenty. RW i CLB napisali wstępny szkic manuskryptu, a wszyscy autorzy wprowadzili poprawki do manuskryptu przed jego przesłaniem. Wszyscy autorzy przeczytali i zatwierdzili ostateczny manuskrypt.
Podziękowania
CLB uznaje finansowanie dla FM i MGC od BBSRC (BB/T008709/1 i BB/W510427/1 odpowiednio) oraz za zakup Cell DIVE od Wellcome Trust (223803/Z/21/Z).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 30% Hydrogen Peroxide (H2O2) | Merck | H1009 | |
| Antigen unmasking solution 1 (H3300) (ARS1) | Vector Labs. | H-3300 | Prepare with 12.5 ml Antigen Unmasking Solution + 237.5 ml ddH2O |
| Antigen unmasking solution 2 (ARS2) | Sigma | T6066 / E5134 | Prepare 10x stock (12.9 g Trizma base, 3.7 g EDTA, 5 mL Tween 20, 995 mL ddH20). |
| Bovine Serum Albumin (BSA) | Merck | A2153 | |
| Bulk Dewaxing Solution | Leica | AR9222 | |
| Bulk Epitope Retrieval 1 (ER1) | Leica | AR9961 | |
| Bulk Epitope Retrieval (ER2) | Leica | AR9640 | |
| Bulk Wash Solution | Leica | AR9590 | |
| DAPI | Merck | D3571 | |
| Doubled distilled water (ddH20) | N/A | N/A | |
| DMSO | Merck | 472301 | |
| Donkey Serum | Merck | D9663 | |
| EDTA | Merck | E5134 | |
| Glycerol | Merck | G5516 | |
| NaHCO3 | Merck | S5761 | |
| Phosphate Buffered Saline (PBS) | Merck | BP399 | |
| Propyl Gallate | Merck | P3130 | |
| Sodium Bicarbonate | Merck | S5761 | |
| Triton X 100 | Merck | H5141 | |
| Trizma Base | Merck | T6066 | |
| Tween20 | Merck | P1379 | |
| Inne materiały eksploatacyjne lub sprzęt | |||
| Decloaking chamber | BioCare | DC2012 | |
| Steam strips | BioCare | 613QC | |
| Bond RXm Auto Slide Stainer | Leica | HIS2330 | Referred to as automated slide stainer |
| Cell DIVE | Leica | 29429159 | Referred to as multiplex fluorescence imaging system |
| Click Well slide holders | Leica | 29463259 | Referred to as Well Coverslipless Slide Holder |
| Lista przeciwciał | |||
| CD31 (Pecam-1) | Cell Signalling | 61255 | Clone: 89C2 Fluorophore: AF555 Dilution: 1 in 50 |
| CD8a | BioLegend | 372906 | Clone: C8/144B Fluorophore: Alexa 647 Dilution: 1 in 100 |
| CDKN2A/p16 | Santa Cruz | sc-56330 AF647 | Clone: jc8 Fluorophore: Alexa 647 Dilution: 1 in 200 |
| FOXP3 | BioLegend | 320114 | Clone: 206D Fluorophore: Alexa 647 Dilution: 1 in 50 |
| Keratin 15 | Abcam | ab194065 | Clone: EPR1614Y Fluorophore: AF_488 Dilution: 1 in 200 |
| Ki67 | Abcam | ab215226 | Clone: EPR3610 Fluorophore: AF555 Dilution: 1 in 50 |
| Lamin B1 | Abcam | ab194106 | Clone: EPR8985(B) Fluorophore: AF_488 Dilution: 1 in 100 |
| PanCK_AE1/AE3 | Thermofisher | 53-9003-82 | Clone: AE1/AE3 Fluorophore: AF_488 Dilution: 1 in 100 |
| SMA | R&D systems | IC1420S | Clone: 1A4 Fluorophore: Alexa 750 Dilution: 1 in 100 |
| Vimentin | Cell Signalling | 69227 | Clone: D21H3 Fluorophore: Alexa 750 Dilution: 1 in 100 |
Bibliografia
- Gorgoulis, V., et al. Cellular senescence: Defining a Path Forward. Cell. 179 (4), 813-827 (2019).
- Hernandez-Segura, A., Nehme, J., Demaria, M. Hallmarks of cellular senescence. Trends Cell Biol. 28 (6), 436-453 (2018).
- De Souza, N., Zhao, S., Bodenmiller, B. Multiplex protein imaging in tumour biology. Nat Rev Cancer. 24 (3), 171-191 (2024).
- Teo, Y. V., et al. Notch signaling mediates secondary senescence. Cell Rep. 27 (3), 997-1007 (2019).
- Ogrodnik, M., et al. Guidelines for minimal information on cellular senescence experimentation in vivo. Cell. 187 (16), 4150-4175 (2024).
- Sharpless, N. E., Sherr, C. J. Forging a signature of in vivo senescence. Nat Rev Cancer. 15 (7), 397-408 (2015).
- Schürch, C. M., et al. Coordinated cellular neighborhoods orchestrate antitumoral immunity at the colorectal cancer invasive front. Cell. 182 (5), 1341-1359.e19 (2020).
- Lin, J. R., et al. Highly multiplexed immunofluorescence imaging of human tissues and tumors using t-CyCIF and conventional optical microscopes. eLife. 7, e31657(2018).
- Tomimatsu, K., et al. Precise immunofluorescence cancelling for highly multiplexed imaging to capture specific cell states. Nat Commun. 15, 3657(2024).
- Kiessling, P., Kuppe, C. Spatial multi-omics: novel tools to study the complexity of cardiovascular diseases. Genome Med. 16 (1), 14(2024).
- Chaib, S., Tchkonia, T., Kirkland, J. L. Cellular senescence and senolytics: the path to the clinic. Nat Med. 28, 1556(2022).
- Freund, A., Laberge, R. M., Demaria, M., Campisi, J. Lamin B1 loss is a senescence-associated biomarker. Mol Biol Cell. 23 (11), 2066-2075 (2012).
- Eng, J., et al. A framework for multiplex imaging optimization and reproducible analysis. Commun Biol. 5 (1), 1-11 (2022).
- Wallis, R., et al. Senescence-associated morphological profiles (SAMPs): an image-based phenotypic profiling method for evaluating inter- and intra-model heterogeneity of senescence. Aging (Albany NY). 14, 1-27 (2022).
- González-Gualda, E., Baker, A. G., Fruk, L., Muñoz-Espín, D. A guide to assessing cellular senescence in vitro and in vivo. FEBS J. 288 (1), 56-80 (2021).
- O’Sullivan, E. A., Wallis, R., Mossa, F., Bishop, C. L. The paradox of senescent-marker positive cancer cells: challenges and opportunities. NPJ Aging. 10 (1), 1-11 (2024).
Przedruki i uprawnienia
