Ten protokół zapewnia zstandaryzowany in vitro przepływ pracy dla spójnego pomiaru naturalnej, chimerycznej receptora antygenowego–pośredniczonej i zależnej od przeciwciał cytotoksyczności ludzkich naturalnych komórek zwanych zbójcami przy użyciu żywego obrazu komórkowego i cytometrii przepływowej.
Artykuł metodologiczny
Kwantyfikacja cytotoksyczności komórek NK potencjowanej przez chimeryczne receptory antygenowe i przeciwciała terapeutyczne z wykorzystaniem obrazowania żywych komórek i cytometrii przepływowej
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Komórki natural killer (NK) są wrodzonymi limfocytami, które odgrywają krytyczną rolę w ochronnej odporności przeciwko różnym patogenom wewnątrzkomórkowym i rakiem. Ich główną funkcją jest zabijanie komórek docelowych, które są zakażone, złośliwie przekształcone lub pokryte przeciwciałami poprzez cytotoksyczność komórkową zależną od przeciwciał (ADCC). Komórki NK mogą być również genetycznie modyfikowane tak, aby wyrażały chimeryczne receptory antygenowe (CAR), które umożliwiają selektywne rozpoznawanie określonych antygenów. Ilościowe pomiary cytotoksyczności komórek NK są niezbędne do oceny początkowej funkcjonalności oraz do przedklinicznej ewaluacji przeciwciał monoklonalnych i strategii inżynierii CAR. Jednak in vitro testy funkcjonalne nadal są bardzo różnorodne w różnych laboratoriach z powodu różnic w przygotowaniu komórek, komórkach docelowych, proporcjach efektor-cel oraz czasach współinkubacji i metodach pomiarów, co ogranicza powtarzalność i możliwość porównywania różnych badań. W tym artykule przedstawiono znormalizowany protokół ilościowej oceny cytotoksyczności komórek NK za pomocą cytometrii przepływowej i obrazowania na żywo w czasie rzeczywistym. Pierwotne ludzkie komórki NK i komórki NK-92 wyrażające CAR były oceniane pod kątem ich zdolności do zabijania komórek nowotworowych i komórek pokrytych przeciwciałami w formacie 96-dołkowej płytki w celu zmierzenia naturalnej cytotoksyczności, zabijania za pośrednictwem CAR i ADCC. Przeżywalność komórek docelowych była mierzona ciągle za pomocą obrazowania na żywo lub w określonym punkcie czasowym za pomocą cytometrii przepływowej, co również umożliwiało charakteryzację fenotypową komórek NK i komórek docelowych. Te protokoły zapewniają solidną ramę za pomocą rutynowych metod hodowli tkankowej, obrazowania i cytometrii przepływowej, aby umożliwić powtarzalne ilościowe określenie funkcji efektorowych komórek NK w badaniach nad wrodzoną odpornością i immunoterapiami opartymi na komórkach NK.
Wprowadzenie
Komórki Natural Killer (NK) są wrodzonymi limfocytami, które odgrywają kluczową rolę w nadzorze immunologicznym przeciwko wirusowo zakażonym i złośliwym komórkom, wykazując szybką i silną cytotoksyczność1. W przeciwieństwie do komórek B i T, komórki NK nie wykazują receptorów antygenowo-specyficznych i zamiast tego polegają na szeregiem receptorów aktywacyjnych i hamujących w celu wykrycia utraty ekspresji głównego zespołu zgodności tkankowej klasy I lub stresu komórkowego. Umożliwia im to mediację bezpośredniej cytotoksyczności poprzez uwolnienie granule cytotoksycznych zawierających perforację i granzymy lub, w niektórych przypadkach, poprzez aktywację receptorów śmierci1,2,3,4. Oprócz naturalnej cytotoksyczności, komórki NK wykazują FcγRIII (CD16), receptor, który rozpoznaje fragment Fc immunoglobuliny G (IgG) i wpływa na cytotoksyczność komórkową zależną od przeciwciał (ADCC) przeciwko komórkom docelowym pokrytym IgG5,6.
Ze względu na swoje wrodzone mechanizmy cytotoksyczne i korzystny profil bezpieczeństwa, komórki NK stały się obiecującymi kandydatami do immunoterapii komórkowej. Dzięki potencjałowi zastosowania allogenicznego, komórki NK mogą funkcjonować jako terapia "pod ręką" z minimalnym ryzykiem choroby przeszczepu przeciw gospodarzowi, umożliwiając szersze zastosowanie kliniczne i obniżając koszty7. Ostatnie osiągnięcia dalece poszerzyły terapeutyczny potencjał komórek NK poprzez strategie inżynierii genetycznej, w tym wprowadzanie chimerycznych receptorów antygenowych (CAR) które przekierowują komórki NK do rozpoznawania specyficznych antygenów nowotworowych. CAR-NK wykazały skuteczność przeciwnowotworową w in vivo modelach ksenograftu i badaniach klinicznych, z mniejszą toksycznością w porównaniu z komórkami CAR-T8,9,10. Dlatego wzrasta zainteresowanie rozwijaniem inżynieryjnych platform dla komórek NK i strategii terapeutycznych opartych na przeciwciałach. W tym kontekście, dokładne i ilościowe pomiary zdolności do zabijania komórek NK są niezbędne do zrozumienia biologii komórek NK, oceny skuteczności CAR lub innych inżynieryjnych terapii komórek NK oraz oceny przeciwciał monoklonalnych, które polegają na ADCC.
Różnorodne in vitro metody były szeroko stosowane w laboratoriach w celu oceny cytotoksyczności komórek NK. Typowymi metodami są testy uwalniania radioaktywnego chromu-51, testy uwalniania dehydrogenazy mleczanowej oraz testy uwalniania kalceiny-acetoksymetylowej11,12. Chociaż te tradycyjne metody były szeroko stosowane do pomiaru cytotoksyczności, opierają się na pośrednich wskaźnikach śmierci komórkowej, dostarczają pomiarów końcowych zamiast danych kinetycznych oraz oferują ograniczoną czułość i zakres dynamiczny. Nie dostarczają również informacji o fenotypie lub stanie aktywacji komórek efektorowych. Ostatnio, platformy obrazowania żywych komórek i cytometria przepływowa są coraz częściej stosowane, ponieważ umożliwiają bezpośrednie ilościowe pomiary przeżycia komórek docelowych, monitorowanie zabijania w czasie oraz jednoczesną analizę fenotypową komórek efektorowych i docelowych13,14. Jednak nawet wśród tych nowszych podejść istnieje znaczna zmienność między laboratoriami i opublikowanymi badaniami, w tym różnice w przygotowaniu komórek docelowych, stosunkach efektor-do-cel (E:T) i czasach współinkubacji, co ogranicza powtarzalność i porównania między badaniami, szczególnie w ocenach przedklinicznych immunoterapii opartych na komórkach NK.
Niniejszy artykuł przedstawia standaryzowany proces ilościowej oceny cytotoksyczności komórek NK przy użyciu dwóch niezależnych, uzupełniających się platform: obrazowanie żywych komórek w czasie rzeczywistym (IncuCyte SX5) oraz testy końcowe oparte na cytometrii przepływowej. Obrazowanie żywych komórek umożliwia ciągłe monitorowanie przeżycia komórek docelowych podczas współhodowli z komórkami efektorowymi, pozwalając na kinetyczną ocenę cytotoksyczności w wielu stosunkach E:T i warunkach eksperymentalnych przy minimalnym manipulowaniu testem15. W przeciwieństwie do cytometrii przepływowej, która dostarcza wysoce wrażliwej pomiaru końcowego śmierci komórek docelowych, wraz z jednoczesną charakterystyką fenotypową komórek NK i komórek docelowych przy użyciu panelu barwników wielomarkerowych.
Dodatkowo, ten protokół uwzględnia standaryzowane parametry eksperymentalne, w tym stosunki E:T, warunki inkubacji, format płytki i przepływy analityczne, aby poprawić powtarzalność i ułatwić porównanie pomiarów cytotoksyczności między laboratoriami i badaniami. Proces umożliwia ilościową ocenę wielu funkcji efektorowych NK, w tym naturalnej cytotoksyczności, zabijania z pośrednictwem CAR oraz ADCC, i jest kompatybilny z pierwotnymi ludzkimi komórkami NK i liniami komórek NK.
Protokół
Wykorzystanie próbek od ludzkich dawców do celów badawczych zostało zatwierdzone przez Instytucjonalną Komisję Przeglądową i przeprowadzono zgodnie z wytycznymi instytucjonalnymi (Zatwierdzenie nr 2022P000699).
1. Analiza zabijania z obrazowaniem żywych komórek w czasie rzeczywistym
- Powlekanie płytek
- Dodaj 50 µL/well poli-D-lizynę (0,1 mg/ml w soli fizjologicznej buforowanej fosforanowo [PBS]) do siatki 6 × 10 w płaskodennej płytce 96-dołkowej. Delikatnie wstrząsnąć płytką, aby upewnić się, że dno każdego dołka jest całkowicie pokryte.
- Inkubować płytkę przez 2 h w temperaturze pokojowej (RT; 18°C–26°C) z zamkniętą pokrywą.
- Przemyć dołki 3× za pomocą 200 µL/well PBS i odrzucić supernatant.
UWAGA: Płytki powlekane można uszczelnić parafilmem i przechowywać w 4°C przez maksymalnie 1 tydzień z 200 µL PBS dodanego do każdej dołki. Należy zapewnić zachowanie sterylności płytek, odessać PBS i pozostawić je do wyrównania temperatury do temperatury pokojowej przed użyciem.
- Przygotowanie komórek docelowych
- Przygotuj 10 ml 2× roztworu SYTOX Orange (200 nM), rozcieńczając roztwór zapasowy SYTOX Orange (250 µM w DMSO) do pożywki hodowlanej NK-92 (dodać 8 µL (do uzyskania całkowitej objętości 10 ml roztworu stokowego) w 15-ml probówce do wirowania z dna stożkowym.
UWAGA: Pożywka hodowlana dla komórek NK-92 składa się z pożywki Advanced RPMI-1640, 10% płodowej surowicy bydlęcej (FBS) oraz 2 mM L-alanylo-L-glutaminy, 100 µg/mL primocyną oraz 500 J/ml ludzkiej IL-2.
OSTRZEŻENIE: SYTOX Orange jest barwnikiem fluorescencyjnym i może stwarzać zagrożenie w przypadku kontaktu ze skórą lub oczami. Należy go używać z odpowiednimi środkami ochrony indywidualnej oraz zgodnie z instytucjonalnymi wytycznymi dotyczącymi bezpieczeństwa. - Należy policzyć komórki docelowe, stosując metodę liczenia komórek opartą na wykluczaniu barwnika (np. błękitu trypanowego) lub równoważną zwalidowaną metodę (np. automatyczny licznik komórek).
UWAGA: W tym teście komórkami docelowymi były komórki Ramos, linia komórkowa chłoniaka B komórek B wykazująca ekspresję antygenu dojrzewania komórek B (BCMA⁺), którą zmodyfikowano tak, aby wykazowała ekspresję białka fluorescencyjnego z zakresu bliskiej podczerwieni (NIR) emiRFP670. - Przenieś wymaganą ilość do probówki do wirowania o objętości 15 ml z okrągłym dnem.
- Wirówka (5 min, 300 × g, RT, przyspieszenie = maksymalne; opóźnienie [hamowanie] = maksymalne).
- Odrzucić nadsącz.
- Resuspender komórki docelowe do końcowego stężenia 2,5 × 10⁵ komórek/ml (2,5 × 10⁴ komórki/100 µL) w podłożu z 2× SYTOX Orange.
UWAGA: Resuspendowane komórki docelowe można przechowywać w 37°C z 5% CO₂ w probówce przez maksymalnie 30 min podczas przygotowywania rozcieńczeń komórek efektorowych.
UWAGA: Dla jednej pełnej płytki, 60 dołków × 2,5 × 10⁴ komórek/dołek = 1,5 × 10⁶ całkowita liczba komórek docelowych. Przygotować 2,0 × 10⁶ liczbę komórek, aby uwzględnić straty. Dostosować liczbę komórek do wielkości testu i pożądanej gęstości wysiewu.
- Przygotuj 10 ml 2× roztworu SYTOX Orange (200 nM), rozcieńczając roztwór zapasowy SYTOX Orange (250 µM w DMSO) do pożywki hodowlanej NK-92 (dodać 8 µL (do uzyskania całkowitej objętości 10 ml roztworu stokowego) w 15-ml probówce do wirowania z dna stożkowym.
- Przygotowanie komórek efektorowych
- Ocenić stężenie i żywotność komórek NK-92, stosując metodę liczenia komórek opartą na wykluczaniu barwnika (np. błękitu trypanu) lub równoważną zwalidowaną metodę. Kontynuować procedurę tylko wtedy, gdy żywotność wynosi ≥80%, ponieważ niższa żywotność może wpłynąć na wyniki analizy.
UWAGA: Jako komórki efektorowe wykorzystano komórki NK-92 zmodyfikowane w celu stabilnej ekspresji białka fluorescencyjnego ZsGreen, albo samodzielnie (kontrola), albo wraz z konstruktami CAR celującymi w BCMA. - Odlicz i przenieś wymaganą liczbę komórek do poszczególnych 15-mlowych probówek wirówkowych z dnem stożkowym.
UWAGA: Oblicz całkowitą liczbę wymaganych komórek efektorowych poprzez zsumowanie liczby komórek potrzebnych dla wszystkich stosunków E:T dla jednej powtórki, pomnożenie wyniku przez liczbę powtórek i dodanie 50% nadmiaru w celu uwzględnienia strat komórek. Zaokrąglij liczby w sposób ułatwiający przygotowanie. Na przykład, dla stosunków E:T w zakresie od 2:1 do 0,25:1, użyj 1,5 × 10⁵ Liczba komórek NK na powtórzenie. Dla powtórzeń trzykrotnych przygotować 4,5 × 10⁵ liczba komórek na warunek zgodnie z układem płytki opisanym w Rycina dodatkowa 1A. - Odwirować komórki (5 min, 300 × g, RT, przyspieszenie = maksymalne; opóźnienie [hamowanie] = maksymalne).
- Odlej supernatant.
- Resuspendować komórki do końcowego stężenia 5,0 × 10⁵ komórek/ml (5,0 × 10⁴ komórki/100 µL).
- Ocenić stężenie i żywotność komórek NK-92, stosując metodę liczenia komórek opartą na wykluczaniu barwnika (np. błękitu trypanu) lub równoważną zwalidowaną metodę. Kontynuować procedurę tylko wtedy, gdy żywotność wynosi ≥80%, ponieważ niższa żywotność może wpłynąć na wyniki analizy.
- Przygotowanie rozcieńczeń komórek efektorowych
- Przygotować rozcieńczenia komórek efektorowych, w tym kontrolę z samymi komórkami docelowymi, w 96-dołkowej płytce o zaokrąglonym dnie (patrz Rycina uzupełniająca 1A (dla reprezentatywnego układu płytki z czterema wariantami w trzech powtórzeniach). Każdy wariant przygotowano w trzech powtórzeniach.
- Dodaj 240 µL/well komórek efektorowych (5,0 × 10⁵ komórek/ml) do dołków odpowiadających stosunkowi E:T wynoszącemu 2:1.
- Dodaj 120 µL/well pożywki do wszystkich pozostałych dołków.
- Przeprowadzić dwukrotne rozcieńczenia seryjne od studni z proporcją E:T = 2:1 do studni z proporcją E:T = 0,25:1. Dokładnie wymieszać poprzez pipetowanie co najmniej 5 razy i wymieniać końcówki między przeniesieniami.
UWAGA: Jeśli serie obrazowania nie zostały zaplanowane w systemie obrazowania, należy je zaplanować przed przygotowaniem kokultury. Przygotowane rozcieńczenia komórek efektorowych można przechowywać w 37°C z dodatkiem 5% CO₂ w 96-dołkowej płytce o dnie okrągłym przez maksymalnie 30 min podczas konfigurowania systemu obrazowania żywych komórek.
- Przygotowanie kokultury
- Należy przygotować 96-dołkową płytkę z płaskim dnem, powleczoną poli-D-lizyną.
- Dodaj 100 µL/well zawiesiny komórek docelowych do wszystkich dołków. Bezpośrednio przed rozdzieleniem należy dokładnie resuspender komórki docelowe, pipetując je w górę i w dół ≥5 razy przy użyciu odpowiedniej pipety (np. 200 µL) oraz unikaj powstawania pęcherzyków powietrza podczas przenoszenia.
- Dodaj 100 µL/well zawiesiny komórek efektorowych do odpowiednich dołków. Bezpośrednio przed rozdzieleniem należy dokładnie resuspendować komórki efektorowe, pipetując zawiesinę w górę i w dół $\ge$ 5 razy za pomocą odpowiedniej pipety (np. 200 µL) oraz należy unikać powstawania pęcherzyków powietrza podczas przenoszenia.
- Dodaj 200 µL/well PBS do pozostałych nieużywanych studzienek.
- Wiruj płytkę (2 min, 100 × g, RT, przyspieszenie = niskie [np. 2]; opóźnienie [hamowanie] = niskie [np. 2]).
UWAGA: To delikatne wirowanie jest kluczowe dla szybkiego i równomiernego osadzenia komórek na dnie studzienki, co zapewnia dokładne obrazowanie w systemie IncuCyte SX5. Używamy wirówki naktowej Eppendorf Centrifuge 5810R z rotorem z koszykami wahadłowymi, z ustawieniami przyspieszania i hamowania na poziomie 2 (w skali od 1 do 9). - Umieść płytkę w systemie do obrazowania żywych komórek i wykonuj zdjęcia co 1 h przez 24 h (czas ten można przedłużyć do 72 h, jeśli jest to wymagane). Upewnij się, że obrazowanie odbywa się w standardowych warunkach inkubacji (37°C/5% CO₂).
UWAGA: Aby zapewnić prawidłowe obrazowanie w t = 0 h dokładnie odzwierciedla bazową liczbę komórek docelowych; należy rozpocząć akwizycję obrazów w ciągu 10–15 min po przygotowaniu kokultury i wirowaniu. W przypadku pełnej płytki z trzema kanałami obrazowania (tj. zielonym, pomarańczowym i NIR), czas skanowania wynosi około 10 min na godzinę dla 3 obrazów na studzienkę przy powiększeniu 20×. - Zweryfikuj jakość obrazu po pierwszym skanowaniu i w razie potrzeby dostosuj ustawienia.
- Ustawienia urządzenia
- Ustaw rozplatanie widmowe (spectral unmixing), aby skorygować prześwit fluorescencji SYTOX Orange do kanału zielonego. Dostosuj wartość rozplatania w oprogramowaniu, porównując kanały zielony i pomarańczowy i potwierdzając, że kolor pomarańczowy+ martwe komórki nie są błędnie wykrywane jako zielone+Dla eksperymentu reprezentatywnego (Rycina 1), wkład kanału pomarańczowego do kanału zielonego ustalono na poziomie 8,5%. Wartości te są specyficzne dla danego zbioru danych i powinny zostać zoptymalizowane dla każdego eksperymentu.
- Skonfiguruj analizę komórka po komórce (Cell-by-Cell) dla komórek nieprzylegających, aby zapewnić dokładną segmentację i maskowanie wszystkich komórek w każdym polu widzenia (patrz Rycina dodatkowa 1B (dla reprezentatywnej konfiguracji). W przypadku systemu obrazowania żywych komórek z wykorzystaniem modeli suspensyjnych linii komórkowych efektorowych i docelowych zaleca się następujące parametry:
- Ustaw oczekiwaną średnicę obiektu na 15 µm (przybliżona średnica komórki).
- Ustaw czułość progu oraz czułość tekstury na 5.
- Ustaw czułość krawędzi na 10, aby ułatwić separację skupisk komórek.
- Ustaw zakres filtra akceptowalnego obszaru obiektów na 50–2000 µm2 aby wyeliminować zanieczyszczenia i duże obiekty.
- Ustaw maksymalną ekscentryczność na 0,95, aby wykluczyć obiekty niekomórkowe.
- Skonfiguruj progi klasyfikacji (patrz Rycina dodatkowa 1C (do reprezentatywnego bramkowania). Użyj studzienek kontrolnych zawierających wyłącznie cel w celu zdefiniowania linii bazowej NIR+Pomarańcza− żywą populację komórek docelowych. Następnie należy użyć studni do kokultury w późniejszych punktach czasowych (np. t = 4 h), aby potwierdzić wyraźne oddzielenie z minimalnym nakładaniem się sygnałów NIR+/− i pomarańczowy+/− populacje. Przykładowe progi klasyfikacji i parametry analizy przedstawiono w Rycina dodatkowa 1C.
- Ustaw próg intensywności koloru pomarańczowego na około 15.
- Ustaw próg intensywności NIR na około 0,1.
UWAGA: Wartości parametrów i progów mogą się różnić w zależności od instrumentu, oprogramowania, modelu linii komórkowej oraz intensywności sygnału fluorescencyjnego.
UWAGA: Niniejszy protokół można dostosować do testów cytotoksyczności pierwotnych ludzkich komórek NK lub testów ADCC, jeżeli komórki docelowe stabilnie wykazują fluorescencję w bliskiej podczerwieni (NIR) (np. emiRFP670). Można go również dostosować do testów zabijania opartych na cytometrii przepływowej, pomijając powlekanie poli-D-lizyną i stosując płytki 96-dołkowe z płaskim lub okrągłym dnem.
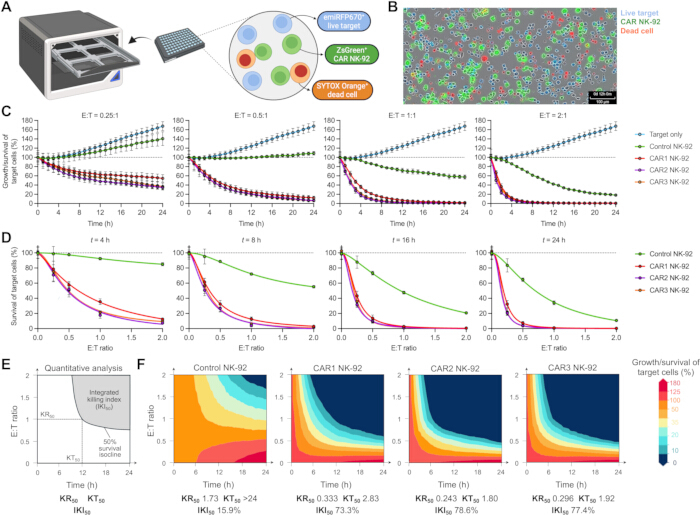
Rysunek 1. Ilościowe określanie kinetyki i siły cytotoksyczności zapośredniczonej przez komórki NK-92 z chimerycznym receptorem antygenowym (CAR) z wykorzystaniem obrazowania żywych komórek w czasie rzeczywistym. (A) Schematyczny przegląd testu obrazowania żywych komórek IncuCyte do monitorowania cytotoksyczności zapośredniczonej przez komórki NK. Komórki docelowe Ramos BCMA+ wykazujące ekspresję emiRFP670 (kanał bliskiej podczerwieni [NIR]) są współhodowane z komórkami efektorowymi NK-92 wykazującymi ekspresję ZsGreen (kanał zielony), a śmierć komórek jest wykrywana za pomocą SYTOX Orange (kanał pomarańczowy). (B) Reprezentatywny obraz fluorescencyjny studzienki z współhodowlą przy stosunku efektor-do-celu (E:T) 1:1 po 12 h. Żywe komórki docelowe (emiRFP670⁺) przedstawiono na niebiesko, komórki efektorowe NK-92 (ZsGreen⁺) na zielono, a martwe komórki (SYTOX Orange⁺) na czerwono. Obrazy pozyskano przy użyciu modułu analizy Cell-by-Cell dla komórek nieprzylegających przy powiększeniu 20×. Pasek skali = 100 µm. (C) Ilościowe określenie wzrostu i przeżywalności komórek docelowych w czasie przy różnych stosunkach E:T dla kontrolnych komórek NK-92 oraz komórek NK-92 wykazujących ekspresję CAR. (D) Ilościowe określenie przeżywalności komórek docelowych jako funkcji stosunku E:T w wielu punktach czasowych (4, 8, 16 i 24 h). Liczbę komórek docelowych znormalizowano względem studzienek zawierających tylko komórki docelowe (E:T = 0:1) w każdym punkcie czasowym. (E) Schematyczne przedstawienie wskaźników ilościowych użytych do oceny cytotoksyczności: KR50, stosunek zabójca-do-celu wymagany do osiągnięcia 50% śmiertelności po 12 h; KT50, czas wymagany do osiągnięcia 50% śmiertelności przy stosunku E:T 1:1; oraz IKI50, zintegrowany indeks zabójcy zdefiniowany jako pole powierzchni mapy ciepła poniżej izokliny 50% przeżywalności. (F) Mapy ciepła przedstawiające wzrost i przeżywalność komórek docelowych jako funkcję stosunku E:T i czasu dla każdego warunku efektorowego. Wartości ilościowe dla KR50, KT50 i IKI50 są podane dla każdego warunku. Surowe liczby żywych komórek docelowych uzyskano z populacji NIR+/SYTOX Orange– za pomocą analizy klasyfikacji Cell-by-Cell w oprogramowaniu IncuCyte 2021C. Wszystkie warunki przeprowadzono w trzech powtórzeniach (n = 3). Dane przedstawiono jako średnia ± odchylenie standardowe. Do modelowania trendów cytotoksyczności na panelach D i F zastosowano analizę regresji nieliniowej. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
2. Ilościowe oznaczenie cytotoksyczności komórkowej zależnej od przeciwciał metodą cytometrii przepływowej
- Przygotowanie pierwotnych ludzkich komórek NK
UWAGA: Pierwotne ludzkie komórki NK izolowano z krwi obwodowej wzbogaconej w leukocyty, pobranej od zdrowych dorosłych dawców, stosując metodę wzbogacania komórek NK, a następnie wirowanie w gradiencie gęstości, zgodnie z wcześniejszym opisem3. Oczyszczone komórki NK kriokonserwowano w stężeniu 5 × 10⁶ komórek/mL w roztworze do mrożenia (90% FBS i 10% dimetylosulfoksyd [DMSO]) w aliquotach po 0,5 mL w krioprobówkach i przechowywano w temperaturze poniżej −150°C do momentu użycia3.- Rozmrozić jedną probówkę zawierającą 5 × 10⁶ pierwotnych ludzkich komórek NK, delikatnie wstrząsając krioprobówką w kąpieli wodnej o temperaturze 37°C przez około 1 min, aż pozostanie tylko mały kryształ lodu.
OSTROŻNIE: Wszystkie próbki pochodzenia ludzkiego należy traktować zgodnie z odpowiednimi procedurami bezpieczeństwa biologicznego i przy użyciu środków ochrony osobistej, zgodnie z wytycznymi instytucjonalnymi.
OSTROŻNIE: DMSO ułatwia wchłanianie chemikaliów przez skórę. Należy stosować odpowiedni sprzęt ochronny i unikać bezpośredniego kontaktu. - Przenieść rozmrożone komórki do 15-ml probówki wirówkowej z okrągłym dnem zawierającej 10 mL podgrzanej (37°C) pożywki do hodowli komórek NK i wymieszać poprzez delikatne kołysanie.
UWAGA: Pożywka do hodowli komórek NK składa się z Advanced RPMI-1640 uzupełnionej o 10% FBS, 10% ludzkie serum grupy AB, 2 mM L-alanylo-L-glutaminy, 100 µg/mL primocyny oraz 50 U/mL ludzkiego IL-2. - Odwirować komórki (5 min, 300 × g, RT, przyspieszenie = maksymalne; hamowanie [brake] = maksymalne).
- Odlać supernatant.
- Resuspendować osad w 5 mL podgrzanej (37°C) pożywki do hodowli komórek NK.
- Odwirować komórki (5 min, 300 × g, RT, przyspieszenie = maksymalne; hamowanie [brake] = maksymalne).
- Odlać supernatant.
- Resuspendować osad w 1 mL podgrzanej pożywki do hodowli komórek NK.
- Przenieść zawiesinę do jednego dołka płytki hodowlanej 24-dołkowej.
- Dodać 1 mL sterylnego PBS do sąsiednich dołków, aby zminimalizować parowanie.
- Inkubować płytkę 24-dołkową pod kątem 45° (używając statywu lub podpórki do utrzymania kąta) w temperaturze 37°C przy 5% CO₂ przez 16–24 h, aby umożliwić regenerację komórek NK.
UWAGA: Pierwotne ludzkie komórki NK wymagają ścisłego kontaktu międzykomórkowego dla maksymalnego przeżycia i regeneracji, co można osiągnąć poprzez nachylenie płytki 24-dołkowej i doprowadzenie do gromadzenia się komórek przy krawędzi dołków. Należy zachować jednolity czas inkubacji we wszystkich eksperymentach.
UWAGA: Po okresie regeneracji przejść bezpośrednio do przygotowania komórek docelowych i zestawienia kokultury.
- Rozmrozić jedną probówkę zawierającą 5 × 10⁶ pierwotnych ludzkich komórek NK, delikatnie wstrząsając krioprobówką w kąpieli wodnej o temperaturze 37°C przez około 1 min, aż pozostanie tylko mały kryształ lodu.
- Barwienie komórek docelowych za pomocą estru bursztynianowego karboksyfluoresceiny (CFSE).
- Przygotować 5 × 10⁵ komórek docelowych i przenieść je do 15-ml probówki wirówkowej z okrągłym dnem.
UWAGA: Jako komórki docelowe wykorzystano linię komórkową chłoniaka pochodzącą od pacjenta CD38⁺16. - Przemyć komórki raz 10 mL PBS.
- Odwirować komórki (5 min, 300 × g, RT, przyspieszenie = maksymalne; hamowanie [brake] = maksymalne).
- Przygotować 0,5 µM roztwór roboczy CFSE w PBS z roztworu zapasu 5 mM, rozcieńczając 1 µL zapasu 5 mM CFSE w 10 mL PBS w 15-ml probówce wirówkowej z okrągłym dnem.
OSTROŻNIE: CFSE jest reaktywnym fluorescencyjnym barwnikiem wiążącym grupy aminowe i może stwarzać zagrożenie w przypadku kontaktu ze skórą lub oczami. Należy go obchodzić przy użyciu odpowiednich środków ochrony osobistej i utylizować niewykorzystany odczynnik zgodnie z lokalnymi wytycznymi bezpieczeństwa biologicznego. - Odlać supernatant.
- Resuspendować osad w roztworze CFSE do stężenia około 1 × 10⁶ komórek/mL.
- Inkubować przez 15 min w temperaturze 37°C, owijając probówkę folią aluminiową lub umieszczając ją w nieprzezroczystym pojemniku, aby chronić przed światłem.
- Zatrzymać reakcję, dodając 5–10 objętości pożywki hodowlanej.
- Inkubować przez 5 min w temperaturze 37°C.
- Odwirować komórki (5 min, 300 × g, RT, przyspieszenie = maksymalne; hamowanie [brake] = maksymalne).
- Odlać supernatant.
- Resuspendować komórki do stężenia 2,5 × 10⁵ komórek/mL, tak aby 100 µL zawierało 2,5 × 10⁴ komórek.
UWAGA: Przejść bezpośrednio do wysiewania, aby zachować stałą intensywność sygnału CFSE i żywotność komórek docelowych.
- Przygotować 5 × 10⁵ komórek docelowych i przenieść je do 15-ml probówki wirówkowej z okrągłym dnem.
- Wysiewanie komórek docelowych
- Przygotować 96-dołkową płytkę z okrągłym dnem.
- Dodać 100 µL/dołek komórek docelowych (2,5 × 10⁵ komórek/mL) do wyznaczonych dołków za pomocą pipety wielokanałowej (patrz Rycina uzupełniająca 2). Każdy wariant wysiewany jest w trzech powtórzeniach.
UWAGA: Przed wysiewaniem należy upewnić się, że zawiesina komórkowa jest jednorodna.
- Przygotowanie i dodanie przeciwciała
- Przygotować 200 µL 4-krotnego roztworu przeciwciał (100 µg/mL) w pożywce do hodowli komórek NK dla każdego testowanego przeciwciała i odpowiadającej mu kontroli izotypowej.
UWAGA: Ten krok jest modułowy i może być dostosowany do każdego przeciwciała pośredniczącego w ADCC przeciwko wybranej linii komórek docelowych. Stężenia zapasów i formulacje przeciwciał mogą się różnić; należy odpowiednio dostosować rozcieńczenia. Konserwanty, takie jak azydki, mogą wpływać na przeżywalność komórek docelowych i funkcjonalność komórek NK. Chociaż można testować różne stężenia przeciwciał, tutaj zastosowano stężenie końcowe 25 µg/mL. - Przenieść roztwory przeciwciał do płytki głębokodołkowej.
- Dodać 50 µL/dołek roztworu przeciwciał do komórek docelowych i dokładnie wymieszać, pipetując ≥5 razy.
- Dodać 50 µL/dołek pożywki do hodowli komórek NK do dołków kontrolnych bez przeciwciał i dokładnie wymieszać, pipetując ≥5 razy.
- Inkubować przez 25–30 min w temperaturze 37°C przy 5% CO₂.
- Przygotować 200 µL 4-krotnego roztworu przeciwciał (100 µg/mL) w pożywce do hodowli komórek NK dla każdego testowanego przeciwciała i odpowiadającej mu kontroli izotypowej.
- Przygotowanie i dodanie komórek NK
- Policzyć i przygotować 2 × 10⁵ komórek NK, stosując metodę liczenia komórek opartą na wykluczaniu barwnika (np. błękit trypanu) lub równoważną zwalidowaną metodę. Liczba ta jest wystarczająca dla trzech wariantów zawierających komórki NK wysiewanych w trzech powtórzeniach, z nadmiarem uwzględniającym straty podczas pipetowania (patrz Rycina uzupełniająca 2). Kontynuować, jeśli żywotność wynosi ≥75%, ponieważ niższa żywotność może wpłynąć na wyniki testu.
- Resuspendować komórki do stężenia 2,5 × 10⁵ komórek/mL w 800 µL pierwotnej ludzkiej pożywki do hodowli komórek NK (stężenie końcowe = 1,25 × 10⁴ komórek/50 µL).
- Dodać 50 µL/dołek komórek NK do odpowiednich dołków i dokładnie wymieszać, pipetując ≥5 razy.
UWAGA: Przed wysiewaniem należy upewnić się, że zawiesina komórkowa jest jednorodna. - Dodać 50 µL/dołek pożywki hodowlanej do dołków kontrolnych i dokładnie wymieszać, pipetując ≥5 razy.
- Zestawienie końcowej kokultury
- Uważnie sprawdzić 96-dołkową płytkę z okrągłym dnem, aby upewnić się, że wszystkie dołki zawierają 200 µL z jednolitym poziomem menisku i bez pęcherzyków powietrza.
- Odwirować płytkę (2 min, 100 × g, przyspieszenie = niskie [np. 2]; hamowanie [brake] = niskie [np. 2]).
UWAGA: To delikatne wirowanie jest ważne dla szybkiego osadzenia komórek i zwiększenia kontaktu międzykomórkowego. Używamy laboratoryjnej wirówki Eppendorf 5810R kompatybilnej z rotorem z koszami z zawieszeniem, z ustawieniami przyspieszenia i hamowania na poziomie 2 (z 9). - Inkubować przez 16–18 h (przez noc) w temperaturze 37°C przy 5% CO₂.
UWAGA: Ten czas inkubacji jest zoptymalizowany pod kątem odczytu cytotoksyczności, a nie degranulacji, którą najlepiej oceniać poprzez pomiar ekspresji CD107a we wcześniejszych punktach czasowych (2–6 h). W związku z tym szczytowe odpowiedzi degranulacyjne mogą być niedoszacowane.
UWAGA: Nie przedłużać inkubacji powyżej 18 h, ponieważ przedłużona kokultura może prowadzić do nadmiernej śmierci komórek docelowych w dołkach kontrolnych i zmniejszenia zakresu dynamicznego między wariantami eksperymentalnymi.
- Wykonanie cytometrii przepływowej
- Odwirować (5 min, 300 × g, przyspieszenie = maksymalne; hamowanie [brake] = maksymalne).
- Odlać supernatant.
- Przemyć wszystkie dołki 200 µL/dołek buforu FACS (2% FBS, 2 mM EDTA w PBS).
- Przygotować główny miks przeciwciał powierzchniowych w buforze FACS, dodając CD56-BV421 w rozcieńczeniu 1:50, CD16-BV785 w rozcieńczeniu 1:50 oraz CD107a-PE-Cy7 w rozcieńczeniu 1:25.
UWAGA: Obliczyć całkowitą objętość głównego miksu na podstawie projektu płytki eksperymentalnej (liczba dołków × 50 µL/dołek + 20% nadmiaru). Klony przeciwciał mogą różnić się intensywnością barwienia i dostępnością epitopów. Klony użyte w reprezentatywnych danych są wymienione w Tabeli Materiałów; alternatywne klony mogą wymagać miareczkowania. Można dodać dodatkowe przeciwciała do fenotypowania subpopulacji komórek NK (np. KIRs, NKG2A/C/D i CD57) oraz markerów aktywacji (np. CD69 i HLA-DR). - Resuspendować komórki w 50 µL/dołek głównego miksu przeciwciał i dokładnie wymieszać, pipetując ≥5 razy.
- Inkubować przez 15 min w temperaturze 4°C, owijając płytkę folią aluminiową lub umieszczając ją w nieprzezroczystym pojemniku, aby chronić przed światłem.
- Dodać 150 µL/dołek buforu FACS.
- Odwirować (5 min, 300 × g, przyspieszenie = maksymalne; hamowanie [brake] = maksymalne).
- Odlać supernatant.
- Resuspendować komórki w 100 µL/dołek 5 µM 4′,6-diamidino-2-fenyloindolu (DAPI) w buforze FACS i natychmiast przejść do akwizycji cytometrycznej. Inkubacja przed akwizycją nie jest wymagana.
- Przeprowadzić akwizycję danych za pomocą cytometrii przepływowej i zarejestrować kanały fluorescencji dla CFSE, BV421, BV785, PE-Cy7, DAPI oraz wszelkich dodatkowych fluoroforów.
UWAGA: Ustawienia akwizycji (np. napięcia detektorów, kompensacja i bramkowanie) mogą wymagać optymalizacji. Do kompensacji i ustawiania bramkowania należy użyć kontroli niebarwionych i pojedynczo barwionych, z zastosowaniem kulek kompensacyjnych lub reprezentatywnych komórek, zależnie od potrzeb. W przypadku markerów o ekspresji ciągłej lub słabej (np. CD107a) należy rozważyć kontrole FMO (fluorescence-minus-one). Należy zachować spójne ustawienia i strategię bramkowania, w tym bramkowanie żywe/martwe oraz identyfikację populacji docelowych i efektorowych, we wszystkich eksperymentach.
UWAGA: Zarówno Krok 1, jak i Krok 2 mogą być dostosowane do adherentnych komórek docelowych. Wysiać komórki docelowe (z ich odpowiednimi pożywkami) na 96-dołkową płytkę z płaskim dnem na jeden dzień przed kokulturą, przy gęstości pozwalającej osiągnąć około 70% konfluencji w dniu testu. Po potwierdzeniu adhezji odlać pożywkę komórek docelowych i zastąpić ją 100 µL świeżej pożywki dla komórek NK, a następnie dodać komórki efektorowe, aby rozpocząć kokulturę. Ze względu na różnice w wielkości i morfologii komórek, parametry analizy IncuCyte Cell-by-Cell powinny być zoptymalizowane dla każdej adherentnej linii komórkowej.
UWAGA: W przypadku testów opartych na cytometrii przepływowej z komórkami adherentnymi, po kokulturze odwirować płytkę (300 × g, 5 min) i odlać supernatant. Dodać 100 µL/dołek TrypLE i inkubować w temperaturze 37°C przy 5% CO2 przez około 5–15 min (zależnie od linii komórkowej), aby odkleić komórki. Dodać 100 µL/dołek buforu FACS, wymieszać pipetując w ruchu okrężnym i przenieść wszystkie komórki do 96-dołkowej płytki z okrągłym dnem. Sprawdzić dołki pod mikroskopem, aby potwierdzić całkowite odklejenie przed przejściem do barwienia (Krok 2, podkrok 7). Zoptymalizować czas inkubacji z TrypLE w razie potrzeby, aby uzyskać zawiesinę pojedynczych komórek.
Wyniki
Aby ilościowo ocenić cytotoksyczność komórek NK w czasie rzeczywistym, komórki efektorowe NK-92 zmodyfikowane tak, aby eksprimeowały CAR anty-BCMA, współhodowano z komórkami docelowymi Ramos BCMA+ w czarnej, przezroczystej płytce 96-dołkowej z płaskim dnem i monitorowano za pomocą obrazowania żywych komórek (Rysunek 1A oraz Rysunek dodatkowy 1A). Komórki efektorowe dodawano w stosunkach E:T wynoszących 0:1 (tylko komórki docelowe), 0,25:1, 0,5:1, 1:1 oraz 2:1, przy czym każdą warunek wykonano w trzech powtórzeniach. Ewaluowano trzy różne konstrukty CAR NK-92: CAR1 bez domeny kostymulującej, CAR2 z domeną kostymulującą 4-1BB (CD137) oraz CAR3 z domeną kostymulującą DAP10, wraz z kontrolnymi komórkami NK-92 eksprimującymi wektor zawierający wyłącznie ZsGreen. Wszystkie komórki efektorowe wygenerowano poprzez transdukcję lentiwirusową, zgodnie z wcześniejszym opisem4, wykorzystując kasety transgenowe ZsGreen-P2A-CAR. Komórki docelowe Ramos transdukowano w podobny sposób lentiwirusowym wektorem kodującym emiRFP670. Wzrost i przeżywalność komórek docelowych śledzono co godzinę przez okres 24 h przy użyciu urządzenia do obrazowania żywych komórek, mierząc fluorescencję zieloną dla komórek NK-92 ZsGreen+, fluorescencję pomarańczową dla martwych komórek SYTOX Orange+ oraz fluorescencję NIR dla komórek docelowych emiRFP670+ (Rysunek 1A oraz Rysunek dodatkowy 1B i 1C).
Obrazy mikroskopowe pozyskano w określonych odstępach czasu, aby zwizualizować komórki efektorowe, żywe komórki docelowe oraz komórki martwe podczas kokultury (Rysunek 1B). Ilościowe oznaczenie wzrostu i przeżywalności komórek docelowych wykazało, że komórki NK-92 CAR2 i CAR3 charakteryzowały się szybszą kinetyką zabijania niż komórki NK-92 CAR1, szczególnie we wczesnych punktach czasowych przy stosunku E:T wynoszącym 1:1. Zabijanie komórek docelowych wzrastało wraz z wyższymi stosunkami E:T, również w przypadku kontrolnych komórek NK-92, które wykazały naturalną cytotoksyczność (Rysunek 1C). Pomiary te podkreślają zdolność obrazowania żywych komórek do rejestrowania dynamicznych zmian w aktywności cytotoksycznej. Przeżywalność komórek docelowych analizowano również jako funkcję stosunku E:T w określonych punktach czasowych, aby porównać potencję CAR NK-92. Komórki NK-92 CAR2 i CAR3 wykazały większą potencję przy niższych stosunkach E:T w późniejszych punktach czasowych (np. E:T = 0,25:1 po 24 h) oraz przy pośrednich stosunkach E:T we wczesnych punktach czasowych (np. E:T = 1:1 po 4 h) (Rysunek 1D). W przeprowadzonych analizach nie zaobserwowano istotnych różnic w zabijaniu między efektorowymi komórkami NK-92 CAR2 i CAR3.
Mapa ciepła integrująca stosunek E:T, czas współinkubacji oraz przeżywalność komórek docelowych zapewnia kompleksową wizualizację cytotoksyczności naturalnej i CAR-zależnej we wszystkich populacjach efektorowych i umożliwia ocenę ilościową. Zdefiniowano trzy parametry służące do ilościowego określenia siły działania i kinetyki: KR50, czyli stosunek komórek zabójczych do docelowych, przy którym uzyskano 50% śmierci komórek (po 12 h); KT50, czyli czas współinkubacji wymagany do osiągnięcia 50% śmierci komórek (przy stosunku E:T 1:1); oraz IKI50, zintegrowany indeks zabójstwa reprezentujący obszar mapy ciepła poniżej 50% przeżywalności, wyznaczony przez izoklinę 50% przeżywalności (Rycina 1E). Metryki te umożliwiają porównanie siły działania komórek CAR NK-92 (KR50), kinetyki zabijania (KT50) oraz zintegrowanej wydajności cytotoksycznej (IKI50) (Rycina 1F). Analiza ta pokazuje, w jaki sposób test może ilościowo porównywać zmodyfikowane platformy komórek NK w oparciu o wiele parametrów w ramach jednego eksperymentu.
Do pomiaru ADCC wykorzystano cytometrię przepływową z liczeniem komórek, polegającą na kokultywacji znakowanych fluorescencyjnie komórek docelowych z pierwotnymi ludzkimi komórkami NK w obecności lub przy braku przeciwciał terapeutycznych oraz ilościowym oznaczeniu pozostałej populacji żywych komórek docelowych po 16–18 h inkubacji (Rysunek 2A). Można użyć cytometrów przepływowych takich jak Cytek Aurora, BD Symphony lub BD Fortessa z próbą wysokoprzepustową. W reprezentacyjnym układzie (Rysunek uzupełniający 2) komórki docelowe chłoniaka pochodzące od pacjenta CD38+ wysiano do okrągłodennej płytki 96-dołkowej, a do odpowiednich dołków dodano daratumumab (lub przeciwciało izotypowe). Następnie przeprowadzono kokultywację z komórkami NK w stosunku E:T wynoszącym 0,5:1, który został zoptymalizowany dla tych komórek docelowych w celu zminimalizowania naturalnej cytotoksyczności przy jednoczesnym umożliwieniu wykrycia ADCC. Po inkubacji wykonano cytometrię przepływową w celu rozdzielenia populacji komórek na podstawie rozpraszania światła w przód i w bok, wykluczenia zdarzeń nieżywotnych przy użyciu DAPI oraz oddzielenia komórek docelowych CFSE+ od komórek NK CD56+CD16+ do analizy równoległej (Rysunek 2B). Taki projekt umożliwia jednoczesny pomiar cytotoksyczności i charakterystykę fenotypową.
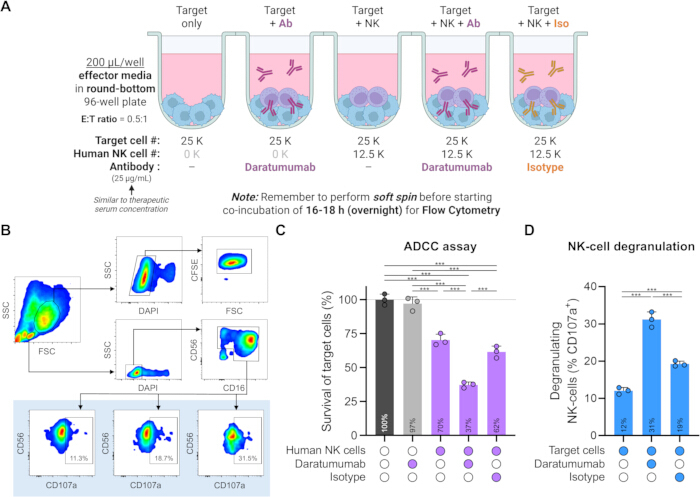
Rysunek 2. Test przeciwciałowej cytotoksyczności komórkowej (ADCC) oparty na cytometrii przepływowej umożliwia jednoczesną kwantyfikację przeżywalności komórek docelowych i aktywacji komórek NK. (A) Schematyczny przegląd testu ADCC. Komórki docelowe chłoniaka CD38+ znakowane CFSE wysiano w zagęszczeniu 2,5 × 10⁴ komórek na dołek i hodowano w pięciu warunkach: same komórki docelowe; komórki docelowe z daratumumabem (25 µg/mL); komórki docelowe z komórkami NK (E:T = 0,5:1); komórki docelowe z komórkami NK i daratumumabem; oraz komórki docelowe z komórkami NK i przeciwciałem kontrolnym izotypowym (25 µg/mL). (B) Reprezentatywna strategia bramkowania w cytometrii przepływowej. Zdarzenia najpierw bramkowano według rozproszenia przedniego (FSC) i bocznego (SSC), a następnie wykluczono komórki nieżywe za pomocą DAPI. Komórki docelowe zidentyfikowano jako zdarzenia CFSE+, a komórki NK jako zdarzenia CD56+ i CD16+. Degranulację komórek NK oceniano na podstawie ekspresji CD107a. (C) Kwantyfikacja przeżywalności komórek docelowych, wyrażona jako procent w stosunku do warunku kontrolnego z samymi komórkami docelowymi (ustalonego na 100%). (D) Kwantyfikacja degranulacji komórek NK, przedstawiona jako procent komórek CD107a+ w populacji komórek NK. Słupki reprezentują średnią ± odchylenie standardowe, a nałożone punkty reprezentują poszczególne dołki powtórne (n = 3). Analiza statystyczna została przeprowadzona za pomocą jednoczynnikowej analizy wariancji z testem wielokrotnych porównań post hoc Tukeya. Istotność statystyczną oznaczono następująco: *p < 0,05, **p < 0,01, ***p < 0,001. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Głównym punktem końcowym jest przeżywalność komórek docelowych, obliczana w bramce żywych komórek CFSE+ i znormalizowana względem warunku z samymi komórkami docelowymi, który uznano za 100% przeżywalności. Normalizacja ta pozwala skontrolować spontaniczną utratę komórek docelowych i umożliwia bezpośrednie porównanie poszczególnych warunków. Na reprezentatywnych danych (Rycina 2C) dodanie samego daratumumabu nie zmniejszyło przeżywalności komórek docelowych, co potwierdza, że przeciwciało nie ma bezpośredniego wpływu na żywotność komórek docelowych w obecności samych komórek efektorowych. Kokultura z samymi komórkami NK zmniejszyła przeżywalność komórek docelowych do około 70%, co wskazuje na podstawową cytotoksyczność naturalną. Dodanie daratumumabu dodatkowo obniżyło przeżywalność do około 37%, co jest zgodne ze zwiększoną śmiercią indukowaną przez przeciwciała, podczas gdy w warunku z kontrolą izotypową przeżywalność wyniosła około 62%, co jest porównywalne z warunkiem z samymi komórkami NK. Pomyślne eksperymenty wykazują wyraźną różnicę między warunkami z zastosowaniem przeciwciał a grupami kontrolnymi przy wysokiej powtarzalności między powtórzeniami.
Wtórne fenotypowanie komórek NK zapewnia uzupełniające potwierdzenie związku między zabijaniem komórek docelowych a aktywacją efektorową. Degranulacja komórek NK, mierzona jako procent komórek NK CD107a+, była najniższa w kokulturze komórek NK z komórkami docelowymi bez przeciwciał, a najwyższa w warunkach z zastosowaniem daratumumabu (około 31%), podczas gdy kontrola izotypowa wykazała pośredni poziom degranulacji (około 19%), co potwierdza aktywację zależną od przeciwciał (Rysunek 2D). Wyniki te pokazują, że test pozwala odróżnić zabijanie komórek docelowych od aktywacji efektorowej. Chociaż trendy degranulacji i przeżywalności są zazwyczaj zbieżne, nie pokrywają się one w pełni, co wskazuje, że reprezentują one powiązane, lecz odrębne procesy biologiczne.
Nieoptymalne eksperymenty zazwyczaj wykazują zmniejszoną separację między warunkami, zmienność liczby komórek w poszczególnych studniach, wysoką śmiertelność komórek docelowych w studniach kontrolnych, słabe barwienie CFSE lub podwyższoną tła degranulacji. Wyniki te mogą wynikać z niskiej żywotności komórek docelowych, niespójnego odzysku komórek NK, niewystarczającego mieszania lub zmienności w barwieniu i akwizycji. Ponieważ test ten niezależnie identyfikuje przedziały docelowe i efektorowe, można go rozszerzyć o dodatkowe fenotypowanie komórek docelowych (np. gęstość antygenu lub ekspresję liganda) oraz szerszą charakterystykę komórek NK. Wprowadzenie warunku „tylko NK” pozwala dodatkowo określić bazową degranulację i żywotność komórek NK. Taki wieloparametrowy projekt jest kluczową zaletą, umożliwiając interpretację funkcjonalnej cytotoksyczności wraz z mechanicznymi fenotypami immunologicznymi.
Rycina dodatkowa 1. Reprezentatywny układ płytki i schemat analizy dla testu cytotoksyczności z obrazowaniem żywych komórek. (A) Reprezentatywny układ płytki 96-dołkowej dla testu zabijania przez komórki CAR NK. Cztery warunki komórek efektorowych są rozmieszczone w kwadrantach, z których każdy jest testowany przy stosunkach E:T wynoszących 0:1 (kontrola tylko z komórkami docelowymi), 0,25:1, 0,5:1, 1:1 oraz 2:1, przy czym każdy warunek wykonano w trzech powtórzeniach (łącznie 60 dołków testowych). (B) Reprezentatywna konfiguracja analizy Cell-by-Cell dla komórek nieprzywierających w oprogramowaniu IncuCyte 2021C, ilustrująca parametry rozdzielania widmowego (spectral unmixing), segmentacji i maskowania użyte do identyfikacji poszczególnych komórek efektorowych i docelowych przy wykluczeniu zanieczyszczeń i agregatów. (C) Reprezentatywna strategia bramkowania klasyfikacji Cell-by-Cell z wykorzystaniem fluorescencji NIR względem SYTOX Orange w celu zdefiniowania populacji żywych komórek docelowych. Do potwierdzenia separacji między populacjami komórek żywych i martwych wykorzystano dołki z samymi komórkami docelowymi oraz dołki z kokulturą w przykładowym punkcie czasowym (t = 4 h). Kliknij tutaj, aby pobrać ten plik.
Rysunek dodatkowy 2. Reprezentatywny układ płytki dla testu ADCC opartego na cytometrii przepływowej. Reprezentatywny układ płytki 96-dołkowej przedstawiający pięć warunków eksperymentalnych naniesionych w trzech powtórzeniach w rzędach B–D i kolumnach 2–6 (łącznie 15 dołków testowych): (1) kontrola zawierająca tylko komórki docelowe, (2) komórki docelowe z daratumumabem, (3) komórki docelowe z komórkami NK, (4) komórki docelowe z komórkami NK i daratumumabem oraz (5) komórki docelowe z komórkami NK i przeciwciałem kontrolnym izotypowym. Komórki docelowe naniesiono w liczbie 2,5 × 10⁴ komórek na dołek, a komórki NK dodano w liczbie 1,25 × 10⁴ komórek na dołek, aby uzyskać stosunek E:T wynoszący 0,5:1. Przeciwciała zastosowano w końcowym stężeniu 25 µg/mL. Sąsiednie dołki wypełniono PBS w celu zminimalizowania parowania. Warunek z samymi komórkami docelowymi posłużył do normalizacji przeżywalności komórek docelowych, a kontrola izotypowa pozwoliła uwzględnić efekty wynikające z formulacji przeciwciał, niezależnie od swoistości antygenowej. W zależności od podatności linii komórek docelowych może być wymagana optymalizacja stosunku E:T. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Te protokoły zapewniają dwa uzupełniające się podejścia do ilościowego określania cytotoksyczności komórek NK w standaryzowanym formacie 96-dołkowej płytki. Krok 1 wykorzystuje obrazowanie na żywo w czasie rzeczywistym do ciągłego monitorowania utraty komórek docelowych i nadaje się do oceny kinetyki naturalnego oraz pośredniczonego CAR zabijania dla wielu stosunków E:T. Krok 2 wykorzystuje cytometrię przepływową do ilościowego określania ADCC po określonym czasie współinkubacji, jednocześnie rozdzielając komponenty docelowe i efektorowe do analizy fenotypu17. Te metody, prezentowane jako uzupełniające się platformy assay, które mogą być wykorzystywane do modelowania odrębnych procesów biologicznych, są również łatwo zamieniane. Pierwotne ludzkie komórki NK mogą być używane do assayów ADCC opartych na obrazowaniu na żywo, a także mogą być przeprojektowane do zabijania pośredniczonego CAR w assayach cytometrii przepływowej. Ponadto, chociaż dzikobieżne komórki NK-92 nie wykazują ekspresji CD1618, wdrożenie CD16 (np. poprzez transdukcję lentiwirusową) pozwala komórkom NK-92 na pośredniczenie silnej ADCC. W związku z tym, oba assaye mogą być dostosowane do indywidualnych potrzeb naukowych i translacyjnych.
Istnieje kilka kroków, które są szczególnie ważne dla reprodukowalności w obu assayach. Drobne zmiany w liczbie i fenotypie komórek efektorowych mogą drastycznie zmienić przeżywalność komórek docelowych. Dokładne liczenie komórek i dokładne zawieszenie podczas nakładania na płytkę są niezbędne, aby zminimalizować odchylenia w liczbie komórek i niekompletne mieszanie. Podobnie, przygotowanie komórek musi być spójne między eksperymentami, w tym żywotność, czas odzyskania i poprzednie narażenie na cytokiny, aby zapewnić jednolite funkcjonowanie efektorów. Geometria płytki jest kolejnym kluczowym czynnikiem wpływającym na wydajność assayu. W przepływie obrazowania na żywo płytki z płaskim dnem i powłoką wspierają stabilne nabywanie obrazów i spójną analizę pola, podczas gdy w przepływie cytometrii przepływowej płytki z zaokrąglonym dnem sprzyjają kontaktowi komórka-komórka i ułatwiają odzyskiwanie nieadhezyjnych kultur współistniejących w punkcie końcowym. Ponadto, jakość fluorescencyjnego znaczenia musi być potwierdzona przed assayem, ponieważ słaba dyskryminacja komórek docelowych przez obrazowanie lub słabe rozdzielenie CFSE przez cytometrię przepływową kompromitują ilościową ocenę i interpretację.
Te dwa przepływy pracy prezentują odrębne uwagi techniczne. W assayu obrazowania na żywo, typowe przyczyny złej jakości danych obejmują nierównomierne nakładanie komórek, gęste skupienia komórek lub skupiska oraz nieoptymalne progi analizy obrazu, które wszystkie są łatwo korektowalne. Te problemy mogą zniekształcić liczenie komórek i prowadzić do niekonsekwentnego śledzenia w czasie. W assayu opartym na cytometrii przepływowej, nieoptymalne wyniki są częściej spowodowane wysokim tłem śmierci komórek docelowych, słabym rozdzieleniem populacji docelowych i efektorowych, słabym barwieniem przeciwciał lub niespójnym pipetowaniem między powtórzonymi dołkami. Ponieważ te assaye są zaprojektowane do analizy porównawczej, włączenie odpowiednich kontroli wewnętrznych jest niezbędne do interpretacji, w tym kontroli tylko docelowych do normalizacji i dopasowanych kontroli negatywnych dla warunków specyficznych dla przeciwciał lub CAR.
Kilka wspólnych i specyficznych dla assayu ograniczeń musi być brane pod uwagę przy tych metodach. Assay obrazowania na żywo zapewnia rozdzielczość czasową, ale zależy od dokładnego fluorescencyjnego znaczenia i parametrów analizy obrazu, które mogą być wpłynięte przez skupienia komórek, nakładanie spektralne lub zmiany w morfologii podczas współkultury15. W niektórych przypadkach, szczególnie gdy assaye obejmują pierwotne komórki efektorowe, osiągnięcie odpowiedniego fluorescencyjnego znaczenia bez zmiany dynamiki zabijania jest trudne lub niemożliwe. Assay oparty na cytometrii przepływowej zapewnia wyższą rozdzielczość fenotypową w określonym punkcie końcowym, ale nie rozróżnia niezależnie wczesnego od późnego zabijania, chyba że zebrane są wielokrotne dopasowane punkty czasowe, co może być kosztowne i czasochłonne17. Ponadto, pomiary końcowe mogą odzwierciedlać nie tylko śmierć komórek docelowych, ale także różnice w proliferacji komórek docelowych, zużyciu efektorów lub odzyskiwaniu podczas obsługi próbki. W związku z tym, odczyty mechanistyczne takie jak CD107a są najlepiej interpretowane jako uzupełniające wskaźniki aktywacji komórek efektorowych, a nie bezpośrednie zamienniki dla eliminacji komórek docelowych19. Bardziej ogólnie, żadna z platform nie odzwierciedla w pełni architektury przestrzennej, interakcji z stromą, gradientów cytokin czy ograniczeń ruchu, które kształtują funkcję komórek NK in vivo.
Kilka czynników biologicznych musi również być brane pod uwagę przy interpretacji assayów zabijania komórek NK. Zmienność między dawcami jest właściwa eksperymentom z pierwotnymi ludzkimi komórkami NK, które
Oświadczenia
W.F.G.-B. otrzymał honorarium od BioSciences.sas za prezentację naukową na temat cytometrii spektralnej w 2025 roku. Autorzy deklarują, że nie mają żadnych innych konkurencyjnych interesów finansowych ani niefinansowych.
Podziękowania
Autorzy dziękują Raymondowi Quiñonesom Alvarado (Yale University), Yitong Chen (Ragon Institute of Mass General, MIT i Harvard), Angelique Hoelzemer oraz Katharina Schiering (Institute for Infection and Vaccine Development, University Medical Center Hamburg-Eppendorf) oraz Abnerowi Louissaintowi, Jessica Duffy, Gennie Mullen i Gail Newton (Massachusetts General Hospital i Harvard Medical School) za naukową i techniczną poradę oraz pogłębiające dyskusje. Autorzy dziękują również Michaelowi Waringowi, Kat Folz-Donahue i Nathalie Bonheur z Ragon Institute Flow Cytometry Core za fachowe wsparcie techniczne. W.F.G.-B. jest wspierany przez Ragon Institute of Mass General, MIT i Harvard, Department of Pathology w Massachusetts General Hospital oraz National Institutes of Health Director's New Innovator Award (DP2CA311214). J.O.T. jest wspierany przez Kinghorn Foundation jako laureat stypendium Fulbright Future Postgraduate Scholarship.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Advanced RPMI-1640 medium | Thermo Fisher Scientific | 12633020 | Podstawowe medium dla kultur NK-92 i pierwotnych ludzkich komórek NK (patrz protokół dla pełnej formuły) |
| Anti-human CD107a antibody, PE-Cy7 conjugated (clone H4A3) | BioLegend | 328618 | Marker degranulacji do cytometrii przepływowej |
| Anti-human CD16 antibody, BV785 conjugated (clone 3G8) | BioLegend | 302046 | Cytometria przepływowa |
| Anti-human CD56 antibody, BV421 conjugated (clone HCD56) | BioLegend | 318328 | Cytometria przepływowa |
| Centryfuga stołowa z obrotowym rotorem do pojemników 15-mL i płytek 96-dołkowych (Eppendorf Centrifuge 5810R) | Eppendorf | 5811000015 | Używany do pelletowania komórek i wirowania płytek (100–300 × g) |
| Carboxyfluorescein succinimidyl ester (CFSE) | Thermo Fisher Scientific | C34554 | Barwnik proliferacji komórkowej do oznaczania komórek docelowanych |
| Cytek Aurora spectral flow cytometer (lub odpowiednik) | Cytek Biosciences | N7-00003 | Używany do akwizycji i analizy cytometrii przepływowej |
| DAPI (4′,6-diamidino-2-fenylindol) | BioLegend | 422801 | Barwnik jądrza do różnicowania żywych i martwych komórek |
| Głębokodołkowa płytka 96-dołkowa | USA Scientific | 1896-2110 | Używany do przygotowania przeciwciał |
| Dimethyl sulfoxide (DMSO) | Fisher Scientific | BP231-100 | Środek do krioprezerwacji |
| Fetal bovine serum (FBS) | Avantor | 76419-584 | Dodatek do podstawowego medium; używany w buforze FACS (2% FBS) |
| General Purpose Water Bath, 10 L (37 °C) | PolyScience | WBE10 | Do odmrażania komórek |
| GlutaMAX (suplement L-alanyl-L-glutamina) | Thermo Fisher Scientific | 35050061 | Stabilne źródło glutaminy |
| Human AB serum | Sigma-Aldrich | H4522-100ML | Dodatek do kultur medium pierwotnych ludzkich komórek NK |
| IncuCyte SX5 live-cell imaging system | Sartorius | 4816 | Obrazy na żywo w czasie rzeczywistym i analiza komórka po komórce |
| LUNA-FL dual fluorescence cell counter (lub odpowiednik) | Logos Biosystems | L20001 | Automatyczne liczenie komórek |
| Parafilm M (4 in × 250 ft roll) | Genesee | 16-101 | Uszczelnianie i przechowywanie płytek |
| Phosphate-buffered saline (PBS), sterile (pH 7.2–7.4) | Corning | 21-020-CV | Używany do płukania i przygotowania bufora FACS |
| Poly-D-lysine (0.1 mg/mL) | Thermo Fisher Scientific | A3890401 | Środek do powlekania płytek |
| Primocin | InvivoGen | ant-pm-2 | Antybiotyk |
| Recombinant human interleukin-2 (IL-2) | R&D Systems | 202-IL-500 | Cytokine |
| RosetteSep Human NK-cell enrichment kit | STEMCELL Technologies | 15065 | Kompleks wzbogacania ludzkich komórek NK |
| SYTOX Orange dead cell stain | Thermo Fisher Scientific | S34861 | Barwnik do obrazów na żywo martwych komórek |
| Trypan Blue 0.4% | Gibco | 15250-061 | Barwnik do liczenia komórek |
| TrypLE Express Enzyme (1X), no phenol red | Thermo Fisher Scientific | 12604039 | Do odczepiania komórek przylegających |
| UltraPure EDTA (0.5 M, pH 8.0) | Thermo Fisher Scientific | 15575020 | Używany do przygotowania bufora FACS |
| 15-mL stożkowe pojemniki z dnem do wirowania | Corning | 352097 | Sterylne |
| 24-dołkowa płytka do hodowli tkankowej (płytki przeznaczone do hodowli tkankowej) | Corning | 3524 | Używany do odzyskiwania komórek NK |
| 96-dołkowa płytka z okrągłym dnem (płytki przeznaczone do hodowli tkankowej) | Corning | 3799 | Używany do kokultur i badań cytometrii przepływowej |
| 96-dołkowa płaska płytka z czarnym, przezroczystym dnem z polistyrenu (płytki przeznaczone do hodowli tkankowej) | Corning | 3603 | Kompatybilny z systemami obrazu na żywo |
Bibliografia
- Chen, S., Zhu, H., Jounaidi, Y. Comprehensive snapshots of natural killer cells functions, signaling, molecular mechanisms and clinical utilization. Signal Transduct Target Ther. , (2024).
- Liesche, C., Sauer, P., Prager, I., Urlaub, D., Claus, M., et al. Single-fluorescent protein reporters allow parallel quantification of natural killer cell-mediated granzyme and caspase activities in single target cells. Front Immunol. , (2018).
- Hartmann, J. A., Cardoso, M. R., Talarico, M. C. R., Kenney, D. J., Leone, M. R., et al. Evasion of NKG2D-mediated cytotoxic immunity by sarbecoviruses. Cell. , (2024).
- Garcia-Beltran, W. F., Hölzemer, A., Martrus, G., Chung, A. W., Pacheco, Y., et al. Open conformers of HLA-F are high-affinity ligands of the activating NK-cell receptor KIR3DS1. Nat Immunol. , (2016).
- Rezvani, K., Rouce, R. H. The application of natural killer cell immunotherapy for the treatment of cancer. Front Immunol. , (2015).
- Coënon, L., Villalba, M. From CD16a biology to antibody-dependent cell-mediated cytotoxicity improvement. Front Immunol. , (2022).
- Ruggeri, L., Mancusi, A., Capanni, M., Martelli, M. F., Velardi, A. Exploitation of alloreactive NK cells in adoptive immunotherapy of cancer. Curr Opin Immunol. , (2005).
- Liu, E., Marin, D., Banerjee, P., Macapinlac, H. A., Thompson, P., et al. Use of CAR-transduced natural killer cells in CD19-positive lymphoid tumors. N Engl J Med. , (2020).
- Li, Y., Hermanson, D. L., Moriarity, B. S., Kaufman, D. S. Human iPSC-derived natural killer cells engineered with chimeric antigen receptors enhance anti-tumor activity. Cell Stem Cell. , (2018).
- Marin, D., Li, Y., Basar, R., Rafei, H., Daher, M., et al. Safety, efficacy and determinants of response of allogeneic CD19-specific CAR-NK cells in CD19+ B cell tumors: a phase 1/2 trial. Nat Med. , (2024).
- Chava, S., Bugide, S., Gupta, R., Wajapeyee, N. Measurement of natural killer cell-mediated cytotoxicity and migration in the context of hepatic tumor cells. J Vis Exp. (156), e60714(2020).
- Liu, E., Tong, Y., Dotti, G., Shaim, H., Savoldo, B., et al. Cord blood NK cells engineered to express IL-15 and a CD19-targeted CAR show long-term persistence and potent antitumor activity. Leukemia. , (2018).
- Mensali, N., Dillard, P., Hebeisen, M., Lorenz, S., Theodossiou, T., et al. NK cells specifically TCR-dressed to kill cancer cells. EBioMedicine. , (2019).
- Nowak, J., Bentele, M., Kutle, I., Zimmermann, K., Lühmann, J. L., et al. CAR-NK cells targeting HER1 (EGFR) show efficient anti-tumor activity against head and neck squamous cell carcinoma (HNSCC). Cancers (Basel). , (2023).
- Granger, J. E., Appledorn, D. M. Kinetic measurement of apoptosis and immune cell killing using live-cell imaging and analysis. Methods Mol Biol. , (2021).
- Duffy, J., Rider, A., Loneman, D., Thakkar, D., Mullen, G., et al. ALK+ LBCL and PBL share a similar plasmablastic transcriptional identity but show divergent signaling dependencies and therapeutic vulnerabilities. Blood. , (2025).
- Kandarian, F., Sunga, G. M., Arango-Saenz, D., Rossetti, M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. (126), e56191(2017).
- Klingemann, H., Boissel, L., Toneguzzo, F. Natural killer cells for immunotherapy - advantages of the NK-92 cell line over blood NK cells. Front Immunol. , (2016).
- Alter, G., Malenfant, J. M., Altfeld, M. CD107a as a functional marker for the identification of natural killer cell activity. J Immunol Methods. , (2004).
- Valiante, N. M., Uhrberg, M., Shilling, H. G., Lienert-Weidenbach, K., Arnett, K. L., et al. Functionally and structurally distinct NK cell receptor repertoires in the peripheral blood of two human donors. Immunity. , (1997).
- Wang, Y., Zhang, Y., Hughes, T., Zhang, J., Caligiuri, M. A., et al. Fratricide of NK cells in daratumumab therapy for multiple myeloma overcome by ex vivo-expanded autologous NK cells. Clin Cancer Res. , (2018).
- Cichocki, F., Bjordahl, R., Gaidarova, S., Mahmood, S., Abujarour, R., et al. iPSC-derived NK cells maintain high cytotoxicity and enhance in vivo tumor control in concert with T cells and anti-PD-1 therapy. Sci Transl Med. , (2020).
Przedruki i uprawnienia
