W celu zbadania mutacji Mycobacterium tuberculosis pod kątem funkcji genów i oporności na leki, opisano i porównano dwie techniki ukierunkowanej mutagenezy do wprowadzania zmian w tle izogenicznym: dwuetapową wymianę alleliczną (AE) z wykorzystaniem wektora samobójczego oraz rekombinering z użyciem oligonukleotydów ssDNA. Mutogenezę potwierdza się za pomocą PCR oraz sekwencjonowania amplikonu.
Artykuł metodologiczny
Mutageneza celowana w Mycobacterium tuberculosis
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Precyzyjna manipulacja genomem prątków jest niezbędna do badania wpływu specyficznych mutacji bez zakłóceń wynikających z różnorodnego tła genetycznego izolatów klinicznych. Jest to szczególnie istotne przy analizie funkcji genów oraz mechanizmów oporności na leki, gdzie mutacje w tle mogą nasilać lub tłumić efekty badanej mutacji. W niniejszej pracy opisano i porównano dwa podejścia do celowanej mutagenezy ukierunkowanej — dwuetapową wymianę alleliczną z wykorzystaniem wektora samobójczego oraz rekombineering oparty na oligonukleotydach — w celu wprowadzenia określonych mutacji do izogenicznego tła Mycobacterium tuberculosis.
Dwuetapowa wymiana alleliczna wykorzystuje wektor samobójczy pozbawiony mycobacterialnej sekwencji pochodzenia replikacji i niosący zmutowany fragment DNA, markery selekcyjne, takie jak sacB dla wrażliwości na sacharozę, lacZ dla selekcji niebiesko-białej oraz geny oporności na antybiotyki (kan lub hyg). Proces ten obejmuje generowanie zmutowanego fragmentu poprzez wieloetapową reakcję łańcuchową polimerazy (PCR) lub syntezę, klonowanie go do wektora, elektroporację do M. tuberculosis oraz selekcję zdarzeń integracji z pojedynczym skrzyżowaniem (SCO) przy użyciu oporności na antybiotyki i selekcji niebiesko-białych kolonii. Następnie przeprowadza się kontraselekcję sacharozą i X-gal w celu wyeliminowania bakterii niosących sekwencję typu dzikiego. Metoda ta zapewnia stabilne, nieoznaczone mutacje, lecz jest czasochłonna i pracochłonna.
Rekombineering wykorzystuje plazmid wykazujący ekspresję rekombinazy, taki jak pJV75amber exprimujący rekombinazę Che9c gp61 pod indukowalnym promotorem acetamidazy, wraz z oligonukleotydem jednoniciowym DNA (ssDNA) w celu wprowadzenia precyzyjnych mutacji. Transformanty są selekcjonowane na odpowiednich antybiotykach i potwierdzane za pomocą PCR oraz sekwencjonowania metodą Sangera. Podejście to jest prostsze, szybsze i bardziej efektywne kosztowo, lecz może być ograniczone przez niską wydajność transformacji, konieczność użycia świeżych komórek kompetentnych oraz zmienną wydajność zależną od regionu genomowego i projektu oligonukleotydu.
Łącznie dwuetapowa wymiana alleliczna i rekombiniering oferują komplementarne strategie wprowadzania określonych mutacji do M. tuberculosis. Obie metody umożliwiają eksperymentalną walidację mutacji, takich jak warianty związane z funkcją genów i opornością na leki.
Wprowadzenie
Badania nad mutacjami genomicznymi umożliwiają analizę funkcji genów oraz oporności na leki przy użyciu różnych metod. Jednak złożone tło genetyczne izolatów klinicznych posiadających interesującą badacza mutację często utrudnia interpretację wyników, ponieważ liczne inne mutacje mogą wchodzić ze sobą w interakcje, prowadząc do efektów synergistycznych lub antagonistycznych1. Chociaż podejścia oparte na sztucznej inteligencji (AI) potrafią przewidzieć oporność, nie mogą one jednoznacznie jej udowodnić ani określić efektów kaskadowych2,3.
Testy fluktuacyjne, oparte na mutacjach spontanicznych, mogą skutecznie selekcjonować oporność w warunkach znanych stresorów, takich jak leki przeciwprątkowe4,5. Jednak ta niespecyficzna strategia wymaga szerokiego przesiewu i nie daje gwarancji uzyskania konkretnej mutacji, np. nowych mutacji w genach związanych z lekoopornością obserwowanych w izolatach klinicznych.
Opracowano kilka podejść celowanych, wśród których mutageneza celowana obejmuje zestaw technik molekularnych służących do wprowadzania precyzyjnych zamian pojedynczych nukleotydów (mutacji punktowych) do badanego genu6. Ogólny schemat postępowania obejmuje: (1) generowanie fragmentu DNA donora lub plazmidu zawierającego badany gen z pożądaną mutacją (lub mutacjami) punktową, (2) wprowadzenie tego DNA do bakterii, (3) dostarczenie zmutowanej sekwencji do chromosomalnego locus docelowego, (4) promowanie inkorporacji mutacji poprzez rekombinację oraz (5) przesiewanie mutantów rekombinacyjnych.
W niniejszej publikacji opisano dwie odrębne strategie mutagenezy celowanej do ukierunkowanej manipulacji genami M. tuberculosis, porównano ich przebieg oraz omówiono zalety i wady każdej z nich. Metody te wykorzystują albo naturalną ścieżkę naprawy poprzez rekombinację homologiczną (HR) prątków, określaną tutaj również jako dwustopniowa wymiana alleliczna (AE) z wykorzystaniem wektora samobójczego7, albo system recombineeringu oparty na fagach, kodowany w plazmidzie8.
Dwuetapowa metoda AE polega na wprowadzeniu wektora dostarczającego typu „suicide” do DNA chromosomowego organizmu poprzez HR. Ten wektor dostarczający zawiera elastyczną kasetę, która jest częścią serii wektorów pNIL/pGOAL i została szczegółowo omówiona7. Zapewnia ona wysoką precyzję i stabilną integrację w przypadku złożonych edycji, w tym nokautów genów oraz dużych insercji. Podstawowe zasady AE z wykorzystaniem wektorów typu „suicide” i rekombineeringu zostały opracowane w poprzednich protokołach dla prątków9,10, obejmujących nokauty genów oparte na HR oraz wprowadzanie mutacji punktowych7. Ograniczenia AE obejmują potencjalny stres antybiotykowy in vitro wynikający z zastosowania wielu markerów selekcyjnych, ryzyko wystąpienia spontanicznych mutacji podczas seryjnych pasaży, pracochłonne etapy klonowania oraz dwuetapowy proces selekcji, który może trwać od 8 do 12 tygodni.
W przeciwieństwie do tego, rekombineering wykorzystuje rekombinazę Che9c gp61 z pJV75amber oraz oligonukleotydy jednoniciowego DNA (ssDNA)8,11, aby ułatwić mutogenezę celowaną i screening. Episomalny plazmid pJV75amber koduje rekombinazę Che9c gp61 (białko hybrydyzujące jednoniciowe DNA, homologiczne do RecT E. coli) pod kontrolą indukowalnego promotora acetamidazy8. Białko rekombinazy pośredniczy w rozpoznawaniu ssDNA, hybrydyzacji i wymianie allelicznej pomiędzy egzogenicznie zsyntetyzowanym matrycowym oligonukleotydem ssDNA zawierającym mutację punktową a endogennymi homologicznymi niciami DNA8.
Rekombineering eliminuje etapy klonowania, skracając czas realizacji do 4–6 tygodni, co czyni go idealnym rozwiązaniem do szybkiej walidacji wariantów lekooporności w izolatach klinicznych. Jednak rekombineering może wykazywać zmienną wydajność w określonych regionach genomowych lub prowadzić do rekombinacji poza celem (nieprawidłowej) ze względu na zastosowanie krótkich ramion homologii, co wymaga powtarzania serii eksperymentów. Może on ponadto wymagać szerokiego przesiewu kolonii w przypadku braku wbudowanej kontroselekcji.
Przedstawienie obu metod obok siebie umożliwia badaczom wybór jednej z nich w zależności od potrzeb projektu: AE dla trwałych, bezmarkerowych edycji w genach niezbędnych do życia oraz recombineering dla szybkości i prostoty w wysokoprzepustowej mutagenezie. W rezultacie podejścia te ułatwiają badania nad funkcją genów, epistazą i mechanizmami oporności bez wpływu zakłócającego tła genetycznego. Podkreślamy przydatność AE do złożonych edycji, szybkość recombineeringu oraz pracochłonność AE. Ponadto recombineering wykazuje zależność od regionu genomicznego, co nie było podkreślane w poprzednich protokołach opartych na jednej metodzie8. W niniejszej pracy przedstawiono ukierunkowane adaptacje i ulepszenia dla mutagenezy celowanej w M. tuberculosis.
Wszystkie eksperymenty obejmujące manipulacje z żywymi kulturami M. tuberculosis muszą być przeprowadzane przez przeszkolony personel w laboratorium poziomu BSL3, zgodnie z instytucjonalnymi protokołami bezpieczeństwa biologicznego i ocenami ryzyka. Placówka powinna być wyposażona w system kontrolowanego dostępu, wentylację z podciśnieniem oraz system wyciągowy z filtrami HEPA, a prace powinny być prowadzone w certyfikowanych komorach bezpieczeństwa biologicznego (klasy II). Ponadto, podczas przebywania w laboratorium BSL-3, należy zawsze stosować środki ochrony indywidualnej (PPE), takie jak elektryczne maski z filtrem oczyszczającym powietrze (PAPR) lub respiratory N95, rękawice, kombinezony lub fartuchy oraz ochronę oczu. Wszystkie odpady, w tym pożywki hodowlane i materiały jednorazowe, muszą zostać poddane autoklawowaniu lub dekontaminacji chemicznej przed wyniesieniem z laboratorium BSL3.
Przed wywinięciem z laboratorium BSL3 w celu przeprowadzenia dalszych analiz, takich jak PCR, materiały hodowlane, w tym granulaty komórkowe, należy poddać inaktywacji termicznej w temperaturze 80 °C przez 60 min. Inaktywowane próbki należy następnie umieścić w podwójnych workach, odkazić ich powierzchnię odpowiednim detergentem oraz 70% etanolem i przetransportować do laboratorium BSL2 w celu przeprowadzenia prac molekularnych. Środki bezpieczeństwa te są istotne dla zminimalizowania ryzyka powstania aerozoli podczas procedur takich jak wirowanie lub pipetowanie, co mogłoby doprowadzić do przypadkowej ekspozycji.
Podczas ekspozycji na promieniowanie UV należy stosować okulary ochronne z filtrem UV lub osłonę twarzy oraz rękawice; naświetlanie powinno odbywać się wyłącznie w zamkniętym systemie naświetlania UV, aby zapobiec uszkodzeniu skóry i oczu.
Protokół
Metoda A: Dwuetapowa wymiana alleliczna (AE)
UWAGA: Rekombinacja homologiczna stanowi skuteczną metodę wprowadzania mutacji punktowych do badanego genu M. tuberculosis. Technika ta składa się z pięciu etapów: 1) generowania i amplifikacji sekwencji wstawki; 2) konstruowania suicide delivery vector; 3) dostarczenia zmutowanego DNA do genomu prątków; 4) transformacji plazmidu niosącego zmutowany allel w celu wytworzenia kointegrantu; oraz 5) kontraselekcji w celu rozdzielenia kointegrantu. Choć metodę tę można zastosować do konstruowania mutantów z delecją, niniejsze opracowanie skupia się na generowaniu szczepów z wariantami pojedynczego nukleotydu.
- Generowanie fragmentu dsDNA do rekombinacji homologicznej
UWAGA: Podczas badania wpływu zmiany pojedynczego nukleotydu za pomocą AE istnieją trzy opcje generowania fragmentu lub genu zainteresowania zawierającego wariant pojedynczego nukleotydu (SNV). (1) Amplifikacja regionu genomowego zawierającego interesujący SNV z szczepu klinicznego za pomocą reakcji łańcuchowej polimerazy (PCR) i jego klonowanie do odpowiedniego wektora. (2) Zakup niestandardowego oligonukleotydu zsyntetyzowanego tak, aby zawierał interesującą mutację punktową. (3) Zastosowanie trzystopniowej metody PCR (opisanej poniżej) w celu wprowadzenia mutacji punktowej do fragmentu lub genu zainteresowania. Ta metoda PCR z nakładaniem (overlap PCR) wprowadza zmianę pojedynczego nukleotydu dokładnie w wyznaczonej pozycji w sekwencji genomowej. Wymaga ona dwóch zestawów starterów i obejmuje trzy etapy: 1) amplifikację PCR regionów upstream i downstream osobno, 2) hybrydyzację dwóch nakładających się fragmentów oraz 3) amplifikację pełnej długości fragmentu DNA przy użyciu starterów zewnętrznych.- Zaprojektuj startery zewnętrzne tak, aby wiązały się odpowiednio z końcami 5' i 3' regionów powyżej i poniżej genu. W starterach zewnętrznych uwzględnij 20-parowy (bp) region homologii do genu, miejsca rozpoznawania enzymów restrykcyjnych oraz dodatkowy 6-bp niekodujący nawis na każdym końcu startera, aby umożliwić bezpośrednie trawienie enzymami restrykcyjnymi podczas eksperymentów klonowania. Upewnij się, że miejsca restrykcyjne występują w wektorze, ale nie w badanym genie.Tabela materiałów).
- Zaprojektuj centralne startery w taki sposób, aby były one komplementarne i zawierały interesujący nas wariant SNV. Doprowadź do nakładania się komplementarnych starterów forward i reverse w środkowej części regionów upstream i downstream, wprowadzając zmianę nukleotydową do centrum fragmentu dsDNA.
- Użyj genomowego dsDNA z M. tuberculosis H37Rv jako matryca DNA w 25 µL mieszanina reakcyjna PCR (Rysunek 1) przy użyciu polimerazy Taq z funkcją korekty o wysokim stopniu niedopasowania. Oddzielne reakcje przygotowujemy w następujący sposób: dodajemy 5 µL buforu GC (stężenie końcowe 1×, zalecany dla sekwencji bogatych w GC M. tuberculosis DNA), 0.5 µL 10 mM dNTP (stężenie końcowe 200 µM po jednym), 1.25 µL z 10 µM starter forward (końcowy 0.5 µM), 1.25 µL z 10 µM starter odwrotny (końcowy 0.5 µM), 0.25 µL polimerazy (stężenie końcowe 1 U), 1 µL matrycy DNA (50–100 ng), 0.75 µL 100% DMSO (stężenie końcowe 3% dla matryc bogatych w GC) oraz wody wolnej od nukleaz do 25 µL objętość końcowa. W jednej reakcji należy użyć starterów A i B, a w drugiej starterów C i D (Rysunek 1A).
- Przeprowadź oddzielną amplifikację dwóch fragmentów DNA: regionu upstream za pomocą starterów A i B oraz regionu downstream za pomocą starterów C i D (Rysunek 1A). Optymalizować warunki cykliczne w zależności od zastosowanych starterów i długości amplikonu, zaczynając od denaturacji wstępnej w 98 °C przez 30 s; 30 cykli denaturacji w 98 °C przez 10 s, hybrydyzacja w temperaturze Tm (zazwyczaj 55–65 °C (dla tych starterów) przez 30 s, elongacja w 72 °C przez 30 s na kilobazę (kb); końcowa elongacja w 72 °C przez 5 min. Utrzymać w 4 °C.
- Przeprowadzić anelowanie i elongację regionów upstream i downstream poprzez połączenie 5 µL każdego otrzymanego produktu PCR (z kroku 1.4) do nowej 25 µL reakcja (dostosować proporcje składników proporcjonalnie, pomijając dodanie starterów) (Rycina 1B). Należy zastosować te same warunki cykliczne, ale zmniejszyć liczbę cykli do 10–15.
- Aby usunąć nadmiar starterów z produktów PCR z pierwszego etapu przed przystąpieniem do kroku trzeciego, często wystarczające jest rozcieńczenie (od 1:10 do 1:50), jednak w celu uzyskania wyższej czystości należy zastosować komercyjne zestawy do oczyszczania oparte na kolumnach lub ekstrakcję z żelu w przypadku wystąpienia nieswoistych prążków.
- W ostatnim etapie amplifikacji dodać 2 µL z produktu nakładającego się PCR (z kroku 1.5) do nowej 25 µL reakcja z primerami A i D (końcowa 0.5 µM każdy) (Rysunek 1C). Zastosuj te same warunki cykliczne, co w kroku 1.4.
UWAGA: Należy pamiętać o dostosowaniu temperatury topnienia (Tm) przywiązania oraz czasu elongacji dla nowej kombinacji starterów (starter A i D) oraz zwiększonej długości fragmentu. - Zweryfikuj amplifikację za pomocą elektroforezy w żelu agarozowym; spodziewany jest pojedynczy prążek o przewidywanej wielkości, bez smug.
UWAGA: Nie utylizować żelu. Zostanie on wykorzystany w kroku 2.1.
- Konstrukcja wektora do sekwencjonowania dwuniciowego fragmentu DNA zawierającego SNV
UWAGA: Niniejsza sekcja opisuje drugi etap AE. Wygenerowany fragment docelowy jest klonowany do wektora sekwencyjnego, aby umożliwić propagację plazmidu i uzyskanie wielu kopii w celu bardziej efektywnego klonowania w kolejnych etapach.- Przygotowanie komórek chemicznie kompetentnych E. coli komórki zgodnie z metodą Greena i Rogersa12.
- Wytnij z żelu fragment dsDNA amplifikowany metodą PCR, zawierający analizowany SNV z kroku 1.8, używając czystego ostrza skalpela, a następnie oczyść go za pomocą komercyjnego zestawu do oczyszczania produktów PCR i żeli zgodnie z protokołem producenta. Pomiar stężenia DNA wykonaj za pomocą spektrofotometrii; docelowa wartość powinna wynosić 50–100 ng/µLPo oczyszczaniu należy zaobserwować klarowny roztwór.
- Liguj liniowy fragment DNA z wektorem sekwenconującym (np. pJET1.2) przy użyciu odpowiedniej ligazy. Ligacje przeprowadzaj w 10 µL reakcja: dodać 1 µL buforu do ligacji 10×, 50 ng wektora, 150 ng insertu (stosunek molowy 3:1), 1 µL ligazy DNA (400 U/µL), oraz wodę do 10 µLinkubować w temperaturze 4 °C przez noc, a następnie inaktywować poprzez inkubację przez 10 min w temperaturze 65 °C.
- Transformacja konstrukcji plazmidowej do komórek chemicznie kompetentnych E. coli komórki poprzez dodanie 5 µL ligowanego plazmidowego DNA (patrz krok 2.3) do 100 µL komórek kompetentnych i delikatnie wymieszać poprzez opukiwanie. Inkubować mieszaninę w lodzie przez 30 min. Poddać komórki szokowi termicznemu w temperaturze 42 °C przez 90 s, a następnie natychmiast przenieś probówkę do lodu na 2 min. Dodaj 900 µL pożywki Luria-Bertani (LB) i inkubować komórki w temperaturze 37 °C z wytrząsaniem (200 obr./min) przez 1 h w celu umożliwienia regeneracji.
- Zebrać komórki poprzez wirowanie (3 000 × g przez 10 min) i odlać pożywkę LB. Ponownie zawiesić rekombinowane komórki w 100 µL świeże pożywka LB, płytka 50 µL na agarze LB zawierającym odpowiednie antybiotyki, a następnie inkubować statycznie w 37 °C przez noc. Należy spodziewać się od 50 do 500 kolonii na płytkę.
- Przesiewowo sprawdź kolonie pod kątem obecności fragmentu DNA, wykorzystując metodę colony PCR; w tym celu pobierz od 1 do 10 pojedynczych kolonii i dodaj komórki z każdej z nich do reakcji PCR, zgodnie z opisem w kroku 1.3, stosując primery A i D. Reakcję PCR przeprowadź zgodnie z opisem w kroku 1.4.
- Wybrać kolonie dodatnie pod względem PCR (zazwyczaj 5–10) i hodować przez noc w 5 ml pożywki LB z antybiotykami w temperaturze 37 °C przy wytrząsaniu z prędkością 200 obr./min.
- Przygotuj glicerol-80 °C zamrażarkowy zapas każdej hodowli nocnej. Wyizolować plazmidowe DNA za pomocą komercyjnego zestawu do miniprepu i przeprowadzić sekwencjonowanie metodą Sangera, aby potwierdzić sekwencję fragmentu dsDNA oraz obecność SNV. Dodatkowo zastosować mapowanie enzymami restrykcyjnymi (RE), aby upewnić się, że do plazmidu sekwencyjnego wbudowano fragment o prawidłowej wielkości. Zweryfikować wynik za pomocą elektroforezy żelowej; oczekiwane są fragmenty zgodne z przewidywanymi wielkościami.
- Konstrukcja wektora dostarczającego gen samobójczy
UWAGA: Niniejsza sekcja opisuje końcowe przygotowanie wektora dostarczającego genu samobójczego. Dwa powszechnie stosowane wektory dostarczające genu samobójczego to p1NIL i p2NIL, które różnią się jedynie miejscami cięcia enzymów restrykcyjnych w swoich wielokrotnych miejscach klonowania. Niniejszy protokół odnosi się do p2NIL (Tabela materiałów). W celu ułatwienia konstrukcji wektora należy zapoznać się z mapami plazmidów p2NIL i pGOAL19 w celu zidentyfikowania unikalnych miejsc restrykcyjnych.- Przeprowadź trawienie restrykcyjne za pomocą odpowiednich enzymów (np. HindIII i KpnI), aby usunąć z wektora sekwencjonującego zweryfikowany fragment DNA zawierający SNV z kroku 2.8. W oddzielnej reakcji przeprowadź trawienie wektora dostarczającego typu suicide (np. p2NIL) tymi samymi enzymami. Oba trawienia przeprowadź w dużej skali (1 µg Kwasu deoksyrybonukleinowego (DNA) w 50 µL reakcja: dodaj 10 µL buforu 10×, 1 µL każdego enzymu (10 U/µL), 1 µg DNA oraz wody wolnej od nukleaz do końcowej objętości wynoszącej 50 µL; inkubować w temperaturze 37 °C przez 1 h. W razie potrzeby przeprowadzić inaktywację termiczną zgodnie z zaleceniami producenta.
- Rozdziel fragmenty DNA za pomocą elektroforezy w żelu agarozowym. Obserwuj wyraźne prążki o oczekiwanych wielkościach. Wytnij z żelu agarozowego zlinearyzowany wektor p2NIL oraz fragment DNA zawierający SNV, a następnie oczyść je za pomocą komercyjnego zestawu do oczyszczania produktów PCR i żeli.
- Zmierz stężenia DNA za pomocą spektrofotometrii i oblicz objętość DNA niezbędną do uzyskania molarnego stosunku wkładki do wektora 3:1, przyjmując 50 ng DNA wektora p2NIL. Przeprowadź ligacje w 10 µL reakcja: dodać 1 µL 10× buforu do ligacji, 50 ng wektora, 150 ng insertu (stosunek molowy 3:1), 1 µL ligazy DNA T4 (400 U/µL), oraz wodę do 10 µLinkubować w temperaturze 4 °C przez noc.
- Transformuj zligowany wektor z insertem do komórek kompetentnych E. coli komórki (patrz krok 2.4). Przesiać transformaty na agar LB z 50 μg/mL Kanamycyna (Kan). Inkubować w 37 °C przez noc.
- Uzyskane kolonie (p2NIL z fragmentem DNA zawierającym wariant SNV, dalej p2NIL_insert) poddano analizie colony PCR (patrz krok 2.6) oraz elektroforezie w żelu agarozowym w celu potwierdzenia obecności fragmentu DNA zawierającego SNV. Reakcję PCR przeprowadzono zgodnie z opisem w kroku 1.3, stosując startery A i D zoptymalizowane w kroku 1.7.
- Zaszczep kolonię zawierającą prawidłowo skonstruowany wektor p2NIL_insert do 10 ml pożywki LB z dodatkiem kanamycyny w temperaturze 37 °Cpod shake'owaniem przy 200 obr./min przez noc. Przygotować zapasy mrożone (używając 1–2 ml hodowli) i przeprowadzić miniprep w celu wyizolowania p2NIL_insert.
- Wprowadź markery selekcyjne z serii wektorów pGOAL (pGOAL17 lub pGOAL19) do p2NIL_insert poprzez trawienie zarówno pGOAL, jak i p2NIL_insert enzymem restrykcyjnym PacI w oddzielnych 50 µL reakcje (patrz krok 3.1).
- Rozdziel uzyskane fragmenty za pomocą elektroforezy w żelu agarozowym, wytnij interesujące fragmenty i oczyść je przy użyciu komercyjnego zestawu do oczyszczania produktów PCR i produktów wyciętych z żelu.
- Zdefosforylować zlinearyzowany p2NIL_insert, aby zapobiec samoligacji końców 5' i 3', poprzez traktowanie fosfatazą alkaliczną: dodać 1 jednostkę/µg fragmentu DNA w 20 µL reakcja z 2 µL buforu 10× i wody; inkubować przez 10 min w temperaturze 37 °C, a następnie inaktywacja termiczna przez 2 min w temperaturze 75 °C.
UWAGA: W przypadku konieczności zapobiegania samoligacji, DNA wektora poddaje się defosforylacji przy użyciu 1 jednostki/µg z rAPid alkaline phosphatase, a następnie inkubowano w celu termicznej inaktywacji. - Liguj kasetę markera selekcyjnego pGOAL do defosforylowanego p2NIL_insert, aby otrzymać p2NIL_insert_SM w 10 µL reakcję (patrz krok 2.3) i przekształcić w komórki kompetentne chemicznie E. coli komórki (patrz krok 2.4).
- Wysiej komórki na agar LB z odpowiednim antybiotykiem (50 µg/mL Kan i/lub 200 µg/mL Hyg) i 50 µg/mL X-gal w celu potwierdzenia funkcjonalności markerów selekcyjnych. Inkubować w 37 °C przez noc; należy spodziewać się niebieskich kolonii wskazujących na aktywność LacZ.
- Potwierdź wrażliwość na sacharozę, wykonując posiewy kreślone pojedynczych niebieskich kolonii na agar LB z antybiotykami, z dodatkiem oraz bez dodatku 2% sacharozy, w celu weryfikacji wrażliwości na sacharozę.
- Potwierdź ostateczną konstrukcję wektora dostarczającego samobójczego za pomocą mapowania enzymami restrykcyjnymi. Zweryfikuj oczekiwane wzory fragmentów poprzez oczyszczenie plazmidu z E. coliPrzeprowadzić mapowanie plazmidu za pomocą enzymów restrykcyjnych, aby porównać wzór restrykcji z wzorem przewidywanym na podstawie pliku z sekwencją plazmidu.
- Generowanie M. tuberculosis wprowadzenie SNV poprzez rekombinację homologiczną
UWAGA: wektor samobójczy jest wprowadzany do DNA genomowego poprzez rekombinację homologiczną, po czym stosuje się dwuetapową metodę selekcji w celu wyselekcjonowania, a następnie wyeliminowania markerów selekcyjnych. Poniższe etapy są wykonywane w warunkach 3. poziomu bezpieczeństwa biologicznego (BSL-3).
UWAGA: Kroki 1–11 opisują wybór ko-integrantu M. tuberculosis szczep- Przygotowanie komórek elektrokompetentnych M. tuberculosis komórki poprzez ich zebranie przy określonej gęstości optycznej (OD)600 od 0,6 do 1,0 oraz trzykrotne przemycie w 1/50 objętości zimnego 10% glicerolu, a następnie resuspensję w 10% glicerolu. Stężenie komórek powinno wynosić około 1011 komórek na ml i mogą być przechowywane w temperaturze -80 °C10.
- Umieść 10 µg plazmidowego DNA w szalce Petriego w systemie naświetlania UV i naświetlać promieniami UV, aż dawka energii osiągnie 100 mJ/cm²2.
- Dodaj 10 µg poddany wstępnej obróbce UV plazmidowy DNA lub 6 µL buforu Tris-EDTA (TE) (kontrola negatywna) do 400 µL elektrokompetentnych M. tuberculosis komórki w osobnych probówkach do mikrocentryfug o pojemności 1,5 ml. Wymieszać delikatnie poprzez pipetowanie.
- Przenieś mieszaninę do kuwety do elektroporacji o szerokości 0,2 cm i przeprowadź elektroporację za pomocą pojedynczego impulsu o napięciu 2,5 kV, 25 µForaz rezystancją 1 000 Ω. Monitorować stałą czasową (optimum 15–25 ms). Odrzucić w przypadku wystąpienia łuku elektrycznego.
- Resuspenduj elektroporowane komórki w 600 µL pożywki 7H9-OADC i przeniesienie komórek do sterylnych probówek z nakrętką o pojemności 2 ml (z uszczelką o-ring).
- Inkubować przekształcone komórki przez 24–48 h w temperaturze 37 °C.
- Zebrać komórki poprzez wirowanie przy 3 000 × g przez 10 min w temperaturze pokojowej. Powinien powstać widoczny osad. Usunąć medium z osadzone komórki.
- Wysiać komórki metodą kreskową na płytki z agarem 7H11-OADC zawierającym odpowiednie antybiotyki (20 µg/mL Kan i/lub 50 µg/mL Hyg) i 50 µg/mL X-gal.
UWAGA: Dodać X-gal do schłodzonego agaru 7H11-OADC (50 °C) przed wylaniem szalek. X-gal może ulegać degradacji podczas przedłużonego 37 °C inkubacje (3–4 tygodnie) wymagane dla M. tuberculosis, co może zmniejszyć czułość przesiewania błękitno-białego ze względu na niestabilność termiczną. Gotowe płyty przeżyć przechowywać w 4 °C w ciemności do 2 tygodni, aby zminimalizować degradację. W przypadku zaobserwowania słabego zabarwienia należy rozważyć metodę z podkładem X-gal: nalać zwykłe płytki z agarem 7H11-OADC, pozwolić im zestalić, a następnie lekko unieść agar i dodać 200–500 µL roztworu X-gal (20 mg/mL w DMF) pod agar przed ponownym zamknięciem i inkubacją. Ogranicza to bezpośrednią ekspozycję na ciepło podczas przechowywania i inkubacji. - Inkubować w temperaturze 37 °C przez 21 dni. Kolonie, które pomyślnie przeszły pierwszą AE, wykazują niebieskie zabarwienie, są wrażliwe na sacharozę i oporne na antybiotyki (Rysunek 2). Pojedyncza wymiana (SCO) M. tuberculosis szczepy zawierają zarówno regiony typu dzikiego, jak i regiony zawierające SNV.
- Wybrać kolonie SCO i zaszczepić 5 ml pożywki 7H9-OADC uzupełnionej o 0,05% Tween 80 (dalej jako 7H9-OADC-Tween) oraz odpowiedni antybiotyk. Inkubować w 37 °C przez 7 dni.
- Aby potwierdzić wrażliwość na sacharozę, należy wysiać każdą kulturę metodą smugową na płytkę z agarem 7H11-OADC zawierającym 2% sacharozy. Inkubować w 37 °C przez 21 dni. Należy spodziewać się, że kultury SCO nie będą rosły na sacharozie. Należy kontynuować pracę z kulturami SCO z kroku 4.10, które wykazały wrażliwość na sacharozę.
UWAGA: Kroki 12–18 opisują wybór rozdzielczości ko-integrantu M. tuberculosis szczep - Przeszczep kolonie SCO do 5 ml pożywki 7H9-OADC-Tween (bez antybiotyków) i inkubuj przez 7 dni w temperaturze 37 °C w celu wyselekcjonowania rozdzielonego ko-integruntu (DCO).
- Posiew metodą kreskową 100 µL na płytkach z agarem 7H11-OADC z dodatkiem 2% sacharozy i X-gal (50 µg/mL). Inkubować w 37 °C przez 21 dni. Choć wymaga to jeszcze potwierdzenia, w przypadku pomyślnego przebiegu drugiego etapu wymiany allelicznej należy spodziewać się pojawienia białych kolonii wrażliwych na antybiotyk i opornych na sacharozę (Rycina 2).
- Wybrać od 10 do 30 pojedynczych kolonii z podłoża DCO i zaszczepić je w 5 ml pożywki 7H9-OADC-Tween (bez antybiotyku). Inkubować przez 7 dni w temperaturze 37 °C.
- Aby potwierdzić rozdzielenie zintegrowanego szkieletu wektora, należy wykonać testy na pożywkach (patch tests) z kanamycyną oraz, w stosownych przypadkach, higromycyną (dla konstruktów pGOAL19). Dodatkowo, w zależności od użytego wektora (pGOAL17 lub pGOAL19), należy przeprowadzić testy kontraselekcji na sacharozie: wykreślić kolonie na płytki z agarem 7H11-OADC zawierającym albo 50 µg/mL Hyg lub 2% sacharozy, inkubować w 37 °C przez maksymalnie 21 dni. Kolonie, w których doszło do wycięcia zintegrowanego szkieletu wektora, będą rosły na płytce zawierającej 2% sacharozy, ale nie na płytkach zawierających hygromycynę.
- Przeprowadź koloniową reakcję PCR poprzez podgrzanie 200 µL alikwot DCO M. tuberculosis hodowle w temperaturze 80 °C przez 60 min. Odwiruj zagotowane kultury z prędkością 15 000 × g przez 15 min w temperaturze pokojowej w celu utworzenia osadu; nadsącz (zawierający DNA) należy wykorzystać do amplifikacji PCR. Przygotowanie do reakcji PCR należy przeprowadzić zgodnie z opisem w kroku 1.3, stosując startery A i D. Reakcję PCR należy przeprowadzić zgodnie z opisem w kroku 1.4.
- Rozdziel otrzymane fragmenty za pomocą elektroforezy w żelu agarozowym. Wytnij interesujące fragmenty i oczyść je, używając komercyjnego zestawu do oczyszczania produktów PCR i żelu, zgodnie z protokołem producenta.
- Przeprowadź sekwencjonowanie produktów PCR metodą Sangera, aby potwierdzić obecność SNV. Przeanalizuj wynik, mapując zsekwencjonowany fragment DNA do M. tuberculosis Genom referencyjny H37Rv (GenBank NC_000962.2). Dodatkowo należy przeprowadzić sekwencjonowanie całego genomu szczepów progenitorowych i mutantów, aby upewnić się, że podczas hodowli nie wystąpiły żadne mutacje pozacelowe.
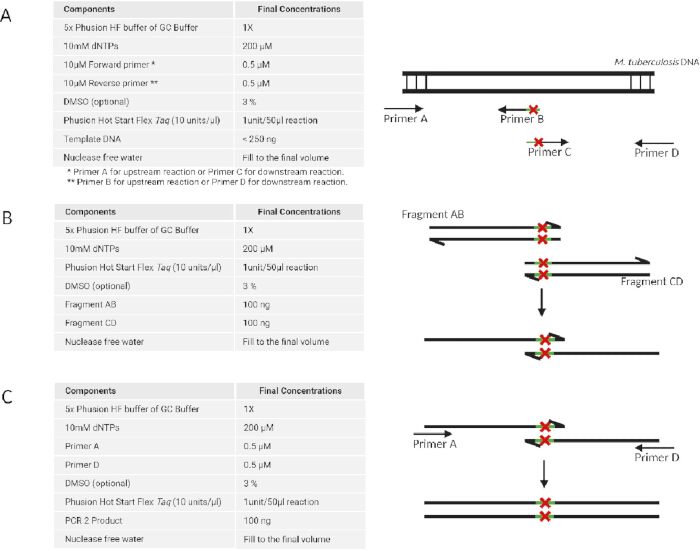
Rysunek 1: Generowanie fragmentów dsDNA zawierających wariant pojedynczego nukleotydu przy użyciu wieloetapowej metody PCR. Generowanie fragmentu DNA obejmuje trzy etapy: (A) amplifikację PCR regionów upstream i downstream osobno przy użyciu dwóch zestawów primerów. (B) regiony upstream i downstream są hybrydyzowane w celu utworzenia pojedynczego fragmentu nakładającego się. (C) dalsza amplifikacja pełnowymiarowego fragmentu DNA jest przeprowadzana przy użyciu primerów zewnętrznych. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
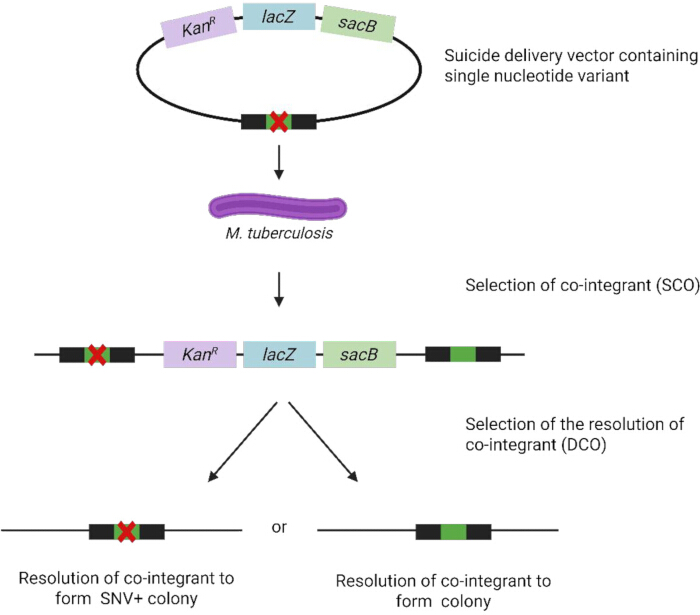
Rycina 2Konstrukcja an M. tuberculosis szczep zawierający wariant SNV do rekombinacji homologicznejUtworzono w BioRender (https://BioRender.com). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Metoda B: Rekombineering
UWAGA: Rekombineering rozpoczyna się od elektroporacji M. tuberculosis trzema komponentami: plazmidem do rekombineeringu pJV75amber, 63 pb ssDNA oligonukleotydem JCV198 (w celu przywrócenia oporności na hygromycynę na plazmidzie) oraz 63 pb ssDNA oligonukleotydem niosącym pożądaną mutację punktową. Transformanty są następnie przesiewane za pomocą PCR kolonii oraz sekwencjonowania metodą Sangera. Skład mieszaniny do trawienia enzymami restrykcyjnymi pJV75amber przedstawiono w Tabeli 1. Kolejne kroki są wykonywane w warunkach 3. poziomu bezpieczeństwa biologicznego (Biosafety Level 3):
| Odczynniki | Probówka A (µL) | Probówka B (µL) | Probówka C (µL) | Probówka D (µL) |
| Bufor B 10x | 2 | - | 2 | 2 |
| Bufor 10x M | - | 2 | - | - |
| Woda wolna od nukleaz | 16 | 15 | 15 | 13 |
| alikwoty bursztynowego DNA pJV75 | 2 | 2 | 2 | 2 |
| Enzym Dra1 | - | 1 | - | 2 |
| Enzym EcoRV | - | - | 1 | 1 |
| Końcowa objętość reakcji | 20 | 20 | 20 | 20 |
Tabela 1: Trawienie restrykcyjne: DNA pJV75amber.
- Transformacja M. tuberculosis plazmidem pJV75amber
- Przygotować elektrokompetentne komórki M. tuberculosis zgodnie z opisem w Metodzie A, krok 4.1.
- Do osobnych probówek do mikrocentryfugi o pojemności 1,5 mL dodać 100 ng plazmidowego DNA pJV75amber lub 5 µL wody wolnej od nukleaz (kontrola negatywna) do 95 µL elektrokompetentnych komórek M. tuberculosis. Wymieszać delikatnie za pomocą pipety.
- Przenieść zawiesiny do dwóch oddzielnych kuwet do elektroporacji (przerwa 0,2 cm) i inkubować w temperaturze pokojowej przez 30 min. Upewnić się, że zawiesina komórkowa opadła na dno kuwety (w razie potrzeby delikatnie stuknąć, aby usunąć pęcherzyki powietrza).
- Umieścić kuwetę w komorze próbkowej elektroporatora i przyłożyć impuls przy oporności 1000 Ω, napięciu 2,5 kV i pojemności 25 µF. Monitorować stałą czasową (optymalnie 15–25 ms). Odrzucić próbkę w przypadku wystąpienia łuku elektrycznego.
- Natychmiast dodać 900 µL medium 7H9-OADC-Tween i wymieszać, pipetując w górę i w dół 10 razy.
- Przenieść komórki (całkowita objętość 1,0 mL) do dwóch probówek 50 mL, jednej dla próbki i jednej dla kontroli, i inkubować przez 48 h w temperaturze 37 °C.
- Zebrać komórki poprzez wirowanie przy 3 000 × g przez 15 min w temperaturze 37 °C. Powinien powstać widoczny osad. Usunąć medium z osadu komórkowego. Resuspendować w 200 µL medium 7H9-OADC-Tween.
- Wysiać 100 µL hodowli na płytki z agarem 7H11-OADC zawierającym 25 µg/mL Kan.
- Inkubować płytki przez 21 dni w temperaturze 37 °C.
- Test PCR kolonii w celu potwierdzenia obecności pJV75amber
UWAGA: Należy odnieść się do ogólnego protokołu PCR kolonii (patrz Metoda A, krok 2.6) z następującymi modyfikacjami specyficznymi dla M. tuberculosis:- Pobrać pojedyncze kolonie bakterii transformowanych pJV75amber do probótek do mikrocentryfugi 15 mL z medium 7H9-OADC-Tween i Kan (25 µg/mL).
- Inkubować w temperaturze 37 °C przez 7 dni.
- Przenieść 200 µL hodowli do probótek wirówkowych 1,5 mL, przechowując resztę w temperaturze 4 °C lub jako 50% zapasy glicerolowe w temperaturze -80 °C do wykorzystania w Metodzie B, krok 3.1.
- Uwolnić plazmidowe DNA z komórek M. tuberculosis poprzez ogrzewanie hodowli przez 60 min w temperaturze 80 °C.
- Osadzić komórki przez wirowanie przy 16 000 × g przez 15 min w temperaturze pokojowej.
- Przeprowadzić PCR z użyciem startera forward (KANR_F) i startera reverse (KANR_R): dodać 12,5 μL Taq master mix, 1,25 μL każdego startera (stężenie końcowe 0,5 μM), 1 μL matrycy DNA (nadosad z Metody B, krok 2.5) oraz wodę do objętości 25 μL. Zastosować warunki cykliczne zoptymalizowane dla zestawu starterów genu kanamycyny (aph): denaturacja wstępna w 95 °C przez 3 min; 35 cykli: 95 °C przez 30 s, 55 °C przez 30 s i 72 °C przez 45 s; elongacja końcowa w 72 °C przez 5 min. Przechowywać w temperaturze 4 °C.
- Analizować na 1% żelu agarozowym przy 150 V przez 45 min. Kolonie wykazujące oczekiwaną prążek aph o wielkości 700 bp są potwierdzone jako zawierające pJV75amber; należy je wybrać do dalszego recombineeringu.
- Recombineering elektrokompetentnych komórek M. tuberculosis transformowanych pJV75amber
- Używając hodowli z pojedynczych kolonii z potwierdzonym pJV75amber z kroku 2.2 (Metoda B), zaszczepić 20 mL medium 7H9-OADC-Tween zawierającego Kan (25 μg/mL) i 0,2% bursztynianu.
- Inkubować w temperaturze 37 °C, aż OD600 osiągnie 0,6 (faza wzrostu mid-log), aby przygotować kompetentne komórki M. tuberculosis (patrz Metoda A, krok 4.1).
- Dodać acetamid do stężenia końcowego 0,2%.
- Inkubować w temperaturze 37 °C przez noc.
- Przygotować oznakowane kuwety do elektroporacji (przerwa 0,2 cm), z których każda zawiera 100 µL indukowanych, kompetentnych komórek M. tuberculosis, i dodać oligonukleotydy ssDNA do recombineeringu zgodnie z Tabelą 2:
- Próbka: dodać 1 µg oligonukleotydu ssDNA JCV198 i 1 µg oligonukleotydu ssDNA do recombineeringu o interesującej sekwencji.
- Kontrola pozytywna: dodać 1 µg oligonukleotydu ssDNA JCV198.
- Kontrola negatywna: dodać 2 µL wody wolnej od nukleaz (bez DNA).
- Wymieszać delikatnie za pomocą pipety.
- Przeprowadzić elektroporację i regenerację komórek zgodnie z opisem w Metodzie B, kroki 1.3 – 1.7.
- Wysiać 100 µL hodowli transformowanych na płytki z agarem 7H11-OADC z Hyg (50 µg/mL) oraz bez niego.
- Inkubować płytki przez 21 dni w temperaturze 37 °C.
- Przesiewanie rekombinowanych M. tuberculosis w celu potwierdzenia wprowadzonej mutacji punktowej
- Pobrać pojedyncze kolonie rekombinowanych komórek M. tuberculosis i zaszczepić je w 5 mL medium 7H9-OADC-Tween z Hyg (50 µg/mL).
- Inkubować w temperaturze 37 °C przez 7 dni.
- Przenieść alikwoty 200 µL z każdej hodowli nocnej do sterylnych probótek do mikrocentryfugi 1,5 mL. Pozostałe hodowle przechowywać w temperaturze 4 °C (lub przygotować zapasy glicerolowe) do czasu, aż PCR i sekwencjonowanie metodą Sangera zidentyfikują kolonie niosące interesujący wariant SNV. Zneutralizować termicznie przez ogrzewanie w 80 °C przez 1 h, a następnie wirować przy 16 000 × g przez 5 min w temperaturze pokojowej, aby osadzić zanieczyszczenia.
- Przeprowadzić PCR i sekwencjonowanie metodą Sangera na nadosadzie, aby potwierdzić obecność interesującego wariantu SNV. Zweryfikować poprzez mapowanie do sekwencji referencyjnej; oczekiwany jest wariant SNV bez dodatkowych mutacji.
- Aby przyspieszyć potwierdzenie pJV75amber w M. tuberculosis za pomocą PCR kolonii (patrz Metoda B, krok 2), można rozważyć metodę bezpośredniej lizy z użyciem Chelex-100:
- Pobrać pojedynczą kolonię (zachowując część żywego materiału) bezpośrednio do 100 µL 5% zawiesiny Chelex-100 w probówce 1,5 mL, wymieszać w wirówce do resuspensji, gotować w 100 °C przez 10 min, wirować przy 16 000 × g przez 5 min i użyć 1–2 µL oczyszczonego nadosadu jako matrycy PCR.
UWAGA: Pozwala to pominąć 7-dniowy etap hodowli w cieczy, skracając całkowity czas z 1 tygodnia do jednego dnia, dostarczając jednocześnie wystarczającą ilość plazmidowego DNA do amplifikacji aph. - Monitorować potencjalne inhibicje PCR lub wyniki fałszywie ujemne spowodowane niepełną lizą prątków, wynikającą z grubej ściany komórkowej zawierającej kwasy mikolowe.
- W przypadku niespójnych wyników, przetestować równolegle metodę bezpośredniej lizy Chelex oraz metodę lizy termicznej na tym samym zestawie kolonii, aby porównać czułość i wiarygodność.
- Pobrać pojedynczą kolonię (zachowując część żywego materiału) bezpośrednio do 100 µL 5% zawiesiny Chelex-100 w probówce 1,5 mL, wymieszać w wirówce do resuspensji, gotować w 100 °C przez 10 min, wirować przy 16 000 × g przez 5 min i użyć 1–2 µL oczyszczonego nadosadu jako matrycy PCR.
| Próbki | Kompetentny M. tuberculosis|pJV75amber | JCV198 | docelowe ssDNA | Woda wolna od nukleaz |
| próbka | 100 μL | 1 μL | 1 μL | Ponieważ nie dostarczono tekstu źródłowego do przetłumaczenia, proszę o przesłanie treści, którą należy przełożyć na język polski. |
| B: kontrola pozytywna | 100 μL | 1 μL | Ponieważ nie dostarczono tekstu źródłowego do przetłumaczenia, proszę o przesłanie treści, którą należy przełożyć na język polski. | 1 μL |
| C: kontrola negatywna | 100 μL | Nie dotyczy | N/A | 2 μL |
Tabela 2: Układ eksperymentalny do transformacji oligonukleotydami ssDNA.
Wyniki
Dwustopniowa wymiana alleliczna
Amplifikacja PCR fragmentu DNA rv0678 A97G flankowanego miejscami cięcia enzymów restrykcyjnych
Regiony powyżej i poniżej genu rv0678 szczepu M. tuberculosis H37Rv (po 1413 bp każdy) zostały powielone metodą PCR. Krok ten zapewnił wprowadzenie zmiany pojedynczego nukleotydu c.97A>G w genie rv0678 (Thr33Ala), a także miejsc restrykcyjnych umożliwiających klonowanie do wektora p2NIL. Prążki odpowiadające oczekiwanemu rozmiarowi fragmentu, wynoszącemu około 1400 bp, potwierdzono za pomocą elektroforezy w żelu agarozowym (Rycina 3). Prążki DNA oczyszczono z żelu, uzyskując odpowiednio 67,9 ng/µL i 40,50 ng/µL fragmentów DNA z regionów powyżej i poniżej genu.
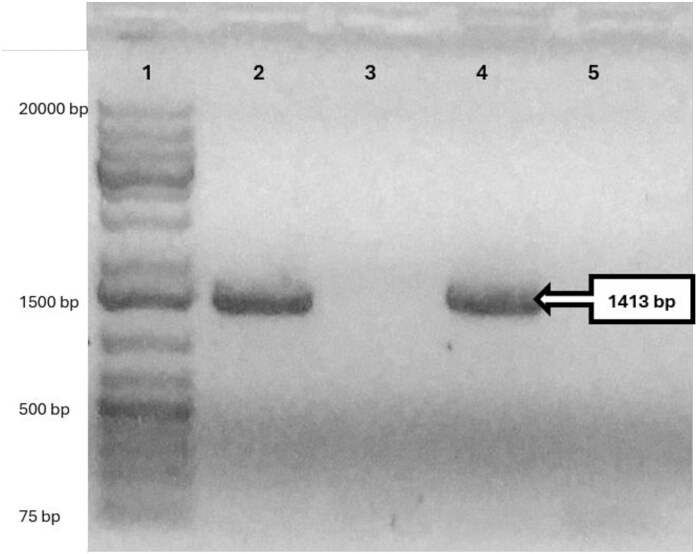
Rycina 3: Produkty amplifikacji PCR regionów upstream (1413 bp) i downstream (1413 bp) genu rv0678 do konstrukcji wektora samobójczego. Do potwierdzenia pomyślnej amplifikacji fragmentów upstream i downstream rv0678 wykorzystano 0,5% żel agarozowy. Ścieżka 1: marker DNA 1 kb; ścieżka 2: produkt PCR regionu upstream rv0678; ścieżka 3: kontrola negatywna amplifikacji regionu upstream rv0678; ścieżka 4: produkt PCR regionu downstream rv0678; ścieżka 5: kontrola negatywna amplifikacji regionu downstream rv0678. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Pełny fragment rv0678 zawierający centralną zmianę nukleotydową c.97A>G został wygenerowany za pomocą PCR z nakładaniem fragmentów powyżej i poniżej miejsca zmiany, co pozwoliło na uzyskanie pojedynczego fragmentu o długości 2825 bp, co potwierdzono za pomocą elektroforezy żelowej (Rysunek 4).
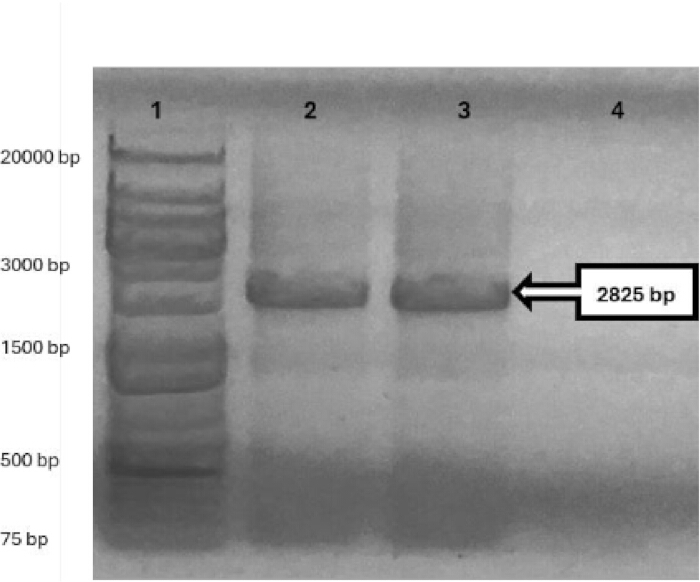
Rysunek 4: PCR overlap pełnowymiarowego fragmentu DNA rv0678 (2825 bp). Do potwierdzenia pomyślnego połączenia regionów upstream i downstream w celu otrzymania pełnowymiarowego fragmentu DNA rv0678 zawierającego mutację A97G użyto żelu agarozowego 0,5%. Ścieżka 1: marker DNA 1 kb; ścieżki 2 i 3: pełnowymiarowy fragment rv0678; ścieżka 4: kontrola negatywna. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Produkty PCR oczyszczono przy użyciu kolumny, uzyskując 126,6 ng/µL oczyszczonego DNA rv0678, który następnie ligowano z plazmidowym wektorem sekwencyjnym. Sekwencjonowanie metodą Sangera DNA plazmidowego (pJET1.2_rv0678) wyizolowanego z pojedynczych kolonii E. coli (ampR) pozyskanych z płytek po transformacji potwierdziło obecność kolonii E. coli pJET1.2_rv0678 zawierającej pożądaną mutację ACC > GCC w pozycji nukleotydowej 97. W obrębie genu nie stwierdzono mutacji poza celem. Do wycięcia wstawki DNA z kolistego wektora pJET1.2_rv0678 zastosowano podwójne trawienie enzymami restrykcyjnymi (HindIII i KpnI). Produkty rozdzielono za pomocą elektroforezy żelowej, co potwierdziło prawidłowe rozmiary wektora pJET1.2 (2974 bp) oraz wstawki rv0678 (2825 bp). Wstawkę oczyszczono z wyciętych fragmentów żelu i ligowano do wektora p2NIL (4418 bp), który został strawiony enzymami HindIII i KpnI (Rycina 5), tworząc p2NIL_rv0678 (7243 bp); konstrukt potwierdzono za pomocą mapowania restrykcyjnego.
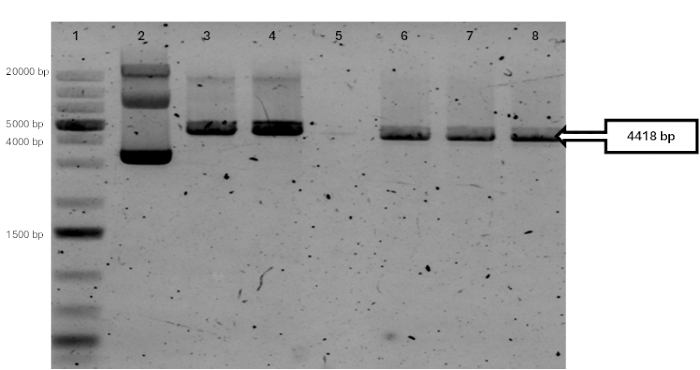
Rycina 5: Analiza trawienia restrykcyjnego plazmidowego DNA p2NIL (4753 bp). Żel agarozowy 1% potwierdził pomyślne podwójne trawienie p2NIL enzymami HindIII i KpnI, w wyniku czego w ścieżkach 6–8 uzyskano większy fragment wektora (4418 bp), zawierający kasetę aph, oraz mniejszy fragment (335 bp), niewidoczny ze względu na warunki elektroforezy. Kontrole: ścieżka 5, brak materiału DNA; ścieżka 2, nietrawiony kolisty p2NIL; ścieżka 3, p2NIL zlinearyzowany enzymem HindIII (4753 bp); ścieżka 4, p2NIL zlinearyzowany enzymem KpnI (4753 bp). Wszystkie fragmenty zostały rozdzielone względem ścieżki 1, zawierającej marker DNA 1 kb. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Aby skonstruować końcowe wektory samobójcze, p2NIL_rv0678 wyizolowany z E. coli, zlinearyzowano za pomocą enzymu PacI high-fidelity (HF) i defosforylowano, aby zapobiec recyrkularyzacji. Fragment DNA elastycznej kasety markerowej z pGOAL19 (7949 bp; lacZ, sacB, oraz hph) wycięto również poprzez trawienie restrykcyjne enzymem PacI-HF. Fragmenty DNA oczyszczono z wyciętych fragmentów żelu. Oczyszczony fragment DNA pGOAL19 (7949 bp; lacZ, sacB, oraz hph) ligowano z linearnym p2NIL_rv0678, aby skonstruować p2NIL_rv0678_pGOAL19 (15182 bp).
Transformanty E. coli p2NIL_rv0678_pGOAL19 wyselekcjonowano na płytkach zawierających X-gal, Kan i Hyg. Niebieskie kolonie przeniesiono na płytki zawierające sacharozę, aby potwierdzić funkcjonalność genu sacB . DNA plazmidowe p2NIL_rv0678_pGOAL19 wyizolowane z pojedynczych kolonii E. coli zmapowano za pomocą trawienia enzymami restrykcyjnymi (Rysunek 6). Te wektory plazmidowe samobójcze zostały wykorzystane do AE.
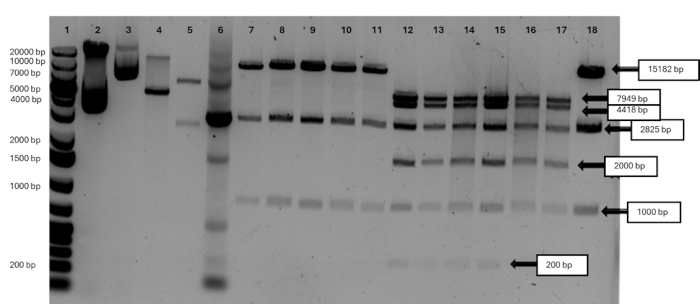
Rysunek 6: Analiza trawienia restrykcyjnego wektora plazmidu samobójczego p2NIL_rv0678_pGOAL19 (15 182 bp). Trawienie enzymami HindIII, KpnI lub PacI (osobno lub w kombinacjach) DNA plazmidowego wyizolowanego z pojedynczych kolonii E. coli potwierdziło oczekiwany wzór fragmentacji na szkielet p2NIL (4 418 bp), kasetę pGOAL19 (7 949 bp) oraz insert rv0678 (2 825 bp). Ścieżka 1: marker DNA 1 kb. Kontrole obejmują: nietrawiony kolisty plazmid p2NIL (ścieżka 2) i pGOAL19 (ścieżka 3); p2NIL zlinearyzowany enzymem KpnI (ścieżka 4, 4 753 bp); pGOAL19 zlinearyzowany enzymem PacI (ścieżka 5, 7 949 bp i 2 486 bp); oraz produkt amplifikacji PCR insertu rv0678 z p2NIL_rv0678_pGOAL19 (ścieżka 6, 2 825 bp). Plazmid p2NIL_rv0678_pGOAL19 zlinearyzowany enzymem HindIII (15 182 bp) pokazano na ścieżkach 7–11 i 19. Potrójne trawienie restrykcyjne enzymami HindIII, KpnI i PacI plazmidów z sześciu niezależnych kolonii E. coli pokazano na ścieżkach 12–18. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Po transformacji M. tuberculosis plazmidem p2NIL_rv0678_pGOAL19, transformanty SCO wyselekcjonowano na płytkach z agarem Middlebrook 7H10 zawierającym X-gal, Kan i Hyg. PCR kolonii oraz sekwencjonowanie metodą Sangera pojedynczych kolonii M. tuberculosis potwierdziły obecność p2NIL_rv0678_pGOAL19 (Rysunek 7).
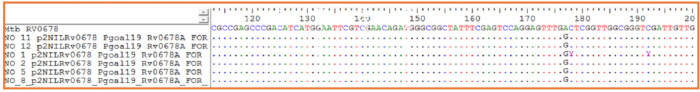
Rysunek 7: Potwierdzenie mutacji A97G w rv0678 za pomocą Colony PCR i sekwencjonowania metodą Sangera. Produkty Colony PCR z pojedynczych kolonii E. coli niosących p2NIL_rv0678_pGOAL19 zostały zsekwencjonowane przy użyciu starterów specyficznych dla rv0678. Chromatogramy sekwencjonowania Sangera (dopasowania) pokazują wprowadzony wariant rv0678_97 (GAC > GGC), odpowiadający mutacji A97G w sklonowanym insercie; 6 kolonii dopasowano do sekwencji referencyjnej M. tuberculosis H37Rv rv0678, wizualizowanej w programie BioEdit. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Aby wyselekcjonować transformanty, które utraciły suicydalny wektor plazmidowy w drugim zdarzeniu crossover, wybrane niebieskie pojedyncze kolonie hodowano w pożywce 7H9-OADC zawierającej Kan, a następnie poddawano subkultywacji w obecności Kan. Inokulum wysiewano na agar 7H11-OADC zawierający 2% sacharozy i X-gal (bez Hyg), aby wyselekcjonować mutant rv0678, co reprezentowało rozdzielenie ko-integrantu. Białe pojedyncze kolonie odzyskano z płytek po 16 dniach. Obecność niektórych niebieskich kolonii wskazywała na częściowe rozdzielenie ko-integrantu. Białe pojedyncze kolonie M. tuberculosis odporne na sacharozę, pobrane z płytek z agarem 7H11-OADC i poddane analizie sekwencjonowaniem metodą Sangera, potwierdzono jako posiadające mutację punktową rv0678 Thr33Ala c.97A>G (Rysunek 8).
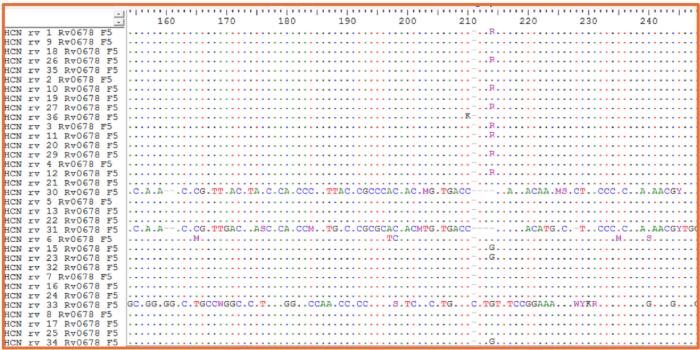
Rycina 8: Amplifikacja PCR i potwierdzenie sekwencjonowaniem metodą Sangera mutacji A97G w genie rv0678 u M. tuberculosis. Produkty PCR z kolonii przeprowadzono z białych pojedynczych kolonii wrażliwych na sacharozę (wyselekcjonowanych na sacharozie, X-GAL i/lub kanamycynie) i poddano sekwencjonowaniu przy użyciu starterów specyficznych dla rv0678. Dane z sekwencjonowania metodą Sangera, dopasowane do referencyjnej sekwencji rv0678 szczepu M. tuberculosis H37Rv, potwierdziły obecność pożądanego wariantu rv0678_97 (GAC > GGC, Thr33Ala; 4 kolonie z czystym tłem mutanta „G” i 8 kolonii z mieszanym tłem typu dzikiego i mutanta „R”) w wybranych koloniach, zwizualizowane w programie BioEdit. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
REKOMBINEERING
Transformacja M. tuberculosis wektorem pJV75amber
Plazmid pJV75amber użyty do rekombineeringu wyizolowano z E. coli szczepu DH5α, a jego stężenie wyznaczono za pomocą spektrofotometru, które wyniosło 180,7 ng/µL. W celu wytworzenia szczepu M. tuberculosis (pJV75amber) wykazującego ekspresję białka rekombinazy gp61, niezbędnej do rekombineeringu oligonukleotydu ssDNA niosącego pożądaną zmianę nukleotydową, przeprowadzono transformację elektrokompetentnych komórek M. tuberculosis H37Rv przy użyciu 2 µg plazmidowego DNA. Rekombinantowe komórki M. tuberculosis po transformacji wysiano na płytki z agarem 7H11-OADC. Komórki te wykorzystano do amplifikacji PCR genu aph (700 bp) w plazmidzie pJV75amber (Rysunek 9). Izolacja 20 białych pojedynczych kolonii transformowanych M. tuberculosis potwierdziła obecność wektora pJV75amber. Do dalszych eksperymentów z rekombineeringu wybrano pojedynczą kolonię M. tuberculosis (pJV75amber).
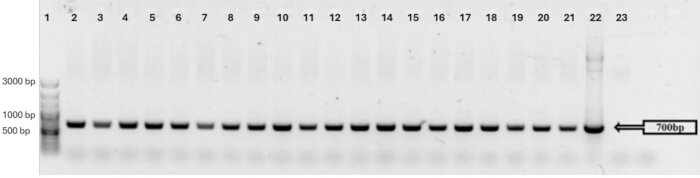
Rycina 9: PCR kolonii pojedynczych kolonii M. tuberculosis (pJV75amber) z zastosowaniem starterów aph dla 20 pojedynczych kolonii. Ścieżka 1: drabina DNA 100 bp plus; ścieżki 2–21: amplifikacja PCR aph z pojedynczych kolonii; ścieżka 22: DNA pJV75amber; ścieżka 23: kontrola negatywna. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Rekombineering atpE A196G (Ile66Val) w M. tuberculosis
Elektrokompetentne rekombinowane komórki M. tuberculosis (pJV75amber), współtransformowane oligonukleotydem ssDNA niosącym pojedynczą zmianę nukleotydową atpE c.196A>G (powodującą mutację Ile66Val) oraz oligonukleotydami ssDNA JVC198, wyselekcjonowano na pożywce z Hyg. Kolonie oporne na Hyg przesiewano za pomocą amplifikacji PCR genu atpE oraz sekwencjonowania metodą Sangera, aby potwierdzić zajście rekombinieringu. Tylko 2 z 33 przesiewanych pojedynczych kolonii było zmutowanych, z czego jedna (C11_atpE) posiadała mieszaną populację alleli typu dzikiego (CAT) i mutantów (CGT). Jednak druga kolonia (C14_atpE) posiadała czystą populację mutantów atpE c.196A>G (Rysunek 10).
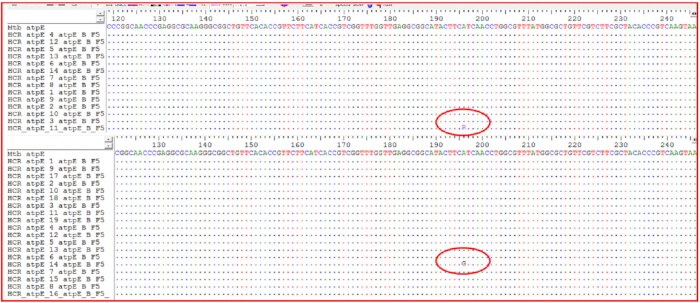
Rysunek 10: Amplifikacja PCR i sekwencjonowanie metodą Sangera genu atpE w pojedynczych koloniach M. tuberculosis. Produkty colony PCR zostały zsekwencjonowane przy użyciu starterów specyficznych dla atpE i dopasowane do referencyjnej sekwencji atpE szczepu M. tuberculosis H37Rv. Chromatogramy sekwencjonowania (dopasowania) wykazały: (panel górny) jedną kolonię (spośród 14 przebadanych) z mieszaną populacją wykazującą zarówno allel typu dzikiego (A), jak i zmutowany (G) w pozycji 196 (C11_atpE); (panel dolny) jedną kolonię (spośród 19 przebadanych) z czystą populacją mutantów niosącą substytucję atpE A196G Ile66Val (C14_atpE) zwizualizowaną w programie BioEdit. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Manipulacje genetyczne w M. tuberculosis są trudne pod względem technicznym ze względu na bogatą w lipidy otoczkę komórkową organizmu, wolny wzrost oraz stosunkowo nieefektywne pobieranie obcego DNA. Cechy te sprawiają, że transformacja, odzyskiwanie kolonii i potwierdzenie molekularne są wolniejsze i mniej przewidywalne niż w wielu innych systemach bakteryjnych. Dodatkowo generowanie dużych fragmentów dsDNA oraz konstrukcja wektorów dostarczających opartych na plazmidach są pracochłonne i wymagają wielokrotnych etapów kontroli jakości. Protokoły opisane w niniejszym opracowaniu rozwiązują te problemy, przedstawiając dwa komplementarne podejścia do wprowadzania określonych mutacji punktowych w izogenicznym tle M. tuberculosis: dwuetapową edycję alleli (AE) z użyciem wektora samobójczego oraz rekombineering oparty na oligonukleotydach.
Kluczową cechą dwuetapowego protokołu AE jest wydajna rekombinacja, jednak jest ona ograniczona koniecznością klonowania za pomocą enzymów restrykcyjnych do miejsc wielokrotnego klonowania oraz stosowaniem plazmidowego DNA poddanego działaniu UV13 w celu stymulacji HR i zwiększenia AE14. Chociaż ekspozycja na UV może indukować niepożądane wariacje w obrębie konstruktu, prawdopodobieństwo powstania SNV jest określane jako minimalne15,16. Dwuetapowa strategia zdarzeń SCO i DCO , opierająca się na wielu markerach selekcyjnych i kontraselekcyjnych7,10, może wywoływać stres antybiotykowy in vitro u M. tuberculosis17. Choć zastosowanie dodatkowych markerów może poprawić odzysk czystej populacji mutantów, seryjne pasażowania niosą ryzyko ewolucji in vitro, prowadząc do powstania populacji szczepów o odmiennym tle genetycznym13,15, co może utrudnić interpretację wprowadzonego punktowego mutanta18. Wydajność transformacji oraz niska efektywność rekombinacji ograniczają zdarzenia SCO, podczas gdy zdarzenia DCO są ograniczone jedynie wydajnością rekombinacji i zachodzą łatwiej19. Ponadto trawienie enzymami restrykcyjnymi i klonowanie do miejsca wielokrotnego klonowania pozostają procesami czasochłonnymi i pracochłonnymi.
Rekombineering z wykorzystaniem oligonukleotydów ssDNA jest wydajną metodą wprowadzania mutacji punktowych do M. tuberculosis. Krótkie ramiona homologii docelowego oligonukleotydu ssDNA umożliwiają bezpośrednią syntezę chemiczną, eliminując tym samym wieloetapowe klonowanie restrykcyjne i amplifikację PCR wymaganą przy rekombinacji homologicznej20. Rekombineering opiera się wyłącznie na usuwalnym plazmidzie, który potrafi replikować się poza chromosomem w M. tuberculosis, aby indukować mutogenezę21,22. Ponadto oligonukleotydy ssDNA są łatwe do zsyntezowania. Rekombineering jest zatem prostszy, szybszy i bardziej ekonomiczny niż rekombinacja homologiczna, ponieważ wymaga mniejszej liczby plazmidów i etapów hodowli. Jednak w zależności od docelowego regionu genomowego, rekombineering może być mniej wydajny w przeprowadzaniu mutogenezy ukierunkowanej i może wymagać wielokrotnych prób. Chociaż ogólna wydajność rekombineeringu z ssDNA jest zgłaszana jako stosunkowo wysoka w porównaniu z innymi technikami, bezwzględna liczba komórek niosących zamierzoną zmianę pozostaje prawdopodobnie niska20,23. Wyzwania obejmują niezamierzoną (nielegalną) rekombinację w loci wykazujących podobieństwo sekwencji poza regionem homologii, co jest spowodowane stronniczością nici oraz stosunkowo krótką homologią egzogennego substratu ssDNA. Podejście koselekcji HygR, stosowane do przesiewania mutantów bez dodatkowej selekcji antybiotykowej24,25, może powodować efekty polarne poniżej operonu, prowadząc do niepożądanych mutacji w tle genetycznym26. Wydajność rekombineeringu może być również różna w zależności od celu, co zilustrowano na Rysunku 10 (2/33 kolonii pozytywnych dla atpE A196G), co może wynikać z suboptymalnych ramion homologii oligo ssDNA (<50 nt), struktur drugorzędowych utrudniających hybrydyzację, niewystarczającej indukcji rekombinazy lub konkurencyjnych ścieżek naprawy typu dzikiego. Co więcej, rekombineering wymaga przesiewania wielu pojedynczych kolonii w celu potwierdzenia pożądanego wariantu, co może być czasochłonne. W przypadku M. tuberculosis pobieranie plazmidowego DNA i oligonukleotydów ssDNA pozostaje nieefektywne, prawdopodobnie częściowo ze względu na bogatą w lipidy otoczkę komórkową prątków. Zatem zaletą oligonukleotydu selekcjonowalnego HygR nie jest zwiększenie wydajności transformacji w ujęciu bezwzględnym, lecz umożliwienie koselekcji niewielkiej proporcji komórek, które pobrały DNA podczas elektroporacji. Wzbogaca to przesiewaną populację o komórki biorcy DNA, wśród których pożądaną mutację chromosomową można następnie zidentyfikować za pomocą PCR i sekwencjonowania. Jednak selekcja HygR sama w sobie nie potwierdza wbudowania mutacji w miejsce docelowe i nadal należy przebadać wiele kolonii HygR, aby zidentyfikować potwierdzone mutanty.
Należy również zauważyć, że oligonukleotyd ssDNA niosący SNV tworzy niedopasowanie w widełkach replikacyjnych. System naprawy niedopasowań NucS w M. tuberculosis może rozpoznać i naprawić to niedopasowanie, co hamuje wprowadzenie zamierzonej mutacji. Aby zmaksymalizować wydajność, badacze powinni unikać niedopasowań tworzących pary zasad G-G, G-T lub T-T, które są skutecznie naprawiane przez NucS, znany również jako EndoMS – niekanoniczną endonukleazę naprawy niedopasowań (MMR) uczestniczącą w naprawie niedopasowań DNA27,28.
Przedstawione tutaj protokoły rozwijają badania nad gruźlicą, umożliwiając precyzyjną mutogenezę w kontrolowanych tłach genetycznych, co pozwala na wyeliminowanie ograniczeń właściwych dla badań z wykorzystaniem izolatów klinicznych. W porównaniu do wcześniejszych metod7,8,29,30, niniejsza publikacja wprowadza optymalizacje specyficzne dla M. tuberculosis, w tym skorygowane parametry elektroporacji (2.5 kV, 25 µF, 1000 Ω), które pozwalają osiągnąć wydajność transformacji >108 CFU/µg, oraz usprawnione projektowanie oligonukleotydów (63 bp dla rekombineeringu i 25 kb dla rekombinacji) w celu zminimalizowania struktur drugorzędowych i efektów poza celem. Adaptacje te skróciły czas trwania eksperymentów w przypadku rekombineeringu, który został ukończony w 6 tygodni w porównaniu do 12 tygodni dla AE, oraz poprawiły powtarzalność, co wykazano poprzez udaną mutogenezę loci odpowiedzialnych za oporność na bedakwilinę w genach rv0678 i atpE. Nowością w niniejszej pracy jest bezpośrednie porównanie obu podejść, integracja nowoczesnych narzędzi, takich jak sekwencjonowanie całego genomu w celu potwierdzenia wariantów oraz AI do przewidywania mutacji, a także dokumentacja wizualna, co wszystko razem ułatwia wdrożenie tych metod w warunkach ograniczonych zasobów.
Aby zoptymalizować opisane metody i uniknąć typowych problemów, można wprowadzić kilka modyfikacji, które mają zastosowanie zarówno do HR, jak i do recombineeringu. W celu poprawy wydajności elektroporacji, która często stanowi wąskie gardło w transformacji M. tuberculosis ze względu na grubą ścianę komórkową, należy przygotować komórki elektrokompetentne poprzez traktowanie glicyną (0,2–0,5 M przez 24–48 h podczas wzrostu), aby osłabić ścianę komórkową i zwiększyć pobór DNA. Dodatkowo należy zastosować elektroporację wysokopolową (12,5–25 kV/cm) z optymalnymi kuwetami (przerwa 0,1–0,2 cm) i schłodzonymi buforami, aby osiągnąć wydajność transformacji przekraczającą 105 CFU/µg DNA, minimalizując przebicia łukowe poprzez odsolenie DNA za pomocą precypitacji etanolem lub oczyszczania kolumnowego. Gęstość komórek należy monitorować przy OD600 0,6–0,8 w celu zbioru w środkowej fazie logarytmicznej i unikać nadmiaru DNA (ograniczyć do 1–10 µg), aby zapobiec nasyceniu i obniżeniu żywotności. Jeśli nadal uzyskuje się niską liczbę kolonii, należy wprowadzić inkubację regeneracyjną przez 48 h po elektroporacji, aby umożliwić ekspresję markerów oporności31,32.
Inne częste problemy obejmują niską wydajność PCR w reakcji overlap extension. Można ją zoptymalizować, stosując polimerazy o wysokiej wierności z dodatkiem wzmacniaczy zawartości GC (3–5% DMSO) oraz gradientowe temperatury przyłączania (55–65 °C). Stres antybiotykowy podczas selekcji można ograniczyć, stosując systemy bezmarkerowe, takie jak Cre-loxP, do wycięcia sekwencji po integracji. Cre-loxP to system rekombinacji specyficznej dla miejsca, w którym enzym rekombinaza Cre rozpoznaje 34-bp sekwencje DNA loxP i katalizuje precyzyjne wycięcie fragmentu DNA flankowanego przez dwa miejsca loxP, co umożliwia warunkowy knockout genu w komórkach33.
W przypadku HR należy wydłużyć ramiona homologii do 1–2 kb w wektorach samobójczych, aby sprzyjać zdarzeniom prawidłowym nad nieprawidłowymi i w ten sposób uniknąć integracji poza docelowym miejscem. Należy stosować plazmidy replikacyjne z indukowalnymi rekombinazami (systemy RecET), aby zwiększyć tempo specyficznej rekombinacji przy jednoczesnym tłumieniu zdarzeń niespecyficznych. W przypadku wstępnej obróbki UV w HR, należy skalibrować ekspozycję do 100–150 mJ/cm2, aby stymulować rekombinację bez indukowania nadmiernych mutacji, a następnie zweryfikować konstrukty za pomocą sekwencjonowania całego genomu po mutagenzie w celu wykrycia wszelkich niezamierzonych zmian9,34,35.
W przypadku rekombineeringu należy zoptymalizować projekt oligosów, stosując ramiona homologii o długości 63 – 90 nt, unikając niedopasowań bogatych w GC, oraz korzystać z oprogramowania takiego jak OligoEvaluator w celu sprawdzenia stabilności. Indukcję acetamidem należy dostosować do poziomu 0,2–0,5% przez 4–6 h po elektroporacji, aby zrównoważyć ekspresję bez wywoływania toksyczności. Aby zmniejszyć stronniczość nici (strand bias) oraz niespecyficzne hybrydyzacje, należy projektować oligosy ssDNA z homologią 50–100 nt celującą w nić opóźnioną oraz wprowadzić modyfikacje fosforotiolanowe na końcach oligosów w celu ochrony przed degradacją przez egzonukleazy. Jeśli często dochodzi do nieprawidłowej rekombinacji, należy zwiększyć presję selekcyjną poprzez zastosowanie wyższych stężeń antybiotyków lub podwójnych markerów, bądź powtórzyć transformacje z użyciem świeżych komórek kompetentnych w celu zwiększenia wydajności. Kroki te mogą zwiększyć efektywność do >20% dla trudnych loci genomicznych. Obszerne przesiewanie kolonii można usprawnić poprzez łączenie kolonii do multipleksowej PCR lub stosowanie reporterów fluorescencyjnych, jeśli są one kompatybilne z genem docelowym36.
Metody opisane w niniejszym opracowaniu stanowią podstawowe narzędzia w genetyce M. tuberculosis, z możliwością rozszerzenia o nowe technologie. Mutageneza celowana może być wykorzystana do walidacji zidentyfikowanych mutacji oporności na leki35 za pomocą sekwencjonowania nowej generacji37, co umożliwia szybkie fenotypowanie nowych wariantów w izolatach klinicznych. Przyszłe badania mogłyby zintegrować te podejścia z systemami CRISPR-Cas w celu edycji multipleksowej, np. przy użyciu polimeraz DNA mutagenezy sterowanych przez CRISPR, aby zróżnicować zestaw genów będących celami leków i przyspieszyć odkrywanie mechanizmów oporności. Wykorzystanie endogennego systemu CRISPR typu III M. tuberculosis do obrony przed fagami lub plazmidami mogłoby doprowadzić do opracowania nowych środków przeciwmikrobowych lub metod diagnostycznych dla szczepów opornych38,39,40.
Postępy w manipulacjach genetycznych, w tym technika TnSeq służąca do identyfikacji genów niezbędnych in vivo, otwierają nowe możliwości w opracowywaniu szczepionek poprzez precyzyjne wskazywanie celów atenuacji w szczepach żywych41. Programowalna edycja zasad mogłaby pozwolić na wprowadzenie subtelnych mutacji bez powodowania pęknięć obu nici DNA, co ograniczyłoby efekty poza celowe i ułatwiło badania nad epistazą w wielolekooporności. Szersze zastosowania obejmują inżynierię M. tuberculosis na potrzeby platform biosensorowych lub biologii syntetycznej, na przykład poprzez wprowadzanie genów reporterowych do monitorowania infekcji w czasie rzeczywistym. Przyszłe badania powinny skupić się na wysokoprzepustowych potokach mutagenezy, łączących projektowanie oparte na AI z tymi metodami, aby mapować interakcje gospodarz-patogen i opracowywać spersonalizowane terapie42.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów.
Podziękowania
Wyrażamy szczerą wdzięczność wszystkim członkom Grupy Badań nad Genomiką PR w Uniwersytecie Stellenbosch, Wydział Medycyny i Nauk o Zdrowiu, Zakład Biologii Molekularnej i Genetyki Ludzkiej, za ich nieoceniony wkład w tę pracę. Wsparcie finansowe otrzymano z European and Developing Countries Clinical Trial Partnerships (TMA2017CDF-1885), South African Medical Research Council, German Academic Exchange Service (DAAD) oraz Research Foundation Flanders (FWO) w ramach grantu Odysseus N° G0F8316N. Chcielibyśmy również podziękować prof. Grahamowi Hatfullowi i prof. Julii van Kessel za opracowanie metody homologicznego recombineeringu oraz za udostępnienie pJV75amber, który został wykorzystany w naszych badaniach.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Probówki do mikrocentrifugowania 0,5 ml, z stożkowym dnem, z zakrętką z blokadą | WhiteHead Scientific | 605001 | Kultura |
| Probówki do mikrocentryfugi 1,5 ml, z dnem stożkowym i zakrętką z blokadą | WhiteHead Scientific | 615001 | Hodowla |
| 10 mM dichloro="..."chlorek wapnia dwuwodny (CaCl2·2H2O)2·2H2O) | Sigma-Aldrich | Chemo-kompetentne E. coli | |
| 10 mM RbCl, 75 mM CaCl22·2H2O | Sigma-Aldrich | 83979 | Chemo-kompetentne E. coli |
| roztwór buforowy MOPS (kwas 3-(N-morfolino)propanosulfonowy) (10 mM) | Sigma-Aldrich | M1254 | Chemo-kompetentne E. coli |
| 100 mM chlorek rubidu (RbCl) | Sigma-Aldrich | 83979 | Chemokompetentne E. coli |
| szalka Petriego 15 cm | Lasec | Numer katalogowy | Hodowla na agarze |
| 15% m/v glicerolu | Sigma-Aldrich | 49781-500ML | Hodowla |
| startery do PCR o długości od 20 bp do 32 bp, syntetyzowane w skali 25 nm z standardowym odsoleniem | Integrated DNA Technologies (WhiteHead Scientific) | Nie dotyczy | Amplifikacja DNA |
| kolba do hodowli tkankowych 25 cm | WhiteHead Scientific | 707001 | Kultura w pożywce płynnej |
| 30 mM octan potasu | Sigma-Aldrich | P1190-100G | Chemo-kompetentne E. coli |
| Probówki do wirowania 50 ml | WhiteHead Scientific | P10432 | Kultura |
| 50 mM tetrachlorek manganu(II) wodny (MnCl2·4H2O)2·4H2O) | Sigma-Aldrich | 63535 | Chemo-kompetentne E. coli |
| Oligonukleotydy ssDNA o długości 63 pz syntezowane w skali 100 nm z oczyszczaniem metodą PAGE | Integrated DNA Technologies (WhiteHead Scientific) | Nie dotyczy | Wprowadzenie do wymiany allelicznej |
| kolba do hodowli tkankowych 75 cm² | WhiteHead Scientific | 708013 | Kultura w bulionie |
| Kalibracja źródła światła transiluminatora UV firmy Accuris | Sigma Aldrich | BMSE3000-1EA | Wizualizacja żelu |
| Inkubator wytrząsowy piętrowy Incu-Shaker 20 L Benchmark Scientific (H3020) z antypoślizgową gumową matą, 115 V | Alkali Scientific | Numer katalogowy: | Kultura E. coli |
| Bio-Edit | Oprogramowanie | Ponieważ nie dostarczono tekstu źródłowego do przetłumaczenia, proszę o przesłanie treści, którą należy przełożyć na język polski. Jestem gotowy do przygotowania profesjonalnego tłumaczenia naukowego zgodnie z Państwa wytycznymi. | Wizualna inspekcja i analiza odczytów sekwencjonowania metodą Sangera |
| Sieciujące CL 508 | Thistle Scientific. | SKU: CLV-CL-508.M | Obróbka plazmidowego DNA |
| DNA-MAN | Oprogramowanie | Ponieważ nie dostarczono tekstu źródłowego do tłumaczenia, proszę o przesłanie treści, którą należy przetłumaczyć na język polski. Jestem gotowy do przygotowania profesjonalnego przekładu naukowego zgodnie z wytycznymi. | Wizualna inspekcja i analiza odczytów sekwencjonowania metodą Sangera |
| Cyfrowa kąpiel sucha z timerem, 150 °C Podgrzewanie, podwójny blok | WhiteHead Scientific | E-DB150-2D | Transformacja |
| Systemy elektroporacji Gene Pulser Xcell | Bio-Rad, Hercules, CA 94547, USA | 1652660 | Elektroporacja |
| Kuwety do elektroporacji Gene Pulser/MicroPulser, przerwa 0,2 cm | Bio-Rad, Hercules, CA 94547, USA | 1652086 | Elektroporacja |
| enzymy HindIII-HF | New England BioLabs | R3104L | Trawienie restrykcyjne |
| JCV198 (oligonucleotydy ssDNA syntetyzowane w skali 100 nm z oczyszczaniem metodą PAGE) | Integrated DNA Technologies (WhiteHead Scientific) | 63 bp | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG; Gen docelowy: php; Przywrócenie hygR w genie php w pJV75amber |
| Inkubator statyczny Memmert IN Plus Standard 26,5 stóp sześciennych bez CO2 | Ares Scientific | SKU: IN-750-PLUS | Hodowla M. tb |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885 bp | GCGACCACAACCAGGATGA; Gen docelowy: rv0678; Amplifikacja PCR rv0678 |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885 bp | CTCGGACAACACGCTGACC; Gen docelowy: rv0678; Amplifikacja PCR rv0678 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413 bp | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G}; Gen docelowy: rv0678; Insercja A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413 bp | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T}; Cel genowy: rv0678; Inserecja A95G |
| Mycobrowser | Baza danych | Brak danych | kodon SNV w sekwencji genu |
| Bazy danych NCBI | Baza danych | Proszę podać tekst źródłowy do tłumaczenia. | Położenie genu w genomie w celu identyfikacji pozycji SNV |
| p2NIL | Addgene | 20188 | Wektor klonujący do ekspresji (kanR) |
| enzymy PacI-HF | New England BioLabs | R0547L | Trawienie restrykcyjne |
| pCR-Blunt-II-TOPO | Thermo Fisher Scientific / Invitrogen | 451245 | Wektor do subklonowania wykazujący ekspresję LacZ i kanR |
| pGOAL17 | Addgene | 20189 | Wektor klonujący z rekombinazą Lambda RED wykazujący ekspresję LacZ i SacB |
| pGOAL19 | Addgene | 20190 | Wektor klonujący lambdowej rekombinazy RED exprimujący hygR, LacZ i SacB |
| Zestaw polimerazy Phusion high fidelity Hotstart flex polymerase kit | New England BioLabs | M0535L | Polimeraza Taq DNA o wysokiej wierności z funkcją korekty* |
| pJET1.2/blunt | Thermofisher – naukowe | K1231 | Wektor sekwenconujący do subklonowania (ampR) |
| PJV75_KANR_F (startery zsyntetyzowane w skali 25 nm ze standardowym odsoleniem) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | ATTCAACGGGAAACGTCTTG; Gen docelowy: aph; amplifikacja genu KanR w pJV75amber |
| PJV75_KANR_R (startery zsyntetyzowane w skali 25 nmol ze standardowym odsoleniem) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | CGAGGCAGTTCCATAGGATG; gen docelowy: aph; amplifikacja genu KanR w pJV75amber |
| pJV75amber | Addgene / laboratorium Van Kessela | 26906/ 26908/26908/ 26910 | Wektor wykazujący ekspresję kanR, hygR oraz Che gp61 ułatwiający rekombiniering w genomie |
| Primer3plus | Oprogramowanie | Ze względu na brak dostarczonego tekstu źródłowego, nie mogę przeprowadzić tłumaczenia. Proszę o przesłanie treści, którą należy przetłumaczyć. | Projektowanie par starterów specyficznych dla genu zainteresowania |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825 bp | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG; Gen docelowy: miejsce HindIII; miejsce insercji ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825 bp | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC; Cel genowy: miejsce kpnl; Wstawka miejsce CGTACAGGTACC |
| SNAPGene | Oprogramowanie | Proszę podać tekst źródłowy w języku angielskim, który należy przetłumaczyć. | wirtualne klonowanie i dodawanie nadwieszeń enzymów restrykcyjnych |
| Termocykler Thermo Fisher QuantStudio 3 | Pika America | Ponieważ nie dostarczono tekstu źródłowego do przetłumaczenia, proszę o przesłanie treści, którą należy przełożyć na język polski. | Amplifikacja DNA |
Bibliografia
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny