Niniejszy protokół przedstawia powtarzalną metodę generowania wolnych od integracji aneuploidalnych ludzkich iPSC z pierwotnych komórek płynu owodniowego z wykorzystaniem elektroporacji plazmidów episomalnych. Optymalizuje on warunki dostarczania i hodowli w celu stabilizacji nieprawidłowości chromosomowych, oferując praktyczną platformę do tworzenia specyficznych dla danej choroby modeli do dalszych badań i zastosowań klinicznych.
Artykuł metodologiczny
Generowanie aneuploidalnych ludzkich indukowanych pluripotencjalnych komórek macierzystych z pierwotnych komórek płynu owodniowego poprzez elektroporację plazmidów episomalnych
W tym artykule
Podsumowanie
Streszczenie
Generowanie indukowanych pluripotencjalnych komórek macierzystych (iPSCs) specyficznych dla pacjenta z komórek płynu owodniowego (AFCs) wykazujących określone aneuploidie chromosomalne stanowi potężną platformę do modelowania zaburzeń genetycznych. Jednakże ustanowienie niezawodnego i powtarzalnego procesu przeprogramowania aneuploidnych AFCs pozostaje wyzwaniem technicznym ze względu na wewnętrzną niestabilność genomową i zmienną zdolność proliferacyjną tych komórek. W niniejszej pracy przedstawiamy kompleksową, nieintegrującą metodę generowania aneuploidnych ludzkich iPSCs z pierwotnych AFCs z wykorzystaniem elektroporacji plazmidów episomalnych. Niniejszy protokół szczegółowo opisuje cały przebieg prac, obejmujący rozmrażanie i ekspansję komórek z zastosowaniem strategii stopniowej adaptacji pożywki, zoptymalizowane dostarczanie plazmidów poprzez system elektroporacji, sekwencyjną hodowlę po elektroporacji z wymianą pożywek ukierunkowaną na przejście mezenchymalno-nabłonkowe (MET) oraz mechaniczne wyizolowanie kolonii na podstawie określonych kryteriów morfologicznych. Opisujemy również procedury walidacyjne, w tym barwienie immunofluorescencyjne na kluczowe markery pluripotencji, analizę kariotypu metodą prążkowania G w celu potwierdzenia zachowania kariotypu aneuploidnego oraz weryfikację usunięcia wektora episomalnego za pomocą metody PCR. Ten protokół, niewymagający obecności komórek feeder oraz nieprowadzący do integracji z genomem, pozwala na uzyskanie linii aneuploidnych iPSCs odpowiednich do modelowania chorób, przesiewania leków oraz badań nad biologią chromosomów.
Wprowadzenie
Pojawienie się technologii indukowanych pluripotencjalnych komórek macierzystych przekształciło medycynę regeneracyjną, modelowanie chorób oraz odkrywanie leków, umożliwiając generowanie pluripotencjalnych komórek specyficznych dla pacjenta bez obaw etycznych związanych z ludzkimi embrionalnymi komórkami macierzystymi (hESCs). Konceptualne podstawy przeprogramowania komórkowego wywodzą się z demonstracji transferu jąder komórek somatycznych przeprowadzonej przez Gurdona1, a następnie z ustanowienia embrionalnych komórek macierzystych2,3,4 i ostatecznie z opracowania indukowanej pluripotencji5 poprzez ektopową ekspresję OCT4, SOX2, KLF4 i c-MYC. Od tego czasu technologia iPSC stała się niezbędną platformą do badania rozwoju człowieka, zaburzeń genetycznych i medycyny precyzyjnej. Wczesne metody przeprogramowania wykorzystywały wektory retrowirusowe lub lentiwirusowe, jednak ryzyko związane z ich integracją ograniczało zastosowanie kliniczne. W związku z tym priorytetem dla translacji klinicznej stało się opracowanie metod przeprogramowania bezintegracyjnych. Należą do nich zastosowanie wirusa Sendai6, syntetycznego mRNA7, wektorów episomalnych opartych na mechanizmie oriP/EBNA1 (białko jądrowe wirusa Epsteina-Barra 1)8 oraz przeprogramowanie chemiczne9,10,11,12 z wykorzystaniem wyłącznie związków małocząsteczkowych.
Aneuploidia jest główną przyczyną poronień oraz wrodzonych wad rozwojowych u ludzi. Zrozumienie komórkowych i molekularnych mechanizmów leżących u podstaw nieprawidłowości rozwojowych związanych z aneuploidią wymaga odpowiednich modeli komórkowych, które wiernie odtwarzają tło genetyczne tych stanów. Komórki płynu owodniowego (AFCs) stanowią atrakcyjny i wydajny materiał wyjściowy do generowania iPSC specyficznych dla pacjenta13,14,15, szczególnie w kontekście prenatalnie zdiagnozowanych zaburzeń genetycznych16,17. Pozostałości płynu owodniowego pobranego podczas rutynowej amniocentezy umożliwiają dostęp do komórek pochodzenia płodowego bez konieczności przeprowadzania dodatkowej inwazyjnej biopsji tkanek po urodzeniu. W porównaniu z dorosłymi komórkami somatycznymi, AFCs wykazują zazwyczaj wyższą zdolność do proliferacji, dłuższe telomery, mniejsze skumulowane obciążenie mutacjami środowiskowymi oraz większą plastyczność rozwojową, co w połączeniu ułatwia przeprogramowanie komórkowe18,19. Co istotne, AFCs wiernie zachowują konstytucję chromosomową rozwijającego się płodu, co czyni je idealnym źródłem do tworzenia specyficznych dla danej choroby modeli iPSC nieprawidłowości chromosomowych, w tym trisomii 2120, trisomii 1821, zespołu Turnera oraz zespołu Klinefeltera22.
Niniejszy protokół stanowi kompleksowy przewodnik po generowaniu wolnych od integracji iPSC z aneuploidalnych komórek płynu owodniowego z wykorzystaniem wektorów episomalnych. Metoda obejmuje szczegółowe procedury izolacji komórek, przeprogramowania, selekcji klonów oraz charakterystyki. W porównaniu z innymi metodami przeprogramowania bez integracji, system plazmidów episomalnych zapewnia praktyczną równowagę między bezpieczeństwem genomowym, prostotą techniczną a efektywnością kosztową, co czyni go szczególnie odpowiednim do rutynowego użytku laboratoryjnego i zastosowań w szerokiej skali biobankowania. Protokół ma zastosowanie zarówno do kriokonserwowanych AFC pochodzących z uznanych biobanków, jak i świeżych pozostałości próbek płynu owodniowego pobranych podczas rutynowej diagnostyki prenatalnej. Chociaż raportowana wydajność przeprogramowania episomalnego dla AFC jest stosunkowo niska, a podczas przeprogramowania lub przedłużonej hodowli może dojść do spontanicznego ratowania chromosomów, szczególnie w przypadku niektórych aneuploidii, opisany schemat pracy znajduje bezpośrednie zastosowanie w tworzeniu biobanków iPSC specyficznych dla konkretnych chorób, badaniach biologii chromosomów i wczesnego rozwoju ludzkiego oraz w późniejszym różnicowaniu do specyficznych linii komórkowych. Podejście to jest szczególnie odpowiednie do generowania wolnych od integracji, klinicznie istotnych linii iPSC z próbek prenatalnych na potrzeby modelowania chorób i badań mechanistycznych nad nieprawidłowościami chromosomalnymi.
Protokół
Wszystkie procedury z wykorzystaniem próbek ludzkiego płynu owodniowego zostały przeprowadzone zgodnie z Deklaracją Helsińską i zostały zatwierdzone przez Radę Przeglądu Instytucjonalnego (IRB)/Komitet Etyki Badań nad Ludźmi w Trzecim Szpitalu Uniwersytetu Pekińskiego (Protokół nr M2023406). Próbki aneuploidalne pozyskano z Biobanku Centrum Medycyny Reprodukcyjnej w Trzecim Szpitalu Uniwersytetu Pekińskiego, który jest certyfikowanym państwowym repozytorium klinicznym specjalizującym się w zasobach rozwojowych i reprodukcyjnych człowieka. Materiał ten składa się z pozostałości płynu owodniowego pobranego pierwotnie podczas rutynowej amniocentezy w celu klinicznej diagnostyki prenatalnej, który w przeciwnym razie zostałby zutylizowany. Przed pobraniem od wszystkich dawców uzyskano pisemną świadomą zgodę, wyraźnie zezwalającą na przechowywanie pozostałych próbek w Biobanku oraz ich późniejsze wykorzystanie w badaniach. Wszystkie próbki zostały rygorystycznie zanonimizowane w celu ochrony prywatności pacjentów. Do indukcji iPSC wybrano próbki z potwierdzonymi aneuploidalnymi kariotypami zidentyfikowanymi w drodze klinicznej analizy prążkowania G, w tym Trisomię 21 (zespół Downa, N = 2), Trisomię 18 (zespół Edwardsa, N = 1), Monosomię X (zespół Turnera, N = 1) oraz zespół Klinefeltera (N = 2). Szczegółowe informacje na temat aneuploidalnych linii komórkowych użytych w przeprogramowaniu podsumowano w Tabeli 1.
1. Rozmrażanie i hodowla pierwotna komórek z płynu owodniowego pochodzących z biobanku
UWAGA: W tej sekcji szczegółowo opisano zestandaryzowaną procedurę pobierania i odzyskiwania aneuploidalnych AFC z biobanku. Hodowane komórki są namnażane w celu uzyskania populacji wystarczających do późniejszego przeprogramowania episomalnego.
- Zestandaryzowana procedura rozmrażania
- Równoważenie pożywek: Podgrzać kompletną pożywkę AmnioType-1 do 37 °C przed użyciem.
- Pobieranie próbek: Należy pobrać z przechowywania w ciekłym azocie krio probówkę zawierającą około 300 000 krio-konserwowanych komórek AFC w medium do zamrażania komórek. Probówkę należy niezwłocznie przenieść do laboratorium w suchym lodzie, aby zapobiec przedwczesnemu rozmrożeniu.
- Szybkie rozmrażanie: zanurz dolną połowę probówki kriogenicznej w 37 °C umieścić w łaźni wodnej i delikatnie mieszać. Przerwać proces rozmrażania, gdy pozostanie jedynie mały, widoczny kryształ lodu.
UWAGA: Należy unikać całkowitego rozmrożenia. Zapobiega to narażeniu komórek na toksyczne działanie ocieplonego DMSO. - Rozcieńczanie: W komorze z laminarnym przepływem powietrza przenieś zawiesinę komórek kroplami do probówki stożkowej o pojemności 15 ml zawierającej 4 ml uprzednio ogrzanej pożywki AmnioType-1.
- Wirowanie: Wirować zawiesinę z prędkością 300 × g przez 5 min w temperaturze pokojowej.
- Wysiewanie: Odessać nadsącz i delikatnie resuspender osad komórkowy w 2 ml świeżej pożywki AmnioType-1. Przenieść komórki do płytki 6-dołkowej lub kolby T25 uprzednio pokrytej 0,1% żelatyną, zachowując gęstość 30 000–50 000 komórek/cm²².
- Inkubacja wstępna: Umieść komórki w inkubatorze z nawilżaniem w temperaturze 37 °C oraz 5% CO22W 3. dniu po wysianiu należy zbadać kolby pod mikroskopem fazowo-kontrastowym w odbiciu, aby potwierdzić wstępne przytwierdzenie komórek.
- Ekspansja i zmiana pożywki pierwotnych komórek AFC
- Przygotowanie pożywki do hodowli fibroblastów (FC): Aby przygotować 100 ml domowej pożywki do hodowli fibroblastów, połączyć 82 ml DMEM z wysoką zawartością glukozy z 15 ml płodowej surowicy bydlęcej (FBS). Dodać 1 ml 100× GlutaMAX, 1 ml 100× nieessentialne aminokwasy (NEAA) oraz 1 ml penicyliny i streptomycyny (P/S). Przefiltrować pożywkę przez 0.22 µm system filtracji próżniowej w środowisku sterylnym.
- Podczas ekspansji należy stopniowo wymieniać medium hodowlane AFC co 3 dni, przechodząc ze specjalistycznego medium klinicznego (AmnioType-1) na standaryzowany system hodowli fibroblastów (medium FC, przygotowane we własnym zakresie), aby zapewnić stabilność metaboliczną przed elektroporacją.
- Przeprowadź stopniową zmianę pożywki:
- Dzień 3 (75% AmnioType-1: 25% FC): Odessać obecną pożywkę AmnioType-1. Dodać pożywkę mieszaną składającą się w 75% z AmnioType-1 i w 25% z pożywki FC.
- Dzień 6 (50% AmnioType-1 : 50% FC): Odessać pożywkę i zastąpić ją mieszaniną AmnioType-1 i pożywki FC w stosunku 1:1.
- Dzień 9 (25% AmnioType-1: 75% FC): Odessać pożywkę i zastąpić ją mieszaniną 25% AmnioType-1 i 75% pożywki FC.
- Dzień 12 (100% FC): Odessać medium i wymienić na medium 100% FC.
UWAGA: Ta stopniowa adaptacja zmniejsza szok komórkowy i zapobiega odrywaniu się wrażliwych klonów aneuploidalnych.
- Przeprowadź stopniową zmianę pożywki:
- Codziennie obserwuj morfologię kolonii. Płyn owodniowy zawiera heterogenną populację komórek. Przy użyciu mikroskopii fazowo-kontrastowej zidentyfikuj dwa główne typy: typ F (fibroblastopodobne, wrzecionowate) oraz typ E (nabłonkowopodobne, zaokrąglone). Fibroblastopodobna subpopulacja mezenchymalna jest optymalna do reprogramowania.
UWAGA: Należy uważnie monitorować komórki pod kątem oznak starzenia.
- Pasażowanie pierwotnych komórek AFC
- Po osiągnięciu przez komórki 80%–90% konfluencji (zazwyczaj 10.–14. dnia), odessać medium z kolby i raz delikatnie przemyć 2 ml fosforanowego buforu solnego Dulbecco (DPBS) bez Ca2+²⁺/Mg²⁺.
- Dodać 1 ml 0,25% roztwór trypsyny-EDTA dla jednej studni płytki 6-dołkowej, wystarczający do pokrycia monowarstwy komórek.
- Inkubować w temperaturze 37 °C przez 4–5 min, aż komórki całkowicie się odkleją.
- Zneutralizować odczyn rozdrabniający, dodając 3 ml pożywki FC. Przenieść zawiesinę do stożkowej probówki o pojemności 15 ml.
- Wirować przy 300 g × g przez 5 min w temperaturze pokojowej.
- Odssać nadosad i resuspendować osad komórkowy w 1 ml świeżego medium FC. Policzyć żywe komórki za pomocą komory countingowej (hemocytometru) lub automatycznego licznika komórek z wykorzystaniem metody wykluczania trypanu niebieskiego.
- Wysiać komórki do nowej kolby T25 z gęstością 30 000–50 000 komórek/cm²² w pożywce pełnej (zazwyczaj w stosunku 1:2 lub 1:3).
- Namnażać komórki do pasażu 3–5 przed wykorzystaniem ich do reprogramowania. Nie należy używać komórek powyżej 6. pasażu.
UWAGA: Jakość komórek w momencie elektroporacji jest najważniejszym czynnikiem determinującym sukces przeprogramowania. Należy używać wyłącznie zdrowych komórek AFC typu F w fazie logarytmicznego wzrostu, bez oznak starzenia się lub nieprawidłowej morfologii.
2. Elektroporacja plazmidów episomalnych do AFC z użyciem systemu elektroporacji komórek
- Pokrycie naczyń hodowlanych matrycą błony podstawnej
- Rozmrozić macierz błony podstawnej (Matrigel) przez noc w temperaturze 4 °C w lodzie.
- Schłodzić sterylny DPBS lub DMEM/F-12 na lodzie. Wstępnie schłodzić końcówki do pipet i probówki na lodzie przez 30 min.
- Rozcieńczyć macierz błony podstawnej w stosunku 1:200 w schłodzonym do temperatury lodowej medium DMEM/F-12, używając schłodzonych końcówek i probówek (np. 30 µL matryca + 6 ml DMEM/F-12 dla płytki 6-dołkowej).
- Wymieszać dokładnie, lecz delikatnie, pipetując w górę i w dół 5–6 razy. Należy unikać powstawania pęcherzyków powietrza.
- Nanieś rozcieńczony roztwór powlekający do naczyń hodowlanych w ilości 1 ml na dołek w przypadku płytki 6-dołkowej.
- Inkubować powlekłe naczynia w temperaturze 37 °C przez co najmniej 1 h lub w temperaturze pokojowej przez 2 h.
- Odssać roztwór powlekający bezpośrednio przed wysianiem komórek. Dodać 2 ml pożywki FC bez antybiotyków oraz 10 μM Y-27632 (inhibitor ROCK) i zwrócić płytkę do 37 °C inkubator. Nie dopuścić do wyschnięcia powlekanej powierzchni.
UWAGA: Płytki pokryte mogą być przechowywane w 4 °C uszczelnione Parafilmem do 7 dni. Przed użyciem doprowadzić do temperatury pokojowej.
- Rozmrożenie i przygotowanie plazmidów do reprogramowania episomalnego
- Wybór plazmidów: Do reprogramowania należy użyć następujących plazmidów episomalnych: pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL oraz pCXLE-EBNA1.
UWAGA: (Opcjonalnie) W celu optymalizacji warunków elektroporacji można równolegle przeprowadzić elektroporację pCE-GFP przy identycznych ustawieniach. Ekspresja GFP w ciągu pierwszych 48–72 h stanowi wygodny wskaźnik wydajności transfekcji, natomiast stopniowy zanik sygnału GFP podczas kolejnych pasaży może służyć do monitorowania przejściowego rozcieńczania plazmidu. - Kontrola jakości (QC): Zweryfikować stężenie i czystość DNA za pomocą spektrofotometru. Upewnić się, że stosunek A260/280 mieści się w przedziale od 1,8 do 1,9. Upewnić się, że stężenie każdego plazmidu jest wyższe niż 1 µg/µL i sterylne.
UWAGA: Kluczowe jest zapewnienie, aby wszystkie plazmidy zostały przygotowane metodami wolnymi od endotoksyn. Pozostałości endotoksyn mogą prowadzić do wysokiej cytotoksyczności i znaczącego obniżenia wydajności reprogramowania. Plazmidy należy przechowywać w małych aliquotach w temperaturze -20 °C aby uniknąć wielokrotnych cykli zamrażania i rozmrażania. - Dla 100 µL reakcja, przygotować 5 µg mieszaniny plazmidów (równy stosunek wagowy pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL oraz pCXLE-EBNA1).
- Wybór plazmidów: Do reprogramowania należy użyć następujących plazmidów episomalnych: pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL oraz pCXLE-EBNA1.
- Ustaw parametry elektroporacji.
- Uruchom urządzenie do elektroporacji. Ustaw parametry impulsu zgodnie z optymalną konfiguracją dla pierwotnych komórek adherentnych: napięcie impulsu: 1 200 V; szerokość impulsu: 20 ms; liczba impulsów: 2.
- Napełnij stację pipetującą 2 ml buforu E, upewniając się, że elektroda jest całkowicie zanurzona.
UWAGA: Jeśli wstępne eksperymenty wykażą przeżywalność komórek poniżej 50%, należy rozważyć przetestowanie alternatywnych zestawów parametrów: 950 V / 20 ms / 2 impulsy (łagodniejsze). Alternatywy te wiążą się z obniżeniem wydajności na rzecz poprawy przeżywalności.
- Przygotowanie AFC do elektroporacji
- W dniu 0 należy zweryfikować pod mikroskopem, czy komórki wykazują prawidłową, wrzecionowatą morfologię i czy nie występują oznaki przerośnięcia, starzenia się lub kontaminacji. Należy upewnić się, że komórki osiągnęły 90% konfluencji i znajdują się w aktywnej logarytmicznej fazie wzrostu.
- Tuż przed procedurą elektroporacji odessaj powłokę z Matrigelu i zastąp ją 2 mL uprzednio ogrzanej pożywki bez antybiotyków pożywka FC medium plus 10 μM Y-27632 (inhibitor ROCK). Podgrzej to wolne od antybiotyków pożywkę FC do 37 °C w inkubatorze przez co najmniej 20 min przed zebraniem komórek do systemu elektroporacji.
UWAGA: DO NIE dodawania penicyliny-streptomycyny (P/S) ani żadnych innych antybiotyków do tej konkretnej partii pożywki. Po elektroporacji błona komórkowa pozostaje przejściowo przepuszczalna i podatna na uszkodzenia. Obecność antybiotyków może prowadzić do zwiększenia apoptozy. - Odssać pożywkę z AFC przed elektroporacją i jednokrotnie przemyć monowarstwę DPBS bez Ca²⁺/Mg²⁺.
- Dodać 2 ml (dla kolby T25) enzymu TrypLE Select i inkubować w 37 °C przez 4–5 min.
- Zneutralizować 6 ml pełnej pożywki FC i przenieść do stożkowej probówki o pojemności 15 ml. Należy policzyć komórki przy użyciu automatycznego licznika komórek.
- Wiruj przy 300 g × g przez 5 min w temperaturze pokojowej.
- Całkowicie usuń nadsącz za pomocą 200 μL końcówką pipety, uważając, aby nie naruszyć małego osadu komórkowego.
- Resuspenduj osad komórkowy w buforze R do końcowego zagęszczenia 1,0 × 10⁷ do 1,4 × 10⁷ komórek/ml
UWAGA: Odessać nadsącz tak dokładnie, jak to możliwe, aby upewnić się, że osad komórkowy jest suchy. Pozostałości pożywki hodowlanej mogą rozcieńczyć bufor do resuspensji, co może obniżyć wydajność elektroporacji. W przypadku komórek AFC stosować Bufor R (do komórek adherentnych). Wybór buforu należy zweryfikować z zaleceniami producenta.
- Przeprowadź elektroporację.
- Aliquota 110 μL zawiesiny komórkowej (zawierającej 1,0–1,4 × 10⁶ komórki) do sterylnej probówki do mikrowirówki o pojemności 1,5 ml.
UWAGA: Dodaj dodatkowy 10 μL buforu R do uzyskania objętości końcowej, aby zapewnić wystarczającą ilość zawiesiny komórkowej, co pomaga uniknąć wprowadzenia pęcherzyków powietrza podczas aspiracji. - Dodaj 5 μg mieszaninę plazmidów do 110 μL alikwot komórek. Wymieszać, delikatnie pipetując 3 razy.
- Przymocuj sterylny 100 μL zamocuj końcówkę do elektroporacji do pipety. Upewnij się, że końcówka została stabilnie i pewnie osadzona.
- Załaduj 100 μL zawiesiny komórek/DNA, upewniając się, że nie ma w niej widocznych pęcherzyków powietrza.
UWAGA: Pęcherzyki powietrza powodują powstawanie łuków elektrycznych podczas impulsu elektrycznego, co prowadzi do śmierci komórek i uszkodzenia końcówki. Jeśli widoczne są pęcherzyki, należy wypchnąć mieszaninę z powrotem do probówki i powtórzyć aspirację powoli. - Wsuń napełnioną pipetę pionowo do probówki z buforem w stacji, aż wskoczy na miejsce. Sprawdź na ekranie dotykowym, czy wszystkie parametry są poprawne, a następnie naciśnij przycisk Start, aby rozpocząć sekwencję impulsów.
- Należy poczekać, aż obraz pojawi się na ekranie "Zakończono" (zazwyczaj w ciągu 1–2 s). Natychmiast wyjmij pipetę ze stacji i przenieś elektroporowaną zawiesinę komórek bezpośrednio do 2–3 dołki powlekanej płytki 6-dołkowej zawierające uprzednio ogrzane medium FC bez antybiotyków + 10 μM Y-27632.
- Bezpiecznie wyrzuć zużyty końcówkę. W razie potrzeby powtórz czynności dla kolejnych dołków lub powtórzeń. Umieść płytkę 6-dołkową w 37 °C, 5% CO2₂ inkubator z nawilżaniem przez noc.
- Aliquota 110 μL zawiesiny komórkowej (zawierającej 1,0–1,4 × 10⁶ komórki) do sterylnej probówki do mikrowirówki o pojemności 1,5 ml.
3. Hodowla reprogramująca po elektroporacji
UWAGA: Ta sekcja opisuje sekwencyjne zmiany mediów oraz proces pełnego przeprogramowania AFC w iPSC. Harmonogram obejmuje około 25 dni od momentu elektroporacji do wyboru kolonii.
- Około 16–18 h po elektroporacji ostrożnie odessaj medium, aby nie usunąć żadnych przeżyłych komórek adherentnych. Do każdego dołka delikatnie dodaj 2 mL uprzednio ogrzanego medium FC (zawierającego P/S), aby umożliwić stabilizację komórek w ciągu pierwszych 24 h. Umieść płytkę z powrotem w inkubatorze.
- Od 2. do 6. dnia wymieniaj połowę medium co drugi dzień: ostrożnie odessaj 1 mL zużytego medium i dodaj 1 mL świeżego medium TeSR-E8 (E8).
UWAGA: Częściowa wymiana medium pozwala zachować wydzielane czynniki autokrynne, które wspierają wczesne etapy reprogramowania. Odsysaj medium powoli od krawędzi dołka, aby zminimalizować zakłócenia w obrębie słabo przytwierdzonych komórek w fazie przejścia. - W 7. dniu przeprowadź pełną wymianę medium na 2 mL E8, powtarzając tę czynność co drugi dzień.
- Codziennie obserwuj zmiany morfologiczne pod mikroskopem. Około 10.–14. dnia należy spodziewać się pojawienia częściowo przeprogramowanych skupisk o strukturze przypominającej brukową.
UWAGA: (Opcjonalnie) Jeśli tworzenie kolonii jest słabe, od 9. do 15. dnia uzupełnij hodowle maślanem sodu w stężeniu 25–100 μM23. - Od 15. dnia wymieniaj medium E8 codziennie.
- Zaczynając około 18. dnia, codziennie sprawdzaj dołki pod kątem pojawienia się prawdziwych kolonii iPSC. Pełny harmonogram procesu reprogramowania, od elektroporacji w dniu 0. do wyboru kolonii, przedstawiono w Tabeli 2.
4. Mechaniczne wyławianie kolonii iPSC i ekspansja ustanowionych linii iPSC
UWAGA: Należy odróżnić prawdziwe kolonie iPSC od komórek przeprogramowanych lub nieprzeprogramowanych na podstawie poniższych kryteriów morfologicznych. Kolonie „idealne” rozpoznaje się po następujących cechach morfologicznych: (1) Wyraźność granic: należy szukać ostrej, gładkiej i okrągłej krawędzi, która wyraźnie oddziela kolonię od otaczających ją komórek płynu owodniowego; (2) Gęstość komórkowa: należy upewnić się, że komórki w obrębie kolonii są małe, ściśle upakowane i posiadają wysoki stosunek jądra do cytoplazmy z wyraźnymi jąderkami; (3) Refrakcyjność: wysokiej jakości kolonie wydają się jasne i silnie refrakcyjne w kontraście fazowym; (4) Płaskość: kolonia powinna rosnąć jako płaska, dwuwymiarowa warstwa, a nie trójwymiarowy „zbitek”. Kolonie częściowo przeprogramowane często pojawiają się wcześniej niż prawdziwe kolonie iPSC i mają tendencję do bycia większymi, grubszymi i bardziej trójwymiarowymi. Ulegają one spontanicznej różnicowaniu podczas pobierania i pasażowania. Nie należy pobierać kolonii wykazujących „wakuole”, poszarpane krawędzie lub oznaki różnicowania w centrum.
- Mechaniczne pobieranie i przenoszenie kolonii iPSC
- Przygotować płytkę 24-dołkową pokrytą Matrigelem, wlewając do każdego dołka 0,5 mL pożywki E8 uzupełnionej o 10 μM Y-27632. Przechowywać w 37 °C do momentu użycia.
- Umieścić płytkę hodowlaną pod stereomikroskopem w komorze z laminarnym przepływem powietrza klasy II. Przed zbliżeniem płytki do pola widzenia wysterylizować obiektyw i stolik stereomikroskopu 70% etanolem.
- Zidentyfikować kolonie wykazujące prawidłową morfologię (płaskie, zwarte, o wyraźnych krawędziach).
- Używając sterylnego grotu pipety 10 μL trzymanego pod niewielkim kątem (około 30° względem poziomu), delikatnie naciąć obwód wybranej kolonii, aby wyznaczyć jej granicę. Podzielić kolonię na około 3 fragmenty, wykonując równoległe nacięcia w poprzek jej średnicy. Za pomocą tego samego grotu pipety delikatnie zeskrobać i podnieść fragmenty kolonii z podłoża, a następnie przenieść je do jednego dołka przygotowanej płytki 24-dołkowej.
- Powtórzyć kroki dla każdej kolonii, umieszczając fragmenty w osobnych dołkach.
- Umieścić płytkę 24-dołkową w inkubatorze. Pozostawić bez zakłóceń na 24 h, aby umożliwić przytwierdzenie się fragmentów.
- Zaczynając od 2. dnia po pobraniu, codziennie wymieniać pożywkę na pożywkę E8 bez Y-27632.
- Gdy pobrane kolonie osiągną 70–80% konfluencji (zazwyczaj po 3–6 dniach), przeprowadzić pasażowanie przy użyciu Accutase.
- Pasażowanie i ekspansja ustalonych linii iPSC
- Odssać pożywkę z dołka zawierającego iPSC. Dodać Accutase tak, aby pokryć monowarstwę. Inkubować w temperaturze pokojowej przez 2–6 min. Obserwować krawędzie kolonii pod mikroskopem; komórki powinny zacząć się rozdzielać, a między nimi powinny pojawić się przerwy.
- Całkowicie odssać roztwór Accutase. Dodać 1 mL pożywki E8 + 10 μM Y-27632. Delikatnie pipetować pożywkę po powierzchni kolonii 5–8 razy za pomocą pipety P1000, aby rozdzielić kolonie na małe skupiska po 2–8 komórek.
UWAGA: Należy unikać nadmiernej dysocjacji iPSC, co drastycznie obniża przeżywalność. Celem jest uzyskanie jednolitych małych skupisk, a nie zawiesiny pojedynczych komórek. - Przenieść skupiska wraz z 1 mL pożywki E8 + 10 μM Y-27632 równomiernie do nowo pokrytej Matrigelem płytki 12-dołkowej. Umieścić płytkę w inkubatorze.
- Codziennie wymieniać pożywkę na pożywkę E8 (bez Y-27632 po 1. dniu).
- Kontynuować pasażowanie co 3–4 dni przy stosunku rozcieńczenia od 1:2 do 1:5, w zależności od konfluencji.
- Hodować linie iPSC przez minimum 10 pasaży przed zastosowaniami w dalszych etapach, aby zapewnić stabilne usunięcie plazmidów episomalnych.
5. Charakterystyka aneuploidalnych linii iPSC
UWAGA: Przeprowadź następujące testy walidacyjne na ugruntowanych liniach iPSC (pasaż 10 lub późniejszy), aby potwierdzić pluripotencję, integralność kariotypu oraz usunięcie wektora episomalnego.
- Potwierdź ekspresję markerów pluripotencji.
- Należy zweryfikować ekspresję kluczowych markerów pluripotencji za pomocą barwienia immunofluorescencyjnego, cytometrii przepływowej lub obu tych metod. Oczekiwane profile markerów podsumowano w Tabela 3.
UWAGA: Chociaż barwienie immunofluorescencyjne zapewnia wstępne potwierdzenie pluripotencji, do szerszej oceny ekspresji genów związanych z pluripotencją, w tym LIN28A, DPPA4 i KLF4, zaleca się zastosowanie RT-qPCR oraz RNA-seq.
- Należy zweryfikować ekspresję kluczowych markerów pluripotencji za pomocą barwienia immunofluorescencyjnego, cytometrii przepływowej lub obu tych metod. Oczekiwane profile markerów podsumowano w Tabela 3.
- Analiza kariotypu metodą prążkowania G
KRYTYCZNE: Reprogramowanie może indukować ratunek trisomii w części klonów. Należy przesiewowo przebadać wiele klonów (5–10 na linię rodzicielską), aby zidentyfikować pochodne zarówno z zachowaną aneuploidią, jak i z uratowaną euploidią.- Zbiór iPSC w pasażach 10–15 przy konfluencji 70%–80%.
- Dodaj 0.1 μg/mL colcemid do pożywki hodowlanej. Inkubować w 37 °C przez 2–4 h w celu zatrzymania komórek w metafazie.
UWAGA: Kolcemid jest trucizną mitotyczną. Należy go używać w rękawiczkach w komorze z laminarnym przepływem powietrza (dygestorium biologicznym). Odpady zawierające kolcemid należy utylizować jako materiały niebezpieczne. - Dysocjuj komórki do postaci zawiesiny jednokomórkowej przy użyciu Accutase lub odpowiednika. Wirowuj przy 300 × g przez 5 min.
- Resuspender osad w 5 ml podgrzanego wcześniej roztworu hipotonicznego (0,075 M chlorku potasu). Inkubować w 37 °C przez 15–20 min.
- Do probówki dodać 1 ml świeżo przygotowanego utrwalacza (metanol: kwas octowy w stosunku objętościowym 3:1), delikatnie mieszając. Wirować przy 300 × g przez 10 min.
- Odessać nadsącz. Dodać 5 ml świeżego utrwalacza. Delikatnie wymieszać i inkubować przez 10 min. Ponownie odwirować.
- Powtórz etap fiksacji (krok 6) jeszcze raz, aby przeprowadzić łącznie 3 fiksacje.
- Po końcowym wirowaniu osad zawiesić ponownie w 0,5–1 ml świeżego utrwalacza, aby uzyskać odpowiednie zagęszczenie komórek.
- Nanieś 2–3 krople zawiesiny komórkowej na czyste, wilgotne szkiełka przedmiotowe z wysokości około 30 cm. Pozostaw do wyschnięcia na powietrzu.
- Wypiekać preparaty w temperaturze 80 °C przez 2 h lub 65 °C przez noc w celu starzenia chromosomów.
- Wykonaj prążkowanie G: potraktuj preparaty roztworem trypsyny 0,025% przez 30–60 s, wypłucz i barw roztworem Giemsy 5% przez 1–5 min.
- Przeanalizować co najmniej 20 dobrze rozprzestrzenionych metafaz na klon przy użyciu mikroskopu z obiektywem imersyjnym w świetle przechodzącym (100× cel).
- Dokumentuj kariotyp zgodnie z nomenklaturą ISCN (np. 47,XX,+21 dla trisomii 21 u kobiet; 45,X dla zespołu Turnera).
UWAGA: Kariotypowanie z prążkowaniem G pozwala na wykrycie głównych nieprawidłowości chromosomowych, lecz charakteryzuje się ograniczoną rozdzielczością. W celu zidentyfikowania submikroskopowych zmian genetycznych oraz potwierdzenia integralności genomowej iPSC zaleca się zastosowanie uzupełniających analiz, takich jak analiza liczby kopii (CNV), sekwencjonowanie całego eksomu (WES) lub sekwencjonowanie całego genomu (WGS).
- Weryfikacja eliminacji wektora episomalnego metodą PCR.
UWAGA: Ten etap potwierdza utratę wszystkich plazmidów episomalnych z linii iPSC poprzez amplifikację PCR sekwencji specyficznych dla wektora.- Wyizoluj genomowe DNA z iPSC (pasaż ≥ 10) oraz z nietransfekowanych kontrolnych AFC, wykorzystując standardowy zestaw do ekstrakcji oparty na kolumienkach.
- Przygotuj 25 μL Reakcja PCR. Przeprowadzić reakcję PCR z użyciem par starterów Orip/GAPDH w następujących warunkach cykliczności (94 °C przez 2 min; a następnie 35 cykli obejmujących 94 °C przez 30 s, 55 °C przez 30 s, a następnie 72 °C przez 30 s; końcowa elongacja w 72 °C przez 5 min). W każdym cyklu PCR należy uwzględnić kontrolę dodatnią (matryca plazmidowa) oraz kontrolę ujemną (DNA genomowe z komórek nietransfekowanych).
- Rozdziel produkty PCR w 2% żelu agarozowym z zastosowaniem odpowiedniej drabinki DNA.
- Interpretacja wyników: linie iPSC po usunięciu episomów nie wykazują prążków amplifikacyjnych o wielkości 544 bp. Kontrola dodatnia musi wykazywać prążki o oczekiwanej wielkości. Kontrola ujemna nie może wykazywać żadnych prążków.
- Wykrywanie Mycoplasma metodą PCR
- Przed wymianą medium zebrać 0,5–1 ml nadsączu hodowlanego z kultur iPSC po co najmniej 24 h inkubacji, a następnie odwirować przy 12 000 × g przez 5 min w celu usunięcia szczątków komórkowych.
- Klarowny nadsącz należy wykorzystać jako matrycę do reakcji PCR z użyciem zestawu PCR Mycoplasma Detection Kit, zgodnie z instrukcjami producenta.
- Produkty PCR rozdzielono metodą elektroforezy w 2% żelu agarozowym. Należy kontynuować dalsze eksperymenty tylko w przypadku potwierdzenia braku zanieczyszczenia kultur iPSC mykoplazmą.
UWAGA: Jeśli komórki AFC od rodziców nie pochodzą z certyfikowanego biobanku z udokumentowaną sterylnością i wynikami testów na obecność mykoplazm, przed przeprogramowaniem zdecydowanie zaleca się rutynowe badanie przesiewowe w kierunku mykoplazm jako wstępny etap kontroli jakości.
- Test potencjału różnicowania w trzech liniach (opcjonalnie)
- Potwierdź in vitro zdolność do różnicowania za pomocą kierowanego różnicowania trójliniowego lub tworzenia ciał embroidalnych (EB), a następnie analizy markerów specyficznych dla poszczególnych listków zarodkowych. Alternatywnie przeprowadzić in vivo tworzenie teratoma u myszy z niedoborem odporności w celu walidacji pluripotencji metodą złotego standardu.
UWAGA: W celu uzyskania szczegółowych protokołów dotyczących testu teratoma lub różnicowania kierowanego należy zapoznać się z opublikowanymi standardowymi procedurami operacyjnymi24Zaleca się przeprowadzenie tych analiz, jednak można je pominąć, jeśli przeprowadzono kompleksowe in vitro przedstawiono dane z analizy markerów oraz różnicowania funkcjonalnego.
- Potwierdź in vitro zdolność do różnicowania za pomocą kierowanego różnicowania trójliniowego lub tworzenia ciał embroidalnych (EB), a następnie analizy markerów specyficznych dla poszczególnych listków zarodkowych. Alternatywnie przeprowadzić in vivo tworzenie teratoma u myszy z niedoborem odporności w celu walidacji pluripotencji metodą złotego standardu.
6. Izolacja i weryfikacja klonów jednokomórkowych
UWAGA: Aby upewnić się, że każda linia iPSC pochodzi z pojedynczej komórki, zaleca się dwuetapowy proces weryfikacji klonalnej. Po mechanicznym pobieraniu i ekspansji zaleca się wtórne wysiewanie klonów jednokomórkowych po potwierdzeniu kariotypu. Weryfikacja, że każda linia iPSC pochodzi z jednej komórki, jest krytycznym wymogiem generowania iPSC. Zapewnia ona usunięcie mozaicyzmu somatycznego komórek wyjściowych i potwierdza, że diagnostyczna sygnatura aneuploidii jest jednolita w całej populacji.
- Wysiew pojedynczych komórek
- Dysocjować i resuspender kolonie iPSC z potwierdzonym kariotypem do zawiesiny pojedynczych komórek, używając Accutase przez 2–6 min w 37 °C.
- Stosować pożywkę E8 uzupełnioną o 10 µM Y-27632, aby zmaksymalizować przeżywalność izolowanych pojedynczych komórek. Osadzać pojedyncze komórki, stosując jedną z poniższych metod:
- Rozcieńczanie ograniczające: Rozcieńczyć zawiesinę do stężenia 0,5–1 komórki na 100 µL. Wysiać 100 µL do każdego dołka płytki 96-dołkowej powlekanej Matrigel.
- Sortowanie komórek aktywowane fluorescencją (FACS): Sortować pojedyncze żywe komórki bezpośrednio do dołków płytki 96-dołkowej powlekanej Matrigel.
- Weryfikacja monoklonalności i ekspansja
- Wstępna inspekcja: W ciągu 24–48 h po wysiewie, przy użyciu mikroskopu fazokontrastowego o wysokiej rozdzielczości, sprawdzić każdy dołek. Zaznaczyć tylko te dołki, w których znajduje się pojedyncze, wyraźnie zdefiniowane zdarzenie przylegania. Wykluczyć dołki z wieloma klastrami lub bez komórek.
- Wzrost kolonii: Utrzymywać zidentyfikowane pojedyncze komórki w pożywce E8 bez inhibitora ROCK po pierwszych 24 h.
- Sekwencyjna ekspansja: Po osiągnięciu przez kolonię pochodzącą z pojedynczej komórki 70% konfluencji, sekwencyjnie przenosić komórki z płytki 96-dołkowej do formatów 24-dołkowych, 12-dołkowych, a na końcu 6-dołkowych.
UWAGA: W badaniach nad terapią komórkową często wymagana jest dokumentacja fotograficzna etapu pojedynczej komórki (Dzień 0 lub Dzień 1) jako część Certyfikatu Analizy, aby udowodnić czystość linii iPSC pod względem linii komórkowej.
Potencjalne przyczyny nieudanego przeprogramowania, suboptimalnego tworzenia kolonii oraz problemy podczas ustanawiania klonów iPSC zostały podsumowane wraz z praktycznymi rozwiązaniami w Tabeli 4.
Wyniki
Progresja morfologiczna podczas przeprogramowania
Pierwotne komórki płynu owodniowego wykazywały heterogeniczne morfologie, w tym komórki typu E i typu F (Ryc. 1A). Komórki typu F należy namnożyć i wykorzystać do przeprogramowania. Po elektroporacji AFC plazmidami episomalnymi Epi5 obserwuje się charakterystyczną sekwencję zmian morfologicznych. W dniu 0 AFC wykazują typową wrzecionowatą morfologię fibroblastopodobną. Między 3. a 5. dniem pojawiają się pierwsze morfologiczne dowody przeprogramowania: w populacji komórek mezenchymalnych powstają małe skupiska komórek nabłonkowopodobnych, co sygnalizuje początek procesu MET. Komórki przejściowe te są mniejsze i bardziej zwarte niż otaczające je komórki mezenchymalne. Między 7. a 10. dniem skupiska komórek wykazują zwiększoną kondensację, co odzwierciedla przejście do charakterystycznej morfologii nabłonkowej. Kolonie w pełni przeprogramowanych iPSC zaczynają pojawiać się między 14. a 16. dniem. W 21.–25. dniu dojrzałe kolonie iPSC są gotowe do wyselekcjonowania (Ryc. 1B). Plazmid pCE-GFP został podany drogą elektroporacji równolegle z plazmidami do przeprogramowania w celu oceny wydajności dostarczania DNA (Ryc. 1C). Ekspresja GFP może służyć jako wizualny wskaźnik skutecznej elektroporacji i trwałości plazmidu podczas wczesnej hodowli.
Odróżnianie w pełni przeprogramowanych kolonii iPSC od przeprogramowania częściowego
Kluczową umiejętnością w tym protokole jest zdolność do odróżnienia w pełni przeprogramowanych kolonii iPSC od kolonii przeprogramowanych częściowo, ponieważ wybór tych drugich prowadzi do niepowodzenia w ustanowieniu stabilnych linii iPSC. Tabela 5 podsumowuje główne różnice morfologiczne i molekularne między tymi dwoma typami kolonii.
Rysunek 2 przedstawia porównanie zestawione obok siebie. Komórki częściowo przeprogramowane często tworzą luźne agregaty pozbawione wyraźnych granic. Klastry te mogą wykazywać pewien stopień zagęszczenia, ale zazwyczaj zachowują cechy mezenchymalne lub wykazują nieregularne, „rozmyte” brzegi, co wskazuje na niepełne zresetowanie epigenetyczne (Rysunek 2, lewo). Podczas pierwotnego przeprogramowania kolonie o typowej morfologii przypominającej iPSC mogą zawierać obszary spontanicznej różnicowania (Rysunek 2, środek). Morfologicznie zdefiniowane regiony niezróżnicowane można ręcznie wybrać i wyizolować do dalszej ekspansji. Pomyślnie ustanowione linie iPSC powinny wykazywać klasyczną, zwartą morfologię pluripotencjalną, charakteryzującą się wysokim stosunkiem jądra do cytoplazmy, wyraźnymi jąderkami i niezwykle ścisłymi połączeniami międzykomórkowymi (Rysunek 2, prawo).
Zazwyczaj po reprogramowaniu poprzez elektroporację z użyciem 1–2 × 10⁶ AFC obserwowano od kilkudziesięciu do kilkuset kolonii. Z każdej linii AFC ręcznie wyselekcjonowano 24 pojedyncze kolonie, co pozwoliło na uzyskanie od 1 do 9 ekspandowalnych klonów iPSC (Tabela 1).
Walidacja markerów pluripotencji
Ustanowione linie iPSC powinny wykazywać pełny zestaw markerów pluripotencji. Rycina 3 przedstawia reprezentatywne wyniki immunofluorescencji i FACS dla aneuploidalnej linii iPSC z zespołem Klinefeltera (47,XXY) w 15. pasażu. Markery jądrowe OCT4, NANOG i SOX2 wykazują jednorodną ekspresję w całej kolonii, podczas gdy marker powierzchniowy komórki TRA-1-60 wykazuje charakterystyczne pierścieniowate barwienie błony (Rycina 3A). Analiza FACS dodatkowo ilościowo określiła wysokie poziomy ekspresji SSEA-4 i TRA-1-81 (Rycina 3B). Wzorce ekspresji te są zgodne z uznanymi kryteriami dla bona fide pluripotencjalnych komórek macierzystych, co potwierdza, że aneuploidia nie upośledza nabywania pluripotencji na poziomie markerów.
Potwierdzenie kariotypu aneuploidalnych iPSC
Analiza kariotypu z prążkowaniem G jest niezbędna dla każdego klonu iPSC pochodzącego z aneuploidalnych komórek płynu owodniowego. Rycina 4 przedstawia reprezentatywne wyniki kariotypowania.
Dodatni wynik kariotypowania to identyfikacja klonów iPSC z oczekiwanym kariotypem aneuploidalnym potwierdzonym w co najmniej 20 preparatach metafazowych. Wynik ujemny to znalezienie wyłącznie klonów euploidalnych (46,XX lub 46,XY) z aneuploidalnego źródła, co, mimo potwierdzenia skuteczności protokołu w generowaniu iPSCs, wskazuje na całkowity ratunek trisomii (trisomy rescue) i wymaga powtórzenia clonalnej pochodnej z pojedynczej komórki lub reprogramowania w celu uzyskania linii z zachowaną aneuploidią.
Weryfikacja eliminacji wektora episomalnego
Wektory episomalne są stopniowo rozcieńczane podczas pasażowania i stają się niewykrywalne po przedłużonej hodowli w większości ugruntowanych linii iPSC8,25,26,27Eliminacja wektora egzogennego jest cechą charakterystyczną dla metody przeprogramowania nieintegrującego. Wynik dodatni (potwierdzona eliminacja episomalna) to brak prążków amplifikacji oriP (544 bp) w pasażu 10 lub późniejszych. Wynik ujemny (niepełna eliminacja) objawia się utrzymywaniem prążków w pasażu 10, co zazwyczaj ustępuje do pasażu 15–20 przy dalszym pasażowaniu. Amplifikację GAPDH zastosowano jako kontrolę wewnętrzną w celu potwierdzenia integralności DNA genomicznego oraz prawidłowego przebiegu amplifikacji PCR (Rysunek 5A). Rzadkie przypadki utrzymywania się wektorów episomalnych po 20. pasażu mogą wskazywać na zdarzenia integracji genomowej, co oznacza, że klon należy odrzucić. Aby zapewnić bezpieczeństwo biologiczne i integralność eksperymentalną wygenerowanych aneuploidalnych linii iPSC, zdecydowanie zaleca się przeprowadzenie przesiewu PCR w kierunku kontaminacji mykoplazmami. Należy zebrać i przeanalizować nadsączki z hodowli komórkowych wszystkich utrzymywanych linii monoklonalnych. poprzez PCR z użyciem starterów specyficznych dla mycoplasma. Wszelkie szczepy monoklonalne z wynikiem dodatnim (np. klon nr 7 i nr 9) muszą zostać niezwłocznie zutylizowane (Rycina 5B).
In vitro potencjał różnicowania trójliniowego
Potwierdzenie potencjału do różnicowania w trzy linie komórkowe jest wymaganym kryterium walidacji linii iPSC. Rysunek 6 przedstawia reprezentatywne wyniki różnicowania ciałek zarodkowych in vitro linii iPSC z trisomią 18. Ekspresja PAX6 (ektoderma), T-Brachyury i TBX6 (mezoderma), GATA6 i SOX17 (endoderma) potwierdza zdolność aneuploidalnych iPSC do różnicowania się we wszystkie trzy listki zarodkowe (Rysunek 6).
Deriwacja i weryfikacja klonów z pojedynczych komórek
W celu stworzenia wysokiej wierności modeli aneuploidowych iPSC wdrożono dwuetapowy schemat derywacji pojedynczych komórek i ich weryfikacji, aby zminimalizować heterogenność komórkową oraz wykluczyć potencjalną chimerę. Po początkowej ekspansji klony o prawidłowym kariotypie poddano dysocjacji i ponownemu wysianiu w gęstości pojedynczych komórek. Inspekcja mikroskopowa po 24–48 h potwierdziła obecność zdarzeń adhezji pochodzących z pojedynczych komórek, które następnie namnożono w celu ustanowienia zwalidowanych linii monoklonalnych (Rysunek 7A).
Wynik dodatni to pomyślna ekspansja pojedynczej kolonii z jednej komórki na płytce 96-dołkowej, potwierdzona codzienną kontrolą mikroskopową wykazującą obecność tylko jednej kolonii na dołek (Rysunek 7B). Po ekspansji ponowne potwierdzenie kariotypu i markerów pluripotencji powinno być zgodne z oryginalnym klonem. Wynik ujemny to obserwacja wielu kolonii w jednym dołku lub brak przeżycia i ekspansji pojedynczych komórek.
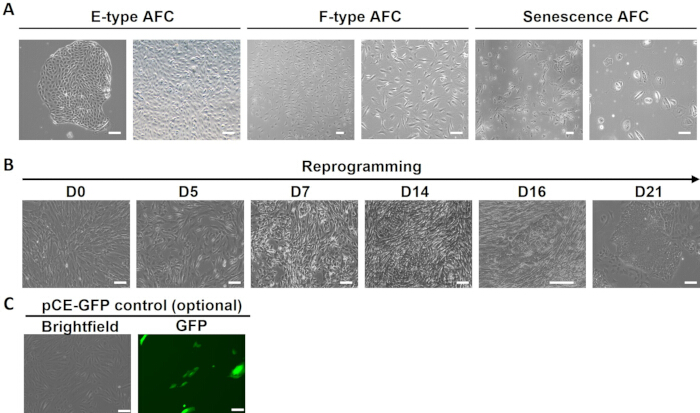
Rycina 1: Progresja morfologiczna reprogramowania komórek płynu owodniowego z użyciem episomalnych plazmidów Epi5. Reprezentatywne obrazy przedstawiające morfologię różnych typów pierwotnych AFC oraz procedurę reprogramowania w kluczowych punktach czasowych. (A) Obrazy w kontraście fazowym pokazujące trzy pierwotne morfologie materiału wyjściowego: nabłonkowe (typ E), fibroblastopodobne (typ F) oraz senescentne AFC. (B) Reprezentatywne obrazy przebiegu czasowego procesu reprogramowania od dnia 0 do dnia 21, pokazujące przejście od pierwotnych AFC do pojawienia się zwartych kolonii przypominających iPSC. Dzień 0: AF-MSC przed elektroporacją, wykazujące typową wrzecionowatą morfologię mezenchymalną. Dzień 3–5: Wczesny etap MET; komórki nabłonkowe pojawiają się w skupiskach wśród pozostałych komórek mezenchymalnych. Dzień 7–10: Pojawiają się pierwotne komórki reprogramowane. Dzień 14–16: Pierwotne kolonie reprogramowane (kolonie MET) o morfologii przypominającej brukowanie, ale z nieostro zdefiniowanymi granicami. Dzień 21–25: Pojawiają się w pełni reprogramowane kolonie iPSC z płaskimi, ściśle upakowanymi komórkami, wyraźnymi granicami, wysokim stosunkiem jądra do cytoplazmy i wyraźnymi jąderkami. (C) Reprezentatywne obrazy fluorescencyjne pokazujące ekspresję GFP po elektroporacji AFC plazmidem pCE-GFP. Pasek skali reprezentuje 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
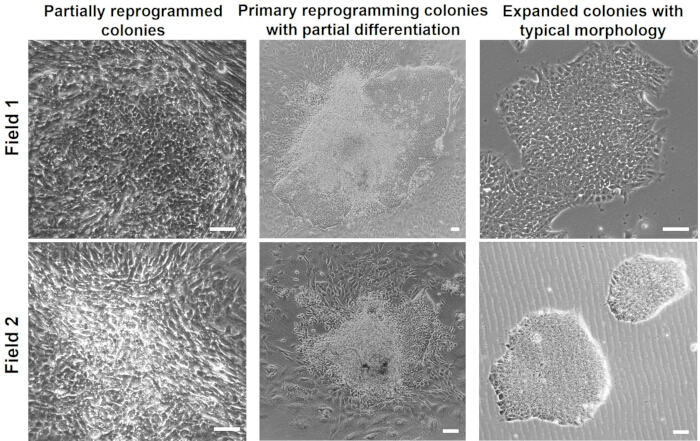
Rysunek 2: Porównanie kolonii w pełni przeprogramowanych i częściowo przeprogramowanych. Lewo: Kolonie częściowo przeprogramowane wykazujące luźne agregaty i nieregularne brzegi. Środek: Pierwotne kolonie przeprogramowane z typowymi regionami przypominającymi iPSC, którym towarzyszą obszary spontanicznego różnicowania. Prawo: Powiększone kolonie o typowej morfologii iPSC. Paski skali, 100 µm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
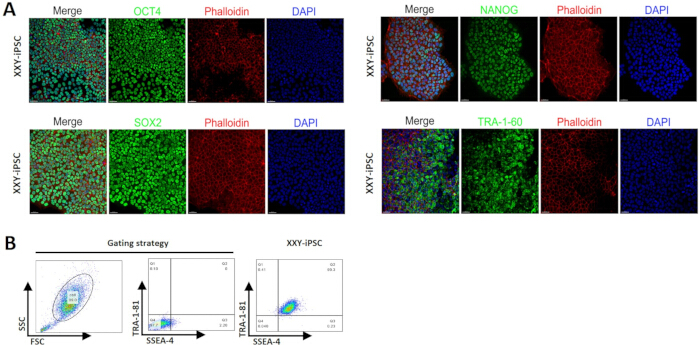
Rycina 3: Analiza immunofluorescencyjna markerów pluripotencji w aneuploidalnych iPSC. (A) Barwienie immunofluorescencyjne XXY-iPSCs w kierunku podstawowych markerów pluripotencji, w tym OCT4, SOX2, NANOG oraz TRA-1-60 (zielony). Struktura cytoszkieletu jest wizualizowana za pomocą faloidyny (czerwony), a jądra komórkowe za pomocą DAPI (niebieski). Pasek skali reprezentuje 50 µm. (B) Analiza cytometrii przepływowej (FACS) przedstawiająca strategię bramkowania i ilościową ekspresję SSEA-4 oraz TRA-1-81 w linii XXY-iPSC. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
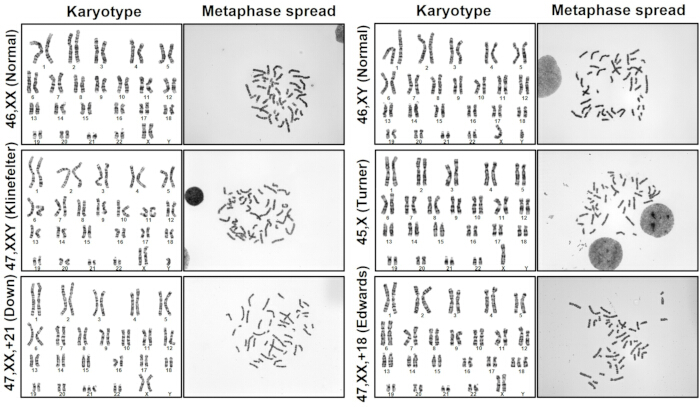
Rysunek 4: Analiza kariotypu metodą prążkowania G linii aneuploidalnych iPSC. Analiza kariotypu z prążkowaniem G oraz odpowiadające im preparaty metafazowe potwierdzające stabilne utrzymanie anomalii chromosomalnych w wygenerowanych liniach, w tym: 46,XX (prawidłowa kobieta), 46,XY (prawidłowy mężczyzna), 47,XXY (zespół Klinefeltera), 45,X (zespół Turnera), 47,XX,+21 (zespół Downa) oraz 47,XX,+18 (zespół Edwardsa). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
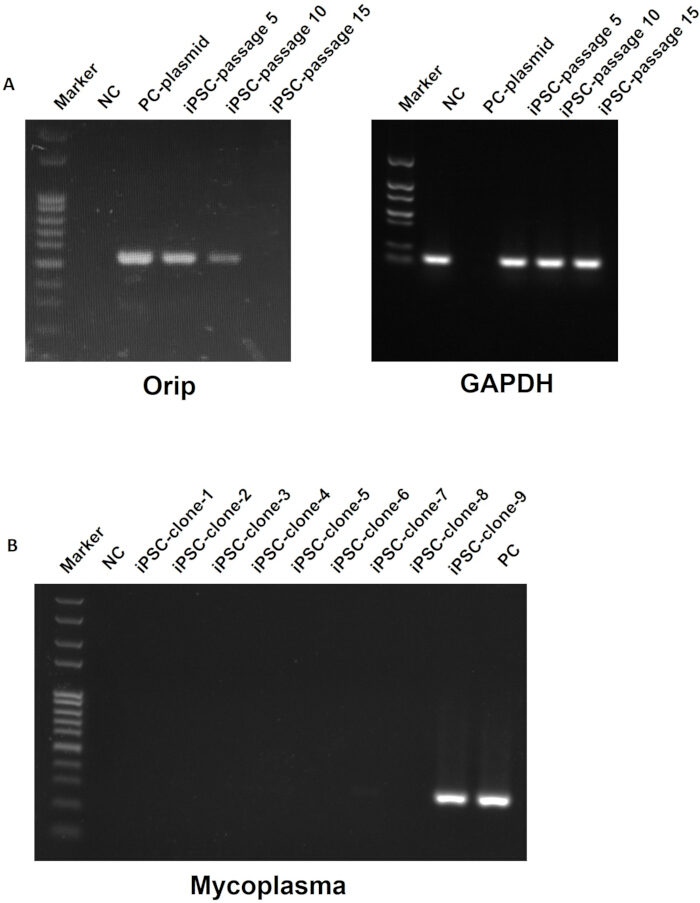
Rycina 5: Detekcja usuwania wektora episomalnego metodą PCR oraz test na obecność mycoplasma w aneuploidalnych liniach iPSC. Elektroforeza w żelu agarozowym (2%) produktów PCR amplifikowanych za pomocą zestawów starterów oriP/GAPDH lub mycoplasma. (A)Całkowite usunięcie wektora w klonie iPSC na różnych pasażach. (B) Detekcja kontaminacji mycoplasma metodą PCR w 9 niezależnych klonach. Klon nr 7 (słaby sygnał) i nr 9 (silny sygnał) wykazują kontaminację mycoplasma i muszą zostać odrzucone. PC, kontrola pozytywna; NC, kontrola negatywna. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
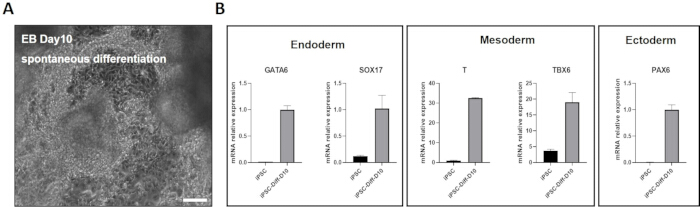
Rycina 6: Różnicowanie trzech linii komórkowych in vitro aneuploidalnych iPSC. (A) Mikrografia w kontraście fazowym ilustrująca morfologię ciał embrionoidalnych (EB) w 10. dniu procesu spontanicznego różnicowania po przytwierdzeniu do powierzchni pokrytej żelatyną. Pasek skali odpowiada 100 µm. (B) Analiza RT-qPCR ilościowo określająca wyjście z pluripotencji i późniejszą determinację linii komórkowych. Wyniki wykazują istotny wzrost względnej ekspresji mRNA markerów charakterystycznych dla trzech zarodkowych listków embrionalnych w 10. dniu w porównaniu z nieróżnicowanymi iPSC: endodermy (GATA6, SOX17), mezodermy (T, TBX6) i ektodermy (PAX6). Dane przedstawiono jako średnia ± SD. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
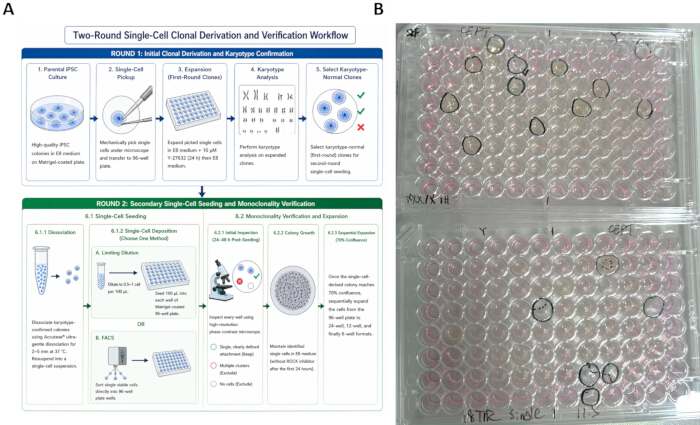
Rycina 7: Schemat procesu klonalnej pochodnej pojedynczej komórki dla aneuploidalnych linii iPSC. (A) Schematyczna procedura ilustrująca proces weryfikacji klonalnej w rundzie 1 (początkowa pochodna i potwierdzenie kariotypu) oraz rundzie 2 (wtórne wysiewanie pojedynczych komórek poprzez rozcieńczenie ograniczające lub FACS w celu zapewnienia monoklonalności). Etap 1: Mechaniczne wyizolowanie pojedynczych kolonii iPSC, namnażanie w płytkach 6-dołkowych i weryfikacja kariotypu. Etap 2: Dla klonów aneuploidalnych z potwierdzonym kariotypem – wysiew pojedynczych komórek metodą rozcieńczenia ograniczającego lub FACS do płytek 96-dołkowych w celu zapewnienia pochodzenia klonalnego z pojedynczej komórki. Namnażane są tylko dołki, w których wyrosła pojedyncza kolonia. (B) Reprezentatywne zdjęcie płytek 96-dołkowych w fazie ekspansji klonalnej, z zakreślonymi koloniami pochodzącymi z pojedynczej komórki, które zostały pomyślnie zidentyfikowane do sekwencyjnego namnażania. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Tło genetyczne | Kariotyp | Liczba przetestowanych linii AFC | Liczba pojedynczych kolonii wyizolowanych po reprogramowaniu | Liczba pomyślnie ustanowionych klonów iPSC |
| Trisomia 21 | 47,XX,+21 | 2 | 48 | 9 |
| Trisomia 18 | 47,XX,+18 | 1 | 24 | 8 |
| Zespół Klinefeltera | 47,XXY | 2 | 48 | 6 |
| Monosomia X | 45,X | 1 | 24 | 1 |
| Kobieta (norma) | 46,XX | 1 | 24 | 2 |
| Mężczyzna (norma) | 46,XY | 2 | 48 | 6 |
| Pojedyncze kolonie były izolowane ręcznie na podstawie morfologii kolonii po reprogramowaniu, a następnie namnażane w celu dalszej charakterystyki. Liczba pomyślnie ustanowionych klonów iPSC wskazuje kolonie, które można było namnożyć i utrzymać po izolacji. | ||||
Tabela 1: Szczegóły linii AFC użytych w przeprogramowaniu komórek somatycznych.
| Dzień | Skład pożywki | Kluczowa obserwacja |
| 0 | pożywka FC bez antybiotyku + Y27632 | Elektroporacja |
| 1 | pożywka FC | Przeżyłe komórki rozpoczynają regenerację |
| 2 – 6 | wymiana FC na E8 (połowiczna wymiana medium) | Rozpoczyna się MET; komórki stają się zwarte; pojawiają się mniejsze, bardziej okrągłe komórki zgrupowane w klastry |
| 7 – 8 | E8 (całkowita wymiana co drugi dzień) | Wczesne tworzenie kolonii |
| 9–14 (opcjonalnie) | E8 (+ 25 μM NaB) | Klastry przypominające brukową nawierzchnię o nieostrych granicach; o zmiennej wielkości |
| 15-18 | E8 (codziennie) | Pojawiają się prawdziwe kolonie iPSC (dzień 18–25): płaskie, gęsto upakowane kolonie o ostrych granicach i wysokim stosunku jądra do cytoplazmy |
| 19 – 25 | E8 (codziennie) | Kolonie przekraczają 400 μm średnicy; jednolita płaska morfologia; gotowe do pobrania |
Tabela 2: Podsumowanie pełnego harmonogramu przeprogramowania od Dnia 0 do wyboru kolonii.
| Marker | Lokalizacja komórkowa | Metoda detekcji |
| OCT4 | Jądrowy | Immunofluorescencja / Cytometria przepływowa |
| NANOG | jądrowy | Immunofluorescencja / Cytometria przepłyewowa |
| SOX2 | Jądrowy | Immunofluorescencja / Cytometria przepływowa |
| SSEA-4 | Powierzchnia komórki | Immunofluorescencja / Cytometria przepływowa |
| TRA-1-60 | Powierzchnia komórki | Cytometria przepływowa / Barwienie żywych komórek |
| TRA-1-81 | Powierzchnia komórki | Cytometria przepływowa / Barwienie żywych komórek |
Tabela 3: Oczekiwane profile ekspresji markerów pluripotencji ustanowionych klonów iPSC.
| Problem | Możliwa przyczyna | Rozwiązanie |
| Niska żywotność komórek (< 40%) po elektroporacji | 1. Parametry impulsu zbyt agresywne dla tej linii komórkowej | 1. Przetestować łagodniejsze parametry |
| 2. Komórki były zbyt gęste (> 90% konfluencji) | 2. Zapewnić 75–90% konfluencji w dniu 0 | |
| 3. Pęcherzyki powietrza spowodowały przeskoki iskry | 3. Odprowadzać ciecz powoli; sprawdzić końcówkę pod kątem pęcherzyków przed nadaniem impulsu | |
| 4. Zdegradowany lub niewłaściwy bufor do resuspensji | 4. Użyć świeżego buforu Buffer R z zestawu | |
| 5. Słaba jakość komórek przed elektroporacją | 5. Używać wyłącznie komórek w pasażach P3–P5 o prawidłowej morfologii | |
| Brak kolonii iPSC w dniu 25 | 1. Pożywka była nieaktywna | 1. Użyć świeżo przygotowanej pożywki E8; dodać NaB w stężeniu 25–100 μM od dnia 9 do dnia 14 |
| 2. Plazmidowe DNA zdegradowane lub nieprawidłowo rozmrożone | 2. Zweryfikować integralność plazmidu w żelu agarozowym | |
| 3. Nadmierny rozrost zanieczyszczających komórek zróżnicowanych | 3. Ręcznie usuwać obszary zróżnicowane przed ich rozprzestrzenieniem się; pasażować komórki w celu zmniejszenia gęstości | |
| 4. Błąd lub degradacja powłoki macierzy | 4. Przygotować świeżą powłokę; przechowywać w lodzie | |
| Kolonie iPSC różnicują się spontanicznie po wyizolowaniu | 1. Kolonie zostały wyizolowane zbyt wcześnie (przed dniem 18) | 1. Poczekać, aż kolonie osiągną rozmiar > 400 μm i dojrzałą, płaską morfologię |
| 2. Niewystarczająca lub zdegradowana powłoka macierzy | 2. Zapewnić świeżą powłokę; nie dopuścić do wyschnięcia przed użyciem | |
| 3. Pasażowanie jako pojedyncze komórki bez inhibitora ROCK | 3. Zawsze stosować Y-27632 przez pierwsze 24 godziny po pasażowaniu | |
| Kariotyp wykazuje utratę oczekiwanej aneuploidii (ratowanie trisomii) | 1. Spontaniczna eliminacja chromosomów immanentna dla procesu przeprogramowania | 1. Przesiewać wiele klonów (≥ 5–10) na linię; uratowane klony służą jako izogeniczne kontrole euploidowe |
| 2. Komórki wyjściowe z późnych pasaży są bardziej podatne na ratowanie | 2. Używać wyłącznie komórek w pasażach P3–P5 o prawidłowej morfologii | |
| PCR wykrywa sekwencje episomalne w późnym pasażu (P10+) | 1. Niewystarczająca liczba pasażowań od momentu przeprogramowania | 1. Kontynuować pasażowanie do P15–P20; ponownie przetestować za pomocą PCR |
| 2. Ekspresja EBNA-1 utrzymała plazmidy | 2. Przedłużona kultura zazwyczaj rozwiązuje problem; monitorować co 5 pasaży | |
| 3. Wynik fałszywie dodatni z powodu resztkowej kontaminacji plazmidowej w preparacie | 3. Uwzględnić odpowiednie kontrole negatywne; zastosować oczyszczanie DNA metodą kolumnową | |
| Przeskok iskry podczas impulsu elektroporacji | 1. Pęcherzyki powietrza uwięzione w końcówce | 1. Odprowadzać mieszaninę powoli; opukać probówkę, aby uwolnić pęcherzyki przed napełnieniem |
| 2. Wysokie stężenie soli w próbce DNA | 2. Użyć preparatu plazmidowego wolnego od endotoksyn | |
| 3. Zanieczyszczenia komórkowe blokujące otwór końcówki | 3. Przefiltrować zawiesinę komórkową przez sitko komórkowe 40 μm | |
| 4. Końcówka uszkodzona lub użyta powyżej limitu | 4. Używać każdej końcówki maksymalnie 2 razy; sprawdzić pod kątem uszkodzeń |
Tabela 4: Przewodnik rozwiązywania typowych problemów podczas przeprogramowania AFC i ustanawiania klonów iPSC.
| Cecha | Kolonie częściowo przeprogramowane | Kolonie w pełni przeprogramowanych iPSC |
| Czas pojawienia się | Pojawiają się wcześnie (dzień 7–10) | Zmienny, zazwyczaj pojawiają się później (dzień 14–18) |
| Krawędź kolonii | Nieregularne brzegi | Ostre, wyraźnie zarysowane brzegi |
| Morfologia komórek | Komórki większe, heterogenne | Małe, jednorodne, wysoki stosunek jądra do cytoplazmy |
| Upakowanie komórek | Luźno upakowane | Ściśle upakowane, przypominające brukowanie |
| Jądrak | Niewidoczny | Wyraźne jąderka |
| Markery pluripotencji | Negatywne lub słabe/ogniskowe | Silne, jednorodne |
| Stabilność kolonii | Degenerują lub różnicują się podczas pasażowania | Stabilne, zdolne do ekspansji |
Tabela 5: Cechy wyróżniające kolonie w pełni przeprogramowane vs. częściowo przeprogramowane.
Dyskusja
Niniejszy protokół opisuje nieintegrującą, bezkarmiącą metodę generowania aneuploidalnych ludzkich iPSC z komórek płynu owodniowego przy użyciu plazmidów episomalnych dostarczanych poprzez elektroporację. O sukcesie reprogramowania decyduje kilka krytycznych etapów. Po pierwsze, kluczowa jest jakość wyjściowej populacji AFC. W klinicznych laboratoriach cytogenetycznych AFC są zazwyczaj namnażane w mediach mających na celu przyspieszenie proliferacji komórek do prenatalnej analizy kariotypu, a nie do długoterminowej hodowli. Wpływ tego procesu na późniejszą wydajność generowania iPSC nie jest w pełni poznany. Dlatego podczas przygotowania próbki należy wziąć pod uwagę skład pożywki hodowlanej, a po rozmrożeniu należy wzbogacić populacje AFC o komórki o niskim numerze pasażu i wysokiej zdolności do proliferacji, aby zapewnić optymalną jakość komórek przed elektroporacją. Po drugie, warunki elektroporacji powinny zostać zoptymalizowane w celu zmaksymalizowania dostarczenia DNA przy jednoczesnym zachowaniu żywotności komórek. W niniejszym protokole elektroporacja przy 1200 V, 20 ms i 2 impulsach konsekwentnie zapewniała satysfakcjonującą wydajność transfekcji i powtarzalne tworzenie kolonii. W przypadku próbek od poszczególnych dawców może być sporadycznie wymagana niewielka optymalizacja. Nadmierna śmierć komórek w ciągu pierwszych 24–48 h po elektroporacji jest często związana ze słabą jakością wyjściowych komórek, niepełnym usunięciem pozostałości pożywki hodowlanej przed resuspensją w buforze do elektroporacji lub zbyt długim czasem manipulacji podczas elektroporacji. Po trzecie, krytyczny jest moment wyizolowania kolonii: kolonie pojawiające się przed 14. dniem są zazwyczaj częściowo reprogramowane, natomiast prawdziwe kolonie iPSC wyłaniają się między 15. a 25. dniem i wykazują charakterystyczną płaską, zwartą morfologię z wyraźnie zdefiniowanymi krawędziami. Spontaniczna różnicowanie po pojawieniu się kolonii jest powszechnie spowodowane przedwczesnym wyizolowaniem kolonii, opóźnioną wymianą pożywki lub nadmierną gęstością kolonii; terminowe wyizolowanie kolonii pomaga utrzymać ich jakość. Dodatkowo, w przypadku linii AFC wykazujących stosunkowo słabą wydajność reprogramowania, między 9. a 15. dniem można opcjonalnie zastosować masłan sodu w celu optymalizacji23. Na koniec, po wstępnej weryfikacji kariotypu konieczne jest klonowanie pojedynczych komórek poprzez rozcieńczenie ograniczające lub FACS do płytek 96-dołkowych, aby zapewnić klonalne pochodzenie.
Rola p53 w przeprogramowaniu zależy od zastosowanej metodologii. W przeprogramowaniu episomalnym opartym na OSKM przejściowe tłumienie p53 zwiększa przeżywalność komórek podczas początkowej odpowiedzi stresowej i ułatwia MET27, podczas gdy w przeprogramowaniu chemicznym p53 pełni funkcję zabezpieczenia genomowego28. Biorąc pod uwagę wydajność przeprogramowania OSKM opartego na elektroporacji w przypadku rzadkich próbek klinicznych, podejście to pozostaje wartościowe. Aby zminimalizować potencjalne ryzyko genomowe, ustalone linie iPSC powinny być rutynowo poddawane kariotypowaniu, a w odpowiednich przypadkach analizie CNV oraz WES/WGS przed dalszymi zastosowaniami.
Szczególnie istotnym ograniczeniem w generowaniu aneuploidalnych iPSC jest zjawisko ratowania trisomii podczas przeprogramowania. Akutsu i wsp.29 wykazali, że częstotliwość ratowania różni się znacznie w zależności od typu chromosomu. Ta zmienność oznacza, że w przypadku niektórych aneuploidii konieczne jest przeprowadzenie kariotypowania dużej liczby klonów, aby zidentyfikować te, które zachowały pierwotną anomalię chromosomalną. Z drugiej strony, to samo zjawisko można wykorzystać do generowania izogenicznych linii kontrolnych euploidalnych z tego samego eksperymentu przeprogramowania, co stanowi potężną kontrolę wewnętrzną do badania fenotypów specyficznych dla aneuploidii.
Protokół opisany w niniejszym opracowaniu zapewnia solidną i powtarzalną platformę do tworzenia specyficznych dla pacjenta aneuploidalnych linii iPSC z pozostałych próbek diagnostyki prenatalnej. Linie komórkowe te mogą być wykorzystywane w badaniach nad biologią chromosomów, mechanizmami rozwoju, modelowaniem chorób, genomiką funkcjonalną, edycją genomu oraz w wysokoprzepustowym przesiewie leków po ukierunkowanej różnicowaniu w typy komórek istotne dla danej jednostki chorobowej. W medycynie regeneracyjnej iPSC pozbawione transgenów spełniają wymogi bezpieczeństwa niezbędne do potencjalnych przyszłych zastosowań klinicznych. Niniejszy protokół, poprzez zapewnienie standaryzowanego i powtarzalnego schematu postępowania, ułatwia szersze zastosowanie technologii aneuploidalnych iPSC w tych różnorodnych obszarach.
Oświadczenia
Autorzy oświadczają, że nie mają żadnych konkurencyjnych interesów finansowych. Schematyczny rysunek na Ryc. 7A został wygenerowany przy użyciu narzędzi wspomaganych przez AI, a następnie sprawdzony i zmodyfikowany przez autorów.
Podziękowania
Praca ta była wspierana przez Narodowy Kluczowy Program Badań i Rozwoju Chin (Grant No. 2022YFA0913300) oraz Kliniczny Projekt Kluczowy Trzeciego Szpitala Uniwersytetu Pekińskiego (Grant No. BYSY2022054) przyznany Jianying Guo.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,25% Trypsyna-EDTA | Thermo Fisher (Gibco) | 25200056 | Dysocjacja komórek do pasażowania AFC |
| 100bp Plus II DNA Ladder | TransGen Biotech | BM321-01 | Marker wielkości DNA |
| Zamrażarka -80 °C | Thermo Fisher | FDE60086fv | Długoterminowe przechowywanie plazmidowego DNA i próbek |
| Roztwór do odrywania komórek Accutase | StemCell Technologies | 07920 | Łagodna dysocjacja iPSC do małych skupków |
| Kwas octowy (lodowaty) | Sigma-Aldrich | 338826 | Składnik utrwalacza do kariotypowania (MeOH:AcOH 3:1) |
| Agaroza | Sigma-Aldrich | A9539 | Elektroforeza żelowa dla produktów PCR (2%) |
| Pożywka AmnioType-1 | VivaCell BIOSCIENCES | C3620-0100 | Pożywka do pierwotnych kultur AFC |
| Automatyczny licznik komórek / Hemocytometr | Countstar | TC20 | Liczenie żywych komórek z wykluczeniem błękitu trypanu |
| Mikroskop w świetle przechodzącym (obiektyw olejowy 100x) | Zeiss | Axiovert5 | Analiza preparatów metafazowych do kariotypowania |
| Wirówka (rotor z koszyczkami) | Eppendorf | 5810R | Wirowanie komórek przy 300 ×g |
| Komora z laminarnym przepływem powietrza klasy II | ESCO | AC2-4S8-CN | Sterylne miejsce pracy dla wszystkich operacji hodowli komórkowych |
| Inkubator CO2 (uwilżany) | There scientific | 3131 | Utrzymywanie środowiska 37 °C, 5% CO2 |
| Kolcemid (10 µg/mL) | Capricorn scientific | COL-H | Zatrzymanie w metafazie do kariotypowania (0,1 µg/mL, 2-4 h) |
| Pożywka do zamrażania komórek CryoStor CS10 | STEMCELL Technologies | 07959 | Pożywka do zamrażania komórek |
| DAPI | Merck Millipor | 10236276001 | Barwienie jąder komórkowych |
| DMEM (wysoka zawartość glukozy) | Thermo Fisher (Gibco) | 11965092 | Baza do pożywki dla fibroblastów (FC) |
| DMEM/F-12 | Thermo Fisher (Gibco) | 11330032 | Bufor do rozcieńczania Matrigelu (1:200) |
| DPBS bez Ca2+/Mg2+ | Thermo Fisher (Gibco) | 14190250 | Bufor do płukania |
| Plazmid episomalny (pCE-GFP) | Addgene | #41858 | Nieintegrujący wektor reprogramujący (kontrola GFP) |
| Plazmid episomalny (pCXLE-hOCT3/4-shp53-F) | Addgene | #27077 | Nieintegrujący wektor reprogramujący (OCT4 + shp53) |
| Plazmid episomalny (pCXLE-hSK) | Addgene | #27078 | Nieintegrujący wektor reprogramujący (SOX2 + KLF4) |
| Plazmid episomalny (pCXLE-hUL) | Addgene | #27080 | Nieintegrujący wektor reprogramujący (L-MYC + LIN28) |
| Płodowa surowica bydlęca | HyClone | SH30071.03 | Surowica jako dodatek do ekspansji AFC (pożywka FC, 15%) |
| Mikroskop fluorescencyjny | Leica | Sp8 | Barwienie żywych komórek TRA-1-60/81 i wizualizacja IF |
| System elektroforezy żelowej | Bio-Rad | 164-5056 | Analiza produktów PCR w żelu agarozowym |
| Żelatyna (0,1%) | Sigma-Aldrich | G1393 | Powlekanie naczyń hodowlanych dla adhezji AFC |
| Zestaw do ekstrakcji DNA genomicznego | TIANGEN | 4992199 | Izolacja DNA jakości PCR z iPSC |
| Roztwór barwiący Giemsy | Sigma-Aldrich | GS500 | Barwienie G-pasmowe chromosomów (5%) |
| GlutaMAX (100x) | Thermo Fisher (Gibco) | 35050061 | Dodatek do pożywki FC |
| Odwrócony mikroskop fazowo-kontrastowy | Zeiss | Axiovert5 | Codzienny monitoring hodowli i morfologii kolonii |
| Zbiornik do przechowywania w ciekłym azocie | Thermo Scientific | CY50985 | Kriokonserwacja komórek |
| Matryca błony podstawnej Matrigel | Corning | 354230 | Powlekanie naczyń hodowlanych dla adhezji iPSC |
| Metanol (bezwodny) | Sigma-Aldrich | 34860 | Składnik utrwalacza do kariotypowania (MeOH:AcOH 3:1) |
| Przeciwciało przeciw NANOG (królicze) | Abcam | ab109250 | Immunofluorescencja; jądrowy marker pluripotencji |
| Zestaw do elektroporacji Neon NxT (100 µL) | Thermo Fisher (Invitrogen) | N10025 | Elektroporacja; zawiera bufory R, T, E oraz końcówki 100 µL |
| System elektroporacji Neon NxT | Thermo Fisher (Invitrogen) | NEON18S | Wprowadzanie plazmidów episomalnych drogą elektroporacji |
| Niezasadnicze aminokwasy (NEAA, 100x) | Thermo Fisher (Gibco) | 11140050 | Dodatek do pożywki FC |
| Przeciwciało przeciw OCT4 (królicze) | Abclonal | A7920 | Immunofluorescencja; jądrowy marker pluripotencji |
| PCR Master Mix (wysokiej wierności) | TIANGEN | 4992920 | Weryfikacja eliminacji plazmidów episomalnych metodą PCR |
| pCXWB-EBNA1 | Addgene | #37624 | Niereplikująca episomalna ekspresja EBNA1 |
| Przeciwciało PE przeciwludzkie TRA-1-81 | BioLegend | 330708 | Barwienie na pluripotencję |
| Penicylina-Streptomycyna (100x) | Thermo Fisher (Gibco) | 15140122 | Dodatek antybiotykowy (NIE stosowany po elektroporacji) |
| Odczynnik Phalloidin-iFluor 647 | Abcam | ab176759 | Znakowanie F-aktyny (filamentów aktynowych) |
| Chlorek potasu (KCl) | Sigma-Aldrich | P5405 | Roztwór hipotoniczny do kariotypowania (0,075 M) |
| System Real-time PCR | Thermo Fisher Scientific | QuantStudio3 | qPCR do weryfikacji genów markerowych |
| Maślan sodu (NaB) | Sigma-Aldrich | B5887 | Inhibitor HDAC; 25-100 µM w celu zwiększenia efektywności reprogramowania |
| Przeciwciało przeciw SOX2 (mysie) | R&D Systems | MAB2018 | Immunofluorescencja; jądrowy marker pluripotencji |
| Przeciwciało przeciw SSEA-4 | BioLegend | 330408 | Immunofluorescencja; powierzchniowy marker pluripotencji komórek |
| Stereomikroskop | Nikon | SMZ745 | Mechaniczny pobór kolonii pod powiększeniem |
| TeSR-E8 | STEMCELL Technologies | 05990 | Pożywka do utrzymania iPSC bez komórek karmicieli |
| Przeciwciało przeciw TRA-1-60 | Merck Millipor | MAB4360 | Barwienie na pluripotencję |
| Trans DNA Marker II | TransGen Biotech | BM411-01 | Marker wielkości DNA |
| Zestaw do detekcji Mycoplasma TransDetect PCR | TransGen Biotech | FM311-01 | Test na obecność Mycoplasma |
| Enzym TrypLE Select (1x) | Thermo Fisher (Gibco) | 12563011 | Łagodna dysocjacja przylegających komórek AFC |
| Trypsyna (0,025%) | Sigma-Aldrich | T4799 | Obróbka wstępna preparatów przed barwieniem G-pasmowym (30-60 s) |
| Termocykler VeritiPro 96-dołkowy | Thermo Fisher Scientific | A48141 | PCR do weryfikacji eliminacji plazmidów episomalnych |
| Kąpiel wodna (37 °C) | Shanghai Zhixin Experimental Instrument Technology Co., Ltd. | ZX-S22 | Rozmrażanie pożywek i odczynników |
| Y-27632 dihydrochlorowodorek (inhibitor ROCK) | Tocris | 1254 | Zwiększa przeżywalność iPSC po dysocjacji (10 µM) |
Bibliografia
- Gurdon JB. The developmental capacity of nuclei taken from intestinal epithelium cells of feeding tadpoles. Development. 1962;10(4):622-640.
- Evans MJ, Kaufman MH. Establishment in culture of pluripotential cells from mouse embryos. Nature. 1981;292(5819):154-156.
- Martin GR. Isolation of a pluripotent cell line from early mouse embryos cultured in medium conditioned by teratocarcinoma stem cells. Proc Natl Acad Sci U S A. 1981;78(12):7634-7638.
- Thomson JA, Itskovitz-Eldor J, Shapiro SS, Waknitz MA, Swiergiel J, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145-1147.
- Takahashi K, Tanabe K, Ohnuki M, Narita M, Ichisaka T, et al. Induction of pluripotent stem cells from adult human fibroblasts by defined factors. Cell. 2007;131(5):861-872.
- Fusaki N, Ban H, Nishiyama A, Saeki K, Hasegawa M. Efficient induction of transgene-free human pluripotent stem cells using a vector based on Sendai virus, an RNA virus that does not integrate into the host genome. Proc Jpn Acad Ser B Phys Biol Sci. 2009;85(8):348-362.
- Warren L, Manos PD, Ahfeldt T, Loh YH, Li H, et al. Highly efficient reprogramming to pluripotency and directed differentiation of human cells with synthetic modified mRNA. Cell Stem Cell. 2010;7(5):618-630.
- Yu J, Hu K, Smuga-Otto K, Tian S, Stewart R, et al. Human induced pluripotent stem cells free of vector and transgene sequences. Science. 2009;324(5928):797-801.
- Hou P, Li Y, Zhang X, Liu C, Guan J, et al. Pluripotent stem cells induced from mouse somatic cells by small-molecule compounds. Science. 2013;341(6146):651-654.
- Guan J, Wang G, Wang J, Zhang Z, Fu Y, et al. Chemical reprogramming of human somatic cells to pluripotent stem cells. Nature. 2022;605(7909):325-331.
- Liuyang S, Wang G, Wang Y, He H, Lyu Y, et al. Highly efficient and rapid generation of human pluripotent stem cells by chemical reprogramming. Cell Stem Cell. 2023;30(4):450-459.e9.
- Wang Y, Peng F, Yang Z, Cheng L, Cao J, et al. A rapid chemical reprogramming system to generate human pluripotent stem cells. Nat Chem Biol. 2025;21(7):1030-1038.
- Li C, Zhou J, Shi G, Ma Y, Yang Y, et al. Pluripotency can be rapidly and efficiently induced in human amniotic fluid-derived cells. Hum Mol Genet. 2009;18(22):4340-4349.
- Slamecka J, Salimova L, McClellan S, van Kelle M, Kehl D, et al. Non-integrating episomal plasmid-based reprogramming of human amniotic fluid stem cells into induced pluripotent stem cells in chemically defined conditions. Cell Cycle. 2016;15(2):234-249.
- Li Q, Fan Y, Sun X, Yu Y. Generation of induced pluripotent stem cells from human amniotic fluid cells by reprogramming with two factors in feeder-free conditions. J Reprod Dev. 2013;59(1):72-77.
- Crosland BA, Hedges MA, Ryan KS, D'mello RJ, Mccarty OJT, Amniotic fluid: its role in fetal development and beyond. J Perinatol. 2025 Aug;45(8):1163-1170. doi: 10.1038/s41372-025-02313-1. Epub 2025 May 8. PMID: 40341778; PMCID: PMC12354197.
- Liu L, et al. Amniotic fluid stem cells in birth defects: integrated roles in disease modeling, prenatal diagnosis, and therapy. Stem Cell Rev Rep. 2026. doi:10.1007/s12015-026-11161-1.
- Antonucci I, Provenzano M, Rodrigues M, Pantalone A, Salini V, et al. Amniotic fluid stem cells: a novel source for modeling of human genetic diseases. Int J Mol Sci. 2016;17(4):607.
- Guillot PV. Induced pluripotent stem (iPS) cells from human fetal stem cells. Best Pract Res Clin Obstet Gynaecol. 2016;31:112-120. doi:10.1016/j.bpobgyn.2015.08.007.
- Lu HE, Yang YC, Chen SM, Su HL, Huang PC, et al. Modeling neurogenesis impairment in Down syndrome with induced pluripotent stem cells from trisomy 21 amniotic fluid cells. Exp Cell Res. 2013;319(4):498-505.
- Lee CC, et al. Establishment of a human trisomy 18 induced pluripotent stem cell line from amniotic fluid cells. Stem Cell Res. 2018;29:115-119.
- D'Aurora M, et al. Modeling Klinefelter syndrome using induced pluripotent stem cells reveals impaired germ cell differentiation. Front Cell Dev Biol. 2020;8:567454.
- Mali P, Chou BK, Yen J, Ye Z, Zou J, et al. Butyrate greatly enhances derivation of human induced pluripotent stem cells by promoting epigenetic remodeling and the expression of pluripotency-associated genes. Stem Cells. 2010;28(4):713-720.
- Guo J, Lee Q, Qiu H, Wei Y, Zhu X, et al. Patient-derived neural organoids reveal developmental impairments associated with a novel GJB1 mutation in X-linked Charcot-Marie-Tooth disease. Neurobiol Dis. 2026;220:107299.
- Nanbo A, Sugden A, Sugden B. The coupling of synthesis and partitioning of EBV's plasmid replicon is revealed in live cells. EMBO J. 2007;26(19):4252-4262.
- Chou BK, Mali P, Huang X, Ye Z, Dowey SN, et al. Efficient human iPS cell derivation by a non-integrating plasmid from blood cells with unique epigenetic and gene expression signatures. Cell Res. 2011;21(3):518-529.
- Okita K, Matsumura Y, Sato Y, Okada A, Morizane A, et al. A more efficient method to generate integration-free human iPS cells. Nat Methods. 2011;8(5):409-412.
- Cheng L, Wang Y, Yang Z, Cao J, Peng F, et al. p53 safeguards chemical reprogramming of human somatic cells toward pluripotency. Cell. 2026. doi:10.1016/j.cell.2026.03.038.
- Akutsu SN, Miyamoto T, Oba D, Tomioka K, Ochiai H, et al. iPSC reprogramming-mediated aneuploidy correction in autosomal trisomy syndromes. PLoS One. 2022;17(3):e0264965.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny