Niniejszy protokół opisuje metody generowania złożonych transgenicznych rybek zebrafish, obrazowania komórek odpornościowych związanych z guzami u larw i dorosłych osobników zebrafish oraz kwantyfikowania częstotliwości występowania komórek odpornościowych w mikrośrodowisku guza.
Artykuł metodologiczny
Obrazowanie i kwantyfikacja komórek odpornościowych w mikrośrodowisku guza z wykorzystaniem modelu neuroblastoma u rybek zebrafish
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Rekrutacja komórek odpornościowych do mikrośrodowiska guza (TME) jest istotnym elementem regulacji immunologicznej oraz progresji nowotworu. Badanie relacji przestrzennych i czasowych między komórkami odpornościowymi a komórkami nowotworowymi in vivo może dostarczyć cennych informacji na temat oddziaływań w obrębie TME. Jednak wizualizacja i kwantyfikacja tych oddziaływań w nienaruszonych organizmach przy użyciu konwencjonalnych metod obrazowania i podejść histologicznych wciąż stanowią wyzwanie. Ryby danio-ostrobramkowe stanowią cenny model w badaniach nad rakiem ze względu na podatność na manipulacje genetyczne, szybki rozwój oraz przezroczystość optyczną w wczesnych etapach rozwoju, co umożliwia wizualizację komórek znakowanych fluorescencyjnie. in vivoW niniejszym opracowaniu przedstawiamy protokół generowania, identyfikacji, obrazowania i kwantyfikacji komórek odpornościowych oraz nowotworowych, różnicowo znakowanych markerami fluorescencyjnymi w modelu neuroblastoma u ryb zebrafish. Protokół obejmuje hodowlę i przesiewy hybryd transgenicznymi ryb zebrafish, obrazowanie żywych larw, przygotowanie i obrazowanie dorosłych osobników z nowotworami oraz kwantyfikację komórek odpornościowych otaczających regiony nowotworowe i znajdujących się w ich obrębie. Wykorzystując transgeniczne linie reporterowe, CD4+ komórki odpornościowe i MYCNKomórki neuroblastoma indukowane przez [czynnik/bodziec] można wizualizować i analizować na różnych etapach rozwojowych. Przedstawiony schemat postępowania umożliwia ocenę lokalizacji komórek odpornościowych względem guzów u ryb w stadium larwalnym oraz u osobników dorosłych, a także może być wykorzystany do porównania liczebności komórek odpornościowych w różnych stadiach choroby. Niniejszy protokół zapewnia powtarzalne podejście do obrazowania i ilościowego oznaczania komórek odpornościowych w mikrośrodowisku guza (TME). in vivo wykorzystanie rybek zebrafish może ułatwić badania nad interakcjami między układem odpornościowym a nowotworem w innych modelach raka.
Wprowadzenie
Mikrośrodowisko guza (TME) to ekosystem składający się z komórek nowotworowych, odpornościowych, fibroblastów oraz komórek naczyniowych1. TME odgrywa kluczową rolę w progresji nowotworu, odpowiedzi terapeutycznej i odporności przeciwnowotworowej. W obrębie TME komórki odpornościowe są głównymi regulatorami losów guza, uczestnicząc albo w odpowiedziach przeciwnowotworowych, albo indukując immunosupresję2. Zrozumienie rekrutacji, rozmieszczenia i funkcji komórek odpornościowych w TME jest niezbędne do wyjaśnienia mechanizmów, dzięki którym guzy unikają nadzoru immunologicznego. Jednak konwencjonalne podejścia do badania TME, takie jak histologia końcowa, cytometria przepływowa i sekwencjonowanie pojedynczych komórek, dostarczają jedynie statycznych obrazów i często wymagają naruszenia struktury tkanki, co prowadzi do utraty informacji przestrzennych i interakcji międzykomórkowych3,4,5,6,7. Co więcej, metody te mają ograniczone możliwości wizualizacji i kwantyfikacji komórek odpornościowych w TME, zwłaszcza we wczesnych etapach rozwoju guza.
Danio prążkowany (Danio rerio) stanowi potężny model w badaniach nad rakiem ze względu na niski koszt, szybki rozwój, względną przezroczystość oraz wysoką konserwację genetyczną8,9. Zalety te zapewniają powtarzalny i skalowalny system eksperymentalny, który umożliwia stosowanie dużych prób oraz efektywny screening mikroskopowy w krótkim czasie10. Co istotne, danio prążkowany wykazuje znaczną konserwację immunologiczną z ludźmi, w tym w odniesieniu do kluczowych komponentów zarówno wrodzonego, jak i nabytego układu odpornościowego, co sprawia, że wyniki badań są istotne dla chorób ludzkich11. Właściwości te są szczególnie przydatne w badaniu nowotworów dziecięcych, takich jak neuroblastoma8. W konsekwencji opracowano liczne linie raportowe układu odpornościowego oraz modele nowotworowe u danio prążkowanego11. Zatem danio prążkowany służy jako cenny model in vivo do badania oddziaływań między komórkami guza a komórkami układu odpornościowego, dostarczając wiedzy na temat tego, jak regulacja immunologiczna kształtuje rozwój nowotworu, szczególnie w jego wczesnych stadiach.
Poprzednie badania nad mikrośrodowiskiem guza (TME) u danio przeżebrowanego w dużej mierze opierały się na modelach ksenoprzeszczepów nowotworowych w połączeniu z obrazowaniem końcowym w celu oceny lokalizacji komórek odpornościowych w obrębie guza12,13,14,15,16,17. Chociaż metody te dostarczają cennych informacji, ich ograniczeniem jest zależność od obrazowania dwuwymiarowego, które nie pozwala na pełne uchwycenie trójwymiarowej organizacji TME oraz przestrzennych relacji między komórkami nowotworu a komórkami odpornościowymi podczas rozwoju14. Ponadto modele ksenoprzeszczepów nowotworowych wiążą się ze sztucznym przeszczepieniem ludzkich komórek nowotworowych i mogą nie odzwierciedlać w pełni naturalnej inicjacji nowotworu18. Modele te są zazwyczaj krótkoterminowe i nie pozwalają na pełne uchwycenie progresji guza ani zmian w relacjach przestrzennych między komórkami nowotworu a komórkami odpornościowymi w trakcie rozwoju14,19. Co więcej, podejście to zapewnia ograniczoną reprezentację organizacji przestrzennej, kontekstu rozwojowego i istotności fizjologicznej zachowania komórek odpornościowych w obrębie TME. Niedawno my oraz inni badacze zastosowali złożone transgeniczne linie danio przeżebrowanego, w których komórki nowotworowe i odpornościowe są różnicowo znakowane markerami fluorescencyjnymi, aby zwizualizować komórki odpornościowe związane z guzami20,21. Te złożone ryby transgeniczne umożliwiają badanie TME przez cały okres rozwoju zwierzęcia i guza, co ułatwia analizę oddziaływań między układem odpornościowym a nowotworem in vivo.
W niniejszej pracy przedstawiamy metodę wykorzystującą mikroskopię konfokalną do badania komórek odpornościowych w mikrośrodowisku guza (TME) w modelu neuroblastoma u rybek danio pręgowanych. W tym podejściu zastosowaliśmy linie reporterowe danio pręgowanych znakujące komórki odpornościowe oraz genetycznie zmodyfikowaną linię danio pręgowanych nadekspresującą ludzki onkogen MYCN pod promotorem dopaminy-β-hydroksylazy (dβh), co prowadzi do rozwoju neuroblastoma przypominającego ludzką chorobę20. W tym złożonym transgenicznym modelu danio pręgowanych komórki nowotworowe i odpornościowe są różnicowo znakowane odpowiednio EGFP i mCherry. Promotor dβh jest aktywny w komórkach linii sympatykoadrenalnej i był wykorzystywany w wielu modelach neuroblastoma u danio pręgowanych22,23,24,25. Dodatkowo wykorzystaliśmy promotor Cd4 sterujący fluorescencją mCherry w celu wizualizacji komórek CD4+15. Obrazowanie konfokalne z akwizycją serii przekrojów Z (Z-stack) zostało zastosowane do trójwymiarowej wizualizacji TME na różnych etapach rozwoju guza, co umożliwiło ocenę relacji przestrzennych między komórkami nowotworowymi a odpornościowymi w nienaruszonej tkance. Metoda ta pozwala na analizę organizacji komórek odpornościowych względem komórek nowotworowych podczas różnych stadiów rozwoju guza.
Protokół
All animal procedures were approved by the Institutional Animal Care and Use Committee (IACUC) at Boston University Chobanian & Avedisian School of Medicine under protocol PROTO202100001. The overall workflow for generation of compound transgenic zebrafish, larval imaging, adult tissue preparation, and image analysis is summarized in Figure 1.
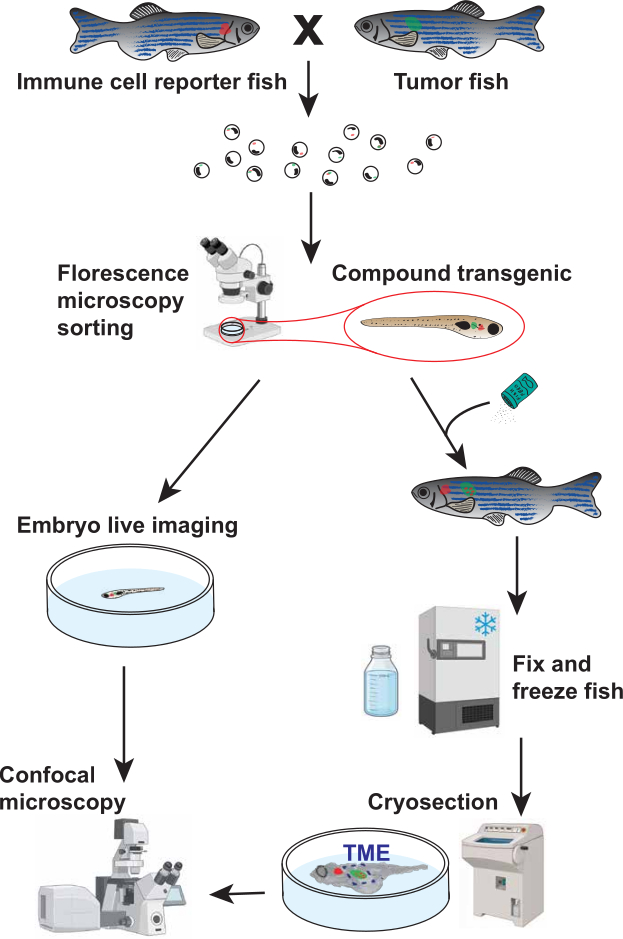
Figure 1. Workflow for visualization and quantification of immune cells within the zebrafish tumor microenvironment (TME). Schematic overview of the experimental workflow. Immune-reporter zebrafish were crossed with tumor-prone zebrafish to generate compound transgenic offspring expressing fluorescent markers in both immune cells (red) and tumor cells (green). Embryos were screened by fluorescence microscopy to identify compound transgenic fish. Selected fish were either subjected to live confocal imaging during larval development (<21 days post-fertilization [dpf]) or processed by fixation, cryosectioning, and confocal imaging for fish older than 21 dpf. This workflow enables visualization and quantification of immune cells associated with the TME across multiple developmental stages. Part of the illustration was created using BioRender. Please click here to view a larger version of this figure.
1. Generation of Compound Transgenic Zebrafish Lines Through Breeding
- Select adult immune-reporter fish and tumor fish that are at least 3 months old for natural breeding.
NOTE: For the representative results, Tg(cd4-1:mCherry) heterozygous fish were crossed with Tg(dβh:MYCN; dβh:EGFP) heterozygous fish to differentially label immune cells and tumor cells15,23. - On the evening before breeding, fill a two-chamber mating tank two-thirds full with fish water.
- Place a grated top insert into the mating chamber. Use dividers to separate one male from one or two females.
- Leave the dividers in place overnight. Add artificial plants or other enrichment items to simulate natural breeding conditions.
NOTE: A 1:2 male-to-female ratio increases the likelihood of successful spawning when breeding tumor male fish with immune-reporter fish. Do not breed two males with one female, as competition between males may occur. - On the following morning, remove the dividers after the facility lights turn on.
- Tilt the grated top chamber slightly using the divider as a wedge to create a shallow water area. Allow the fish to spawn for at least 1 h.
- Collect eggs from the bottom of the mating chamber by pouring the water through a fine-mesh net.
- Transfer the eggs to a sterile Petri dish containing fish water at a density no greater than 1 egg per 50 mm2 (approximately 200 eggs per 100 mm dish).
- Remove dead and unfertilized eggs.
NOTE: Healthy fertilized eggs are translucent and round. Remove cloudy, white, unfertilized, or deformed eggs. - Double-check the fish to avoid mixing sexes or cross-contaminating transgenic tanks.
- Return the males and females to their respective tanks.
- Place the embryos in a 28.5°C incubator overnight. Do not exceed the embryo density specified in Step 1.8.
- Bleach the embryos on the following morning to remove contaminants.
- Prepare a working bleach solution consisting of 100 µL bleach in 200 mL system water. Prepare a neutralization solution consisting of 0.5 g sodium thiosulfate in 150–200 mL system water.
- Sort and transfer viable embryos into a mesh-net well insert. Submerge the insert in the bleach solution for 5 min.
- Transfer the insert directly into the sodium thiosulfate solution. Incubate for 2 min to neutralize residual bleach.
- Rinse the embryos in a final bath of fresh system water. Use a squirt bottle to gently transfer the embryos into clean petri dishes containing fresh system water.
- Return the embryos to the incubator after bleaching.
- Transfer larvae at 5–7 days post-fertilization (dpf) or later to a larger tank containing 5 ppt rotifer water for rearing.
- Prepare 5 ppt rotifer water by mixing 1 part stock rotifer water (15 ppt) with 2 parts zebrafish system water.
- Verify that the final salinity is 5 ppt using a conductivity meter before transferring the larvae.
NOTE: Sorting EGFP+ MYCN larvae at 3–5 dpf facilitates identification of tumor-prone fish before rearing. Sorting MYCN embryos at this stage avoids false-negative identification because EGFP expression in neural crest cells may decrease later in development due to MYCN-induced apoptosis.
2. Screening Zebrafish for Fluorescent Markers
- Prepare a 0.4% (w/v) tricaine stock solution using system water.
- Transfer the fish to a clean petri dish containing only enough system water to cover the bottom.
- Add the tricaine stock solution to achieve a final concentration of approximately 0.005% (50 mg/L) for fish younger than 14 dpf or 0.012% (120 mg/L) for fish older than 14 dpf. Confirm adequate anesthesia by observing little to no voluntary movement.
- Remove excess water from the dish once the fish are anesthetized and no longer capable of swimming while maintaining visible opercular or cardiac movement.
- Screen the fish for fluorescence. Identify green or red fluorescence in the expected region (e.g., the interrenal gland region in MYCN fish).
- Separate the fish into groups using a stiff-bristled sorting tool.
NOTE: Sort tumor-prone fish as early as possible because MYCN-induced apoptosis during later developmental stages may result in false-negative identification. Sort immune-reporter fish immediately before imaging at the larval stage or between 2 and 4 months of age for adult studies. This approach minimizes handling-associated stress and maximizes survival. - Transfer positive and negative fish to separate tanks containing system water for continued rearing.
NOTE: Step 3 describes handling and imaging of larvae younger than 21 dpf. Steps 4–6 describe fixation, tissue preparation, imaging, and image analysis of older fish.
3. Larval Live-Mounting and Imaging
- Place sorted larvae in a 100 mm petri dish containing tricaine fish water (see Step 2.3 for age-appropriate concentrations).
- Transfer the sedated larvae to a glass-bottom imaging dish.
- Use only enough solution to cover the larva and maintain sedation.
- Prepare 1%–1.5% low-melting agarose in fish water. Heat the agarose solution until fully dissolved.
- Allow the agarose to cool for 1–2 min. Maintain the agarose at 30°C using a heat block to prevent solidification prior to mounting.
- Position each larva laterally in the imaging dish.
- Apply approximately 30–200 µL of agarose over the larva to immobilize it. Use larger volumes for larger larvae and smaller volumes for smaller larvae.
- Once the agarose has solidified, add approximately 100 µL of 0.005% tricaine solution over the agarose.
- Image the larvae using a confocal microscope.
- Use a standard laser-scanning confocal microscope with a resonant scanner. Use a 40× objective with a numerical aperture greater than 1.10.
- Set the pinhole to 1.0 Airy unit (AU) for all imaging channels.
- Use a 488 nm laser for EGFP excitation and a 594 nm laser for mCherry excitation. Keep laser output below 25 mW to minimize photobleaching and phototoxicity. Adjust detector gain and laser power using a range indicator lookup table (LUT) to avoid pixel saturation and black clipping. Do not exceed a detector gain of 800 V because higher voltages introduce excessive noise.
- Use a voxel size of 0.42 × 0.42 × 6.0 µm (x, y, z) at a resolution of 1024 × 1024 pixels and a Z-step interval of 6.0 µm. Acquire optical sections continuously through the full volume of interest, typically spanning 90–120 µm in total imaging depth. Use highly sensitive photodetectors operating in 16-bit acquisition mode.
- Acquire images using unidirectional line scanning at a resonant scan frequency of 33.3 kHz (approximately 1.58 µs pixel dwell time). Use 2× or 4× averaging to reduce motion artifacts while limiting laser exposure.
NOTE: Optimize tricaine exposure to maintain larval survival during imaging. After imaging, add fish water until the imaging dish is approximately half full.
- Add fresh fish water to the imaging dish immediately after imaging.
- Gently remove the larva from the agarose using a stiff-bristled stick and transfer the larva to a dish containing clean fish water for recovery.
- Return the fish to its original tank once normal swimming behavior resumes.
NOTE: For fish older than 21 dpf, the skin overlying the tumor must be removed by cryosectioning to enable high-resolution confocal imaging.
4. Fish Fixation and Cryosectioning
- Euthanize fish in accordance with approved institutional animal care guidelines.
- Make a ventral incision extending from the anal pore to the pectoral girdle to expose the abdominal cavity and facilitate fixative penetration into internal tissues.
- Transfer the fish using forceps into a 1.5 mL tube containing 4% paraformaldehyde (PFA) in phosphate-buffered saline (PBS) or a volume of fixative at least 10-fold greater than the tissue volume.
NOTE: Avoid handling the region containing the tumor to preserve tissue integrity. - Place the samples on a nutating rocker set to gentle continuous agitation (30 rpm) and incubate overnight for at least 12 h at 4°C.
CAUTION: PFA is hazardous, toxic, and potentially carcinogenic. Wear appropriate personal protective equipment, including gloves and eye protection. Perform all procedures involving PFA in a fume hood and avoid inhalation of vapors. - Remove the PFA and wash the samples at least four times with 1.5 mL of 1× PBS. Gently invert the tube two to three times during each wash.
- Transfer the fish to 30% sucrose prepared in PBS.
- Incubate the fish in a cold room overnight until the specimen sinks to the bottom of an upright tube (approximately 12 h), indicating adequate sucrose penetration.
- Remove excess sucrose solution by gently blotting the fish on a laboratory tissue.
- Transfer the fish to storage tubes.
- Store the samples at −80°C until imaging.
NOTE: Process samples within 3 months to minimize fluorescent protein degradation and signal loss. - Transport the fixed fish to the cryostat room on dry ice.
- Place the fish flat in a plastic mold with one sagittal side facing downward.
- Add Optimal Cutting Temperature (OCT) compound until the fish is fully covered.
- Freeze the mold at −20°C or in the cryostat until the OCT turns white.
NOTE: Position the fish as flat as possible before freezing to facilitate consistent sectioning. - Cryosection the zebrafish in the sagittal plane to remove the skin for subsequent whole-mount imaging.
- Cool the cryostat chuck.
- Apply room-temperature OCT to the chuck.
- Press the OCT fish block firmly into the OCT layer.
- Freeze the chuck and block until the newly applied OCT turns white.
- Mount the chuck in the cryostat.
- Cryosection the block at a thickness of 14 µm until the blade reaches the specimen.
NOTE: Specimen shifting may occur during freezing, causing the fish to sit higher in the block than expected. Entry into the specimen is indicated by the appearance of translucent tissue replacing the opaque OCT background. - Reduce the section thickness to 7 µm.
- Continue sectioning for one additional cut.
NOTE: This procedure removes the skin while preserving a uniform sagittal profile across the specimen. - Confirm the endpoint by identifying skin in the collected sections.
NOTE: Skin appearance in sections provides a more reliable indicator than eye morphology. Perform this procedure only when the skin obscures imaging of the tumor microenvironment.
- Warm the chuck gently with your hands.
- Remove the OCT block from the chuck using forceps. Avoid disturbing the cut surface of the specimen.
- Trim excess OCT surrounding the fish while the OCT remains frozen.
- Remove the fish from the OCT block using forceps once the OCT softens to a viscous consistency.
5. Mounting and Imaging of Fish with Skin Removed
- Place the fish in a glass-bottom dish with the sectioned sagittal side facing the glass surface.
NOTE: Maintain the orientation of the fish during handling. Identifying the sectioned side may become difficult after the fish is removed from the OCT block. - Prepare 1%–1.5% low-melting agarose.
- Apply approximately 30–50 µL of agarose to the dorsal and ventral sides of the fish to secure the sample.
NOTE: Avoid placing agarose beneath the fish because it can reduce image quality. Use only the minimum amount of agarose required for stabilization. - Keep the sample on ice during transport. Image the sample within 2 h of mounting.
- Transport the sample to the confocal microscopy facility.
- Image the sample using confocal microscopy.
- Use a standard laser-scanning confocal microscope with a resonant scanner. A two-photon microscope may be used when autofluorescence limits image quality. Use a corrected 20× objective lens with a numerical aperture of at least 0.80.
- Set the pinhole to 1.0 Airy unit (AU) for all imaging channels.
- Use a 488 nm laser for EGFP excitation and a 594 nm laser for mCherry excitation. Keep laser output below 25 mW. Adjust detector gain and laser power using a range indicator lookup table (LUT) to avoid pixel saturation and black clipping. Do not exceed a detector gain of 800 V because higher voltages introduce excessive noise.
- Configure image acquisition parameters as follows.
- Use a voxel size of 0.42 × 0.42 × 6.0 µm (x, y, z) at a resolution of 1024 × 1024 pixels and a Z-step interval of 6.0 µm.
- Acquire spectral image stacks through the full volume of interest, typically spanning a total Z-stack acquisition range of 90–120 µm (15–20 optical sections).
- Initiate image acquisition in the fluid space immediately above the tissue surface and continue through the full target imaging depth to ensure complete coverage of the specimen.
- Acquire images using highly sensitive photodetectors operating in 16-bit acquisition mode.
- Acquire images using unidirectional line scanning at a resonant scan frequency of 33.3 kHz (approximately 1.58 µs pixel dwell time) with 8× line averaging.
6. Image Analysis and Quantification
- Image visualization using Fiji (version 1.54p).
- Open the confocal z-stack images.
- Merge colors to see channel overlay by selecting Image > Color > Merge Channels.
- Generate a projection of the full z-range containing the imaging region by selecting Image > Stacks > Z Project. Enter the slice range of interest, as well as Max Intensity projection type. This will display the 2D projection of the image.
NOTE: For larval fish, it is feasible to capture the whole TME by confocal microscopy. Therefore, we recommend the volumetric normalization and quantification method for the TME analysis. For older fish, it is impossible to capture the whole TME by confocal microscopy; therefore, we recommend applying the area-based normalization and quantification method. Based on our analysis and quantification of the larval fish, both methods can provide reliable biological results.
- Volumetric normalization and quantification of the TME in the larval fish.
- Quantifying tumor volume using MATLAB R2022b (download the package from the Matlab website) and Bio-Formats package (download from the openmicroscopy website).
- The user runs a script that performs the following tasks:
- Prompt the user to select a .CZI file from their computer.
- Read the image and extract the data from the channel containing the tumor region.
- Identify the region for each slice that is the tumor region through a threshold of fluorescence (can be through user input or machine learning), keeping the same threshold for all analyzed images for consistency.
- Outline the tumor region and display the image with the tumor region outlined in a collage of all slices for user verification.
- Calculate the area of the tumor region per slice in pixels and convert to mm2 using the scale of the image and imaging settings.
- Multiply the area of the tumor region by the depth (stored in the file’s metadata) to get the volume of each slice.
- Sum the calculated values of each slice to obtain the total volume of the imaged tumor and its surrounding region in voxels or mm3.
- Scale both volume measurements by multiplying by 104 for tumor volume and 106 for the surrounding region. This will create a more reasonable cell number:volume ratio during normalization.
- Quantifying cell number.
- Open the confocal z-stack images.
- Merge colors to see channel overlay by selecting Image > Color > Merge Channels.
- Generate a 3D view of the full z-range containing the imaging region by selecting Image > Stacks > 3D Project. Select Brightest Point as the projection method and other settings to the desired values.
- Due to the small number of cells, manually count and tabulate the cells, separating cells located within the tumor boundary from those located outside the tumor boundary.
NOTE: Cells on the boundary of the tumor region are counted as being outside.
- Normalization.
- For infiltrating cells inside the tumor region, divide the number of cells by the scaled tumor volume. For the cells outside the tumor region, divide the number of cells outside the tumor volume by the scaled volume of the full image minus the tumor volume.
- Generate a table that includes the following headings: “fish identification”, “tumor volume”, “# of cells inside tumor region”, “# of cells outside tumor region”, “normalized cells inside”, “normalized cells outside”.
- Area-based normalization and quantification of the TME.
- Define the tumor region of interest (ROI) using the Rectangle or Freehand selection tool to outline the tumor.
- Add the ROI to the ROI Manager by pressing T or by selecting Analyze > Tools > ROI Manager > Add.
- Measure the ROI area using Analyze > Measure.
- Confirm that Area is selected under Set Measurements before recording measurements.
- Save the ROI in the ROI Manager.
- Apply the same ROI to all images using ROI Manager > More > Multi-Measure.
- Do not resize the ROI between images.
- Manually count cells within the ROI. If cells are more, count cells using the Cell Counter plugin by selecting Plugins > Analyze > Cell Counter.
- Mark each counted cell by left-clicking when its centroid falls within the ROI.
- Scroll through the z-stack to verify cell identity.
- Avoid counting the same cell more than once across multiple image planes.
- Count infiltrating cells separately if they contact or lie within the tumor boundary.
- Record infiltrating cells as a distinct category even when the cell centroid falls outside the ROI.
- Convert the ROI area from pixels to mm2.
- Obtain the pixel width, pixel height, and Z-step interval from Image > Properties.
- Calculation of normalized cell counts.
- Divide the raw cell count for each fish by the corresponding ROI area value.
- Record the resulting value as the normalized cell count.
- For absolute density measurements, calculate the physical area using the image calibration values obtained from Image > Properties.
- Divide the raw cell count by the calculated area (mm2).
- Record the result as cell density expressed as cells/mm2.
Wyniki
Ogólny schemat doświadczalny przedstawiono na Rysunku 1. Dorosłe ryby danio Tg(cd4-1:mCherry) krzyżowano z rybami danio Tg(dβh:MYCN;dβh:EGFP) w celu otrzymania złożonego potomstwa transgenicznego, w którym komórki CD4+ oraz komórki wykazujące ekspresję dβh były różnicowo znakowane odpowiednio fluorescencją mCherry i EGFP. Zarodki przesiewano pod kątem obecności odpowiednich markerów fluorescencyjnych, a następnie analizowano za pomocą obrazowania konfokalnego żywych organizmów podczas rozwoju larwalnego lub obrazowania konfokalnego po fiksacji i kriosekcji w starszych rybach (Rysunek 1).
Aby ocenić powiązanie komórek CD4+ z przednowotworowymi zmianami neuroblastoma podczas rozwoju larwalnego, wykonano obrazowanie złożonych ryb transgenicznych w 7. i 14. dobie po zapłodnieniu (dpf). Punkty czasowe wybrano na podstawie etapów rozwoju limfocytów u rybek zebrafish26,27. Reprezentatywne obrazy konfokalne przedstawiono na Rysunku 2A. W 7. dobie dpf komórki CD4+ były rzadko obserwowane w obrębie lub wokół obszaru wykazującego ekspresję dβh zarówno u ryb kontrolnych, jak i u ryb wykazujących ekspresję MYCN (Rysunek 2A; Filmy uzupełniające 1 i 2). W 14. dobie dpf ryby wykazujące ekspresję MYCN wykazywały zwiększoną liczbę komórek CD4+ powiązanych z przednowotworowym guzem pochodzącym z grzebienia neuronalnego w porównaniu z regionem progenitorów sympatykoadrenalnych pochodzenia grzebienia neuronalnego u ryb kontrolnych (Rysunek 2A; Filmy uzupełniające 3 i 4).
Aby uwzględnić różnice w wielkości guza oraz zdolność mikroskopii konfokalnej do obrazowania całego guza u larw ryb, porównaliśmy metody normalizacji objętościowej oraz powierzchniowej. Co istotne, metody normalizacji objętościowej i powierzchniowej dały porównywalne wyniki u larw ryb, co uzasadnia stosowanie normalizacji powierzchniowej dla guzów u osobników dorosłych w przypadkach, gdy całkowita objętość guza nie może zostać uchwycona za pomocą mikroskopii konfokalnej. Ilościowa ocena nie wykazała istotnych różnic w liczbie otaczających komórek CD4+ między grupami w żadnym z punktów czasowych (Ryc. 2B, dół; n = 4 i 6 w 7 dpf oraz n = 4 i 5 w 14 dpf odpowiednio dla grup kontrolnej i MYCN). Z kolei ryby wykazujące ekspresję MYCN wykazywały istotnie większą infiltrację komórek CD4+ w analizowanym obszarze w 14 dpf w porównaniu z rybami kontrolnymi (Ryc. 2B, góra; P < 0.05; n = 4 i 5 odpowiednio dla grup kontrolnej i MYCN). Dane przedstawiono jako znormalizowaną liczbę komórek w stosunku do objętości guza (cells/mm3) i wyrażono jako średnia ± SEM.
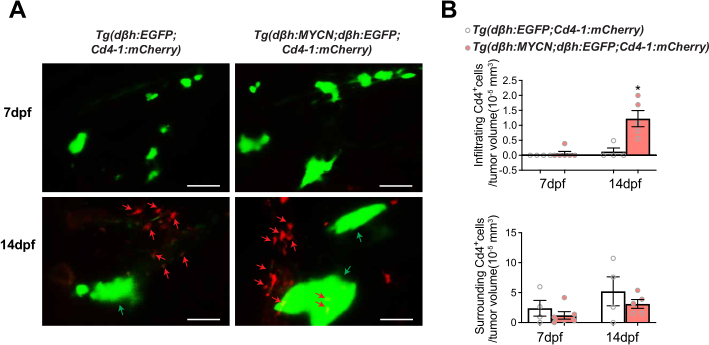
Rycina 2. Zwiększona asocjacja komórek CD4+ z ogniskami neuroblastoma wykazującymi ekspresję MYCN w 14. dniu po zapłodnieniu. (A) Reprezentatywne obrazy konfokalne ryb kontrolnych Tg(dβh:EGFP;Cd4-1:mCherry) oraz ryb Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry) w 7. i 14. dniu po zapłodnieniu (dpf). Komórki EGFP-dodatnie (zielone) wyznaczają komórki pochodne z grzebienia neuronalnego/komórki neuroblastoma wykazujące ekspresję dβh, a komórki CD4+ są znakowane mCherry (czerwone). Strzałki wskazują reprezentatywne komórki CD4+ asocjowane z obszarem grzebienia neuronalnego/guza. Paski skali = 50 µm. (B) Ilościowe oznaczenie komórek CD4+ otaczających (dół) i infiltrujących (góra) obszar grzebienia neuronalnego/guza u ryb kontrolnych i ryb wykazujących ekspresję MYCN w 7. i 14. dpf. Liczbę komórek znormalizowano do objętości guza (komórki/mm3). Dane przedstawiono jako średnia ± SEM. Porównania statystyczne przeprowadzono za pomocą nieparzystych obustronnych testów t. P < 0.05. n = 4 i 6 w 7. dpf oraz n = 4 i 5 w 14. dpf dla odpowiednio grupy kontrolnej i grupy MYCN. Reprezentatywne dane z trzech niezależnych eksperymentów. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Aby zbadać powiązanie komórek CD4+ z utrwalonymi guzami, posortowane ryby transgeniczne złożone hodowano do wieku dorosłego, a następnie analizowano po utrwaleniu, kriosekcjonowaniu i obrazowaniu konfokalnym (Rysunek 1). Reprezentatywne obrazy zlokalizowanego i przerzutowego neuroblastoma u 4-miesięcznych ryb przedstawiono na Rysunku 3A. Guzy klasyfikowano jako przerzutowe, gdy komórki nowotworowe wykazujące ekspresję EGFP zostały wykryte poza obwodowymi zwojami współczulnymi. Zastosowano metodę ilościową opartą na powierzchni, ponieważ mikroskopia konfokalna nie pozwala na uchwycenie całej objętości guza. Nasza analiza wykazała istotnie zwiększoną liczbę komórek CD4+ otaczających lub naciekających guzy przerzutowe w porównaniu z guzami zlokalizowanymi (Rysunek 3B; P < 0.05; n = 4 na grupę). Dane przedstawiono jako znormalizowaną liczbę komórek na powierzchnię guza (cells/mm2) i wyrażono jako średnia ± SEM.
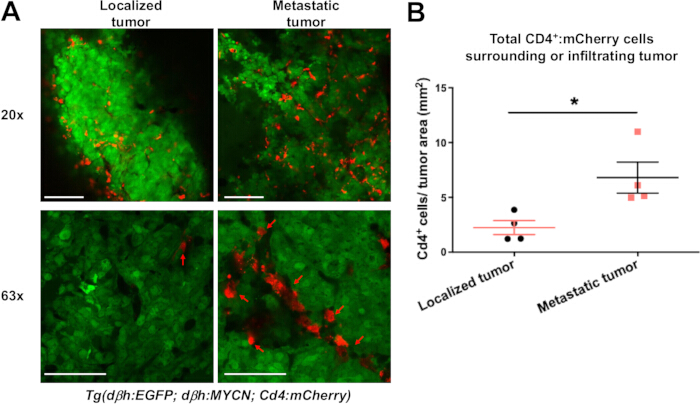
Rysunek 3. Przerzutowy neuroblastoma wykazuje zwiększoną infiltrację komórek CD4+ w mikrośrodowisku guza. (A) Reprezentatywne obrazy konfokalne zlokalizowanego i przerzutowego neuroblastoma u 4-miesięcznych rodzeństwa ryb zebrafish Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry). Komórki nowotworowe są znakowane EGFP (zielony), a komórki CD4+ są znakowane mCherry (czerwony). Strzałki wskazują reprezentatywne komórki CD4+ powiązane z tkanką guza. Obrazy uzyskane przy użyciu obiektywów 20× i 63× są przedstawione jako niezależne pola widzenia. Paski skali = 100 µm (20×) i 50 µm (63×). (B) Ilościowe oznaczenie całkowitej liczby komórek CD4+ otaczających lub infiltrujących guzy zlokalizowane i przerzutowe. Liczbę komórek znormalizowano do wielkości guza zgodnie z opisem w protokole. Dane przedstawiono jako średnia ± SEM. Porównania statystyczne wykonano przy użyciu nieparzystych dwustronnych testów t. P < 0.05. n = 4 na grupę. Reprezentatywne dane z trzech niezależnych eksperymentów. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Wyniki te wykazują, że opisany protokół może być wykorzystany do wizualizacji i kwantyfikacji komórek CD4+ związanych z ogniskami neuroblastoma na wielu etapach rozwoju guza u rybek zebrafish.
Film uzupełniający 1. Reprezentatywny stos obrazów konfokalnych (z-stack) kontrolnego danio pręgowanego w 7. dobie po zapłodnieniu. Trójwymiarowe obrazowanie konfokalne kontrolnego danio pręgowanego Tg(dβh:EGFP;Cd4-1:mCherry) w 7. dobie po zapłodnieniu (dpf). Komórki pochodzące z grzebienia neuronalnego wykazujące ekspresję EGFP zaznaczono kolorem zielonym, natomiast komórki CD4+ kolorem czerwonym. Na tym etapie rozwoju w obrębie obszaru wykazującego ekspresję dβh lub wokół niego obserwuje się niewiele komórek CD4+. Kliknij tutaj, aby pobrać ten plik.
Wideo uzupełniające 2. Reprezentatywny stos obrazów konfokalnych (z-stack) ryby zebrafish wykazującej ekspresję MYCN w 7. dobie po zapłodnieniu. Trójwymiarowe obrazowanie konfokalne ryby zebrafish Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry) w 7. dobie po zapłodnieniu (dpf). EGFP-dodatnie przednowotworowe komórki neuroblastoma wykazujące ekspresję MYCN przedstawiono na zielono, a komórki CD4+ na czerwono. Podobnie jak w przypadku ryb kontrolnych, na tym wczesnym etapie rozwoju w obrębie obszaru guza lub wokół niego obserwuje się niewiele komórek CD4+. Kliknij tutaj, aby pobrać ten plik.
Wideo uzupełniające 3. Reprezentatywny stos obrazów konfokalnych (z-stack) kontrolnej danio pręgowanej w 14. dniu po zapłodnieniu. Trójwymiarowe obrazowanie konfokalne kontrolnej danio pręgowanej Tg(dβh:EGFP;Cd4-1:mCherry) w 14. dniu po zapłodnieniu (dpf). Komórki pochodzące z grzebienia neuronalnego wykazujące ekspresję EGFP przedstawiono na zielono, a komórki CD4+ na czerwono. Komórki CD4+ są rozmieszczone rzadko i wykazują ograniczoną asocjację z obszarem wykazującym ekspresję dβh. Prosimy kliknąć tutaj, aby pobrać ten plik.
Wideo uzupełniające 4. Reprezentatywny stos obrazów z mikroskopii konfokalnej (z-stack) zarodka ryby danio wykazującego ekspresję MYCN w 14. dniu po zapłodnieniu. Trójwymiarowe obrazowanie konfokalne ryby danio Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry) w 14. dniu po zapłodnieniu (dpf). Komórki przednowotworowe neuroblastomy wykazujące ekspresję MYCN i pozytywne pod kątem EGFP przedstawiono w kolorze zielonym, a komórki CD4+ w kolorze czerwonym. Obserwuje się zwiększoną akumulację i infiltrację komórek CD4+ w obszarze powiększonego guza w porównaniu z rybami kontrolnymi w tym samym wieku, co jest zgodne z ilościowym zestawieniem przedstawionym na Rysunku 2B. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Protokół opisany w niniejszym opracowaniu wykorzystuje danio pręgowanego jako model in vivo do wizualizacji i kwantyfikacji komórek odpornościowych w obrębie TME. Kilka czynników ma kluczowe znaczenie dla pomyślnej implementacji tego podejścia. Po pierwsze, niezbędny jest odpowiedni dobór i walidacja złożonych transgenicznych linii danio pręgowanego. Larwy powinny zostać przebadane pod kątem oczekiwanych wzorów ekspresji fluorescencyjnej, a w razie potrzeby potwierdzone za pomocą genotypowania. Przed rozpoczęciem eksperymentów należy zweryfikować ekspresję reporterów immunologicznych oraz onkogenów, aby zapewnić prawidłowy podział na grupy eksperymentalne i kontrolne. Po drugie, podczas obrazowania konfokalnego krytyczna jest dokładna identyfikacja obszaru zainteresowania. Obrazowanie w polu jasnym może służyć do identyfikacji punktów orientacyjnych w anatomii i ułatwiać lokalizację docelowej tkanki. Na przykład, podczas obrazowania guzów w przedniej części ciała, punktem orientacyjnym ułatwiającym lokalizację może być oko. Po trzecie, właściwe ułożenie ryby jest niezbędne do zapewnienia odpowiedniej ekspozycji obrazowanego obszaru. Nieprawidłowe ustawienie może obniżyć jakość obrazu lub zasłonić interesującą tkankę. Wreszcie, wymagane jest odpowiednie zamocowanie i unieruchomienie, aby zminimalizować artefakty ruchowe podczas obrazowania na żywo. Stężenie trikainy oraz czas obrazowania powinny zostać zoptymalizowane tak, aby utrzymać żywotność larw przy jednoczesnym zachowaniu jakości obrazu.
Fototoksyczność można zminimalizować poprzez zmniejszenie intensywności lasera i czasu ekspozycji podczas obrazowania na żywo. W przypadku próbek od osobników dorosłych tkanki powinny być utrzymywane na lodzie podczas manipulacji i przygotowywania do obrazowania, ponieważ wielokrotne rozmrażanie może zmienić integralność tkanki. Staranne obchodzenie się z próbką jest szczególnie ważne po kriosiekcjonowaniu i wyjęciu z bloku OCT.
Interpretacja wyników obrazowania wymaga uwzględnienia swoistości reporterów. Kilka linii z reporterami immunologicznymi znakuje wiele populacji komórek odpornościowych. Na przykład wykazano ekspresję CD4 w populacjach komórek innych niż konwencjonalne limfocyty T, w tym w makrofagach28. Ponadto, poza makrofagami, ekspresja mpeg jest wykrywana również w limfocytach B29. Lysc może znakować zarówno neutrofile, jak i makrofagi30. W konsekwencji sama ekspresja fluorescencyjnego reportera może być niewystarczająca do jednoznacznego określenia tożsamości komórek. Dodatkowe metody walidacji, takie jak RNAscope, cytometria przepływowa, ilościowa reakcja polimerazy w łańcuchu z odwrotną transkrypcją lub sekwencjonowanie RNA pojedynczych komórek, mogą uzupełniać obserwacje oparte na obrazowaniu i zapewnić dodatkową charakterystykę molekularną znakowanych populacji komórek.
Metoda ta posiada kilka ograniczeń. Podejście opiera się na ekspresji fluorescencyjnego reportera, przez co nie pozwala na niezależne potwierdzenie tożsamości lub stanu funkcjonalnego komórek odpornościowych. Ponadto analiza obrazów w obecnym schemacie postępowania dla dorosłych ryb opiera się na rzutowanych zestawach danych konfokalnych z ograniczonej liczby warstw, co może nie w pełni oddawać złożone trójwymiarowe relacje komórkowe w obrębie TME. Wreszcie metoda ta wymaga również wytworzenia i utrzymania złożonych linii transgenicznych zebrafish, co może ograniczać dostępność tej techniki dla niektórych laboratoriów.
Pomimo tych ograniczeń, protokół ten zapewnia praktyczne podejście do wizualizacji komórek odpornościowych związanych z ogniskami neuroblastoma u danio pręgowanego. W porównaniu z konwencjonalną histologią punktową, metoda ta zachowuje architekturę tkanki i umożliwia obrazowanie komórek znakowanych fluorescencyjnie w obrębie nienaruszonych tkanek20,21. Przepływ pracy można zastosować na wielu etapach rozwoju i dostosować do dodatkowych linii reporterowych fluorescencyjnych. Poza neuroblastoma, w wielu badaniach obrazowano TME w celu analizy interakcji między czerniakiem a komórkami odpornościowymi, w tym komórkami CD4+, makrofagami i komórkami CD8+15,21,31,32. Wszystkie te cechy sprawiają, że protokół ten stanowi użyteczną platformę do badania lokalizacji komórek odpornościowych w obrębie TME u danio pręgowanego.
Oświadczenia
Autorzy deklarują brak konfliktów interesów.
Podziękowania
Dziękujemy za wsparcie finansowe z National Institutes of Health (NIH; 1UL1TR001430, CA215059 oraz NS140967), American Cancer Society (RSG-17-204-01-TBG), National Science Foundation (1911253) oraz Alex’s Lemonade Stand Foundation dla H.F.; a także z Warren Alpert Distinguished Scholars Fellowship dla X.Q. Y.W. otrzymał wsparcie z Boston University Undergraduate Research Opportunities Program (UROP) oraz St. Baldrick’s Summer Fellowship Program. M.V. otrzymał wsparcie z St. Baldrick’s Summer Fellowship Program. Treść niniejszego artykułu leży wyłącznie w odpowiedzialności autorów i niekoniecznie odzwierciedla oficjalne stanowisko NIH.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Końcówka do nakładania żelu 200 µL | MilliporeSigma | 1022-0600 | Stosowana do manipulacji larwami |
| Sztuczne rośliny | The Hidden Reef | 62874200000000000 | Opcjonalne wzbogacenie środowiska hodowli |
| Wybielacz | Fisher Scientific | 50371500 | Stosowany do dekontaminacji embrionów |
| Wtyczka Cell Counter | National Institutes of Health (NIH) | N/A | Wtyczka do programu Fiji stosowana do kwantyfikacji komórek |
| Komputer i monitor | HP | 2TB68A8#ABA | Stosowane do akwizycji i analizy obrazów |
| Mikroskop konfokalny | Zeiss | LSM 710 | Stosowany do obrazowania larw i osobników dorosłych |
| Krioforma, plastikowa | Epredia | 22-050-160 | Stosowana do zatapiania w OCT |
| Kriotom | Thermo Fisher Scientific | 95-664-0EC70 | Stosowany do kriosekcjonowania |
| Suchy lód | Fisher Scientific | N/A | Stosowany do transportu próbek |
| Oprogramowanie Fiji | National Institutes of Health (NIH) | Version 1.54p | Oprogramowanie do analizy obrazu |
| Sito o drobnych oczkach | Carolina Biological | 651345 | Stosowane do zbierania embrionów |
| Inkubator dla ryb | VWR | 35960-056 | Utrzymywany w temperaturze 28,5°C |
| Pęseta | Fisher Scientific | 10-316B | Stosowana do manipulowania próbkami |
| Szalka z szklanym dnem | IBIDI | 81218-200 | Stosowana do obrazowania |
| Agaroza niskotopliwa | Prolab Supply | 9012-36-6 | Stosowana do montowania larw i osobników dorosłych |
| Zbiornik do kojarzenia (zbiornik główny, przegroda, sekcja z kratką) | Carolina Biological | 161937 | Stosowany do hodowli rybek danio |
| Wstrząsarka nutacyjna | Midsci | R2D-30 | Stosowana do fiksacji podczas inkubacji nocnej |
| Związek OCT | Tissue-Tek | 4583 | Medium zatapiające do kriosekcjonowania |
| Paraformaldehyd (PFA) | Sigma Aldrich | 158127-500G | Fiksatyw |
| Szalka Petriego, plastikowa | MilliporeSigma | BR452000 | Stosowana do manipulowania embrionami i larwami |
| Bufor fosforanowy (PBS) | Gibco | 14080-055 | Stosowany do procedur płukania i fiksacji |
| Plastikowa pipeta transferowa | Fisher Scientific | 50-998-100 | Stosowana do transferu embrionów i larw |
| Żyletka | Fisher Scientific | 12-640 | Stosowana podczas przygotowania próbek |
| Miernik przewodności | YSI | EC300ACC-04 | Stosowany do weryfikacji zasolenia wody z rotiferami |
| Rotifery | The Hidden Reef | 116151603 | Stosowane do hodowli larw |
| Tiosiarczan sodu | Thermo Fisher Scientific | AAA1762936 | Stosowany do neutralizacji wybielacza |
| Sacharoza | Fisher Scientific | S25590A | Odczynnik do krioprotekcji |
| Metansulfonian trikaidyny | Western Chemical | NC0872873 | Środek znieczulający; sprzedawany przez Fisher Scientific |
| Pęseta | Fisher Scientific | 12-000-122 | Stosowana do manipulowania próbkami |
| Pionowy mikroskop fluorescencyjny | Leica | M165 | Stosowany do skriningu fluorescencyjnego |
Bibliografia
- Anderson NM, Simon MC. The tumor microenvironment. Curr Biol. 2020;30(16):R921-R925.
- Kumagai S, Momoi Y, Nishikawa H. Immunogenomic cancer evolution: A framework to understand cancer immunosuppression. Sci Immunol. 2025;10(105):eabo5570.
- Keren L, et al. A structured tumor-immune microenvironment in triple negative breast cancer revealed by multiplexed ion beam imaging. Cell. 2018;174(6):1373-1387.e19.
- Gerner MY, et al. Histo-cytometry: A method for highly multiplex quantitative tissue imaging analysis applied to dendritic cell subset microanatomy in lymph nodes. Immunity. 2012;37(2):364-376.
- Pittet MJ, Weissleder R. Intravital imaging. Cell. 2011;147(5):983-991.
- Wienke J, et al. The immune landscape of neuroblastoma: Challenges and opportunities for novel therapeutic strategies in pediatric oncology. Eur J Cancer. 2021;144:123-150.
- Spitzer MH, Nolan GP. Mass cytometry: Single cells, many features. Cell. 2016;165(4):780-791.
- Roy D, et al. Zebrafish—A suitable model for rapid translation of effective therapies for pediatric cancers. Cancers (Basel). 2024;16(7):1361.
- White RM, et al. Transparent adult zebrafish as a tool for in vivo transplantation analysis. Cell Stem Cell. 2008;2(2):183-189.
- MacRae CA, Peterson RT. Zebrafish as tools for drug discovery. Nat Rev Drug Discov. 2015;14(10):721-731.
- Miao KZ, et al. Tipping the scales with zebrafish to understand adaptive tumor immunity. Front Cell Dev Biol. 2021;9:660969.
- Povoa V, et al. Innate immune evasion revealed in a colorectal zebrafish xenograft model. Nat Commun. 2021;12(1):1156.
- Wang J, et al. Novel mechanism of macrophage-mediated metastasis revealed in a zebrafish model of tumor development. Cancer Res. 2015;75(2):306-315.
- Loveless R, Shay C, Teng Y. Unveiling tumor microenvironment interactions using zebrafish models. Front Mol Biosci. 2020;7:611847.
- Dee CT, et al. CD4-transgenic zebrafish reveal tissue-resident Th2- and regulatory T cell-like populations and diverse mononuclear phagocytes. J Immunol. 2016;197(9):3520-3530.
- Murali Shankar N, et al. Preclinical assessment of CAR-NK cell-mediated killing efficacy and pharmacokinetics in a rapid zebrafish xenograft model of metastatic breast cancer. Front Immunol. 2023;14:1254821.
- Tan KE, et al. LMO1 expression in neuroblastoma cells reprograms tumor-associated macrophages to promote metastasis. iScience. 2026;29(3):115144.
- Fior R, et al. Single-cell functional and chemosensitive profiling of combinatorial colorectal therapy in zebrafish xenografts. Proc Natl Acad Sci U S A. 2017;114(39):E8234-E8243.
- Fazio M, et al. Zebrafish patient avatars in cancer biology and precision cancer therapy. Nat Rev Cancer. 2020;20(5):263-273.
- Qin X, et al. CKLF instigates a “cold” microenvironment to promote MYCN-mediated tumor aggressiveness. Sci Adv. 2024;10(11):eadh9547.
- Ludin A, et al. CRATER tumor niches facilitate CD8+ T cell engagement and correspond with immunotherapy success. Cell. 2025;188(24):6720-6736.e26.
- Zhu S, et al. LMO1 synergizes with MYCN to promote neuroblastoma initiation and metastasis. Cancer Cell. 2017;32(3):310-323.e5.
- Tao T, et al. The pre-rRNA processing factor DEF is rate limiting for the pathogenesis of MYCN-driven neuroblastoma. Oncogene. 2017;36(27):3852-3867.
- Zimmerman MW, et al. MYC drives a subset of high-risk pediatric neuroblastomas and is activated through mechanisms including enhancer hijacking and focal enhancer amplification. Cancer Discov. 2018;8(3):320-335.
- Dankert EN, Look AT, Zhu S. Unraveling neuroblastoma pathogenesis with the zebrafish. Cell Cycle. 2018;17(4):395-396.
- Langenau DM, et al. In vivo tracking of T cell development, ablation, and engraftment in transgenic zebrafish. Proc Natl Acad Sci U S A. 2004;101(19):7369-7374.
- Lam SH, et al. Development and maturation of the immune system in zebrafish, Danio rerio: A gene expression profiling, in situ hybridization and immunological study. Dev Comp Immunol. 2004;28(1):9-28.
- Zhen A, et al. CD4 ligation on human blood monocytes triggers macrophage differentiation and enhances HIV infection. J Virol. 2014;88(17):9934-9946.
- Ferrero G, et al. The macrophage-expressed gene (mpeg)1 identifies a subpopulation of B cells in the adult zebrafish. J Leukoc Biol. 2020;107(3):431-443.
- Hall C, et al. The zebrafish lysozyme C promoter drives myeloid-specific expression in transgenic fish. BMC Dev Biol. 2007;7:42.
- Lorenzini F, et al. Melanoma innervation, noradrenaline and cancer progression in zebrafish xenograft model. Cell Death Discov. 2025;11(1):260.
- Ramakrishnan G, et al. Real-time imaging reveals a role for macrophage protrusive motility in melanoma invasion. J Cell Biol. 2025;224(2):e202403096.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny