Niniejsze badanie integruje publiczne dane transkryptomiczne z zapaleń płuc u dzieci, sekwencjonowanie RNA pojedynczych komórek z płuc myszy, przesiewowe badanie związków pochodnych z Paeonia, dokowanie molekularne oraz symulacje dynamiki molekularnej w celu zidentyfikowania powiązanych z neutrofilami celów zapalnych oraz przewidywanych oddziaływań katechin dla przyszłej walidacji.
Artykuł badawczy
Wpływ katechiny pochodzącej z Paeonia na zapalenie związane z neutrofilami w zapaleniu płuc
W tym artykule
Podsumowanie
Streszczenie
Zapalenie płuc u dzieci często przebiega z nadmierną odpowiedzią zapalną i dysregulacją odpornościową, co może prowadzić do ciężkich wyników klinicznych. Katechina wykazala działanie przeciwzapalne w wielu jednostkach chorobowych, jednak jej rola i mechanizmy molekularne w zapaleniu płuc pozostają niejasne. Publiczne dane z sekwencjonowania RNA z próbek masowych pobranych od dzieci z zapaleniem płuc (GSE261482) oraz publiczne dane z sekwencjonowania RNA pojedynczych komórek płuc myszy z eksperymentalnego modelu zapalenia płuc (GSE295484) zostały poddane analizie z wykorzystaniem analizy sieci współekspresji genów ważonej (WGCNA), analizy różnicowej ekspresji, adnotacji typów komórek oraz analizy wzbogacenia zestawów genów. Interakcje między katechiną a wybranymi białkami oceniono za pomocą dokowania molekularnego i symulacji dynamiki molekularnej. Zidentyfikowano kluczowy moduł genów powiązanych z cechami zapalenia płuc i wyłoniono 18 genów kandydackich, głównie wzbogaconych w szlaki zapalne i immunologiczne. Analiza pojedynczych komórek wykazała, że geny te były przede wszystkim wzbogacone w neutrofilach i makrofagach pęcherzykowych, przy czym w warunkach zapalnych zaobserwowano zwiększenie proporcji neutrofili. MMP9, PYGL oraz GADD45A wybrano jako geny kandydackie. Dokowanie i symulacje dynamiki potwierdziły stabilne przewidywane interakcje między katechiną a tymi wybranymi białkami. Katechina może wpływać na szlaki zapalne związane z zapaleniem płuc poprzez modulowanie szlaków związanych z neutrofilami i oddziaływanie z kluczowymi białkami immunologicznymi. Niniejsze badanie dostarcza systemowego spojrzenia na działanie katechiny w zapaleniu płuc i wskazuje potencjalne cele do dalszej walidacji eksperymentalnej.
Wprowadzenie
Zapalenie płuc jest powszechną i potencjalnie ciężką chorobą dróg oddechowych u dzieci, wywoływaną głównie przez czynniki zakaźne, takie jak Mycoplasma pneumoniae. Stanowi ono główny składnik pozyszpitalnego zapalenia płuc i wiąże się ze znaczną zachorowalnością wynikającą z nadmiernych reakcji zapalnych oraz rozregulowania odporności1,2. Rosnąca liczba dowodów sugeruje, że cytokiny zapalne, w tym czynnik martwiczy nowotworów-α (TNF-α) i interleukina-6 (IL-6), odgrywają krytyczną rolę w progresji choroby, promując rekrutację komórek odpornościowych, uszkodzenia tkanek i dysfunkcję płuc3. Mimo postępów w terapii przeciwdrobnoustrojowej, molekularne mechanizmy napędzające stan zapalny w dziecięcym zapaleniu płuc nie są jeszcze w pełni poznane4.
Flawonoidy wzbudziły znaczne zainteresowanie ze względu na swoje właściwości przeciwzapalne i przeciwutleniające5. Wykazano, że katechina, naturalnie występujący polifenol powszechnie spotykany w herbacie i produktach spożywczych pochodzenia roślinnego, łagodzi stres oksydacyjny i odpowiedzi zapalne w różnych modelach chorób6. Wcześniejsze badania wykazały, że katechina może tłumić prozapalne kaskady sygnałowe, w tym szlaki MAPK i NF-κB, oraz regulować ekspresję cytokin, łagodząc w ten sposób stan zapalny i dysfunkcję metaboliczną7. Jednak większość istniejących badań skupia się na chorobach metabolicznych lub sercowo-naczyniowych, podczas gdy rola katechiny w zapalnych chorobach układu oddechowego, w szczególności w zapaleniu płuc, pozostaje niewystarczająco zbadana. Ponadto cele molekularne i mechanizmy leżące u podstaw ochrony wywołanej przez katechinę w zapaleniu płuc pozostają niejasne.
Celem niniejszego badania było zbadanie potencjalnych mechanizmów molekularnych działania katechiny w zapaleniu płuc. Postawiono hipotezę, że katechina może łagodzić reakcje zapalne poprzez oddziaływanie z kluczowymi białkami i szlakami sygnalizacyjnymi zaangazowanymi w regulację odpornościową. Aby zweryfikować tę hipotezę, zintegrowano analizy z zakresu farmakologii sieciowej, dokowania molekularnego, symulacji dynamiki molekularnej oraz sekwencjonowania RNA pojedynczych komórek w celu systematycznej identyfikacji genów kandydackich i oceny ich oddziaływań z katechiną. Dalsze analizy rozkładu komórek odpornościowych i wzorców ekspresji genów pozwoliły zbadać rolę neutrofili i makrofagów w progresji choroby.
Wyniki wykazały stabilne przewidywane wiązanie między katechiną a wybranymi białkami, w tym PYGL, MMP9 i GADD45A, oraz zachowaną stabilność strukturalną podczas symulacji dynamiki molekularnej. Ponadto analiza pojedynczych komórek ujawniła istotne zmiany w proporcjach komórek odpornościowych, w szczególności neutrofili, w warunkach zapalnych. Odkrycia te sugerują, że katechina może być związana z mechanizmami przeciwzapalnymi obejmującymi funkcje komórek odpornościowych i kluczowe szlaki sygnalizacyjne. Niniejsze badanie dostarcza systemowego spojrzenia na potencjalne mechanizmy związane z katechiną w zapaleniu płuc i uzasadnia dalszą walidację katechiny jako związku kandydującego do badań nad zapalnymi chorobami dróg oddechowych.
Protokół
Niniejsze badanie obejmowało wtórną analizę publicznie dostępnych, zanonimizowanych zbiorów danych z bazy Gene Expression Omnibus. Na potrzeby tego badania nie rekrutowano, nie pobierano ani nie generowano nowych uczestników będących ludźmi, zwierząt doświadczalnych ani próbek klinicznych. Zgoda komisji etycznej oraz świadoma zgoda na wykorzystanie oryginalnych zbiorów danych leżały w gestii autorów pierwotnych badań generujących dane. W związku z tym, dla niniejszej wtórnej analizy nie było wymagane dodatkowe zatwierdzenie przez komisję etyczną.
Gromadzenie i wstępne przetwarzanie danych
Dane z sekwencjonowania RNA z całej populacji komórek (bulk RNA-seq) pobrano z zestawu danych Gene Expression Omnibus (GEO) GSE2614828. Macierz ekspresji wykorzystana w niniejszym badaniu zawierała 177 próbek krwi pełnej, w tym 139 próbek od dzieci z zapaleniem płuc oraz 38 próbek od zdrowych osób kontrolnych. Dostępne metadane obejmowały płeć, klasyfikację etiologiczną, rodzaj probówki do pobierania, partię oraz stan choroby. Próbki z zapaleniem płuc zostały zaklasyfikowane jako potwierdzone bakteryjne (DB), potwierdzone wirusowe (DV), prawdopodobne bakteryjne (PB), prawdopodobne wirusowe (PV) lub nieznane (U), zgodnie z adnotacjami w oryginalnym zbiorze danych.
Dane z sekwencjonowania RNA pojedynczych komórek (scRNA-seq) pobrano z zestawu danych GEO GSE2954849, pochodzącego z tkanek płuc myszy szczepu C57BL/6 typu dzikiego w eksperymentalnym modelu zapalenia płuc. Zestaw danych obejmował myszy noworodkowe (PND05) oraz myszy młodociane (PND12) poddane działaniu powietrza pokojowego, PBS lub E. coli, pobrane 48 h lub 96 h po aspiracji.
Ważona analiza sieci współekspresji genów (WGCNA)
W celu konstrukcji sieci współekspresji, macierz ekspresji została najpierw przefiltrowana w celu usunięcia genów o niskiej ekspresji. Po usunięciu genów o niskiej ekspresji, zmienność oceniono za pomocą mediany odchyłenia bezwzględnego (MAD). Wybrano 5 000 genów o najwyższych wartościach MAD do przeprowadzenia ważonej analizy sieci współekspresji genów (WGCNA) w programie R. Zastosowano miękki próg potęgowania (soft-thresholding power) wynoszący 15, ponieważ spełniał on kryterium topologii bezskalowej R2> 0,8. Próg ten wykorzystano do skonstruowania ważonej macierzy sąsiedztwa, która następnie została przekształcona w macierz nakładania topologicznego (TOM). Następnie z drzewa klasteryzacji hierarchicznej opartego na TOM zidentyfikowano moduły genów. Aby wyłonić moduły powiązane z cechami związanymi z zapaleniem płuc, obliczono eigengeny modułów i przetestowano ich korelację ze stanem choroby oraz etiologią.
Analiza różnicowej ekspresji
Grupy z zapaleniem płuc oraz grupę kontrolną (zdrową) porównano przy użyciu pakietu limma w środowisku R w celu zidentyfikowania genów o różnej ekspresji. Korektę wielokrotnych testów przeprowadzono metodą Benjamini-Hochberg. Geny uznano za różnicowo eksponowane tylko wtedy, gdy spełnione zostały oba progi: |log2 fold change| > 1 oraz skorygowana wartość p < 0,05.
Identyfikacja Piwoniapochodne związki aktywne i przewidywanie celu
W celu systematycznej identyfikacji związków bioaktywnych w roślinach z rodzaju Paeonia oraz ich potencjalnych celów biologicznych zastosowano strategię integracji wielu baz danych, aby zapewnić rzetelność i kompleksowość analizy, zgodnie z uznanymi ramami farmakologii sieciowej. W pierwszej kolejności związki aktywne z Piwonie pobrano z bazy danych farmakologii systemowej tradycyjnej medycyny chińskiej (Traditional Chinese Medicine Systems Pharmacology Database; TCMSP, https://tcmsp-e.com) oraz innych publicznych baz danych, w tym ETCM i źródeł literaturowych. Związki przesiewano pod kątem parametrów farmakokinetycznych, w tym biodostępności doustnej (OB ≥ 30%) i podobieństwa do leku (DL ≥ 0,18), aby zidentyfikować potencjalne składniki bioaktywne.
Potencjalne białkowe cele zostały przewidziane z wykorzystaniem komplementarnych podejść opartych na ligandach. Do identyfikacji prawdopodobnych ludzkich celów wykorzystano narzędzie SwissTargetPrediction (http://www.swisstargetprediction.ch), porównując struktury związków z ligandami o znanej aktywności; zachowano jedynie przewidywania o prawdopodobieństwie ≥ 0.1. Aby rozszerzyć zakres celów, zastosowano również metodę Similarity Ensemble Approach (SEA, http://sea.bkslab.org) w celu przesiewania możliwych powiązań poza głównym celem w obrębie rodzin białek, w tym oddziaływań niewykrytych przez kanoniczne przewidywania celów. Aby dodatkowo uzupełnić przewidywania oparte na ligandach, wykorzystano serwer PharmMapper (http://lilab.ecust.edu.cn/pharmmapper/) do odwrotnego mapowania farmakoforowego względem kompleksowej bazy danych białek ludzkich, wybierając cele z znormalizowanymi wynikami dopasowania (normalized fit scores) ≥ 0.7. Dodatkowo, z publicznych baz danych, w tym DrugBank i BindingDB, zebrano eksperymentalnie potwierdzone oddziaływania związek-cel, aby zwiększyć wiarygodność identyfikacji celów. Wszystkie przewidziane cele zostały następnie znormalizowane do oficjalnych symboli genów przy użyciu bazy danych UniProt (https://www.uniprot.org), ograniczając organizm do „Homo sapiens”. Usunięto powtarzające się wpisy, aby zapewnić dokładność danych. Zintegrowany zestaw celów zdefiniowano jako sumę wszystkich przewidzianych i potwierdzonych celów dla Paeonia, co reprezentuje potencjalną molekularną podstawę jej efektów farmakologicznych. Ponieważ katechina została zidentyfikowana jako jeden z aktywnych związków pochodzących z Paeonia i posiada dobrze udokumentowaną aktywność przeciwzapalną, wybrano ją jako związek reprezentatywny do późniejszego dokowania molekularnego i symulacji dynamiki molekularnej.
Analiza wzbogacenia funkcjonalnego
Wzbogacenie funkcjonalne oceniono dla procesów biologicznych Gene Ontology (GO) oraz szlaków Kyoto Encyclopedia of Genes and Genomes (KEGG) przy użyciu pakietu R clusterProfiler. Terminy wzbogacone zatrzymano, gdy wskaźnik fałszywych odkryć (FDR) wynosił < 0.05.
Analiza sekwencjonowania RNA pojedynczych komórek i analiza wtórna
Dane z sekwencjonowania RNA pojedynczych komórek przetworzono w programie Seurat. Do analizy wtórnej wykorzystano przetworzoną macierz GSE295484; po jej imporcie nie zastosowano dodatkowego filtrowania na poziomie komórkowym. Przetworzona macierz zawierała 90 883 komórki i 26 511 genów. Na wykresach kontroli jakości zastosowano progi referencyjne wynoszące odpowiednio 200 i 8 000 wykrytych genów na komórkę oraz 1,4% odczytów mitochondrialnych. Dane znormalizowano, przeskalowano i poddano analizie głównych składowych (PCA). Następnie przeprowadzono klasteryzację komórek, a do wizualizacji populacji komórek w przestrzeni o zredukowanej wymiarowości wykorzystano metodę UMAP (uniform manifold approximation and projection). Tożsamość komórek przypisano na podstawie kanonicznych genów markerowych. Geny markerowe zidentyfikowano za pomocą funkcji FindAllMarkers z parametrami only.pos = TRUE, min.pct = 0,25 oraz logfc.threshold = 0,25.
Aby ocenić aktywność kandydackich zestawów genów na poziomie pojedynczych komórek, przeprowadzono analizę AUCell przy użyciu pakietu AUCell dla języka R. Komórki oceniano na podstawie ekspresji zdefiniowanych wcześniej sygnatur genowych, a wzorce wzbogacenia zwizualizowano na wykresach UMAP. Dla zbioru GSE295484 obliczono proporcje populacji komórek odpornościowych, w tym makrofagów pęcherzykowych i neutrofili, w grupach narażonych na powietrze pokojowe, PBS oraz E. coli w czasie 48 h i 96 h po aspiracji. Różnice między grupami oceniano za pomocą nieparametrycznych testów statystycznych. Geny markerowe neutrofili zidentyfikowano w zbiorze danych z sekwencjonowania pojedynczych komórek i zestawiono z wcześniej zidentyfikowanymi genami kandydackimi, aby uzyskać kluczowe geny związane z neutrofilami do dalszej analizy.
Dokowanie molekularne
Dokowanie molekularne przeprowadzono przy użyciu programu AutoDock Vina, natomiast przygotowanie receptora i liganda wykonano za pomocą AutoDock Tools. Struktury krystaliczne białek docelowych pobrano z Protein Data Bank (PDB), w tym GADD45A (PDB ID: 2KG4), MMP9 (PDB ID: 6ESM) oraz PYGL (PDB ID: 3DDS). Przed dokowaniem struktury białek poddano obróbce polegającej na usunięciu cząsteczek wody oraz współkrystalizowanych ligandów. Następnie dodano polarne atomy wodoru i przypisano ładunki Gasteigera.
Trójwymiarowa struktura katechiny została pobrana z bazy PubChem i przygotowana w programie AutoDock Tools. Następnie wykorzystano AutoDock Vina do dokowania katechiny do każdego z białek docelowych w celu oceny przewidywanego powinowactwa wiązania oraz wzorca oddziaływań. Parametry skrzynki dokowania (grid box) były następujące: GADD45A-katechina, center_x = 0.131, center_y = -0.002, center_z = -0.018, size_x = 47.25, size_y = 47.25, size_z = 47.25; MMP9-katechina, center_x = -0.434, center_y = 43.036, center_z = 14.868, size_x = 47.25, size_y = 47.25, size_z = 47.25; PYGL-katechina, center_x = 88.408, center_y = -80.795, center_z = 105.959, size_x = 100.45, size_y = 100.45, size_z = 100.45.
Symulacje dynamiki molekularnej
Do komponentów białkowych wykorzystano pole siłowe AMBER14SB. Parametry ligandów wygenerowano za pomocą pola siłowego GAFF2 przy użyciu sobtop_1.0 (dev3.1) i przypisano ładunki RESP. Do solwatacji każdego kompleksu białko-ligand w sześciennym pudełku symulacyjnym użyto wody TIP3P. Dodatek jonów Na⁺ i Cl⁻ posłużył do zneutralizowania układu i osiągnięcia stężenia jonowego 0,15 M. Do oddziaływań elektrostatycznych dalekiego zasięgu zastosowano metodę particle mesh Ewald (PME) z odcięciem 1 nm. Ograniczenia wiązań wprowadzono za pomocą algorytmu LINCS. W celu wyeliminowania zderzeń sterycznych przeprowadzono minimalizację energii metodą najszybszego spadku oraz metodą sprzężonych gradientów.
Po etapie równoważenia przeprowadzono produkcyjne symulacje MD w warunkach NPT w temperaturze 310 K i pod ciśnieniem 1 bar, kontrolowanych przez termostat Nosé’a-Hoovera oraz barostat Parrinello-Rahmana. Każda symulacja była prowadzona przez 100 ns z krokiem czasowym wynoszącym 2 fs.
Analiza statystyczna
Wszystkie analizy statystyczne przeprowadzono z wykorzystaniem oprogramowania R. Analizy korelacji wykonano przy użyciu metod Pearsona lub Spearmana, w zależności od potrzeb. Porównania grup przeprowadzono za pomocą testów nieparametrycznych, w tym testu Kruskala-Wallisa. Wartość p < 0,05 uznano za statystycznie istotną.
Wyniki
Identyfikacja kluczowego modułu genów powiązanego z zapaleniem płuc u dzieci za pomocą WGCNA
Aby zidentyfikować moduły genów powiązane z zapaleniem płuc u dzieci, przeprowadzono analizę WGCNA na danych transkryktomicznych z krwi pełnej pobranej od pacjentów z zapaleniem płuc oraz zdrowych osób kontrolnych. Analiza klastrowania próbek nie wykazała oczywistych wartości odstających, co wskazuje na dobrą jakość danych do dalszych analiz (Rycina 1A). Analiza PCA wykazała ponadto wyraźną tendencję do rozdzielenia grupy pacjentów z zapaleniem płuc od grupy zdrowej, co sugeruje odmienne profile transkryktomiczne w zależności od stanu klinicznego (Rycina 1B). W celu konstrukcji sieci bezskalowej geny uszeregowano według mediany odchylenia bezwzględnego, a do budowy sieci wybrano 5 000 genów o najwyższych wartościach; parametr miękkiego progu (soft-thresholding power) ustalono na 15 na podstawie kryterium indeksu dopasowania topologii bezskalowej (R2 > 0.8), przy zachowaniu stosunkowo niskiej średniej łączności (Rycina 1C). Wykorzystując ten próg, za pomocą klastrowania hierarchicznego zidentyfikowano wiele modułów genów o odmiennych wzorcach ekspresji (Rycina 1D). Analiza relacji moduł–cecha wykazała, że kilka modułów było istotnie skorelowanych z fenotypami klinicznymi. W szczególności moduł niebieski wykazał silną korelację zarówno ze statusem choroby (zapalenie płuc vs grupa zdrowa), jak i z klasyfikacją etiologiczną, co sugeruje jego potencjalną rolę w progresji choroby i odpowiedzi gospodarza (Rycina 1E).
Ponadto analiza wykresu rozrzutu zależności przynależności do modułu od istotności genów w obrębie modułu niebieskiego wykazała silną dodatnią korelację (cor = 0.6, p = 2.1e−35), co wskazuje, że geny silnie powiązane wewnątrz modułu były również silnie skorelowane z cechą kliniczną (Rysunek 1F).
Powiązanie niebieskiego modułu z etiologią bakteryjnego zapalenia płuc
Aby dalej badać różnice w ekspresji genów w zależności od etiologii zapalenia płuc, przeprowadzono analizę WGCNA z wykorzystaniem wielu klasyfikacji klinicznych, w tym grup kontrolnych (C), definitywnie bakteryjnych (DB), definitywnie wirusowych (DV), prawdopodobnie bakteryjnych (PB), prawdopodobnie wirusowych (PV) oraz nieokreślonych (U). Analiza zależności moduł–cecha wykazała, że kilka modułów wykazywało istotne korelacje ze specyficznymi podtypami etiologicznymi. W szczególności niebieski moduł wykazał najsilniejszą dodatnią korelację z grupą DB, co sugeruje jego potencjalny udział w odpowiedziach gospodarza specyficznych dla zakażenia bakteryjnego (Rycina 2A).
Dendrogram skupień genów oraz odpowiadające mu przypisanie do modułów dodatkowo potwierdziły poprawność konstrukcji modułów i wyraźne oddzielenie skupień genów (Rysunek 2B). W ramach modułu niebieskiego analiza przynależności do modułu w stosunku do istotności genów wykazała istotną dodatnią korelację (cor = 0,41, p = 7,8e−14), co sugeruje, że geny o wysokim stopniu połączeń w tym module były również silnie związane z cechą etiologiczną (Rysunek 2C).
Dodatkowo, porównanie ekspresji eigengenu modułu w różnych grupach etiologicznych ujawniło istotne różnice w module niebieskim (test Kruskala–Wallisa, p = 1.5e−13). W szczególności moduł niebieski wykazywał podwyższoną ekspresję w grupach zapalenia płuc o etiologii bakteryjnej, zwłaszcza w podgrupie DB, w porównaniu z innymi kategoriami etiologicznymi (Rysunek 2D).
Osiemnaście kandydatów na geny powiązane ze związkami pochodzącymi z Paeonia związanych z zapaleniem płuc u dzieci zidentyfikowanych za pomocą analizy integracyjnej
W celu zidentyfikowania genów kandydackich związanych z zapaleniem płuc u dzieci oraz potencjalnych celów powiązanych z Paeonia, w pierwszej kolejności przeprowadzono analizę ekspresji różnicowej między pacjentami z zapaleniem płuc a zdrową grupą kontrolną. Na podstawie tych kryteriów zidentyfikowano 1 110 genów o różnej ekspresji (DEGs) pomiędzy próbkami z zapaleniem płuc a próbkami kontrolnymi, w tym 524 geny o nadekspresji i 586 geny o obniżonej ekspresji. Wykaz 524 nadeksponowanych DEGs znajduje się w Tabeli uzupełniającej S1 (patrz również Rysunek 3A). Aby dalej doprecyzować kluczowe geny, DEGs związane z zapaleniem płuc zestawiono z genami powiązanymi z fenotypem DB oraz przewidywanymi celami Paeonia. Ta analiza integracyjna pozwoliła wyłonić 18 wspólnych genów, co sugeruje ich potencjalną rolę w progresji choroby i odpowiedziach związanych z Paeonia (Rysunek 3B).
W celu wizualizacji zależności między aktywnymi składnikami Paeonia a zidentyfikowanymi genami kandydackimi skonstruowano sieć oddziaływań związek–cel, która wykazała rozległą łączność między związkami a celami (Tabela uzupełniająca S2 i Rysunek 3C). Aby zbadać funkcje biologiczne tych 18 genów, przeprowadzono analizy wzbogacenia funkcjonalnego. Wzbogacenie procesów biologicznych GO powiązało geny kandydackie głównie z funkcjami odpornościowymi i zapalnymi, w tym z regulacją odpowiedzi zapalnej, odpowiedzią na hormony peptydowe, pozytywną regulacją metabolizmu reaktywnych form tlenu oraz regulacją sygnalizacji zależnej od interferonu typu II (Rysunek 3D). Analiza KEGG wykazała ponadto, że geny te były wzbogacone w szlaki związane ze stanem zapalnym i odpornością, takie jak szlaki sygnalizacyjne IL-17 i NF-κB, a także w szlaki związane z metabolizmem i układem hormonalnym, w tym sygnalizację glukagonu oraz biosyntezę hormonów steroidowych (Rysunek 3D).
Wzbogacenie genów kandydackich w neutrofilach i makrofagach pęcherzykowych w analizie transkryptomicznej pojedynczych komórek
Aby zbadać rozkład komórkowy genów kandydackich w kontekście eksperymentalnego zapalenia płuc, przeanalizowano zestaw danych scRNA-seq płuc myszy GSE295484. Przeprowadzono analizę kontroli jakości w celu oceny wiarygodności danych. Rozkłady liczby wykrytych genów, liczb UMI oraz procentowy udział genów mitochondrialnych i rybosomalnych wskazały na ogólnie wysoką jakość danych z pojedynczych komórek w przetworzonej macierzy (Rysunek 4A). Wykresy rozrzutu przedstawiły progi referencyjne dla detekcji genów i zawartości mitochondrialnej stosowane w wizualizacji kontroli jakości (Rysunek 4B).
Po normalizacji i redukcji wymiarowości komórki zostały pogrupowane w klastry i zwizualizowane za pomocą metody UMAP. Zidentyfikowano odrębne populacje komórek, w tym neutrofile, makrofagi pęcherzykowe, monocyty, komórki nabłonkowe oraz inne typy komórek odpornościowych i zrębowych, co wykazało heterogeniczność komórkową mikrośrodowiska płuc podczas zapalenia płuc (Rycina 4C). Aby ocenić aktywność 18 genów kandydackich na poziomie pojedynczej komórki, przeprowadzono analizę AUCell. Wyniki wykazały, że sygnatura genowa była przede wszystkim wzbogacona w neutrofilach i makrofagach pęcherzykowych, co wskazywały wyższe wartości AUC w tych populacjach komórek (Rycina 4D).
Geny zapalne powiązane z celami związków pochodnych Paeonia w mysim modelu bakteryjnego zapalenia płuc
Aby dalej badać dynamikę komórek odpornościowych w mysim eksperymentalnym modelu zapalenia płuc, przeanalizowano proporcje makrofagów pęcherzykowych i neutrofili w grupach: powietrze pokojowe, PBS oraz E. coli w 48 h i 96 h po aspiracji. W 48 h makrofagi pęcherzykowe wykazały wyraźny spadek podczas infekcji E. coli w porównaniu z warunkami powietrznymi i PBS, natomiast neutrofile wykazały znaczny wzrost proporcji komórek (Rycina 5A). Podobna tendencja została zaobserwowana w 96 h, przy czym proporcje neutrofili pozostały podwyższone w odpowiedzi na stymulację E. coli, podczas gdy makrofagi pęcherzykowe wykazywały porównawczo niższe poziomy. Wyniki te wskazują na wyraźną ekspansję neutrofili podczas infekcji bakteryjnej. Aby zbadać charakterystykę funkcjonalną neutrofili, zidentyfikowano geny markerowe neutrofili i przeprowadzono analizę wzbogacenia funkcjonalnego. Wzbogacenie KEGG powiązało geny markerowe neutrofili z sygnalizacją zapalną, w tym z szlakami TNF, MAPK oraz receptora lektyny typu C (Rycina 5B). Terminy procesów biologicznych GO koncentrowały się również na funkcjach odpowiedzi odpornościowej, takich jak migracja leukocytów, adhezja międzykomórkowa leukocytów, pozytywna regulacja odpowiedzi obronnej oraz odpowiedź na cząsteczki pochodzenia bakteryjnego (Rycina 5B). Aby zidentyfikować kluczowe geny łączące aktywność neutrofili, zapalenie płuc i cele Paeonia, geny markerowe neutrofili zestawiono z wcześniej zidentyfikowanymi 18 genami kandydackimi. Analiza ta pozwoliła wyłonić trzy wspólne geny: MMP9, PYGL i GADD45A (Tabela uzupełniająca S3 i Rycina 5C). Wreszcie wizualizacja ekspresji genów w pojedynczych komórkach wykazała, że trzy te geny były ekspresowane głównie w populacjach neutrofili (Rycina 5D), co dodatkowo potwierdza ich potencjalną rolę w odpowiedziach zapalnych pośredniczonych przez neutrofile.
Przewidywane powinowactwo wiązania katechiny do wybranych białek w dokowaniu molekularnym
Aby dalej ocenić potencjalne oddziaływania katechiny z białkami, przeprowadzono analizę dokowania molekularnego między wybranymi białkami (MMP9, PYGL i GADD45A) a katechiną, aktywnym związkiem pochodzącym z Paeonia. Struktury krystaliczne GADD45A, MMP9 i PYGL pobrano z Protein Data Bank, a strukturę 3D katechiny pobrano z bazy danych PubChem. Wyniki dokowania zasugerowały, że katechina może wiązać się z miejscami we wszystkich trzech wybranych białkach, przy energiach wiązania wynoszących −6.3 kcal/mol dla GADD45A, −7.6 kcal/mol dla MMP9 oraz −8.0 kcal/mol dla PYGL (Rycina 6). spośród tych wybranych białek, katechina wykazała najsilniejsze przewidywane powinowactwo wiązania do PYGL, następnie do MMP9 i GADD45A, co sugeruje potencjalne preferencyjne oddziaływanie z białkiem związanym z metabolizmem.
Na poziomie molekularnym katechyna tworzyła liczne wiązania wodorowe i oddziaływania hydrofobowe z kluczowymi resztami aminokwasowymi w każdym z białek. W GADD45A katechyna oddziaływała z resztami takimi jak GLN33 i TRP135. W MMP9 zaobserwowano stabilne wiązania wodorowe z resztami obejmującymi GLN227, TYR248 i HIS236. Podobnie w PYGL katechyna tworzyła liczne wiązania wodorowe z resztami takimi jak LYS554 i ASN631, co przyczyniało się do stabilności wiązania. Oprócz wiązań wodorowych analiza oddziaływań wykazała występowanie sił van der Waalsa oraz oddziaływań związanych z układami π, co wskazuje na wielomodalny wzorzec wiązania zwiększający stabilność przewidywanych kompleksów ligand–białko. Zbiorczo wyniki te sugerują, że katechyna może tworzyć stabilne przewidywane kompleksy z MMP9, PYGL i GADD45A. Jednakże terapeutyczne znaczenie tych oddziaływań wymaga dalszej walidacji eksperymentalnej.
Przewidywane stabilne oddziaływania między katechiną a wybranymi białkami
Na podstawie poz dokingowych uzyskanych w dokingu molekularnym przeprowadzono 100 ns symulacje dynamiki molekularnej, aby dalej ocenić stabilność kompleksów katechiny z białkami. Analiza RMSD wykazała, że wszystkie trzy kompleksy białko–ligand osiągnęły stan równowagi w czasie symulacji. Wśród nich kompleksy PYGL–katechina oraz MMP9–katechina wykazywały stosunkowo stabilne fluktuacje RMSD, podczas gdy kompleks GADD45A–katechina wykazał nieco wyższe fluktuacje, które jednak pozostały w dopuszczalnym zakresie (Rysunek 7A). Analiza Rg wskazała, że wszystkie kompleksy zachowały stabilną zwartość strukturalną przez cały czas trwania symulacji, wykazując minimalne zmienności w czasie (Rysunek 7B). Podobnie analiza SASA wykazała stabilne poziomy ekspozycji dla wszystkich kompleksów, co dodatkowo potwierdziło ich stabilność strukturalną (Rysunek 7C). Analiza wiązań wodorowych ujawniła trwałe oddziaływania między katechiną a wybranymi białkami. Kompleks PYGL–katechina utrzymywał większą liczbę wiązań wodorowych w czasie w porównaniu do MMP9 i GADD45A, co sugeruje silniejsze i bardziej stabilne oddziaływania wiążące (Rysunek 7D).
Elastyczność na poziomie poszczególnych reszt oceniono za pomocą RMSF. Wyniki wykazały, że większość reszt wykazywała niskie fluktuacje, a jedynie kilka obszarów wykazywało większą elastyczność, co wskazuje, że wiązanie ligandu nie wywołało znacznej niestabilności strukturalnej białek (Rycina 7E). Wspólnie te odkrycia sugerują, że katechyna tworzy stabilne przewidywane kompleksy z MMP9, PYGL i GADD45A, przy czym najsilniejszą stabilność zaobserwowano w oddziaływaniu PYGL–katechyna. Wyniki te potwierdzają stabilne przewidywane oddziaływania między katechyną a wybranymi białkami, dostarczając dowodów obliczeniowych do dalszej walidacji eksperymentalnej.
Dostępność danych:
W niniejszym badaniu przeanalizowano publicznie dostępne zbiory danych. Zbiór danych bulk RNA-seq jest dostępny w bazie Gene Expression Omnibus (GEO) pod numerem dostępu GSE261482 (https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE261482), a zbiór danych scRNA-seq płuc myszy jest dostępny pod numerem dostępu GSE295484 (https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE295484). Przetworzone wyniki wykorzystane w artykule zamieszczono jako Tabela uzupełniająca S1, Tabela uzupełniająca S2 oraz Tabela uzupełniająca S3.
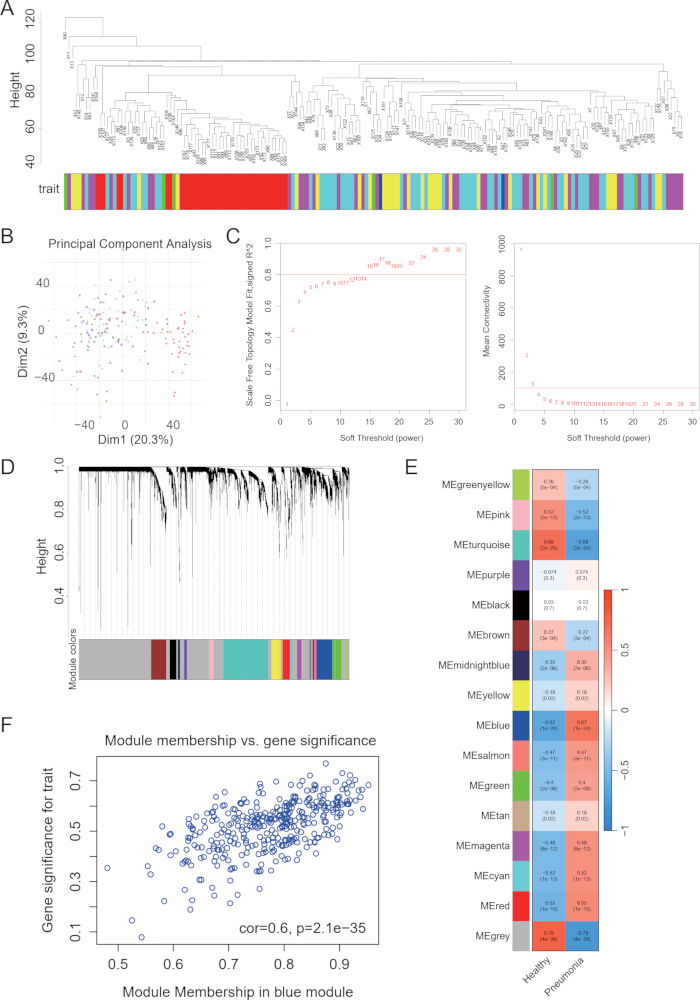
Rysunek 1. Konstrukcja WGCNA i identyfikacja modułów związanych z chorobą (A) Przeprowadzono klasteryzację próbek na podstawie profili ekspresji genów; odpowiadające im adnotacje cech wyświetlono pod dendrogramem. (B) Analiza głównych składowych przedstawia rozkład próbek wzdłuż dwóch pierwszych głównych składowych. (C) Wartość progu miękkiego (soft-thresholding power) oceniono za pomocą indeksu dopasowania topologii bezskalowej oraz średniej łączności. (D) Geny zostały zgrupowane zgodnie z nakładaniem się topologicznym (topological overlap), a przypisania do modułów oznaczono kolorami. (E) Korelacje eigengenów modułów z cechami klinicznymi przedstawiono w formie mapy ciepła. (F) Zależność między przynależnością do modułu a istotnością genów przedstawiono dla genów w module niebieskim. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
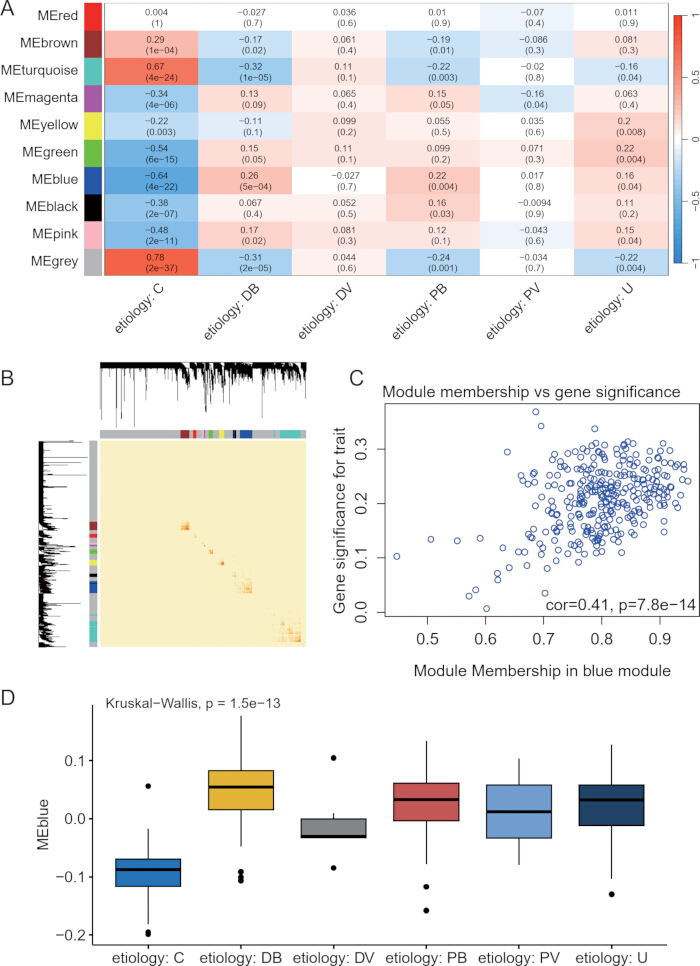
Rysunek 2. Analiza WGCNA w oparciu o etiologię zapalenia płuc. (A) Przedstawiono korelacje eigengenów modułów dla grup etiologicznych, w tym kontrolnej, potwierdzonej bakteryjnej, potwierdzonej wirusowej, prawdopodobnej bakteryjnej, prawdopodobnej wirusowej oraz nieznanej. (B) Moduły genowe zostały przypisane na podstawie dendrogramu klastrowania opartego na topologicznym nakładaniu się (TOS). (C) Wykreślono przynależność do modułu oraz istotność genów dla modułu niebieskiego. (D) Porównano ekspresję eigengenu modułu niebieskiego w grupach etiologicznych. Skróty: WGCNA = weighted gene co-expression network analysis (analiza ważonej sieci koekspresji genów); C = kontrolna; DB = potwierdzona bakteryjna; DV = potwierdzona wirusowa; PB = prawdopodobna bakteryjna; PV = prawdopodobna wirusowa; U = nieznana. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
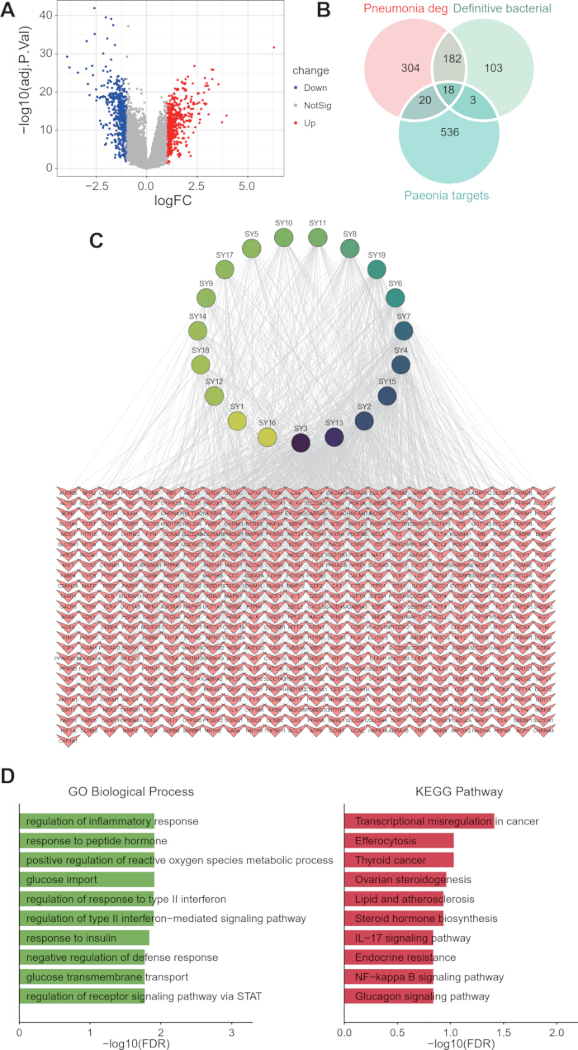
Rycina 3. Identyfikacja i analiza funkcjonalna genów kandydackich. (A) Wykres wulkaniczny przedstawiający geny różnicowo wyrażone między próbkami z zapaleniem płuc a próbkami kontrolnymi. (B) Diagram Venna pokazujący część wspólną między DEG w zapaleniu płuc, definitywnymi genami związanymi z bakteriami a genami docelowymi Paeonia. (C) Sieć interakcji związek–cel między aktywnymi składnikami Paeonia a genami kandydackimi. (D) Wykresy słupkowe przedstawiające wzbogacenie procesów biologicznych Gene Ontology (lewo) oraz wzbogacenie szlaków KEGG (prawo) dla genów wspólnych. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
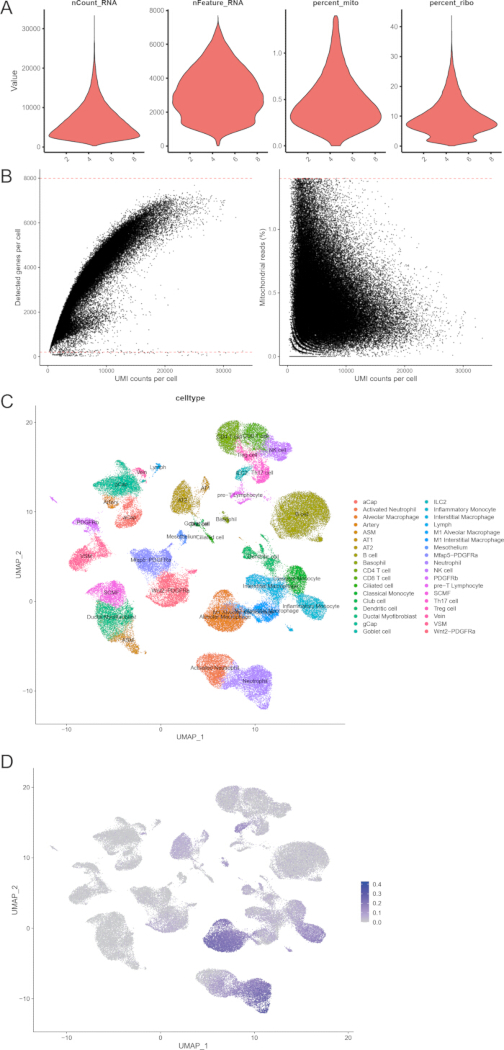
Rycina 4. Analiza transkryptomiczna pojedynczych komórek w zapaleniu płuc. (A) Wykresy skrzypcowe podsumowujące parametry kontroli jakości, w tym nCount_RNA, nFeature_RNA, procent genów mitochondrialnych oraz procent genów rybosomalnych. (B) Wykresy rozrzutu pokazujące zależności między liczbą UMI, liczbą wykrytych genów na komórkę a procentem genów mitochondrialnych. (C) Wizualizacja UMAP klastrów komórkowych z adnotacjami typów komórek. (D) Wykres UMAP przedstawiający wyniki AUCell dla sygnatury genów kandydackich w pojedynczych komórkach. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
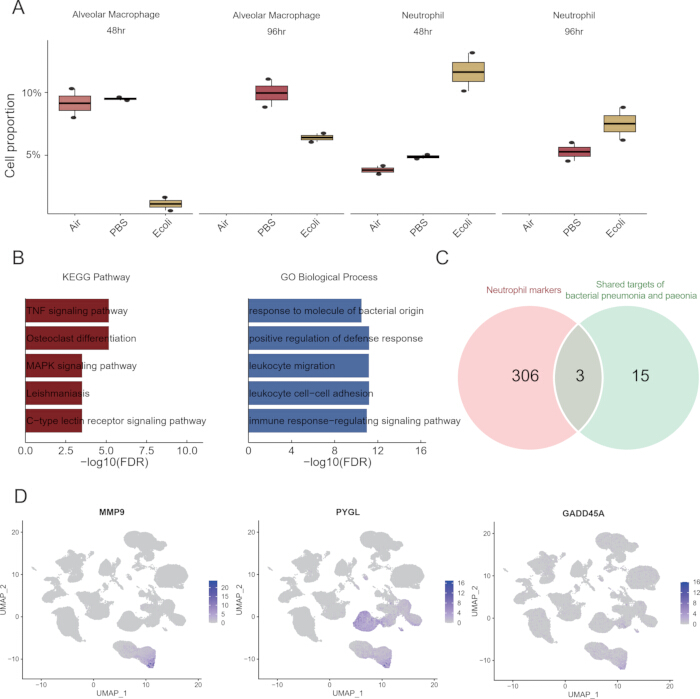
Rysunek 5. Dynamika neutrofili i identyfikacja kluczowych genów. (A) Wykresy pudełkowe przedstawiające proporcje makrofagów pęcherzykowych i neutrofili w różnych warunkach (powietrze, PBS oraz E. coli) po 48 h i 96 h. (B) Wykresy słupkowe przedstawiające wzbogacenie szlaków KEGG (po lewej) oraz wzbogacenie procesów biologicznych GO (po prawej) dla genów markerowych neutrofili. (C) Diagram Venna przedstawiający część wspólną genów markerowych neutrofili i wspólnych celów bakteryjnego zapalenia płuc oraz Paeonia. (D) Wykresy UMAP przedstawiające wzorce ekspresji MMP9, PYGL oraz GADD45A w populacjach komórek. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
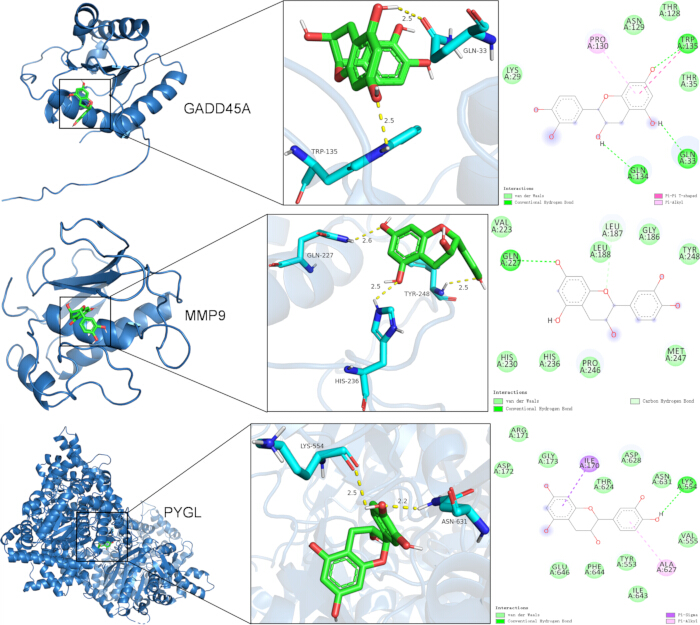
Rycina 6. Dokowanie molekularne katechiny z wybranymi białkami. Struktury trójwymiarowe kompleksów białko-ligand wykazujące wiązanie katechiny z GADD45A (góra), MMP9 (środek) i PYGL (dół). Powiększone panele pokazują regiony wiązania i kontakty z kluczowymi resztami aminokwasowymi. Schematy dwuwymiarowe przedstawiają wiązania wodorowe oraz inne oddziaływania między katechiną a wybranymi białkami. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
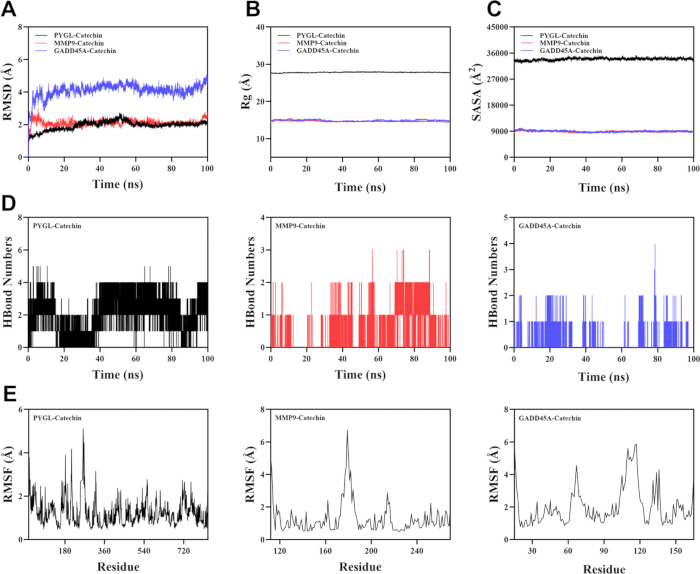
Rysunek 7. Symulacje dynamiki molekularnej kompleksów białko–ligand. (A) Średnia kwadratowa odchyłka (RMSD) kompleksów podczas symulacji. (B) Zmiany promienia żyracji w czasie. (C) Powierzchnia dostępna dla rozpuszczalnika podczas symulacji. (D) Liczba wiązań wodorowych między katechiną a białkami docelowymi w czasie. (E) Średnia kwadratowa fluktuacja (RMSF) reszt białkowych w każdym kompleksie. Skróty: RMSD = root mean square deviation; Rg = promień żyracji; SASA = solvent-accessible surface area; RMSF = root mean square fluctuation. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Tabela uzupełniająca S1. Geny o zwiększonej ekspresji różnicowej w próbkach z zapaleniem płuc u dzieci w porównaniu z próbkami zdrowej grupy kontrolnej, zawierająca symbole genów, log2 fold changes, wartości P, skorygowane wartości P oraz powiązane statystyki limma. Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca S2. Tabela interakcji związków Paeonia z celami wykorzystana do analizy sieci, zawierająca identyfikatory związków, nazwy związków oraz powiązane geny docelowe. Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca S3. Tabela genów markerowych dla pojedynczych komórek z GSE295484, zawierająca wartości P, średnie log2-krotne zmiany, procenty ekspresji, skorygowane wartości P, adnotacje klastrów komórkowych oraz symbole genów. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Zapalenie płuc jest główną globalną przyczyną zachorowań i zgonów u niemowląt i małych dzieci, stanowiąc znaczne obciążenie dla zdrowia publicznego1. Patogeneza pediatrycznego zapalenia płuc jest złożona i obejmuje wiele powiązanych ze sobą procesów, w tym nadmierne reakcje zapalne, stres oksydacyjny oraz rozregulowanie szlaków immunologicznych i metabolicznych2,10,11. Poprzednie badania sugerowały, że niekontrolowana aktywacja komórek odporności wrodzonej, w szczególności neutrofili i makrofagów, przyczynia się do uszkodzenia tkanki płucnej poprzez uwalnianie cytokin prozapalnych, enzymów proteolitycznych i reaktywnych form tlenu (ROS)12. Pomimo postępów w terapiach przeciwdrobnoustrojowych i wspomagających, skuteczne strategie ukierunkowane na te podstawowe mechanizmy molekularne pozostają ograniczone. Dlatego też identyfikacja nowych czynników terapeutycznych, które mogą modulować stan zapalny i przywrócić homeostazę immunologiczną, ma ogromne znaczenie.
Fitochemikalia, w szczególności katechiny, budzą coraz większe zainteresowanie ze względu na ich dobrze udokumentowane właściwości przeciwzapalne, przeciwutleniające i immunomodulacyjne13,14,15. Jednak dokładne mechanizmy molekularne, za pomocą których katechina wykazuje swoje działanie ochronne w zapaleniu płuc, pozostają w dużej mierze niejasne. W niniejszym badaniu systematycznie zbadano potencjalne mechanizmy związane z katechiną w zapaleniu płuc u dzieci, stosując podejście integracyjne łączące transkryptomikę, sekwencjonowanie RNA pojedynczych komórek, dokowanie molekularne oraz symulacje dynamiki molekularnej.
Zgodnie z początkową hipotezą, wyniki wykazały, że moduł niebieski zidentyfikowany za pomocą WGCNA był istotnie związany zarówno ze stanem choroby, jak i klasyfikacją etiologiczną, co sugeruje, że moduł ten reprezentuje kluczowy program transkrypcyjny zaangażowany w zapalenie płuc u dzieci. Dalsza integracja analizy ekspresji różnicowej z przewidywaniem celów Paeonia ujawniła 18 wspólnych genów, które były wzbogacone w szlaki związane z odpornością, w tym odpowiedź zapalną, metabolizm reaktywnych form tlenu oraz sygnalizację interferonu typu II16,17. Wyniki te dodatkowo wspierają tezę, że rozregulowane odpowiedzi immunologiczne i stres oksydacyjny są głównymi czynnikami napędzającymi progresję choroby.
Analiza sekwencjonowania RNA pojedynczych komórek wykazała ponadto, że zestaw genów kandydackich był naderpobudny głównie w neutrofilach i makrofagach pęcherzykowych, co podkreśla kluczową rolę komórek odporności nieswoistej w progresji zapalenia płuc. Proporcje neutrofili istotnie wzrosły pod wpływem stymulacji E. coli, szczególnie w 48. i 96. godzinie, co wskazuje na trwałą aktywację podczas stanu zapalnego, co jest zgodne z ich podwójną rolą w usuwaniu patogenów i uszkadzaniu tkanek za pośrednictwem mediatorów zapalnych i ROS18. Dalsza analiza zidentyfikowała trzy kluczowe geny — MMP9, PYGL i GADD45A — jako potencjalne ogniwa łączące odpowiedzi odpornościowe, regulację metaboliczną i stres komórkowy. Podczas gdy MMP9 bierze udział w przebudowie macierzy zewnątrzkomórkowej i infiltracji zapalnej19, a GADD45A reguluje odpowiedzi stresowe i odpornościowe, PYGL sugeruje rolę przeprogramowania metabolicznego w aktywacji odpornościowej20,21. Symulacje dokowania molekularnego i dynamiki sugerowały stabilne przewidywane wiązanie katechiny z tymi wybranymi białkami, co potwierdzono korzystną energią wiązania oraz stabilnymi profilami RMSD, Rg i SASA, a także trwałymi wiązaniami wodorowymi i niskimi wartościami RMSF. Wyniki te sugerują, że katechyna może być związana z tymi celami zapalnymi i metabolicznymi, jednak bezpośrednie efekty regulacyjne wymagają dalszej walidacji eksperymentalnej22.
Oprócz działania przeciwzapalnego, katechyna może również pełnić funkcje ochronne poprzez modulowanie stresu oksydacyjnego i równowagi metabolicznej. Wzbogacenie szlaków związanych z ROS sugeruje, że katechyna może łagodzić uszkodzenia oksydacyjne poprzez zwiększenie zdolności antyoksydacyjnej, co jest zgodne z wcześniejszymi doniesieniami na temat właściwości przeciwutleniających katechin. Ponadto zaangażowanie enzymów metabolicznych, takich jak PYGL, podkreśla potencjalną rolę katechyny w regulacji immunometabolizmu, będącego nowym konceptem w badaniach nad chorobami zapalnymi.
Należy uznać kilka ograniczeń niniejszego badania. Po pierwsze, badanie to oparto przede wszystkim na publicznie dostępnych zbiorach danych transkryptomicznych i analizach obliczeniowych, a przewidywane mechanizmy nie zostały jeszcze zwalidowane eksperymentalnie. Chociaż dokowanie molekularne i symulacje dynamiki molekularnej zasugerowały stabilne oddziaływania między katechiną a białkami docelowymi, wyniki te nie dowodzą inhibicji funkcjonalnej, aktywacji ani skuteczności terapeutycznej. Wymagane są dalsze testy biochemiczne, eksperymenty komórkowe i badania in vivo w celu walidacji efektów regulacyjnych katechiny w odniesieniu do MMP9, PYGL i GADD45A oraz określenia jej znaczenia terapeutycznego w zapaleniu płuc. Po drugie, informacje kliniczne dostępne dla zbioru danych dotyczącego zapalenia płuc u dzieci były ograniczone. Zbiór danych GSE261482 dostarczył danych transkryptomicznych z krwi pełnej pacjentów z zapaleniem płuc w wieku pediatrycznym oraz zdrowych osób kontrolnych, wraz z metadanymi obejmującymi płeć, klasyfikację etiologiczną, rodzaj probówki, partię oraz stan choroby.
Jednakże szczegółowe zmienne kliniczne, w tym wiek poszczególnych pacjentów, ciężkość zapalenia płuc, status leczenia w momencie pobierania próbek oraz inne informacje o przebiegu choroby, nie były w pełni dostępne w metadanych GEO wykorzystanych w ninzym badaniu. W związku z tym nie można było przeprowadzić dalszych analiz stratyfikowanych według stopnia ciężkości klinicznej, etapu leczenia lub podgrupy wiekowej. Po trzecie, zbiory danych bulk RNA-seq i single-cell RNA-seq pochodziły z różnych kontekstów biologicznych. Zbiór GSE261482 został wygenerowany z próbek krwi pełnej pobranych od pacjentów pediatrycznych, podczas gdy GSE295484 wygenerowano z tkanek płuc myszy szczepu C57BL/6 typu dzikiego w eksperymentalnym modelu zapalenia płuc. Dlatego wyniki z sekwencjonowania pojedynczych komórek należy interpretować jako pomocnicze dowody w kontekście komórkowym dla populacji komórek zapalnych i rozkładu genów kandydackich, a nie jako bezpośrednią walidację w przypadku zapalenia płuc u dzieci. Ponadto model zapalenia płuc u myszy indukowany przez E. coli nie oddaje w pełni heterogenicznej etiologii zapalenia płuc u dzieci, która obejmuje przyczyny bakteryjne, wirusowe, prawdopodobnie bakteryjne, prawdopodobnie wirusowe oraz przyczyny nieznane.
Ostatecznie wybór MMP9, PYGL i GADD45A oparto na zintegrowanym przesiewie bioinformatycznym oraz znanej istotności biologicznej, jednak ich dokładna rola w zapaleniu związanym z neutrofilami oraz regulacji za pośrednictwem katechiny wymaga potwierdzenia. Przyszłe badania z wykorzystaniem pediatrycznych kohort klinicznych, ludzkich zbiorów danych z pojedynczych komórek, specyficznych dla celu testów funkcjonalnych oraz eksperymentalnych modeli zapalenia płuc są niezbędne do walidacji tych wyników i wyjaśnienia potencjału translacyjnego katechiny.
Podsumowując, niniejsze badanie sugeruje, że katechyna może być powiązana z odpowiedziami zapalnymi zależnymi od neutrofili oraz wybrany genami zaangażowanymi w regulację odpornościową, stres oksydacyjny i szlaki metaboliczne w zapaleniu płuc. Poprzez zintegrowaną analizę sekwencjonowania bulk RNA, sekwencjonowania RNA pojedynczych komórek, dokowania molekularnego oraz symulacji dynamiki molekularnej, w badaniu zidentyfikowano moduł genów związanych z chorobą i wybrano MMP9, PYGL oraz GADD45A do analiz dokowania i symulacji z katechyną. Wzbogacenie genów kandydackich w neutrofilach i makrofagach pęcherzykowych, wraz ze stabilnymi przewidywanymi oddziaływaniami zaobserwowanymi między katechyną a wybranymi białkami, wspiera potencjalny mechanizm do dalszej walidacji eksperymentalnej. Ogólnie rzecz biorąc, wyniki te zapewniają perspektywę na poziomie systemowym dotyczącą potencjalnych mechanizmów związanych z katechyną w zapaleniu płuc, jednak niezbędne są dalsze badania eksperymentalne i kliniczne w celu potwierdzenia tych obserwacji i wyjaśnienia ich znaczenia terapeutycznego.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| pole siłowe AMBER14SB Typ: Pole siłowe | Pole siłowe białek dla symulacji dynamiki molekularnej | ||
| Pakiet R AUCell Typ: pakiet R | Wyznaczanie wyników aktywności zestawów genów w pojedynczych komórkach | ||
| AutoDock Tools Typ: Oprogramowanie | Przygotowanie receptora i ligandu | ||
| AutoDock Vina Typ: Oprogramowanie | Dokowanie molekularne | ||
| BindingDB Typ: Baza danych | BindingDB | Eksperymentalnie potwierdzone oddziaływania związek-cel; w manuskrypcie nie podano adresu URL/wersji | |
| pakiet R clusterProfiler Typ: pakiet R | Analiza wzbogacenia GO i KEGG | ||
| DrugBank Typ: Baza danych | DrugBank | Eksperymentalnie potwierdzone oddziaływania związek–cel; w manuskrypcie nie podano adresu URL/wersji | |
| baza danych ETCM Typ: Baza danych | ETCM | Przesiewowe badanie związków aktywnych Paeonia; URL/wersja nie podano w manuskrypcie | |
| pole siłowe GAFF2 Typ: Pole siłowe | Pole siłowe ligandu dla symulacji dynamiki molekularnej | ||
| GROMACS 2022 Typ: Oprogramowanie | GROMACS | Symulacja dynamiki molekularnej | |
| GSE261482 Typ: Publiczny zestaw danych bulk RNA-seq | Gene Expression Omnibus (GEO) | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE261482 | Dane dotyczące ekspresji w pełnej krwi u dzieci z zapaleniem płuc oraz w zdrowej grupie kontrolnej |
| GSE295484 Typ: Publiczny zestaw danych scRNA-seq | Gene Expression Omnibus (GEO) | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE295484 | Dane z sekwencjonowania RNA pojedynczych komórek płuc myszy z eksperymentalnego modelu zapalenia płuc |
| pakiet R limma Typ: pakiet R | Analiza różnicowej ekspresji | ||
| Serwer PharmMapper Typ: Baza danych/narzędzie | PharmMapper | http://lilab.ecust.edu.cn/pharmmapper/ | Odwrócone mapowanie farmakoforowe |
| Protein Data Bank (PDB) Typ: Baza danych | Bank Danych Białkowych | Struktury białek GADD45A (2KG4), MMP9 (6ESM) oraz PYGL (3DDS) | |
| baza danych PubChem Typ: Baza danych | PubChem | Trójwymiarowa struktura katechiny | |
| oprogramowanie R Typ: Oprogramowanie | Projekt R | Analizy statystyczne | |
| Pakiet R Seurat Typ: pakiet R | Kontrola jakości, normalizacja, klasteryzacja, wizualizacja UMAP i adnotacja komórek w sekwencjonowaniu RNA pojedynczych komórek | ||
| Metoda Zespołów Podobieństwa (SEA) Typ: Baza danych/narzędzie | SEA | http://sea.bkslab.org | Przewidywanie potencjalnych oddziaływań poza docelowych |
| sobtop_1.0 (dev3.1) Typ: Oprogramowanie | Generowanie parametrów liganda | ||
| SwissTargetPrediction Typ: Baza danych/narzędzie | SwissTargetPrediction | http://www.swisstargetprediction.ch | Przewidywanie celu związku |
| model wody TIP3P Typ: Model wody | Solwatacja kompleksów białko-ligand | ||
| Baza danych farmakologii systemowej tradycyjnej medycyny chińskiej (TCMSP) Typ: Baza danych | TCMSP | https://tcmsp-e.com | Przesiewanie związków aktywnych roślin z rodzaju Paeonia |
| baza danych UniProt Typ: Baza danych | UniProt | https://www.uniprot.org | Standaryzacja symboli genów |
| Pakiet R WGCNA Typ: pakiet R | Ważona analiza sieci koekspresji genów |
Bibliografia
- Chen L, Chen Y, Huang J, Zhang J. LncRNA LINC00707 serves as a sponge of miR-382-5p to alleviate lipopolysaccharide (LPS)-induced WI-38 cell injury through upregulating NKAP in infantile pneumonia. Autoimmunity. 2022;55(5):328-38.
- Li S et al. miRNA-302e attenuates inflammation in infantile pneumonia through the RelA/BRD4/NF-κB signaling pathway. Int J Mol Med. 2019;44(1):47-56.
- Kennedy II DE et al. Contribution of Puma to inflammatory resolution during early pneumococcal pneumonia. Front Cell Infect Microbiol. 2022;12:886901.
- Wang C et al. Suppressing neutrophil itaconate production attenuates Mycoplasma pneumoniae pneumonia. PLoS Pathog. 2024;20(11):e1012614.
- Shen N et al. Plant flavonoids: classification, distribution, biosynthesis, and antioxidant activity. Food Chem. 2022;383:132531.
- Peng X, McClements DJ, Liu X, Liu F. EGCG-based nanoparticles: synthesis, properties, and applications. Crit Rev Food Sci Nutr. 2025;65(12):2177-98.
- Li T et al. Synergistic anti-inflammatory effects of quercetin and catechin via inhibiting activation of TLR4-MyD88-mediated NF-κB and MAPK signaling pathways. Phytother Res. 2019;33(3):756-67.
- Viz-Lasheras S et al. A diagnostic host-specific transcriptome response for Mycoplasma pneumoniae pneumonia to guide pediatric patient treatment. Nat Commun. 2025;16(1):673.
- Michki SN et al. Age-dependent immune responses and resident cell dynamics in young mice following pneumonia. iScience. 2026;29(1):114219.
- Jin M et al. Catechin-functionalized cationic lipopolymer based multicomponent nanomicelles for lung-targeting delivery. Adv Mater. 2024;36(17):e2302985.
- Shin-Ya M et al. Effects of tea, catechins and catechin derivatives on Omicron subvariants of SARS-CoV-2. Sci Rep. 2023;13(1):16577.
- Zheng Q, Li J, Yang L. Systematic investigation of catechin/cyclodextrin encapsulated polymeric nanospheres for the treatment and nursing care of pediatric pneumonia-causing human pathogens. Microb Pathog. 2025;205:107524.
- Zhang Y et al. Anti-inflammatory effect of chlorogenic acid in Klebsiella pneumoniae-induced pneumonia by inactivating the p38MAPK pathway. Int J Med Microbiol. 2023;313(2):151576.
- Gleeson K, Reynolds HY. Life-threatening pneumonia. Clin Chest Med. 1994;15(3):581-602.
- Ross SM. Resveratrol: the anti-inflammatory effects of a phytochemical compound on pneumonia, respiratory syncytial virus, and severe acute respiratory syndrome (SARS-CoV-2). Holist Nurs Pract. 2023;37(2):110-2.
- Hu H et al. Hybrid biomimetic membrane coated particles-mediated bacterial ferroptosis for acute MRSA pneumonia. ACS Nano. 2023;17(12):11692-712.
- Dong L et al. A ROS-responsive nanoprodrug-engineered phage biotherapy for precision treatment of multidrug-resistant Gram-negative bacterial pneumonia. J Control Release. 2025;382:113708.
- Wiegman CH et al. Oxidative stress in ozone-induced chronic lung inflammation and emphysema: a facet of chronic obstructive pulmonary disease. Front Immunol. 2020;11:1957.
- Jiang T et al. Dual role of Baimao-Longdan-Congrong-Fang in inhibiting Staphylococcus aureus virulence factors and regulating TNF-α/TNFR1/NF-κB/MMP9 axis. Phytomedicine. 2025;139:156477.
- Zhang H et al. The attenuated Mycoplasma bovis strain promotes apoptosis of bovine macrophages by upregulation of CHOP expression. Front Microbiol. 2022;13:925209.
- Borella R et al. Metabolic reprograming shapes neutrophil functions in severe COVID-19. Eur J Immunol. 2022;52(3):484-502.
- Xu Y et al. Exosomal miR-155-5p drives widespread macrophage M1 polarization in hypervirulent Klebsiella pneumoniae-induced acute lung injury via the MSK1/p38-MAPK axis. Cell Mol Biol Lett. 2023;28(1):92.