Niniejszy protokół przedstawia kompleksowy, pełny proces niecelowanej metabolomiki z wykorzystaniem urządzeń do objętościowego mikropróbkowania absorpcyjnego (VAMS). Celem jest efektywna analiza próbki przy użyciu pojedynczej ekstrakcji na dwóch komplementarnych platformach analitycznych (RP-LC-MS oraz GC-MS), co tworzy solidne ramy dla zdecentralizowanych badań klinicznych na dużą skalę.
Artykuł metodologiczny
Kompleksowy, dwuplatformowy i pełny przepływ pracy dla profilowania metabolicznego mikropróbek zasuszonej krwi
W tym artykule
Podsumowanie
Streszczenie
Mikropróbkowanie krwi (BµS) stało się solidną, małoinwazyjną alternatywą dla tradycyjnego nakłucia żyły, umożliwiając pobieranie próbek o małej objętości poza konwencjonalnymi warunkami klinicznymi. Dzięki wspieraniu zdecentralizowanego próbkowania i poprawie przestrzegania zaleceń przez pacjentów, urządzenia te mogą być integrowane z zaawansowanymi technologiami omicznymi, co ułatwia projektowanie szeroko zakrojonych i podłużnych badań. Jednakże pomyślne wdrożenie wymaga optymalizacji wielu krytycznych etapów, od pobierania i przechowywania próbek, po ekstrakcję i przygotowanie analityczne. W niniejszej pracy proponujemy kompleksowy, kompleksowy proces analityczny (workflow) dla nietargetowanej metabolomiki w BµS, ze szczególnym uwzględnieniem kluczowych parametrów wpływających na przygotowanie próbek i wydajność analityczną. Urządzenia do wolumetrycznego absorpcyjnego mikropróbkowania (VAMS) zostały ocenione przy użyciu dwóch komplementarnych platform: chromatografii cieczowej w fazie odwróconej sprzężonej ze spektrometrią mas oraz chromatografii gazowej sprzężonej ze spektrometrią mas. Zastosowanie zoptymalizowanego procesu wykazało szeroki zakres metabolomiczny obejmujący różnorodne klasy chemiczne, co podkreśla potencjał próbkowania opartego na VAMS w wspieraniu skalowalnych, zdecentralizowanych badań metabolomicznych przy zachowaniu solidności analitycznej, powtarzalności i istotności biologicznej.
Wprowadzenie
Metabolomika, czyli systematyczne badanie cząsteczek o niskiej masie cząsteczkowej w matrycach biologicznych, zyskała znaczącą popularność jako kluczowe narzędzie służące do wyjaśniania fenotypów komórkowych i dynamicznych stanów metabolicznych1,2. W zastosowaniach klinicznych metabolomika krwi daje duże nadzieje poprzez zwiększenie wydajności diagnostycznej i umożliwienie bardziej kompleksowej oceny ryzyka chorób, często uzupełniając luki pozostawione przez konwencjonalną diagnostykę. Jednakże uchwycenie pełnego metabolomu jest z natury trudne. Ze względu na ogromną złożoność chemiczną i zróżnicowane zakresy stężeń endogennych metabolitów, żadna pojedyncza platforma analityczna nie jest w stanie zapewnić całkowitego pokrycia, co sprawia, że zastosowanie komplementarnych technik analitycznych jest niezbędne dla maksymalizacji przeglądu metabolicznego.
Mikropróbkowanie krwi (BµS) jest małoinwazyjną techniką pobierania próbek, która polega na pobraniu kilku µL krwi. Uproszczony sposób pozyskiwania materiału eliminuje konieczność przeprowadzania flebotomii, co umożliwia pobieranie próbek w warunkach domowych i zwiększa komfort pacjenta. Ponadto wykazano, że przejście z matrycy ciekłej na wysuszoną zwiększa stabilność wielu labilnych metabolitów oraz upraszcza logistykę transportu i przechowywania, ponieważ nie są wymagane niskie temperatury3,4,5. Choć BµS jest stosowane od dziesięcioleci, głównie w formie suchych kropli krwi (DBS) do diagnostyki wrodzonych błędów metabolizmu, ta klasyczna technika posiada pewne wady analityczne. Procedura pobierania nie pozwala na ilościowe pobranie próbki, co sprawia, że technika jest podatna na tzw. „efekt hematokrytu”, w którym zmienność lepkości krwi zmienia rozkład krwi, tym samym obniżając dokładność ilościową. Aby pokonać to ograniczenie, opracowano urządzenia do ilościowego BµS. Wolumetryczne absorpcyjne mikropróbkowanie (VAMS) to nowoczesna technologia BµS, która wykorzystuje polimerową końcówkę zaprojektowaną do pobierania dokładnej objętości krwi, co pozwala przełamać ograniczenia tradycyjnej metody DBS6,7,8.
W konsekwencji globalny profil metaboliczny BµS budził coraz większe zainteresowanie w ostatnich latach9,10,11,12,13,14,15,16,17,18,19,20,21. Opublikowane prace porównujące BµS z tradycyjnymi macierzami wykorzystują kilka technik analitycznych, obejmujących szeroki zakres polarności: od elektroforezy kapilarnej17 (CE) i chromatografii cieczowej z oddziaływaniem hydrofilowym18,19 (HILIC) sprzężonej ze spektrometrią mas (MS) dla związków polarnych, po spektrometrię mas w odwróconej fazie18,19,21 (RP-MS) dla metabolitów o średniej polarności i lipidów. Tradycyjne metody ekstrakcji napotykają zasadną barierę: optymalizacja pod kątem jednego instrumentu często oznacza odrzucenie kluczowych frakcji chemicznych i utratę danych metabolicznych. W przypadku bardzo ograniczonej objętości próbek przeprowadzenie wielu oddzielnych analiz jest utrudnione. Zatem opracowanie pojedynczego protokołu ekstrakcji kompatybilnego z wieloma platformami analitycznymi pozostaje znacznym wyzwaniem.
Niniejszy schemat opisuje procedury podwójnej analizy urządzeń VAMS przy użyciu RP-LC-MS oraz chromatografii gazowej (GC). Z tego, co nam wiadomo, jest to pierwszy schemat niecelowanego profilowania metabolicznego BµS, który łączy te dwie ortogonalne platformy z wykorzystaniem jednej procedury ekstrakcji próbki. Ponadto podkreślono w nim najważniejsze kroki niezbędne do zapewnienia niezawodnego i powtarzalnego pozyskania kompleksowego, niecelowanego profilu metabolicznego.
Protokół
Wszyscy uczestnicy wyrazili pisemną zgodę na udział w badaniu. Badanie zostało zatwierdzone przez Komisję Etyki Badań Uniwersytetu Arystotelesa w Salonikach (#306272/2022).
1. Pobieranie próbek
- Umyj dłonie badanego ciepłą wodą, aby usunąć potencjalne zanieczyszczenia i zwiększyć przepływ krwi.
- Oczyść palec za pomocą 70% roztworu etanolu. Odczekaj, aż roztwór naturalnie odparuje.
UWAGA: Stosowanie środków dezynfekujących na bazie jodu lub mydła może zakłócać analizy LC-MS. - Odkręć nakrętkę sterylnego, jednorazowego lancetu aktywowanego przez kontakt (głębokość 1,5 mm). Przyłóż go do środka opuszki palca i naciśnij.
- Zetrzyj pierwszą kroplę krwi i poczekaj, aż uformuje się nowa kropla.
UWAGA: Ze względu na możliwe zanieczyszczenie miejscowym płynem pozakomórkowym, pierwsza kropla może nie odzwierciedlać systemowych poziomów krążenia. - Nie wyjmując urządzenia z uchwytu, dotknij końcówki 20 µL urządzenia VAMS kropli krwi. Urządzenie powinno być ustawione pionowo nad próbką. Unikaj całkowitego zanurzenia końcówki w krwi, ponieważ może to prowadzić do pobrania nadmiaru próbki.
UWAGA: Podczas pobierania próbek z probówki zawierającej krew żylną, co może być konieczne w warunkach laboratoryjnych, upewnij się, że końcówka dotyka tylko powierzchni cieczy, bez zanurzania, aby uniknąć pobrania nadmiaru próbki. - Po nasyceniu końcówki, co następuje w momencie całkowitego zabarwienia jej na czerwono, przytrzymaj ją w tym miejscu przez dodatkowe dwie sekundy, a następnie wyjmij z próbki krwi.
- Umieść próbki w oryginalnych pudełkach na płaskiej, czystej powierzchni, z dala od bezpośredniego światła słonecznego lub ciepła, zapobiegając dotykaniu końcówki jakiegokolwiek zewnętrznego przedmiotu, i pozostaw je do wyschnięcia na 2 h w temperaturze pokojowej i wilgotności otoczenia.
- Przechowuj próbki w worku z osuszaczem w temperaturze −80 °C do czasu analizy. Transport musi odbywać się w suchym lodzie.
UWAGA: W przypadku ukierunkowanej analizy BµS, w której stabilność analitycznego została już zbadana, próbki można przechowywać w temperaturze pokojowej przez sugerowany czas. Jednak w przypadku analizy nieukierunkowanej zaleca się przechowywanie w temperaturze –80 °C, ponieważ niektóre analityki pozostają podatne na degradację nawet w wysuszonej matrycy. Tabela rozwiązywania najczęstszych problemów podczas pobierania próbek przedstawiona jest w Tabeli 1.
2. Procedura ekstrakcji metabolitów
- Odczep cały końcówkę od plastikowego uchwytu i umieść ją w probówce do mikrowirówki z okrągłym dnem (do odczepienia końcówki od uchwytu należy użyć zakrętki probówki do mikrowirówki).
- Rehydratyzuj, dodając 50 µL ultraczystej wody bezpośrednio na końcówkę.
- Dodaj 400 µL metanolu zawierającego mieszaninę IS (np. izotopowo znakowany kwas D-mirystynowy), aby wyekstrahować metabolity i wspomóc wytrącanie białek.
UWAGA: OSTROŻNIE: Metanol jest toksyczny i bardzo łatwopalny. Należy z nim pracować pod wyciągiem/dygestorium. - Poddaj próbki sonikacji w kąpieli lodowej przez 10 min w trybie ciągłym (zalecana moc 215/860 W, częstotliwość 35 kHz).
- Ostrożnie wyjmij końcówkę pęsetą, czyszcząc ją metanolem pomiędzy próbkami.
- Wiruj przy 6720 x g przez 10 min w temperaturze 4 °C.
- Przenieś 150 µL supernatantu do nowych probówek. Dla każdej próbki użyj tej samej objętości. Do analizy RPLC użyj nowej probówki do mikrowirówki, a do analizy GC nowej szklanej fiolki o pojemności 1,5 mL.
- Przenieś po 50 µL supernatantu z każdej próbki do jednej wspólnej fiolki, aby przygotować zpoolowaną próbkę QC dla danego badania.
- Krótko wymieszaj w wortexie, aby zapewnić całkowitą homogenizację, a następnie podziel na kilka aliquotów o objętości takiej samej jak próbki badawcze. Do analizy RPLC użyj nowej probówki do mikrowirówki, a do analizy GC nowej szklanej fiolki o pojemności 1,5 mL.
- Odparuj supernatanty do suchości za pomocą koncentratora próżniowego w trybie odparowywania wodnego, przy poziomie próżni −600 mmHg (−800 mbar) i prędkości obrotowej 1400 rpm, w temperaturze pokojowej. Próbki wysychają w około 2 h.
UWAGA: Uważnie monitoruj odparowywanie i wyjmij fiolki z koncentratora, aby zapobiec utracie związków lotnych po całkowitym odparowaniu rozpuszczalnika. Punkt przerwania: Próbki w formie wysuszonej mogą być mrożone w temperaturze −80 °C przez noc aż do momentu analizy.
3. Procedura przed analizą LC-MS
- Rozpuścić wysuszoną pozostałość w 100 µL rozpuszczalnika do rekonstytucji, takiego jak początkowa faza ruchoma (np. 5–10% metanolu w wodzie).
UWAGA: Objętość oraz rozpuszczalnik do rekonstytucji mogą zostać dostosowane do warunków chromatograficznych. - Rekonstytuować próbkę QC w tym samym rozpuszczalniku i objętości co próbkę badaną (zawsze zachowując ten sam stosunek objętości próbki do rozpuszczalnika).
- Krótko wymieszać w wortexie, a następnie wirować przez 10 min przy 6720 x g w temperaturze 4 °C.
- Przenieść nadsącz do fiolki do autosamplera z wkładką.
4. Procedura poprzedzająca analizę GC-MS
UWAGA: Wszystkie poniższe kroki należy przeprowadzić w dygestorium.
- Przygotować odczynnik do metoksyaminacji, rozpuszczając 40 mg chlorowodorku metoksyaminy w 1 mL pirydyny.
UWAGA: OSTROŻNIE: Pirydyna jest toksyczna. Należy z nią pracować w dygestorium. - Przygotować odczynnik do derywatyzacji, dodając 10 µL trimetylochlorosilanu (TMCS) do 1 mL N-metylo-N-(trimetylisilylo)trifluoroacetamidu (MSTFA).
UWAGA: OSTROŻNIE: Zarówno TMCS, jak i MSTFA są toksyczne. Należy z nimi pracować w dygestorium. - Dodać 10 µL odczynnika do metoksyaminacji (chlorowodorek metoksyaminy 40 mg/mL w pirydynie) do wysuszonych osadów z próbek badawczych i próbek kontroli jakości (QC).
- Krótko wymieszać próbki na wirówce typu vortex, aby zapewnić dokładne wymieszanie odczynnika.
- Inkubować próbki w temperaturze 30 °C przez 90 min. Inkubację przeprowadza się statycznie.
- Odczekać do ochłodzenia się próbek do temperatury pokojowej, a następnie dodać 90 µL odczynnika do derywatyzacji (MSTFA 1% TMCS).
- Wymienić zakrętki fiolek na nowe i mieszać próbki na wirówce typu vortex przez 30 s w celu uzyskania homogenicznej mieszaniny.
- Inkubować mieszaninę w temperaturze 37 °C przez 30 min. Inkubację przeprowadza się statycznie.
- Odczekać do ochłodzenia się próbek do temperatury pokojowej, a następnie dodać 10 µL standardu wstrzykiwanego (np. pentadekan 6,25 mg/L w pirydynie) do każdej próbki.
- Wymienić zakrętki fiolek na nowe, krótko wymieszać na wirówce typu vortex i przenieść końcową mieszaninę do szklanych fiolek chromatograficznych z mikroinsertami.
- Umieścić fiolki w tacy autosamplera.
- Pozostawić próbki w autosamplerze na 4 h w temperaturze pokojowej przed pierwszym wstrzyknięciem w celu ich wyrównania.
UWAGA: Derywatyzacja kończy się po 4 h, a metabolity są stabilne w temperaturze pokojowej do 24 h po pełnej derywatyzacji. Odpowiednio dostosować liczbę próbek w każdej serii, aby próbki nie pozostawały w autosamplerze dłużej niż 28 h (od momentu dodania MSTFA 1% TMCS). Schematy metod przygotowania próbek przedstawiono na Rysunku 1A–C.
5. Konfiguracja RP-LC-MS
- Przygotować eluenty RP oraz roztwory do płukania zgodnie z Tabelą 2.
UWAGA: OSTROŻNIE: Kwas mrówkowy i izopropanol są łatwopalne. Kwas mrówkowy jest również toksyczny. Obie substancje należy obsługiwać w dygestorium. - Zainstalować kolumnę HSS T3 C18 (100 mm x 2.1 mm, 1.7 µm) w termostacie kolumny.
- Umieścić wszystkie linie w odpowiednich kanałach i odpowiednio przepłukać każdy kanał.
- Ustawić temperaturę kolumny na 40 °C.
- Rozpocząć płukanie kolumny roztworem 100% A:0% B z szybkością przepływu 0.1 mL/min.
- Zwiększać szybkość przepływu w krokach co 0.1 mL/min, oczekując na stabilizację ciśnienia kolumny pomiędzy krokami, aż do osiągnięcia przepływu 0.35 mL/min. Sprawdzić szczelność układu.
- Równoważyć kolumnę w warunkach początkowych gradientu (0% B) przez około 30 min.
UWAGA: Monitorować ciśnienie kolumny i upewnić się, że pozostaje ono w oczekiwanym zakresie (5000–6000 psi). - Uruchomić sekwencję próbek.
6. Konfiguracja GC-MS
- Zainstaluj kolumnę kapilarną DB-5 (5% – fenylometylopolysiloksanu) w termostacie kolumny.
- Ustaw początkową temperaturę kolumny na 60 °C.
- Ustaw początkową temperaturę wtryskiwacza PTV na 110 °C.
- Uruchom sekwencję próbek.
Wyniki
Przedstawiono tutaj reprezentatywne wyniki analizy nietargetowanej urządzeń VAMS, przeprowadzonej zgodnie z opisaną powyżej procedurą.
Przeanalizowano dane z analizy potrójnej próbki połączonej, przygotowanej z krwi żylnej 10 osób pobranej za pomocą VAMS, i przedstawiono charakterystykę uzyskanych odcisków metabolicznych. Jakość danych oraz informacje zarejestrowane przez urządzenia VAMS oceniono w oparciu o dwa główne kryteria: całkowitą liczbę wykrytych cech chemicznych oraz powtarzalność tych cech (n = 3), wyrażoną jako procentowe odchylenie względne (%RSD). Całkowitą liczbę cech wykorzystano do oceny zakresu ekstrakcji i stopnia pokrycia chemicznego rozpuszczalnika, natomiast monitorowano %RSD, aby zapewnić precyzję techniczną i odporność metody; niższa wartość %RSD wskazuje na wysoką powtarzalność procesu ekstrakcji, co minimalizuje szum analityczny.
Po ekstrakcji i procesowaniu surowych danych uzyskano macierz cech m/z-czas retencji (RT) wraz z ich intensywnościami. Po odpowiednim wstępnym przetwarzaniu i etapach filtrowania tła (blank-filtering) uwzględniono tylko te cechy, w których sygnał był wykrywalny w dwóch z trzech powtórzeń. Rysunek 2A,B przedstawia wykresy m/z w funkcji RT dla tej samej próbki analizowanej zgodnie z opisanymi protokołami dla LC-MS oraz GC-MS.
Duża liczba cech eluujących wcześnie podczas analizy RPLC wynika z obecności silnie hydrofilowych metabolitów wyekstrahowanych zgodnie z zastosowanym protokołem, które słabo wiążą się z kolumną w fazie odwróconej. Choć metabolity eluujące wcześnie stanowią wyzwanie w procesie identyfikacji, dokładne adnotacje są nadal możliwe dzięki wykorzystaniu danych fragmentacji MS/MS oraz porównaniom z bazami danych widm i wewnętrznymi wzorcami referencyjnymi. Ponadto oczekuje się, że znacząca część tej frakcji hydrofilowej zostanie uchwycona podczas analizy GC-MS. Ostatecznie stanowi to nieuniknione ograniczenie tej dziedziny, ponieważ ogromna złożoność metabolomu wymaga zastosowania wielu platform analitycznych.
Wieloplatformowa ocena ekstraktów metanolowych wyraźnie wykazuje wysoce komplementarny charakter analitycznych schematów pracy LC i GC, przy czym parametry wydajności mieszczą się w zakresie oczekiwanym dla kompleksowego profilowania metabolomicznego. Rycina 3A,B przedstawia całkowitą liczbę cech oraz rozkład RSD% dla każdej platformy. Platforma LC zapewniła szeroki zakres chemiczny, rozdzielając 4 169 cech, co jest zgodne z jej uznaną zdolnością do wychwytywania szerokiego spektrum związków polarnych, półpolarnych i nielotnych. Jednocześnie platforma GC wykazała mniejszy podzbiór cech, wynoszący 187. Było to spodziewane, ponieważ GC może wykrywać jedynie związki lotne poddające się derywatyzacji.
W odniesieniu do powtarzalności, jak pokazano na wykresie skrzypcowym, ogólny rozkład i rozrzut wartości RSD% są niezwykle podobne dla LC-MS i GC-MS. Średnia wartość %RSD była typowa dla obu platform i wynosiła około 29,7% dla LC (2655 z 4169 miało %RSD poniżej 30%) oraz 32,3% dla GC (114 z 187 miało %RSD poniżej 30%). Chociaż niewielka liczba cech wykazała wyższe wartości RSD w obu przypadkach, taka zmienność jest powszechna i oczekiwana w nietargetowanej metabolomice. Wyższe wartości te zazwyczaj dotyczą metabolitów o niskim stężeniu, które znajdują się blisko granicy wykrywalności instrumentu. Ogólnie rzecz biorąc, wąskie profile rozkładu potwierdzają satysfakcjonującą powtarzalność dla obu konfiguracji analitycznych.
Przestrzeń chemiczna metabolitów uchwycona za pomocą protokołu może zostać przeanalizowana na podstawie adnotacji metabolitów. Zgodnie z oczekiwaniami, wynikającymi z naturalnej komplementarności obu platform, za pomocą LC-MS i GC-MS wykryto różne związki. Pełna lista adnotacji metabolitów dla urządzeń VAMS znajduje się w Tabeli uzupełniającej 1 oraz Tabeli uzupełniającej 2. Łącznie za pomocą tego protokołu, z wykorzystaniem obu technik, wykryto i zidentyfikowano 97 metabolitów (poziom 1 i 2, zgodnie z propozycją Sumnera i wsp. (2007)22), oprócz innych związków o charakterze domniemanym na poziomie 3. Adnotacje GC zostały dodatkowo potwierdzone poprzez porównanie eksperymentalnych indeksów retencji – uzyskanych poprzez porównanie z FAMES – z wartościami tabelarycznymi23. Rycina 4A,B przedstawia rozkład podklas zidentyfikowanych metabolitów dla obu metod, natomiast Rycina 4C pokazuje nakładanie się obu technik, podkreślając ich komplementarność. Kilka kluczowych metabolitów pośrednich może zostać poddanych walidacji krzyżowej obiema technikami, podczas gdy cechy unikalne strukturalnie lub specyficzne dla danej platformy mogą wypełnić luki w centralnych szlakach metabolicznych węgla i szlakach metabolicznych wtórnych. Chociaż aminokwasy i peptydy stanowią główne klasy chemiczne w obu analizach, tylko nieliczne metabolity są wspólne dla obu technik. Wiele klas metabolitów jest specyficznych dla danego instrumentu, jak np. acylokarnityny w LC-MS i heksozy w GC-MS.
Aby wykazać efektywność metanolu jako rozpuszczalnika do ekstrakcji w obu technikach, przeprowadzono próby porównawcze na próbkach VAMS z użyciem różnych układów rozpuszczalników, a następnie wykonano analizy LC-MS i GC-MS. Trzy odrębne układy rozpuszczalników porównano z metanolem w trzech powtórzeniach: czystym acetonitrylem (ACN), mieszaniną metanol–woda (60:40, v/v) oraz mieszaniną acetonitryl–metanol (70:30, v/v). Dobór tych rozpuszczalników i mieszanin oparto na wstępnych eksperymentach przeprowadzonych przez nasz zespół, a także na opublikowanej wcześniej literaturze13,14,24,25. Efektywność ekstrakcji każdego układu oceniano za pomocą trzech kluczowych parametrów: całkowitej liczby wykrytych cech, całkowitej intensywności cech oraz powtarzalności cech, wyrażonej jako względne odchylenie standardowe (RSD, %).
W przypadku procedury LC-MS największą liczbę cech wykryto przy użyciu MeOH-H2O (60:40, v/v), ze średnią 4 514 cech w trzech powtórzeniach, a tuż za nią uplasował się czysty MeOH (4 169 cech). Mieszanina ACN–MeOH (70:30, v/v) dała średnio 3 502 cechy, natomiast czysty ACN przyniósł najniższą średnią liczbę cech, wynoszącą 2 836. Graficzna reprezentacja tych liczb cech dla każdego powtórzenia została przedstawiona na Rysunku 5A.
Aby zbadać charakterystykę precyzji dla każdego warunku ekstrakcji, przeanalizowano intensywności cech oraz wartości %RSD z trzech powtórzeń wstrzykiwań. Porównanie całkowitej liczby cech oraz średniego %RSD dla każdego rozpuszczalnika do ekstrakcji w analizie LC-MS przedstawiono na Rysunku 5A. Rozkłady sygnałów log2 były podobne dla wszystkich ekstraktów, przy czym MeOH-H2O 60:40 (v/v), ACN oraz MeOH wykazały nieco wyższe liczności niż ACN-MeOH 70:30 (v/v). MeOH wykazał niższy ogólny średni %RSD, co wskazuje, że ekstrakcja przy użyciu tego rozpuszczalnika była bardziej powtarzalna.
Podobna ocena wydajności układu rozpuszczalników do ekstrakcji została przeprowadzona na podstawie danych GC-MS. Ponownie, w celu oceny liczby cech, uwzględniono tylko te, których sygnał wykryto w co najmniej dwóch z trzech powtórzeń. Rozpuszczalnikiem, który pozwolił na uzyskanie największej liczby cech, był ACN-MeOH 70:30 (v/v) (216 cech), a tuż za nim uplasował się MeOH (187 cech). Graficzna ilustracja liczby wykrytych cech w zależności od rozpuszczalnika do ekstrakcji oraz BµS przedstawiona jest na Rysunku 5B.
W odniesieniu do całkowitej liczby wykrytych cech, MeOH okazał się najskuteczniejszy, dając najwyższą liczność, co przedstawiono na Rysunku 5B. Drugim najlepszym rozpuszczalnikiem był MeOH-H₂O 60:40 (v/v), a następnie ACN-MeOH 70:30 (v/v). ACN był najmniej skutecznym rozpuszczalnikiem. W zakresie %RSD cech, MeOH-H₂O 60:40 (v/v) zapewnił najniższe wartości RSD dla VAMS (RSD = 38,57%), a tuż za nim uplasowały się ACN (42,65%), MeOH (44,14%) oraz ACN-MeOH 70:30 (v/v) (49,14%). Wartości te przedstawiono na Rysunku 5B.
Powyższe wyniki są zgodne z wcześniej opublikowaną literaturą. Couacault i wsp. (2026)19 zgłosili porównywalną liczbę cech w analizie RP-LC-MS próbek DBS i VAMS, stosując podobny skład rozpuszczalnika do ekstrakcji (rehydratacja 80 µL wody, a następnie dodanie 320 µL MeOH). Podobnie Cala i wsp. (2017)11 wykryli porównywalną liczbę cech (153) w analizie GC-MS końcówek VAMS. Chociaż większość istniejących badań nie oceniała precyzji analiz z wykorzystaniem tych urządzeń, nasze ogólne wnioski są zgodne z oczekiwaniami dla analizy nietargetowanej. Co więcej, wyniki LC są zgodne z wynikami raportowanymi przez Bossi i wsp. (2025)26 dla analizy HILIC mikropróbek DBS i qDBS, w której większość wykrytych cech miała RSD < 30%.
Ogólnie wyniki te wykazują, że ekstrakcja oparta na metanolu zapewnia optymalną równowagę między liczbą zidentyfikowanych cech, intensywnością a precyzją (średnie RSD, %) w analizie próbek VAMS zarówno metodą LC-MS, jak i GC-MS. W związku z tym pojedynczy protokół ekstrakcji metanolowej może usprawnić podwójne przygotowanie próbek, ułatwić równoległe pozyskiwanie komplementarnych profili metabolicznych i zmaksymalizować ilość uzyskanych informacji.
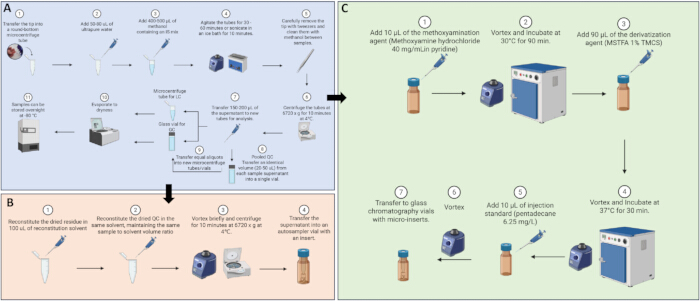
Rycina 1: Schematy protokołów przedstawiające (A) protokół ekstrakcji próbek, (B) rekonstytucję do LC-MS oraz (C) derywatyzację do GC-MS/MS. Utworzono w BioRender. Marques, D. (2026) https://BioRender.com/dprdv18, https://biorender.com/xu2qh34, https://biorender.com/7ztz2qv. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
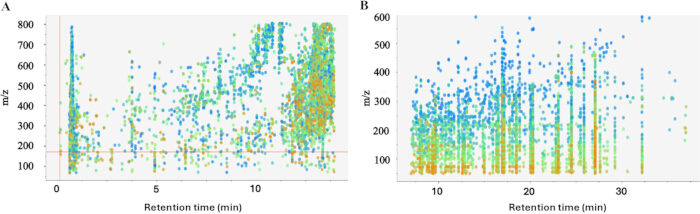
Rycina 2: Porównanie m/z i rt dla reprezentatywnej próbki w analizie (A) LC-MS oraz (B) GC-MS. Każda kropka reprezentuje pojedynczy sygnał przed pogrupowaniem go w cechy (features). Kolory reprezentują intensywność sygnału MS1 dla danej cechy, przy czym intensywność wzrasta od koloru niebieskiego do czerwonego. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
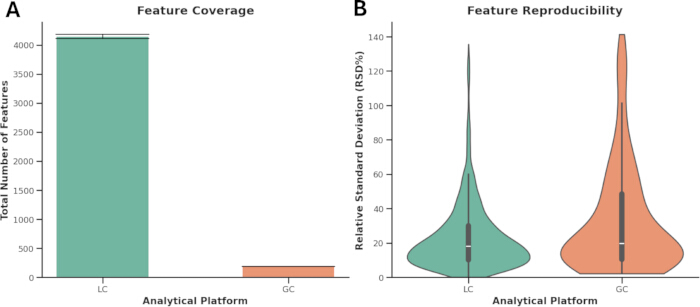
Rycina 3: Pokrycie cech i powtarzalność w różnych platformach analitycznych. (A) Pokrycie cech: Całkowita liczba unikalnych cech wykrytych przez LC (morski) i GC (pomarańczowy), z dokładną liczbą naniesioną nad każdym słupkiem. (B) Powtarzalność cech: Wykresy skrzypcowe pokazujące gęstość rozkładu względnych odchyleń standardowych (RSD%) dla wszystkich cech. Wbudowane wykresy pudełkowe wskazują medianę oraz rozstępy międzykwartylne; pojedyncze punkty danych pominięto dla przejrzystości wizualnej. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
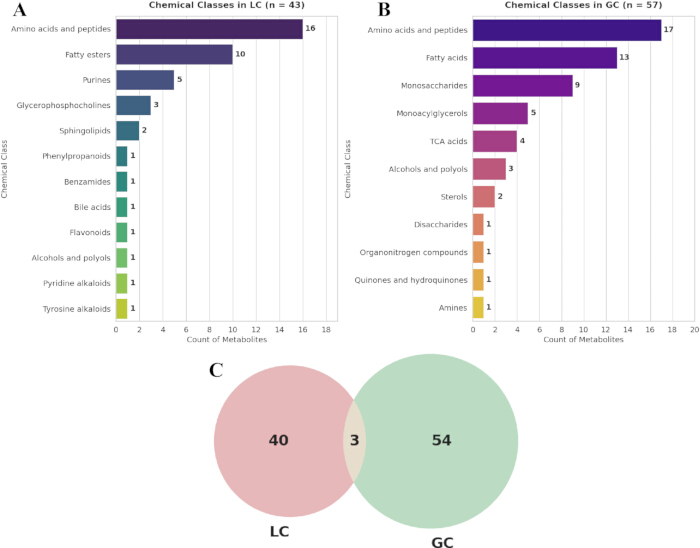
Rysunek 4: Histogramy przedstawiające liczbę związków z różnych klas chemicznych wykrytych przez (A) LC-MS oraz (B) GC-MS. (C) Pokrycie metabolitów przypisanych do poziomów 1 i 2 pomiędzy platformami. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
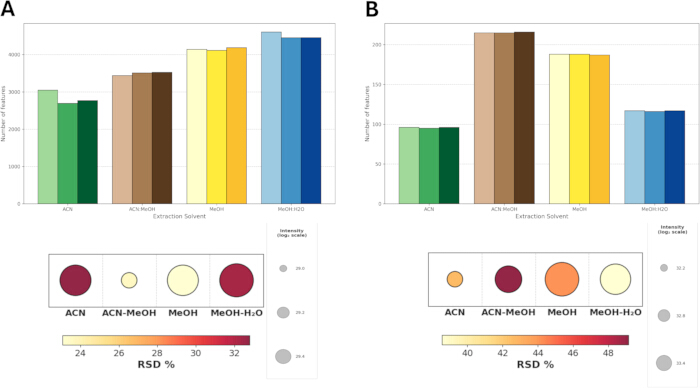
Rysunek 5: Wyniki zastosowania rozpuszczalników do ekstrakcji w analizie LC-MS (A) oraz GC-MS (B) urządzeń VAMS. Wykresy słupkowe w górnej części rysunku przedstawiają liczbę cech uzyskanych z każdego rozpuszczalnika do ekstrakcji zastosowanego w urządzeniach VAMS na jedną powtórkę. Wykresy w dolnej części rysunku pokazują sumę intensywności oraz średnie RSD (%) dla każdego rozpuszczalnika do ekstrakcji użytego z urządzeniem VAMS. Rozmiar okręgu reprezentuje całkowitą sumę intensywności wykrytych cech w skali log2, odzwierciedlając efektywność ekstrakcji. Gradient kolorów wskazuje precyzję analityczną, wyrażoną jako względne odchylenie standardowe (RSD), gdzie kolor żółty oznacza wyższą precyzję, a czerwony większą zmienność. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Tabela 1: Tabela rozwiązywania problemów. Przegląd typowych problemów z pobieraniem próbek, ich przyczyn oraz rozwiązań w przypadku pobierania próbek przy użyciu urządzeń VAMS. Kliknij tutaj, aby pobrać ten plik.
Tabela 2: Eluenty RP i roztwory płuczące. Przegląd składów faz ruchomych, płynu do płukania uszczelnień, rozpuszczalnika do płukania układu oraz rozpuszczalnika płuczącego wykorzystywanych w analizie chromatograficznej. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 1: Dodatkowe szczegóły eksperymentalne. Parametry LC-MS i GC-MS. Proszę kliknąć tutaj, aby pobrać ten plik.
Tabela uzupełniająca 1: Adnotacje LC-MS. Związki zidentyfikowane przy użyciu obecnego protokołu na platformie LC-MS. Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 2: Adnotacje GC-MS. Związki zidentyfikowane za pomocą obecnego protokołu na platformie GC-MS. Proszę kliknąć tutaj, aby pobrać ten plik.
Dyskusja
Nierukierowana metabolomika zapewnia unikalny wgląd w skład chemiczny próbek biologicznych. Jednak ze względu na ogromną różnorodność chemiczną metabolomu, żadna technika nie pozwala na całkowite scharakteryzowanie małych cząsteczek obecnych we krwi. Dlatego niezbędne jest stosowanie technik komplementarnych w celu zwiększenia zakresu wykrywanych metabolitów i poprawy całkowitej ilości informacji uzyskanych z tych badań. Jednak mała objętość mikropróbek krwi, takich jak VAMS, sprawia, że przygotowanie próbek do różnych analiz jest dużym wyzwaniem.
W niniejszym protokole przedstawiono kompleksowy schemat postępowania w celu profilowania metabolicznego końcówek VAMS z wykorzystaniem podwójnej ekstrakcji oraz dwóch komplementarnych technik analitycznych. Chociaż opublikowano już prace dotyczące analizy nietargetowanej próbek VAMS11,12,13,15,17,18,19,20,21,27, każda z nich koncentrowała się na jednej technice analitycznej. Jest to pierwszy protokół, który dostosowuje ekstrakcję z urządzeń VAMS tak, aby umożliwić przeprowadzenie analiz LC oraz GC-MS w ramach jednego schematu postępowania.
Niniejszy protokół podaje konkretne objętości rozpuszczalników i ekstraktów w celu uzyskania przedstawionych wyników; niewielkie modyfikacje można dostosować do indywidualnych konfiguracji w zależności od czułości sprzętu, dostępnych objętości iniekcji oraz wymagań dotyczących próbek QC. Na przykład objętość wody do rehydratacji dodawanej w kroku 2.2 można zmienić z 50 na 80 µL, aby upewnić się, że końcówka jest całkowicie zwilżona. Objętość metanolu w kroku 2.3 można zwiększyć z 400 do 500 µL, aby uzyskać większą objętość ekstraktu do rozdzielenia na więcej próbek QC. Należy jednak zauważyć, że zwiększenie objętości rozpuszczalnika doprowadzi do większego rozcieńczenia analitów. Ponadto objętości pobierane do analizy i próbek QC w krokach 2.7 i 2.8 można odpowiednio dostosować (z 150 do 200 µL w kroku 2.7 oraz z 20 do 50 µL w kroku 2.8), aby dopasować je do pożądanej objętości dla każdej próbki. Co istotne, objętości te można dowolnie modyfikować bez konieczności proporcjonalnego skalowania. Choć standardowy stosunek rozpuszczalnika do próbki 3:1 jest zazwyczaj wystarczający do pełnej ekstrakcji, w tej metodzie zastosowano większy nadmiar rozpuszczalnika, aby zapewnić całkowite zanurzenie całego urządzenia BµS, co czyni protokół odpornym i bezpośrednio możliwym do zastosowania przy wszystkich sugerowanych objętościach.
Dane z LC-MS i GC-MS można analizować za pomocą różnych narzędzi programistycznych o otwartym kodzie źródłowym. W niniejszej pracy wyniki LC-MS uzyskano, stosując przepływ pracy Metabonaut28 z XCMS. W przypadku próbek GC-MS przetwarzanie danych przeprowadzono przy użyciu programu MSDial v. 5.5.260323. Samouczki są dostępne pod adresem (https://systemsomicslab.github.io/mtbinfo.github.io/MS-DIAL/tutorial.html). Szczegółowe parametry przetwarzania danych LC-MS i GC-MS znajdują się w Pliku uzupełniającym 1.
Zaleca się przetwarzanie każdego zestawu danych indywidualnie, z wykorzystaniem próbek QC w oddzielnej partii w celu optymalizacji parametrów przetwarzania przed ich zastosowaniem do całego zestawu danych. Normalizację należy przeprowadzić po wstępnym przetwarzaniu danych. Zarówno XCMS, jak i MSDial posiadają wbudowane narzędzia do normalizacji. W niniejszej pracy normalizację wykonano przy użyciu oprogramowania open-source QCMXP29, stosując model liniowy oparty na odpowiedziach próbek QC.
Należy wyróżnić niektóre krytyczne etapy, głównie w części dotyczącej przygotowania próbek, aby zapewnić wiarygodność otrzymanych wyników.
Obecny protokół został opracowany przy użyciu systemu LC sprzężonego z quadrupolowym spektrometrem mas czasu przelotu (LC-QTOF-MS) oraz systemu chromatografii gazowej sprzężonej ze spektrometrią mas (GC-MS), z parametrami wyszczególnionymi w materiale uzupełniającym S1. W przypadku zastosowania innego typu LC lub GC, parametry muszą zostać zoptymalizowane dla konkretnej konfiguracji. W analizach metabolomicznych opartych na GC-MS i LC-MS należy zaplanować wstrzyknięcia próbek ślepych na początku i na końcu serii analitycznej. Przed wstrzyknięciem jakichkolwiek próbek kontroli jakości (QC), próbki QC do kondycjonowania muszą zostać wstrzyknięte od 10 do 15 razy w systemie LC-MS oraz od 5 do 10 razy w systemie GC-MS, aby ukondycjonować kolumnę macierzą, która ma być analizowana. Próbki QC do kondycjonowania muszą być przygotowane zgodnie z tą samą procedurą, co pozostałe próbki QC. Próbki QC wewnątrzbadań należy wstrzykiwać okresowo, a ich udział powinien wynosić około 10% wszystkich wstrzykniętych roztworów.
Obsługa końcówek VAMS jest jednym z krytycznych etapów w tym schemacie postępowania. Należy zadbać o to, aby końcówka nie dotknęła żadnej powierzchni poza wnętrzem probówki do mikrocentryfugi, ponieważ może to doprowadzić do utraty analitytu. Ponadto etap wstępnej hydratacji jest niezbędny dla prawidłowej ekstrakcji analitytu: podczas gdy wstępna rehydratacja wydaje się zwiększać odzysk poprzez ułatwienie uwalniania analitytu przed wytrąceniem, przypuszcza się, że bezpośrednie dodawanie rozpuszczalników organicznych wywołuje natychmiastowe wytrącanie białek w strukturze końcówki, tworząc barierę fizyczną, która ogranicza późniejszą ekstrakcję metabolitów.
Ponadto należy upewnić się, że końcówka została usunięta przed etapem wirowania. Choć może to prowadzić do niewielkiej utraty roztworu, zaniechanie tego kroku wpływa na odzysk supernatantu. Końcówka może łatwo spowodować resuspensję osadu, co uniemożliwi zebranie czystego supernatantu.
Należy zwrócić uwagę na kilka ogólnych kwestii dotyczących stabilności, aby zapewnić uzyskanie najlepszych wyników. Po pierwsze, próbki powinny być przechowywane w warunkach chłodniczych, najlepiej w temperaturze −80 °C do momentu analizy. Zaleca się rozmrażanie próbek w łaźni lodowej lub w lodówce. Aby zapobiec degradacji, zaleca się jak najszybsze wprowadzenie próbki do systemu chromatograficznego. Jeśli jednak z powodu ograniczeń czasowych wstrzyknięcie nie jest możliwe, wysuszony ekstrakt można zamrozić na noc bez znaczącej utraty stabilności.
Należy również zwrócić uwagę na niektóre etapy procedury GC-MS. Proces derywatyzacji składa się z dwóch kroków. Pierwszym z nich jest metoksyaminacja, która chroni grupy ketonowe, które w przypadku braku ochrony ulegają utracie karboksylowej w postaci dwutlenku węgla. Następnie przeprowadza się trimetylosilylację. MSTFA reaguje z cząsteczkami zawierającymi protony kwasowe, które są powszechne w grupach karboksylowych, hydroksylowych, aminowych, iminowych i sulfonylowych. Taka reakcja zmniejsza polarność analitycznych i wprowadza dużą, zawadzką grupę, co obniża ich temperaturę wrzenia23. Kluczowe jest, aby próbka była całkowicie sucha przed dodaniem metoksyaminy, ponieważ woda może zakłócać ochronę analitów. Należy również pamiętać, że istotne jest pozostawienie próbek do ustabilizowania w temperaturze pokojowej po wyjęciu ich z pieca, ponieważ otwarcie fiolki przed tym czasem może spowodować utratę lotnych metabolitów. Ponadto nakrętki do GC mogą rozszerzać się podczas podgrzewania, co może prowadzić do nieszczelnego zamknięcia fiolki i stopniowej utraty analitów. Z tego powodu zaleca się wymianę nakrętki GC po każdym etapie inkubacji.
Niemniej jednak, w odniesieniu do protokołu GC-MS, należy wziąć pod uwagę kwestie dotyczące czasu pochodnowania. Wykazano, że metabolity reagują nadal nawet po wyjęciu z pieca, a plateau stężenia zostaje osiągnięte po 4 h. Plateau to pozostaje stabilne do 24 h po całkowitym pochodnowaniu30,31. Dlatego bardzo ważne jest tak zorganizowanie przygotowania próbek, aby pochodnowane próbki pozostawały w autoprobniku nie dłużej niż 28 h po reakcji z MSTFA. W przypadku dużych partii analitycznych zaleca się, aby wszystkie próbki były przygotowywane jednocześnie, co pozwoli ograniczyć zmienność międzyobserwacyjną w przygotowaniu próbek i zapewni możliwość połączenia aliquotów z każdej próbki w mieszaninie QC. Próbki można przechowywać w formie wysuszonych pozostałości w temperaturze −80 °C, a rozmrażać i pochodnować należy tylko te, które mają zostać przeanalizowane w ciągu kolejnych 24 h27. Zaleca się również przykrycie fiolek folią laboratoryjną, aby zapobiec pochłanianiu wilgoci przez próbkę w zamrażarce. Na koniec zaleca się stosowanie świeżo przygotowanych roztworów do pochodnowania oraz przestrzeganie ogólnych wytycznych dotyczących zapewnienia jakości w analizach metabolomicznych w obu metodologiach, aby zapewnić wiarygodność wyników32.
Choć porównanie obecnego schematu postępowania z tradycyjną analizą osocza wykracza poza zakres niniejszej pracy, zagadnienie to było szeroko omawiane w literaturze17,18,19,20,21,27. Zazwyczaj urządzenia VAMS dostarczają profili jakościowych porównywalnych z osoczem, jednak zawartość analizowanych substancji różni się między macierzami w sposób specyficzny dla danego anality, nawet przy równoważnych objętościach (20 µL). Różnice te wynikają prawdopodobnie z obecności komponentu komórkowego w BµS, różnic między krwią kapilarną a żylną lub interferencji wynikających z obecności wysuszonej macierzy podczas analizy. Wymusza to walidację wyników uzyskanych z urządzeń BµS przed ich zastosowaniem w praktyce klinicznej.
Aby dostosować proponowany protokół do rutynowych, wysokoprzepustowych procesów laboratoryjnych, można wprowadzić kilka modyfikacji oraz strategii rozwiązywania problemów. Po pierwsze, objętości rozpuszczalnika do ekstrakcji mogą zostać zwiększone, zwłaszcza przy przygotowywaniu większych serii próbek QC. Należy jednak pamiętać, że zwiększenie objętości ekstrakcji nieuchronnie rozcieńcza próbkę, co może prowadzić do zmniejszenia intensywności sygnału, chyba że proporcjonalnie skoryguje się późniejszą objętość rekonstytucji. Dodatkowo skład rozpuszczalnika do rekonstytucji w chromatografii cieczowej może zostać zoptymalizowany tak, aby odpowiadał początkowemu gradientowi fazy ruchomej dla konkretnych konfiguracji aparatury.
Głównym ograniczeniem niniejszego protokołu jest niewielka wielkość próbki. Ponieważ pojedyncza próbka o objętości 20 µL jest dzielona w celu analizy na dwóch różnych systemach, związki występujące w niskich stężeniach mogą spaść poniżej poziomu wykrywalności na mniej czułym urządzeniu. Niemniej jednak, wadę tę równoważy wygoda pobierania próbek oferowana przez BµS oraz szerszy zakres analizy chemicznej zapewniony przez techniki komplementarne. Ponadto, choć etap odparowywania w protokole mógłby teoretycznie spowodować utratę związków lotnych, jego rzeczywisty wpływ na substancje lotne nie został oceniony. Mimo to, ponieważ odparowanie jest niezbędne do derywatyzacji próbki i pozwala na jej rekonstytucję w mniejszej objętości w celu zwiększenia czułości LC, korzyści praktyczne przeważają nad potencjalną utratą sygnału. Chociaż w poprzednich badaniach zajmowano się nietargetowaną analizą mikropróbek7,11,12,13,15,17,18,19,20,27, niniejszy protokół jest, według wiedzy autorów, pierwszym kompletnym schematem postępowania dla analizy urządzeń do wolumetrycznego mikropróbkowania absorpcyjnego (VAMS) przy użyciu LC oraz GC-MS z jednej ekstrakcji.
Ponadto, ocena dodatkowych wskaźników mogłaby jeszcze bardziej wzmocnić te wnioski. Po pierwsze, walidacja wyników poprzez porównanie międzylaboratoryjne z zastosowaniem dokładnie tego samego protokołu dwupłatformowego potwierdziłaby odporność metody i pozwoliła ocenić jej wydajność na różnych instrumentach LC-MS i GC-MS. Dodatkowo, w niniejszym badaniu nie oceniono zmienności międzyoperatorowej podczas przygotowania lub pobierania próbek. Wreszcie, dalsza analiza badająca wpływ przechowywania na integralność próbek oraz efekt hematokrytu stanowią kluczowe obszary, w których obecne badanie mogłoby zostać rozszerzone. Biorąc pod uwagę, że w analizie nietargetowanej priorytetem jest szeroki zakres pokrycia metabolitów i porównania relatywne między próbkami, różnice indywidualne w konkretnych metabolitach z różnych klas chemicznych nie naruszają ważności danych. W związku z tym wpływ hematokrytu i przechowywania powinien być badany pod tym kątem. Takie dane są nieliczne, poza badaniem Volani i wsp. (2023), które wykazało, że urządzenia VAMS pozostają stabilne w temperaturze −80 °C przez 6 miesięcy24.
Oświadczenia
Autorzy nie mają żadnych konfliktów interesów do zadeklarowania, które byłyby istotne dla treści niniejszego artykułu.
Podziękowania
Niniejsza praca została wsparta przez HUMAN-HORIZON-MSCA-2021-DN-01. Projekt był finansowany przez Unię Europejską w ramach programu Horizon 2020, Marie Curie Actions, numer grantu 101073062. Autorzy chcieliby podziękować Dominice Gallou za wsparcie podczas nagrywania wideo.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Fiolki szklane 1,5 ml | Rozwiązania laboratoryjne | ACSV0902A | Stosowane do przenoszenia i odparowywania frakcji GC, przeprowadzania reakcji pochodnowania oraz końcowego wtrysku do chromatografu gazowego. |
| Acetonitryl (AcN) | Odczynniki BDA firmy VWR | BDH92497.320 | stopień czystości LC-MS. Oceniać jako składnik rozpuszczalnika do ekstrakcji. |
| D27-Kwas mirystynowy | Sigma Aldrich | 366889 | Dodano do rozpuszczalnika do ekstrakcji metanolowej w celu monitorowania wydajności ekstrakcji oraz parametrów analitycznych. |
| Kolumna kapilarna DBS-5 (5% – fenylometylopolisiloksan) | Agilent Technologies | 122-5332UI | Kolumna kapilarna do chromatografii gazowej zainstalowana w termostacie GC do analizy GC-MS. |
| Eppendorf Concentrator plus | Eppendorf | 5,3E+09 | Służy do odparowania nadsączów próbek do całkowitej suchości przed przechowywaniem lub rekonstytucją/derywatyzacją. |
| Mieszanina wzorcowa estrów metylowych kwasów tłuszczowych | Sigma Aldrich | SMB00937-1ML | Stosowane w celu wyznaczenia indeksów retencji metabolitów do adnotacji GC. |
| Kwas mrówkowy | Odczynniki chemiczne VWR BDA | PI85178 | Klasy LC-MS. Stosowany jako dodatek w stężeniu 0,1% w fazach ruchomych A i B do RP-LC-MS. |
| Kolumna HSS T3 C18 (100 mm x 2,1 mm, 1.7 µm) | Waters Corporation | 1,9E+08 | Kolumna do chromatografii cieczowej w odwróconej fazie zainstalowana w termostacie kolumny do analizy RP-LC-MS/MS. |
| Izopropanol | Laboratorium Chemiczne | CL00.0926.2500 | stopnia LC-MS. Składnik roztworu do płukania uszczelnienia (H2O:izopropanol 80:20 v/v). |
| Film laboratoryjny | Parafilm | PM-996 | Służy do owijania i przykrywania fiolek podczas przechowywania w temperaturze -80°C aby uniknąć pochłaniania wilgoci. |
| Metanol (MeOH) | Odczynniki VWR BDA | AA47192-K2 | czystości LC-MS lub GC-MS. Stosowany do optymalizacji rozpuszczalnika do ekstrakcji, przygotowania standardu wewnętrznego oraz faz ruchomych. |
| Wodorochlorek metoksyaminy | Sigma Aldrich | 89803 | Służy do przygotowania odczynnika do metoksyaminacji (40 mg/ml w pirydynie) w celu ochrony grup ketonowych/karbonylowych. |
| Mikrowkładki | Rozwiązania laboratoryjne | ACIV300IC | Służy do przechowywania roztworu przed wstrzyknięciem. |
| Mikropróbkowanie krwi za pomocą systemu Mitra (BµS) Urządzenia 20 µL | Neoteryx / Trajan Scientific and Medical | 200004 | Polimerowe końcówki do wolumetrycznego mikropróbkowania absorpcyjnego (VAMS) stosowane do precyzyjnego pobierania małymi objętościami próbek krwi. |
| N-metylo-N-(trimetylosililo)trifluoroacetamid (MSTFA) | Resztki | 35601 | Odczynnik sylilujący stosowany do zmniejszania polarności i punktów wrzenia analitów poprzez reakcję z protonami kwasowymi. |
| Piekarnik | Heraleus | 8,1E+09 | Stosowane w reakcjach pochodnowania: metoksyaminizacja w 30°C przez 90 min oraz tymylosylację w 37°C przez 30 min. |
| Pentadekan | Sigma Aldrich | K2015R | Przygotowano w stężeniu 6,25 mg/L. Dodano do każdej próbki przed końcowym przeniesieniem do fiolki GC w celu weryfikacji jakości wstrzyknięcia. |
| Chłodząca wirówka Pro-Research | Centurion Scientific Lab | CL00.1688.2500 | Zdolny do chłodzenia do 4°C i osiągając prędkości do 10 000 x g. |
| Pirydyna | Sigma Aldrich | 23053 | Stopień bezwodny. Rozpuszczalnik stosowany do rozpuszczenia chlorowodorku metoksyaminy w pierwszym etapie derywatyzacji. |
| Probówki do mikrocentrifugowania z okrągłym dnem | FL Medical | TS-88530 | Służy do odpinania i przechowywania końcówki VAMS podczas rehydratacji, ekstrakcji i wirowania. |
| Trimetylochlorosilan (TMCS) | Alfa Aesar | Nie dotyczy | Katalizator derywatyzacji. Dodany do MSTFA w stosunku 1% v/v. |
| Pinceta | Nie dotyczy | N/D | Służy do ostrożnego wyjmowania końcówek VAMS z probówek. Należy czyścić metanolem pomiędzy próbkami. |
| Woda ultrapure (H₂O)2O) | demineralizator Hydrolab (Straszyn, Polska) | Nie dotyczy | 18,2 MΩ·oporność cm. Stosowana do rehydratacji końcówek, mieszanin do ekstrakcji oraz fazy ruchomej A. |
| Kąpiel ultradźwiękowa Sonorex Digitec DT | Bandelin | Nie dotyczy* | Stosowane z kąpielą lodową w przypadku opcji ekstrakcji trwającej 10 minut zamiast 30–60 minut na stole agitacyjnym. |
| Jednorazowy lancet aktywowany przez kontakt (głębokość 1,5 mm) | [firma — Proszę o potwierdzenie. | [numer katalogowy # — Proszę o potwierdzenie. | Służy do wykonania nakłucia palca w celu pobrania krwi kapilarnej (krok 1.3). |
| Roztwór etanolu (70%) | [firma — Proszę potwierdzić] | [numer katalogowy # — proszę potwierdzić | Służy do dezynfekcji opuszki palca przed pobraniem próbki (Krok 1.2). |
| system LC-QTOF-MS (układ Bruker Elute LC sprzężony z kwadrupolowym spektrometrem mas czasu przelotu) | Bruker | [numer katalogowy # — Proszę o potwierdzenie. | System LC-MS w odwróconej fazie wykorzystany do analizy RP-LC-MS (Sekcja 5); wcześniej wymieniony bezpośrednio w treści Dyskusji bez wpisu w Tabeli materiałów. |
| system GC-MS (Bruker EVOQ-456) | Bruker | [nr katalogowy # — Proszę o potwierdzenie. | System chromatografii gazowej sprzężonej z spektrometrią mas używany do analizy GC-MS (Sekcja 6); wcześniej wymieniony bezpośrednio w treści dyskusji bez wpis dotyczący materiałów. |
Bibliografia
- Gertsman I, Barshop BA. Promises and pitfalls of untargeted metabolomics. J Inherit Metab Dis. 2018;41(3):355-366.
- Gika H, Theodoridis G, Plumb RS, Wilson ID. Metabolic phenotyping (metabonomics/metabolomics) by liquid chromatography-mass spectrometry. In: Fanali S, Chankvetadze B, Haddad PR, Poole CF, Riekkola ML, editors. Liquid Chromatography. 3rd ed. Amsterdam: Elsevier; 2023. p. 403-429.
- Bossi E, et al. Revolutionizing blood collection: innovations, applications, and the potential of microsampling technologies for monitoring metabolites and lipids. Metabolites. 2024;14(1):46.
- Nys G, Kok MGM, Servais AC, Fillet M. Beyond dried blood spot: current microsampling techniques in the context of biomedical applications. TrAC Trends Anal Chem. 2017;97:326-332.
- Londhe V, Rajadhyaksha M. Opportunities and obstacles for microsampling techniques in bioanalysis: special focus on DBS and VAMS. J Pharm Biomed Anal. 2020;182:113102.
- Denniff P, Spooner N. Volumetric absorptive microsampling: a dried sample collection technique for quantitative bioanalysis. Anal Chem. 2014;86(16):8489-8495.
- de Sá e Silva DM, et al. Volumetric absorptive microsampling in the analysis of endogenous metabolites. Metabolites. 2023;13(10):1038.
- Thaitumu M, Gkanali V, Theodoridis G, Gika H. Connecting the dots: bridging microsamples and conventional blood matrices in metabolic biomarker analysis. Anal Sci Adv. 2025;6(2):e70044.
- Chiu HH, et al. A comparative study of plasma and dried blood spot metabolomics and its application to diabetes mellitus. Clin Chim Acta. 2024;552:117655.
- Tobin NH, et al. Comparison of dried blood spot and plasma sampling for untargeted metabolomics. Metabolomics. 2021;17(7):62.
- Cala MP, Meesters RJW. Comparative study on microsampling techniques in metabolic fingerprinting studies applying gas chromatography-MS analysis. Bioanalysis. 2017;9(17):1329-1340.
- Shen X, et al. Multi-omics microsampling for the profiling of lifestyle-associated changes in health. Nat Biomed Eng. 2024;8(1):11-29.
- Volani C, et al. VAMS-based blood capillary sampling for mass spectrometry-based human metabolomics studies. Metabolites. 2023;13(2):146.
- Drolet J, et al. Integrated metabolomics assessment of human dried blood spots and urine strips. Metabolites. 2017;7(3):35.
- Petrick LM, et al. Effects of storage temperature and time on metabolite profiles measured in dried blood spots, dried blood microsamplers, and plasma. Sci Total Environ. 2024;912:169383.
- Kong ST, Lim SH, Ching J, Ho PCL. GC-MS uncovers unique metabolic markers of drug-resistant epilepsy in capillary but not venous dried blood spots. J Pharm Biomed Anal. 2025;253:116561.
- Londoño-Osorio S, et al. Integrating blood microsampling devices with CE-MS for untargeted analysis of polar metabolomics. Microchem J. 2025;218:115278.
- Avella D, et al. An LC-MS untargeted metabolomic comparison between three blood microsampling devices, whole blood, and plasma. Metabolomics. 2026;22(3):89.
- Couacault P, Witting M. RPLC- and HILIC-based non-targeted metabolomics workflow for blood microsamples. Metabolomics. 2026;22(2):23.
- Londoño-Osorio S, et al. Deep insights into microsampling technologies for global lipidomic profiling of human whole blood using high-throughput LC-MS. Microchem J. 2025;213:113760.
- Thaitumu MN, et al. LC-MS-based global metabolic profiles of alternative blood specimens collected by microsampling. Metabolites. 2025;15(1):62.
- Sumner LW, et al. Proposed minimum reporting standards for chemical analysis. Metabolomics. 2007;3(3):211-221.
- Fiehn O. Metabolomics by gas chromatography-mass spectrometry: combined targeted and untargeted profiling. Curr Protoc Mol Biol. 2016;114(1):30.4.1-30.4.32.
- Volani C, et al. Pre-analytic evaluation of volumetric absorptive microsampling and integration in a mass spectrometry-based metabolomics workflow. Anal Bioanal Chem. 2017;409(26):6263-6276.
- Want EJ, et al. Solvent-dependent metabolite distribution, clustering, and protein extraction for serum profiling with mass spectrometry. Anal Chem. 2006;78(3):743-752.
- Bossi E, et al. Pre-analytic assessment of dried blood and dried plasma spots: integration in mass spectrometry-based metabolomics and lipidomics workflow. Anal Bioanal Chem. 2025;417(9):1791-1805.
- Marques de Sá e Silva D, et al. Toward minimally invasive metabolomics: GC-MS metabolic fingerprints of dried blood microsamples in comparison to plasma. Analyst. 2025;150(24):5445-5456.
- Louail P, et al. rformassspectrometry/Metabonaut: v1.1.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15190305
- Broadhurst D. broadhurstdavid/QC-MXP: QC:MXP version 2.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15233092
- Moros G, et al. Investigation of the derivatization conditions for GC-MS metabolomics of biological samples. Bioanalysis. 2017;9(1):53-65.
- Ioannidis M, et al. Analytical workflow for comprehensive blood metabolomics analysis by GC-MS: application to children with ventilator-associated pneumonia. J Chromatogr A. 2025;1753:465924.
- Kirwan JA, et al. Quality assurance and quality control reporting in untargeted metabolic phenotyping: mQACC recommendations for analytical quality management. Metabolomics. 2022;18(9):70.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny