Niniejszy protokół opisuje celową analizę ilościową rutyny i kwercetyny w ekstrakcie z pąków Styphnolobium japonicum przy użyciu metody HPLC oraz ocenia działanie ekstraktu w modelach mikroglialnych, kokultur mikroglia-neuron oraz nadciśnienia z niedoborem tlenku azotu. Schemat postępowania łączy przygotowanie ekstraktu z analizą punktów końcowych w zakresie neurozapalenia, stresu neuronalnego, ciśnienia krwi oraz aktywności jąder przykomorowych.
Artykuł badawczy
Ekstrakt ze Styphnolobium japonicum ilościowo określony za pomocą HPLC łagodzi stan zapalny mikrogleju i nadciśnienie u szczurów leczonych L-NAME
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Neurostan zapalny w jądrze przykomorowym podwzgórza (PVN) może przyczyniać się do pobudzenia współczulnego i nadciśnienia. Oceniliśmy ekstrakt z pąków Styphnolobium japonicum (SJBE; historycznie Sophora japonica), w którym ilość rutyny i kwercetyny określono za pomocą ukierunkowanej wysokosprawnej chromatografii cieczowej (HPLC). Ekstrakt testowano na mikrogleju BV-2 stymulowanym angiotensyną II (Ang II), kokulturach czynników rozpuszczalnych BV-2/mHypoA-2/10, w warunkach neuronalnego stresu wywołanego wysoką zawartością sodu in vitro oraz u szczurów z nadciśnieniem wywołanym niedoborem tlenku azotu indukowanym przez Nω-nitro-L-argininę metylową (L-NAME). W niecytotoksycznych stężeniach roboczych SJBE redukował wskaźniki stanu zapalnego i stresu oksydacyjnego w komórkach BV-2 oraz wiązał się z wyższym poziomem markerów konwertazy angiotensyny 2 (ACE2), receptora Mas (MasR) oraz angiotensyny-(1-7) [Ang-(1-7)]. W kokulturze SJBE ograniczał przenoszenie stanu zapalnego i stres neuronalny. Podawanie SJBE drogą doustną obniżyło pomiary ciśnienia tętniczego metodą mankietową na ogonie i wiązało się z wyższym poziomem ACE2/MasR oraz Ang-(1-7) w PVN, słabszym barwieniem Iba-1 i c-Fos, a także niższym stężeniem krążącej norepinefryny i cytokin. MLN-4760 dostarczył funkcjonalnego wsparcia in vitro dla udziału ACE2, jednak nie przeprowadzono blokady szlaków in vivo ani badań farmakokinetyki ekspozycji mózgu. Wyniki te wspierają zatem powiązanie między leczeniem SJBE, redukcją sygnałów neurozapalnych a obniżeniem ciśnienia tętniczego, bez ustalania przyczynowości w obrębie szlaków ośrodkowych.
Wprowadzenie
Ekstrakty roślinne są coraz częściej badane jako wieloskładnikowe modulatory w chorobach naczyniowych i neuroimmunologicznych. Ich interpretacja zależy od jasnej identyfikacji źródła, zakresu analitycznego i spójności chemicznej. Styphnolobium japonicum (L.) Schott, znane historycznie jako Sophora japonica L., dostarcza wysuszonego materiału z pąków kwiatowych określanego jako Flos Sophorae Immaturus lub Huai Mi1,2. Rutyna jest głównym markerem jakości tego materiału, który zawiera również inne bioaktywne flawonoidy3. Badania nad ekstrakcją oceniały konwencjonalne i intensyfikowane podejścia do odzyskiwania rutyny i pokrewnych flawonoidów4,5,6. Niedawne badanie opisuje również bardziej ekologiczny proces ekstrakcji rutyny z S. japonicum7. Celowana analiza HPLC zapewnia wydajną kwantyfikację zdefiniowanych markerów, natomiast do oceny szerszej spójności chemicznej i międzyseryjnej wymagane jest profilowanie chromatograficzne (fingerprinting) lub wieloskładnikowe; w związku z tym obecne pomiary rutyny i kwercetyny nie powinny być interpretowane jako pełny profil fitochemiczny.
Rutyna i kwercetyna stanowią prawdopodobną podstawę farmakologiczną do badania ekstraktów pochodnych S. japonicum w kontekście zapalenia naczyniowo-nerwowego. Przygotowania z rutyny oraz kwiatów S. japonicum wiązano z redukcją sygnalizacji zapalnej, w tym odpowiedzi związanych z NF-kappaB oraz z neurozapaleniem8. Modele eksperymentalne dodatkowo wiążą rutynę z redukcją neurozapalenia i uszkodzeń tkanek związanych z NF-kappaB9. Kwercetyna była również wiązana z bioaktywnością sercowo-naczyniową oraz poprawą równowagi zapalno-redoks10,11. W modelach mikroglialnych kwercetyna może hamować aktywację, stres oksydacyjny oraz sygnalizację zapalną związaną z receptorem Toll-like 4 (TLR4)12,13.
Nadciśnienie tętnicze nie jest jedynie zaburzeniem naczyniowym. Centralne obwody zapalne mogą również podtrzymywać napęd współczulny. Jądro przykomorowe (PVN) integruje sygnały neuroendokrynne i autonomiczne regulujące napięcie sercowo-naczyniowe. Cytokiny mikrogleju w mózgu i PVN zostały powiązane z nadciśnieniem neurogennym14, a mikroglej PVN potrafi wykrywać zaburzenia hemodynamiczne i promować pobudzenie współczulne15. Obserwacje te wskazują, że komunikacja mikroglej-neuron w obrębie PVN stanowi istotny cel dla interwencji mających na celu redukcję neurogennego wzrostu ciśnienia tętniczego16.
Oś ACE2/Ang-(1-7)/receptor Mas (MasR) układu renina-angiotensyna stanowi jedną z ochronnych ścieżek w obrębie tej centralnej sieci17,18. Nadekspresja ACE2 w PVN łagodzi nadciśnienie indukowane angiotensyną II i została powiązana z redukcją neurostanu zapalnego19. Endogenna sygnalizacja Ang-(1-7) w PVN moduluje również odpływ sympatyczny20. Ang II może aktywować powiązane z receptorem angiotensyny II typu 1 (AT1)/TLR4 szlaki redoks w mikrogleju PVN, łącząc stres reninowo-angiotensynowy z neurostanem zapalnym21. Warunki wysokiego stężenia sodu w komórkach były stosowane wyłącznie jako stresor in vitro, a nie jako substytut zwierzęcego modelu L-NAME. Pozostaje niewyjaśnione, czy ekstrakt z pąków S. japonicum (SJBE), w którym zawartość rutyny i kwercetyny określono za pomocą ukierunkowanej metody HPLC, może hamować stan zapalny mikrogleju na tym interfejsie mikroglej-neuron. Niniejszy schemat pracy łączy ukierunkowane oznaczanie markerów z modelami kokultury mikrogleju z czynnikami rozpuszczalnymi oraz nadciśnienia z niedoborem tlenku azotu indukowanego przez L-NAME. Jest on przeznaczony do porównania opartego na hipotezie określonego preparatu SJBE, a nie do kompleksowego profilowania fitochemicznego czy wykazania ekspozycji mózgu; eksperyment z L-NAME nie modeluje specyficznie neurogennego nadciśnienia napędzanego przez PVN. W niniejszej pracy badaliśmy, czy SJBE tłumi indukowany przez Ang II stan zapalny mikrogleju, ogranicza sygnalizację zapalną w neuronach podwzgórza i obniża ciśnienie krwi u szczurów leczonych L-NAME, oraz czy wyniki te są powiązane z markerami ACE2/Ang-(1-7)/MasR.
Protokół
Wszystkie procedury z udziałem zwierząt zostały zatwierdzone przez Komisję ds. Etyki Badań Biomedycznych Uniwersytetu Shanxi Datong (nr zatwierdzenia 2021029; okres obowiązywania: od sierpnia 2021 do lutego 2024) i były prowadzone zgodnie z instytucjonalnymi wytycznymi dotyczącymi opieki i wykorzystania zwierząt laboratoryjnych. Wykorzystane odczynniki i sprzęt są wymienione w Tabeli materiałów.
Materiały i odczynniki
Wykorzystano suszone, nieotwarte pąki kwiatowe Styphnolobium japonicum (L.) Schott (syn. Sophora japonica L.; Fabaceae; Flos Sophorae Immaturus/Huai Mi). Przed ekstrakcją materiał botaniczny został uwierzytelniony poprzez porównanie z certyfikowanym materiałem referencyjnym Sophorae Flos z Narodowych Instytutów Kontroli Żywności i Leków (NIFDC) w Pekinie, Chiny (nr kat. 121270; nr partii 121270-201403). Jako standardy referencyjne zastosowano rutynę (98%, HPLC) i kwercetynę (98%, HPLC). Ang II, MLN-4760, L-NAME oraz walsartan wykorzystano zgodnie z opisem. Pozostałe odczynniki i sprzęt wymieniono w Tabeli Materiałów.
Przygotowanie i kontrola jakości ekstraktu z pąków S. japonicum
Pąki kwiatowe suszono w suszarce w temperaturze 80 °C do osiągnięcia stałej masy, zmielono i przesiano przez sito o oczkach 85 mesh. Proszek poddano dwukrotnej ekstrakcji w prądzie zwrotnym z użyciem 85% etanolu w stosunku materiału do rozpuszczalnika 1:20 (w/v) w temperaturze 80 °C przez 1,5 h na każdą ekstrakcję. Filtraty połączono i zagęszczono pod zmniejszonym ciśnieniem w temperaturze 60 °C do postaci gęstego ekstraktu, który następnie wstępnie zamrożono w temperaturze −80 °C i liofilizowano przez 48–72 h. Wydajność ekstrakcji obliczono jako stosunek masy suchego ekstraktu do masy suchego surowca roślinnego, a odmierzone porcje proszku SJBE przechowywano w warunkach zapobiegających wielokrotnym cyklom zamrażania i rozmrażania oraz ekspozycji na wilgoć.
Wysokosprawną chromatografię cieczową (HPLC) przeprowadzono przy użyciu urządzenia wyposażonego w detektor fotodiodowy UV-Vis. Anality rozdzielano na kolumnie C18 w układzie odwróconym (250 mm × 4.6 mm, 5 µm) przy izokratycznym przepływie mieszaniny metanol-woda (65:35, v/v) z prędkością 1.0 mL/min. Kolumna była utrzymywana w temperaturze 35 °C, detekcję ustawiono na 360 nm, objętość wtrysku wynosiła 20 µL, a czas akwizycji 20 min. Wyciąg SJBE przygotowano w stężeniu 1.0 mg/mL w metanolu. Przygotowano siedem poziomów kalibracyjnych dla rutyny w stężeniach 10 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL, 300 µg/mL i 400 µg/mL oraz siedem poziomów kalibracyjnych dla kwercetyny w stężeniach 0.5 µg/mL, 1 µg/mL, 2.5 µg/mL, 5 µg/mL, 10 µg/mL, 25 µg/mL i 50 µg/mL. Standardy i próbki przepuszczano przez filtry membranowe z politetrafluoroetylenu o porach 0.22 µm, odrzucając pierwsze 0.5 mL filtratu, a pozostałą część przenoszono do fiolek do HPLC. Każdy poziom kalibracyjny wtryskiwano w dwóch powtórzeniach, a każdą próbkę SJBE w trzech powtórzeniach. Rutynę i kwercetynę zidentyfikowano na podstawie zgodności czasu retencji z autentycznymi standardami w granicach ±2% oraz zgodnych widm detektora fotodiodowego. Ilość każdego markera oznaczono za pomocą zewnętrznej kalibracji standardem, a rozcieńczone próbki poddano ponownej analizie w przypadku, gdy odpowiedź detektora wykraczała poza zakres kalibracji.
Wydajność analityczna, przydatność systemu i ocena serii
Liniowość oceniono za pomocą regresji metodą najmniejszych kwadratów powierzchni piku w funkcji stężenia w siedmiu określonych poziomach. Kalibrację uznano za poprawną, gdy R2 wynosiło co najmniej 0,999, a wykres residuów nie wykazywał trendu systematycznego. Granicę wykrywalności oraz granicę oznaczalności określono przy stosunkach sygnału do szumu wynoszących odpowiednio około 3 i 10. Specyficzność wykazano przy użyciu ślepej próby z metanolu, roztworu mieszaniny wzorców oraz próbki SJBE; potwierdzono brak współeluujących interferencji oraz zgodność widm analitycznych ze wzorcami odniesienia.
Precyzję wtrysku oceniono, wykonując sześć następujących po sobie wtrysków mieszaniny standardów. Precyzję wewnątrzodniową oceniono na podstawie sześciu oznaczeń wykonanych w tym samym dniu, a precyzję międzyodniową w ciągu trzech kolejnych dni. Powtarzalność oceniono przy użyciu sześciu niezależnie przygotowanych roztworów SJBE, natomiast stabilność w autoprobniku oceniono w punktach czasowych 0 h, 4 h, 8 h, 12 h oraz 24 h. Odzysk oceniono na poziomach 80%, 100% i 120% natywnego poziomu markerów, wykorzystując trzy niezależnie wzbogacone preparaty na każdym poziomie. Precyzję wtrysku uznano za akceptowalną przy RSD powierzchni piku ≤2,0%; precyzję, powtarzalność i stabilność przy RSD ≤3,0%; a średni odzysk w przedziale 95,0%–105,0% przy RSD odzysku ≤3,0%.
Przed każdą sekwencją analityczną mieszaninę wzorcową wstrzykiwano sześć razy. Odpowiedniość systemu uznawano za zaakceptowaną, gdy RSD czasu retencji wynosiło ≤1,0%, RSD powierzchni piku wynosiło ≤2,0%, rozdzielczość wynosiła ≥1,5, czynnik asymetrii piku wynosił ≤2,0, a liczba teoretycznych półek dla piku rutyny wynosiła co najmniej 5 000. Kolumnę ponownie równoważono, a badanie odpowiedniości systemu powtarzano w każdym przypadku niespełnienia któregokolwiek z kryteriów.
Przygotowano i przeanalizowano trzy niezależne partie ekstrakcji SJBE. Dla każdej partii zarejestrowano pełny chromatogram przy 360 nm, rutynę zdefiniowano jako piki referencyjne, dopasowano powtarzalne piki wspólne oraz obliczono wzglomy czas retencji, względne powierzchnie pików i podobieństwo całego profilu. Za spójność odcisków palców na poziomie partii uznano podobieństwo ≥0,90, RSD względnego czasu retencji wspólnych pików ≤2,0% oraz RSD względnej powierzchni piku ≤5,0%. Zawartość rutyny i kwercetyny zgłoszono dla każdej partii wraz z ogólną średnią, odchyleniem standardowym i współczynnikiem zmienności.
Hodowla komórkowa i traktowanie
Mysia linia komórek mikroglejalnych BV-2 oraz mysia linia komórek neuronalnych podwzgórza mHypoA-2/10 zostały pozyskane z komercyjnych źródeł. Komórki odmrożono z uwierzytelnionych przez dostawcę zasobów, namnożono przez dwa pasaże, zweryfikowano pod kątem tożsamości gatunkowej za pomocą specyficznej dla gatunku metody PCR oraz potwierdzono brak obecności mycoplasma przed rozpoczęciem eksperymentów oraz po rozmrożeniu każdej nowej fiolki. Do badań wykorzystano komórki w przedziale od 3. do 20. pasażu.
Komórki BV-2 i mHypoA-2/10 hodowano w wysokoglukozowym medium DMEM uzupełnionym o 10% płodowej surowicy bydlęcej oraz 1% penicyliny i streptomycyny w temperaturze 37 °C w inkubatorze z nawilżaną atmosferą zawierającą 5% CO₂. Medium wymieniano co 2 d, a komórki pasażowano przy 70%–80% konfluencji przy użyciu 0,25% trypsyny-EDTA. Komórki wysiano 24 h przed rozpoczęciem traktowania, a eksperymenty zainicjowano przy 70%–80% konfluencji.
W celu badania żywotności komórki, komórki BV-2 eksponowano na SJBE w stężeniach 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL lub 400 µg/mL przez 24 h. W eksperymentach nad stanem zapalnym komórki poddano preinkubacji z SJBE w stężeniach określonych na rycinie lub rutyną (50 µmol/L) przez 1 h, po czym dodano Ang II (100 nmol/L) bez wymiany medium na kolejne 24 h. W eksperymentach nad inhibicją ACE2, 30 min przed podaniem SJBE dodano MLN-4760 (10 µmol/L), a następnie 1 h po podaniu SJBE dodano Ang II; wszystkie substancje utrzymywano przez 24-godzinny okres stymulacji. Do dalszych eksperymentów mechanistycznych wykorzystano SJBE w stężeniu 100 µg/mL. Ang II oraz SJBE przygotowano w sterylnym medium hodowlanym, natomiast MLN-4760 i rutynę przygotowano jako roztwory zapasowe w dimetylosulfoksydzie. Końcowe stężenie dimetylosulfoksydu utrzymywano na poziomie 0,1% (v/v) w każdej odpowiedniej grupie, w tym w kontroli nośnika. Przeprowadzono trzy niezależne eksperymenty hodowlane, a wyniki z powtórzeń technicznych w ramach każdego eksperymentu uśredniono.
Test żywotności komórek
Komórki BV-2 wysiano na płytki 96-dołkowe w zagęszczeniu 5 × 10³ komórek/dołek i inkubowano przez 24 h. Pożywkę wymieniono na świeżą, zawierającą 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL lub 400 µg/mL SJBE. Po 24 h dodano 10 µL odczynnika CCK-8, a komórki inkubowano w temperaturze 37 °C przez 1 h. Absorbancję zmierzono przy 450 nm, a żywotność komórek wyrażono w stosunku do nieleczonych dołków kontrolnych. Niezależne preparaty kultur wykorzystano jako powtórzenia biologiczne, natomiast dołki techniczne służyły wyłącznie do wyciągania średniej w obrębie danego eksperymentu.
Oznaczanie poziomu ROS
Po opracowaniu komórki BV-2 inkubowano w pożywce bezsurowiczej zawierającej 10 µmol/L DCFH-DA w temperaturze 37 °C w ciemności przez 30 min. Komórki dwukrotnie przemyto PBS, ododerwano, przepuszczono przez sitko komórkowe o oczkach 40 µm i resuspenderowano w lodowatym PBS. Za pomocą cytometru przepływowego, przy wzbudzeniu 488 nm i kanale emisji FITC/530 ± 15 nm, zarejestrowano co najmniej 10 000 zdarzeń pojedynczych na próbkę. Główną populację komórek wyodrębniono (gating) na podstawie powierzchni rozproszonego światła przedniego i bocznego, wykluczono dublety, analizując stosunek powierzchni do wysokości rozproszenia przedniego, a granicę fluorescencji ustalono przy użyciu niebarwionej kontroli. W przypadku tego jednobarwnego testu kompensacja spektralna nie była wymagana. Ten sam szablon bramkowania zastosowano do wszystkich zakodowanych próbek i raportowano średnią intensywność fluorescencji.
Barwienie TUNEL
Po kokulturze komórki neuronalne w dolnej komorze utrwalono 4% paraformaldehydem przez 30 min, przemyto trzykrotnie PBS i poddano permeabilizacji 0,3% Tritonem X-100 w PBS przez 5 min. Do każdej studni dodano łącznie 50 µL mieszaniny reakcyjnej TUNEL, a następnie inkubowano komórki w temperaturze 37 °C w ciemności przez 60 min. Próbki przemyto trzykrotnie, jądra komórkowe podbarwiono 1 µg/mL DAPI przez 10 min, a następnie próbki zamontowano. Dla każdej z pięciu niezależnie przygotowanych kokultur w grupie wykonano zdjęcia trzech wcześniej wybranych, niezachodzących na siebie pól przy powiększeniu 200×, stosując identyczne ustawienia czasu ekspozycji. Liczbę jąder dodatnich w teście TUNEL określono jako procent jąder dodatnich w barwieniu DAPI, stosując stały próg w programie ImageJ. Średnią z trzech pól obliczono w celu uzyskania jednej wartości dla danej kultury przed analizą statystyczną.
Eksperyment z kokulturą neuronów i mikrogleju
Do modelowania komunikacji bezkontaktowej pośredniczonej przez czynniki rozpuszczalne wykorzystano wkłady Transwell 24-dołkowe z membranami z poliwęglanu o wielkości porów 0,4 µm i powierzchni wzrostu wynoszącej około 0,33 cm2. Komórki mHypoA-2/10 zasiano w dolnych dołkach w zagęszczeniu 1 × 10⁵ komórek w 600 µL pożywki, natomiast komórki BV-2 zasiano we wkładach w zagęszczeniu 2 × 10⁵ komórek w 100 µL pożywki. Komórki hodowano przez noc przed złożeniem układu. Ang II, SJBE, MLN-4760, rutynę oraz odpowiadające im nośniki aplikowano do górnej komory z komórkami BV-2 zgodnie z opisaną powyżej sekwencją zabiegów. W przypadku dodatkowych grup poddanych stresowi wysokosodowemu, do dolnej komory neuronalnej dodano NaCl, aby zwiększyć stężenie końcowe o 30 mmol/L. Złożone kokultury inkubowano przez 24 h.
Pożywka z górnej komory oraz komórki BV-2 zostały pobrane do analiz cytokin i sygnalizacji mikrogleju, natomiast pożywka z dolnej komory oraz komórki neuronalne zostały pobrane oddzielnie do analiz poziomu Ang-(1-7), qPCR, immunoblottingu oraz TUNEL. Jedna zmontowana para wkład-dołek dolny była traktowana jako jedna jednostka eksperymentalna i przeprowadzono trzy niezależne eksperymenty kokultury. Taka konfiguracja pozwoliła na ocenę wymiany rozpuszczalnych czynników, ale nie mogła dowieść, że mikroglej jest jedynym bezpośrednim celem SJBE. Ze względu na brak kontroli izoosmotycznej, w warunkach z NaCl nie można było odróżnić efektów specyficznych dla sodu od efektów osmotycznych.
Model zwierzęcy nadciśnienia tętniczego
Samce szczurów Wistar w wieku 6–8 tygodni i masie ciała 180–220 g, wolne od swoistych patogenów, pozyskano z dostawców komercyjnych. Trzy szczury klatkowano razem w temperaturze 22 °C ± 2 °C i wilgotności względnej 50%–60%, w cyklu światła/ciemności 12 h, z wolnym dostępem do pokarmu i wody. Ściółkę wymieniano dwa razy w tygodniu, a zwierzęta aklimatyzowano przez 7 d. Zwierzęta obserwowano codziennie, a masę ciała odnotowywano dwa razy w tygodniu. Nadciśnienie indukowane niedoborem tlenku azotu wywołano poprzez podawanie przez zgłębnik doustny L-NAME (40 mg/kg/day w 0,5% CMC-Na; 10 mL/kg) przez 3 tygodnie. Kryterium kwalifikacji do modelu przed randomizacją zdefiniowano jako skurczowe ciśnienie tętnicze ≥140 mmHg w dwóch następujących po sobie pomiarach. Model ten odtworzył nadciśnienie indukowane niedoborem tlenku azotu i nie był specyficzny dla nadciśnienia neurogennego.
Grupowanie, podawanie preparatów i pobieranie próbek
Szczury przydzielono do normalnej grupy kontrolnej oraz kohorty modelowej L-NAME. Po potwierdzeniu kwalifikacji do modelu, zakwalifikowane nadciśnieniowe szczury przydzielono do grup: pojazdu modelowego, SJBE 100 mg/kg/day, 200 mg/kg/day, 400 mg/kg/day lub walsartanu 10 mg/kg/day. Wszystkie preparaty podawano drogą gavage raz dziennie w dawce 10 mL/kg, a grupy kontrolne otrzymały taką samą objętość 0,5% CMC-Na. Finalna analiza objęła sześć szczurów w grupie (łącznie 36 szczurów). Początkowa liczba zwierząt, zgony i wykluczenia zostały przedstawione z podziałem na grupy i przyczyny. Codzienne podawanie drogą gavage kontynuowano przez 6 tygodni, podczas gdy grupy modelowe pozostawały pod protokołem L-NAME.
W punkcie końcowym szczury zanieczulono pentobarbitalem sodowym (50 mg/kg, doglebowo) i potwierdzono zanik odruchu wycofania łapy. Krew (4–6 mL) pobrano z aorty brzusznej do probówek z EDTA. Szczury uśmiercono poprzez upuszczenie krwi pod głęboką narkozą, a następnie przepłukano transkardialnie około 200 mL lodowatej 0,9% soli fizjologicznej. Próbki krwi wirowano przy 2,000 × g przez 15 min w temperaturze 4 °C, a osocze przechowywano w −80 °C. Mózgi usunięto natychmiast. Korzystając z atlasu mózgu szczura, przygotowano blok w przekroju czołowym obejmujący obszar od około −1,3 mm do −2,1 mm od bregmy, a następnie mikrodissekowano obustronne jądra przykomorowe (PVN) w obrębie około 0,3–0,6 mm bocznie od linii środkowej i 7,4–8,2 mm brzusznie od powierzchni czaszki. Tkankę zamrożono błyskawicznie do analiz RNA i białek lub zatopiono w celu przygotowania 20 µm mrożonych skrawków.
Randomizacja, maskowanie alokacji, zaślepienie i kryteria wykluczenia
Kwalifikujące się szczury z nadciśnieniem tętniczym zostały podzielone warstwowo ze względu na masę ciała oraz wyjściowe skurczowe ciśnienie krwi, a następnie przydzielone do grup przy użyciu komputerowo generowanej listy randomizacji blokowej w blokach po sześć zwierząt. Badacz, który nie przeprowadzał dawkowania ani oceny wyników, wygenerował sekwencję, przygotował kolejne kody grup i utajnił listę przydziału do momentu, aż wszystkie zwierzęta spełniły kryteria kwalifikowalności. Przyjęto, że jednostką eksperymentalną dla punktów końcowych takich jak ciśnienie krwi, parametry molekularne, biochemiczne i histologiczne było pojedyncze zwierzę.
Preparaty do gavage, probówki z próbkami, alikwoty tkanek, skrawki, obrazy oraz płytki testowe zostały oznaczone zrandomizowanymi trzycyfrowymi kodami zwierząt. Badacze wykonujący pomiary ciśnienia tętniczego, densytometrię, test ELISA, akwizycję obrazów oraz analizę obrazów nie znali przydziału grup do poszczególnych metod leczenia. Kod został ujawniony dopiero po zakończeniu zaplanowanych kontroli jakości oraz analizy podstawowej. Zwierzęta wykluczano jedynie z powodu zgonów niezwiązanych z leczeniem, ciężkiej choroby lub urazu, utraty masy ciała >20%, nieudanego gavage, nieudanej indukcji modelu, nieprawidłowych zapisów z mankietu ogonowego po powtórzeniu procedury, utraty próbki lub udokumentowanego błędu analizy. Wszystkie wykluczenia zostały zaraportowane z podziałem na grupę i przyczynę. Ze względu na brak wcześniejszych obliczeń mocy statystycznej, liczebność n = 6/group potraktowano jako eksploracyjną próbę mechanistyczną.
Pomiar ciśnienia tętniczego metodą mankietu na ogonie
Ciśnienie tętnicze mierzono przy użyciu nieinwazyjnego systemu mankietowego na ogonie w cichym pomieszczeniu między godziną 09:00 a 12:00. Szczury poddawano habituacji przez 5 kolejnych dni poprzez umieszczanie w stabilizatorze przez 15 min/dzień. W każdym dniu pomiaru zwierzęta ogrzewano w temperaturze 33 °C ± 1 °C przez 10 min, po czym pozostawiano je na dodatkowe 5 min w stabilizatorze. Pierwsze pięć cykli pompowania i spuszczania powietrza pomijano, a następnie rejestrowano 10–15 dodatkowych cykli. Sesję uznawano za poprawną, gdy co najmniej pięć technicznie prawidłowych odczytów miało współczynnik zmienności ≤10%. Wartość ciśnienia tętniczego dla danego zwierzęcia obliczano jako średnią z prawidłowych odczytów. W przypadku niespełnienia tego kryterium, zwierzę odpoczywało przez 10 min, a następnie powtarzano jeden zestaw cykli. Jeśli kryterium nadal nie było spełnione, sesję powtarzano następnego dnia, a pierwotną sesję zapisywano jako brak danych, zamiast selektywnie usuwać poszczególne odczyty. Pomiary mankietowe na ogonie dostarczały przerywanych szacunków ciśnienia tętniczego i nie zapewniały ciągłej telemetrii.
ELISA
Nadnadpłyny z hodowli komórkowych, nadnadpłyny z homogenatów PVN oraz osocze przetwarzano przy użyciu zestawów testowych dopasowanych do badanego anality i gatunku: mysi TNF-α, mysia IL-1β, mysia IL-6, szczurzy TNF-α, szczurza IL-1β, Ang-(1-7) oraz norepinefryna. Nadnadpłyny komórkowe klarowano przy 1,000 × g przez 10 min w 4 °C. Tkankę PVN homogenizowano w stosunku 1:9 (w/v) w lodowatym PBS zawierającym inhibitory proteaz, a następnie wirowano przy 12,000 × g przez 15 min w 4 °C. Osocze rozmrażano tylko raz na lodzie. Odczynniki doprowadzano do temperatury pokojowej przez 30 min. Objętość 100 µL standardów i próbek nanoszono w duplikacie technicznym i inkubowano przez 2 h w 37 °C, po czym przeprowadzano pięciokrotne przemywanie 300 µL buforu piorącego. Następnie dodawano 100 µL biotynilowanego przeciwciała detekcyjnego i inkubowano przez 1 h w 37 °C. Płytki przemywano pięciokrotnie, po czym dodawano 100 µL koniugatu z peroksydazą chrzanową i inkubowano przez 30 min w 37 °C. Po kolejnym etapie przemywania dodawano 90 µL substratu TMB i inkubowano płytki przez 15 min w ciemności. Następnie dodawano 50 µL roztworu zatrzymującego reakcję, a absorbancję mierzono przy 450 nm w ciągu 5 min przy użyciu czytnika mikropłytek. Stężenia obliczano przy użyciu czteroparametrowej logistycznej krzywej standardowej. Pomiary w duplikacie akceptowano, gdy współczynnik zmienności wynosił ≤15%; próbki poza zakresem kalibracji rozcieńczano i poddawano ponownemu badaniu.
Ilościowa PCR w czasie rzeczywistym
Całkowity RNA wyekstrahowano z komórek lub tkanki PVN przy użyciu odczynnika TRIzol. Czystość RNA oceniono na podstawie stosunku A260/A280, a 1 µg RNA wykorzystano do syntezy cDNA z użyciem Evo M-MLV reverse-transcription premix. Każda 20 µL reakcja qPCR zawierała 10 µL 2× SYBR Green master mix, po 0,4 µL starterów prawego i lewego o stężeniu 10 µmol/L, 2 µL rozcieńczonego cDNA oraz 7,2 µL wody wolnej od nukleaz. Reakcje przeprowadzano w trzech powtórzeniach technicznych w systemie detekcji PCR w czasie rzeczywistym. Warunki cykliczne obejmowały 95 °C przez 30 s, a następnie 40 cykli: 95 °C przez 5 s i 60 °C przez 30 s. Następnie wygenerowano krzywą topnienia w zakresie od 65 °C do 95 °C z przyrostem 0,5 °C. Uwzględniono kontrole bez matrycy (no-template) oraz bez odwrotnej transkrypcji (no-reverse-transcription). Analizę uznawano za prawidłową tylko wtedy, gdy zaobserwowano pojedynczy pik topnienia, a wydajność krzywej standardowej mieściła się w zakresie 90%–110%. Względną ekspresję genów obliczono metodą 2⁻ΔΔCt, przyjmując Gapdh jako gen referencyjny. Sekwencje starterów użytych w badaniu wymieniono w Table 1.
Western blot
Całkowite białko wyekstrahowano z komórek lub tkanki PVN, używając schłodzonego do temperatury lodu buforu RIPA zawierającego inhibitory proteaz i fosfataz. Lizaty klarowano przy 12,000 × g przez 15 min w temperaturze 4 °C, a stężenie białka określono za pomocą testu BCA. Na żel SDS-poliakrylamidowy o stężeniu 8%–12%, dobrany zgodnie z masą cząsteczkową białka docelowego, naniesiono łącznie 30 µg białka na każdą ścieżkę, a następnie przeniesiono je na membranę PVDF 0,45 µm przy prądzie 300 mA przez 90 min na lodzie. Membrany blokowano przez 1 h w temperaturze pokojowej w 5% albuminie surowiczej wołowej w przypadku fosfoprotein lub w 5% odtłuszczonego mleka w przypadku pozostałych białek docelowych. Przeciwciała pierwszorzędowe, w tym przeciwciało przeciwko całkowitemu CREB, inkubowano przez noc w temperaturze 4 °C w rozcieńczeniach określonych w Tabeli Materiałów. Membrany przemywano trzykrotnie przez 10 min buforem TBST, a następnie inkubowano z odpowiednim drugorzędowym przeciwciałem sprzężonym z peroksydazą chrzanową (1:5,000) przez 1 h w temperaturze pokojowej, po czym ponownie przemyto. Prążki wykryto metodą wzmocnionej chemiluminescencji, stosując ekspozycje nienasycone. Gęstość prążków zmierzono za pomocą programu ImageJ. Sygnały fosfoprotein znormalizowano do odpowiadającego im całkowitego białka, natomiast pozostałe białka docelowe znormalizowano do GAPDH.
Barwienie immunofluorescencyjne
Koronalne skrawki mrożone (20 µm) przez PVN przygotowano w zakresie od około −1.3 do −2.1 mm względem bregma. Dla każdego szczura wybrano trzy anatomicznie dopasowane skrawki w odstępach 120 µm. Skrawki równoważono przez 20 min w temperaturze pokojowej, przemyto trzykrotnie PBS, a następnie blokowano i permeabilizowano roztworem 0.3% Triton X-100 i 5% surowicy koziej przez 1 h. Skrawki inkubowano przez noc w 4 °C z przeciwciałem pierwszorzędowym Iba-1 lub c-Fos, przemyto i inkubowano z odpowiednim fluorescencyjnym przeciwciałem wtórnym przez 1 h w temperaturze pokojowej w ciemności. Jądra komórkowe barwiono kontrastowo DAPI przez 10 min. Obrazy obustronnego PVN pozyskano przy powiększeniu 200× za pomocą odwróconego mikroskopu fluorescencyjnego, zachowując identyczne ustawienia ekspozycji i wzmocnienia dla każdego markera. Do zakodowanych obrazów zastosowano zdefiniowany próg w programie ImageJ, a następnie ilościowo określono obszar pozytywny pod kątem Iba-1 lub liczbę jąder pozytywnych pod kątem c-Fos. Pomiary z trzech skrawków uśredniono, aby uzyskać jedną wartość na poziomie zwierzęcia.
Bezpieczeństwo i utylizacja odpadów
Metanol, etanol, paraformaldehyd, DCFH-DA, odczynniki do elektroforezy oraz tkanki zwierzęce były obsługiwane zgodnie z instytucjonalnymi procedurami bezpieczeństwa chemicznego i biologicznego. Lotne rozpuszczalniki i paraformaldehyd były przetwarzane w certyfikowanym wyciągu chemicznym, przy zastosowaniu odpowiednich środków ochrony osobistej. Odpady z rozpuszczalników organicznych bezhalogenowych oraz odpady zawierające formaldehyd były segregowane, odpady biologiczne poddano dekontaminacji, a narzędzia ostre i truchła zwierząt utylizowano poprzez zatwierdzone ścieżki instytucjonalne. Przed użyciem potwierdzono lokalne kategorie odpadów oraz procedury awaryjne.
Analiza statystyczna
Dane przedstawiono jako średnia ± odchylenie standardowe i przeanalizowano przy użyciu oprogramowania statystycznego i graficznego. Jako biologiczną jednostkę eksperymentalną przyjęto niezależną hodowlę lub zwierzę, a wyniki z powtórzeń technicznych w dołkach, polach lub pomiarach wielokrotnych uśredniono w obrębie każdej jednostki przed przeprowadzeniem wnioskowania statystycznego. Przed analizami parametrycznymi oceniono założenia dotyczące rozkładu i wzorców wariancji. Zestawy danych końcowych dla wielu grup przeanalizowano za pomocą jednostronnej analizy wariancji, a następnie przeprowadzono porównania z korektą Tukeya dla wielokrotnych porównań. Podłużny przebieg skurczowego ciśnienia krwi przedstawiono opisowo jako średnia ± odchylenie standardowe, a końcowe wyniki ciśnienia krwi przeanalizowano za pomocą jednostronnej analizy wariancji z korektą Tukeya. Podano skorygowane wartości p, różnice średnich oraz 95% przedziały ufności. Za statystycznie istotną uznano dwustronną wartość p < 0,05; zgłoszono wszystkie wykluczenia i brakujące wartości.
Wyniki
Celowany wyciąg SJBE z ilościowym oznaczeniem metodą HPLC hamuje indukowany przez Ang II stan zapalny mikrogleju
Ekstrakcja z powrotnym chłodzeniem w etanolu pozwoliła na uzyskanie proszku SJBE w wydajności 25,5 ± 0,7% w stosunku do materiału wyjściowego (Rysunek 1A). Celowana analiza HPLC wykazała zawartość rutyny i kwercetyny odpowiednio na poziomie 276,1 mg/g ± 9,2 mg/g oraz 12,5 mg/g ± 0,9 mg/g (Rysunek 1B), co zapewniło ilościową charakterystykę markerów preparatu SJBE wykorzystanego we wszystkich eksperymentach biologicznych.
SJBE nie wykazywał wykrywalnego wpływu na żywotność komórek BV-2 przy stężeniach do 200 µg/mL, natomiast przy stężeniu 400 µg/mL zaobserwowano istotny spadek żywotności (Rysunek 1C). Na podstawie tych wyników do kolejnych eksperymentów mechanistycznych wybrano stężenie 100 µg/mL. Ang II wyraźnie zwiększył uwalnianie TNF-α i IL-1β z komórek BV-2, podczas gdy SJBE zredukował poziom obu cytokin zapalnych w całym badanym zakresie stężeń nietoksycznych (Rysunek 1D,E), co wskazuje na zależny od stężenia efekt przeciwzapalny pod wpływem stymulacji Ang II.
SJBE wiąże się z wyższymi markerami ACE2/MasR oraz niższym sygnalizowaniem NF-κB i stresem oksydacyjnym
Stymulacja Ang II zmniejszyła ekspresję ACE2 i MasR zarówno na poziomie białka, jak i mRNA, czemu towarzyszył wzrost fosforylacji NF-κB p65. Leczenie SJBE odwróciło te zmiany, zwiększając ekspresję ACE2 i MasR przy jednoczesnym zmniejszeniu fosforylacji p65 (Rysunek 2A–E).
Zgodnie z tymi zmianami molekularnymi, SJBE obniżył stężenia TNF-α z 135 pg/mL ± 12 pg/mL do 55 pg/mL ± 6 pg/mL oraz stężenia IL-1β z 102 pg/mL ± 10 pg/mL do 42 pg/mL ± 5 pg/mL w nadnadkładach hodowli stymulowanych Ang II. Dodatek inhibitora ACE2 MLN-4760 znacznie osłabił te efekty, a stężenia TNF-α i IL-1β wzrosły odpowiednio do 125 pg/mL ± 11 pg/mL oraz 95 pg/mL ± 9 pg/mL. Leczenie rutyną odtworzyło część odpowiedzi przeciwzapalnej obserwowanej przy zastosowaniu pełnego ekstraktu (Rysunek 2F).
SJBE wyraźnie zredukował również wewnątrzkomórkową fluorescencję DCFH-DA po stymulacji Ang II, co wskazuje na mniejszą akumulację wewnątrzkomórkowych reaktywnych form tlenu. Redukcja ta została osłabiona przez MLN-4760 (Rycyna 2G,H). Wspólnie wyniki te wskazują, że przeciwzapalne i przeciwutleniające działanie SJBE w stymulowanych Ang II komórkach BV-2 wiąże się z przywróceniem sygnalizacji ACE2/MasR i jest wrażliwe na farmakologiczne hamowanie ACE2.
SJBE ogranicza przenoszenie stanu zapalnego z mikrogleju do neuronów podwzgórza
Aby zbadać, czy przeciwzapalne działanie SJBE wpływa na komunikację między mikroglejem a neuronami, komórki BV-2 oraz neurony podwzgórzowe mHypoA-2/10 hodowano w bezkontaktowym systemie Transwell. Stymulacja Ang II zwiększyła stężenia TNF-α i IL-1β w systemie kokultury, podczas gdy SJBE obniżyło poziom TNF-α ze 150 ± 15 pg/mL do 65 pg/mL ± 8 pg/mL oraz poziom IL-1β ze 110 pg/mL ± 12 pg/mL do 48 pg/mL ± 6 pg/mL (Rysunek 3A). Ang II zmniejszył również ekspresję Ace2 i Mas1, która w obu przypadkach została przywrócona do poziomów zbliżonych do grupy kontrolnej po zastosowaniu SJBE (Rysunek 3B).
Odpowiednie zmiany zaobserwowano w neuronach podwzgórza hodowanych w dolnej komorze. Ekspozycja na środowisko kokultury stymulowane przez Ang II zwiększyła ekspresję c-Fos i COX-2 oraz zmieniła ekspresję Avp i Oxtr, podczas gdy SJBE osłabiło te reakcje (Rycina 3C–G). Wzór ochronny został osłabiony przez MLN-4760, co dodatkowo wiąże aktywność ACE2 z efektami zaobserwowanymi w systemie kokultury.
Wyniki te wykazują, że SJBE hamuje środowisko zapalne generowane pod wpływem stymulacji Ang II, czemu towarzyszy zmniejszona aktywacja odpowiedzi neuronalnych podwzgórza w modelu Transwell.
SJBE jest powiązane z sygnalizacją Ang-(1-7) i mniejszym uszkodzeniem neuronów w warunkach połączonego stresu wysokosodowego i Ang II
Ekspozycja na Ang II obniżyła stężenia Ang-(1-7) w supernatancie kokultury i zwiększyła neuronalny stosunek phospho-CREB/CREB. Leczenie SJBE zwiększyło poziom Ang-(1-7) i zredukowało fosforylację CREB do poziomów zbliżonych do grupy kontrolnej (Rysunek 4A–C), co jest zgodne z przywróceniem profilu sygnalizacyjnego związanego z osią ACE2/Ang-(1-7)/MasR zaobserwowanego w poprzednich eksperymentach.
Pod wpływem połączonej stymulacji 30 mmol/L NaCl i Ang II, neurony podwzgórza wykazały zwiększoną ekspresję Avp oraz wyższy odsetek komórek TUNEL-dodatnich. SJBE znacząco osłabiło obie te reakcje (Rysunek 4D–F), co wskazuje na zmniejszenie stresu i uszkodzeń neuronalnych w warunkach połączonego wyzwania. W analizie TUNEL każda wartość reprezentuje niezależnie przygotowaną ko-kulturę, przy czym przed analizą statystyczną wyciągnięto średnią z trzech pól mikroskopowych w ramach każdego powtórzenia biologicznego (n = 5 na grupę).
SJBE obniża ciśnienie krwi w ogonie i wiąże się z wyższymi markerami PVN ACE2/Ang-(1-7)/MasR u szczurów leczonych L-NAME
Codzienne podawanie L-NAME spowodowało stopniowy wzrost skurczowego ciśnienia tętniczego podczas indukcji modelu. Po wystąpieniu nadciśnienia leczenie SJBE obniżyło cotygodniowe ciśnienie tętnicze mierzone metodą mankietu ogonowego w ciągu następnych 6 tygodni interwencji, przy czym najsilniejszą odpowiedź zaobserwowano w grupie otrzymującej wysoką dawkę (Rysunek 5A).
W punkcie końcowym badania skurczowe ciśnienie tętnicze wynosiło 165 ± 8 mmHg w grupie modelowej L-NAME w porównaniu z 115 mmHg ± 5 mmHg u szczurów kontrolnych. Wysoka dawka SJBE obniżyła skurczowe ciśnienie tętnicze do 130 mmHg ± 6 mmHg. Rozkurczowe ciśnienie tętnicze spadło ze 110 mmHg ± 6 mmHg do 85 mmHg ± 4 mmHg, natomiast średnie ciśnienie tętnicze spadło ze 128 mmHg ± 7 mmHg do 100 mmHg ± 5 mmHg po leczeniu wysoką dawką SJBE (wszystkie skorygowane p < 0,0001 względem grupy modelowej; Rycina 5B). Wyniki te wykazują trwałą odpowiedź przeciwonadciśnieniową na SJBE w okresie interwencji.
Analiza tkanki PVN ujawniła równoległe zmiany molekularne. Leczenie L-NAME zmniejszyło ekspresję białek ACE2 i MasR, a także stężenia Ang-(1-7), podczas gdy SJBE przywróciło wszystkie trzy markery w sposób zależny od dawki. W grupie z wysoką dawką względna ekspresja ACE2 wzrosła z 0,40 ± 0,07 do 1,50 ± 0,18-krotności, MasR wzrosło z 0,45 ± 0,08 do 1,35 ± 0,16-krotności, a stężenie Ang-(1-7) wzrosło z 9 pg/mg ± 2 pg/mg do 32 pg/mg ± 5 pg/mg białka w porównaniu z grupą modelową (Rysunek 5C–E). Zatem efekt obniżający ciśnienie krwi wywołany przez SJBE był powiązany z przywróceniem profilu molekularnego związanego z osią ACE2/Ang-(1-7)/MasR w obrębie PVN.
SJBE wiąże się z niższym poziomem markerów aktywacji zapalnej PVN oraz markerów systematycznego odpływu współczulnego
Nadciśnienie indukowane L-NAME wiązało się z wyraźną aktywacją stanu zapalnego w obrębie PVN. Poziomy mRNA Tnf oraz Il1b były podwyższone u szczurów w grupie modelowej, podczas gdy wysoka dawka SJBE obniżyła ekspresję Tnf z 4,5 ± 0,5 do 1,8 ± 0,2-krotności oraz ekspresję Il1b z 3,8 ± 0,4 do 1,6 ± 0,18-krotności (Ryc. 6A).
Analiza immunofluorescencyjna wykazała zbieżne zmiany komórkowe. Barwienie Iba-1, wskazujące na aktywację mikrogleju, było zwiększone w PVN szczurów leczonych L-NAME i zmniejszyło się po podaniu SJBE. Barwienie c-Fos wykazało podobny wzorzec, z niższą aktywacją neuronalną po zastosowaniu SJBE niż w nieleczonej grupie modelowej (Rysunek 6B–D).
Te centralne zmiany zapalne towarzyszyły poprawie markerów zapalnych i współczulnych w krążeniu. Stężenia TNF-α i IL-1β w osoczu były podwyższone u szczurów modelowych i uległy znacznemu obniżeniu po leczeniu SJBE. W grupie otrzymującej wysoką dawkę poziom TNF-α spadł z 45 pg/mL ± 6 pg/mL do 20 pg/mL ± 3 pg/mL, a IL-1β z 35 pg/mL ± 5 pg/mL do 15 pg/mL ± 3 pg/mL (Rycyna 6E). Poziom norepinefryny w osoczu uległ podobnemu obniżeniu, z 400 pg/mL ± 45 pg/mL do 180 pg/mL ± 25 pg/mL (Rycyna 6F).
Wszystkie te wyniki in vivo wykazują, że leczenie SJBE obniża ciśnienie tętnicze u szczurów traktowanych L-NAME równolegle z przywróceniem markerów związanych z osią PVN ACE2/Ang-(1-7)/MasR, osłabieniem aktywacji zapalnej w PVN oraz redukcją krążących cytokin zapalnych i norepinefryny.
DOSTĘPNOŚĆ DANYCH:
Numeryczne dane źródłowe stanowiące podstawę wykresów oraz powiązane wyniki statystyczne znajdują się w Pliku uzupełniającym 1.
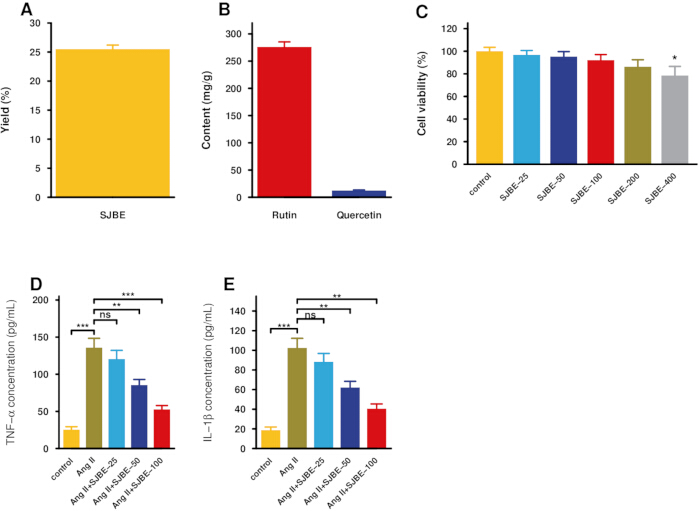
Rysunek 1: Celowana analiza ilościowa HPLC i wstępne eksperymenty na komórkach BV-2. (A) Wydajność ekstrakcji. (B) Zawartość rutyny i kwercetyny w SJBE oznaczona za pomocą celowanej analizy HPLC. (C) Żywotność komórek BV-2 po 24 h ekspozycji na SJBE. (D,E) Poziomy TNF-α i IL-1β w supernatantach komórek BV-2 stymulowanych Ang II. Dane przedstawiono jako średnia ± SD; n = 3 niezależne eksperymenty dla dostępnych paneli ilościowych. Zastosowano jednoczynnikową analizę ANOVA z poprawką Tukeya. Skróty: ns, brak istotności statystycznej; *p < 0.05, **p < 0.01, *** p < 0.001, **** p < 0.0001. Proszę kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.
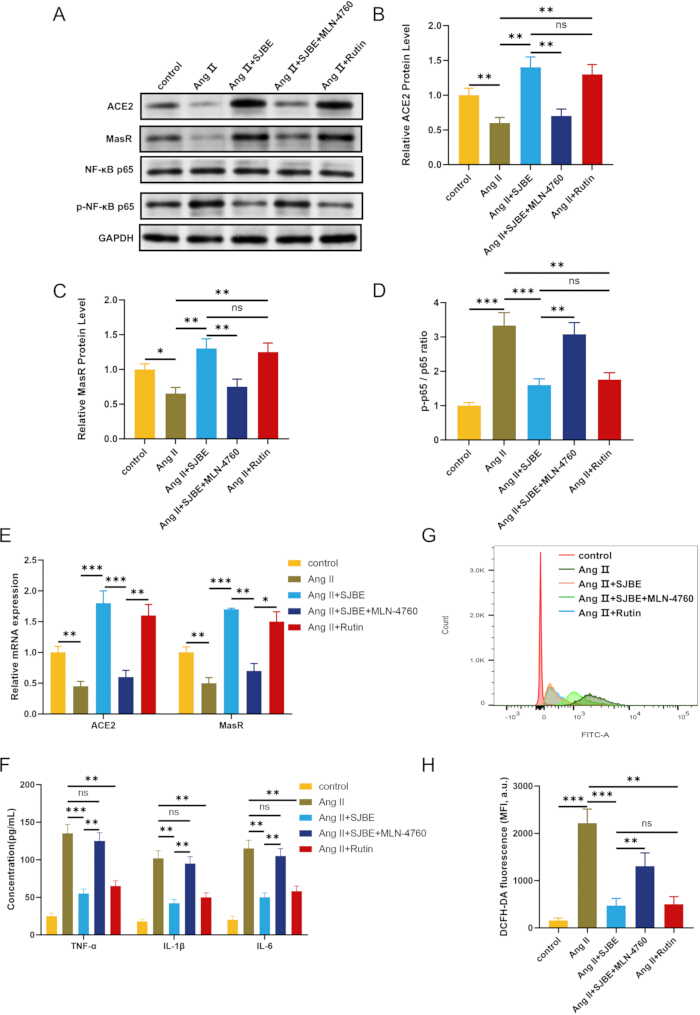
Rysunek 2: SJBE wiąże się z wyższymi markerami ACE2/MasR oraz niższym sygnalizowaniem NF-κB i stresem oksydacyjnym w komórkach BV-2. (A–D) Immunobloty i kwantyfikacja ACE2, MasR, fosfo-p65 oraz całkowitego p65. (E) mRNA Ace2 i Mas1. (F) TNF-α, IL-1β oraz IL-6. (G,H) Wyniki cytometrii przepływowej ROS i kwantyfikacja fluorescencji. Dane przedstawiono jako średnia ± SD; n = 3 niezależne eksperymenty. Zastosowano jednoczynnikową analizę wariancji (One-way ANOVA) z poprawką Tukeya dla porównań. ns, brak istotności statystycznej; *p < 0.05, **p < 0.01, ***p < 0.001, ****p < 0.0001. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
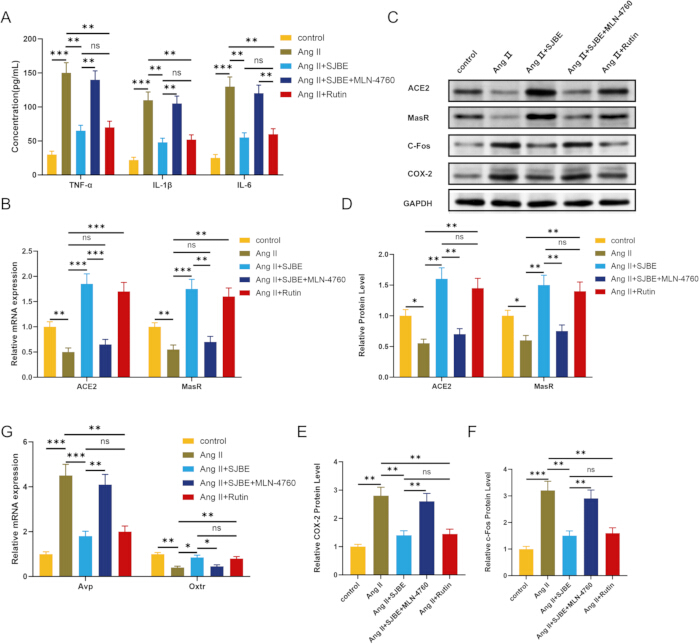
Rysunek 3: SJBE ogranicza sygnalizację zapalną w modelu współhodowli czynników rozpuszczalnych BV-2/mHypoA-2/10. (A) Cytokiny w supernatancie z współhodowli. (B) mRNA Ace2 oraz Mas1. (C–F) Immunobloty i kwantyfikacja ACE2, MasR, c-Fos oraz COX-2. (G) Ekspresja Avp i Oxtr w neuronach w dolnej komorze. Dane przedstawiono jako średnia ± SD; n = 3 niezależne eksperymenty. Zastosowano jednoczynnikową analizę wariancji (ANOVA) z poprawką Tukeya. ns, brak istotności statystycznej; *p < 0.05, **p < 0.01, ***p <0.001, ****p < 0.0001. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
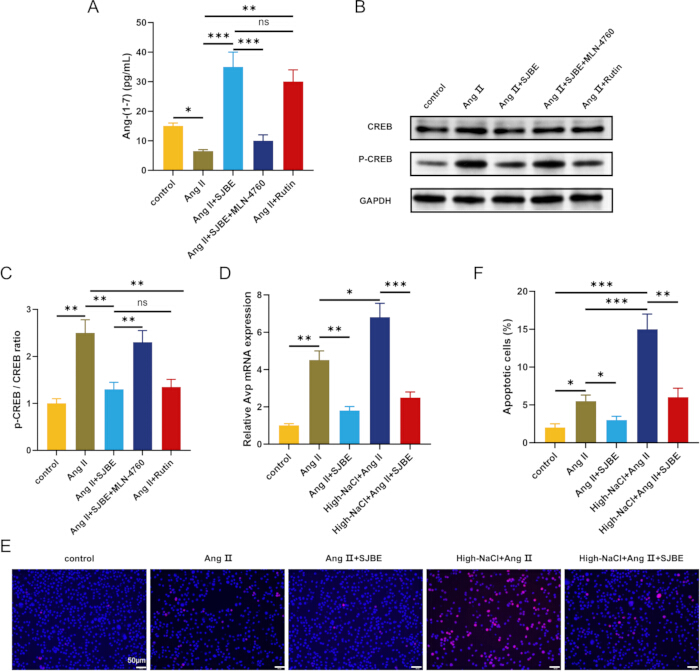
Rysunek 4: SJBE wiąże się z sygnałami Ang-(1-7) i mniejszymi uszkodzeniami neuronów związanymi ze stresem. (A) Ang-(1-7) w supernatancie współhodowli. (B,C) Fosfo-CREB i całkowity CREB w neuronach dolnej komory. (D) Avp w warunkach połączonego stresu NaCl/Ang II. (E,F) Reprezentatywne obrazy TUNEL oraz ich kwantyfikacja; pasek skali, 50 µm. Dane przedstawiono jako średnia ± SD; n = 3 niezależne eksperymenty dla paneli A, C i D; n = 5 niezależnych preparatów współhodowli dla panelu F, z uśrednionymi trzema polami na preparat. Zastosowano jednoczynnikową analizę wariancji (ANOVA) z poprawką Tukeya. ns, brak istotności; *p < 0.05, **p < 0.01, ***p < 0.001, ****p < 0.0001. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
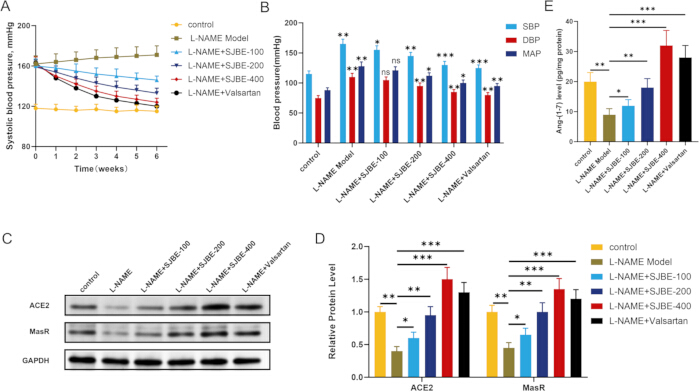
Rysunek 5: SJBE obniża ciśnienie tętnicze mierzone metodą mankietową w ogonie i wiąże się z wyższymi markerami ACE2/Ang-(1-7)/MasR w PVN u szczurów traktowanych L-NAME. (A) Podłużny pomiar skurczowego ciśnienia tętniczego. (B) Końcowe skurczowe, rozkurczowe i średnie ciśnienie tętnicze. (C,D) Immunobloty ACE2 i MasR oraz ich kwantyfikacja w tkance PVN. (E) Poziom Ang-(1-7) w homogenatach PVN. Dane przedstawiono jako średnia ± SD; n = 6 szczurów/grupa. Podłużne SBP przedstawiono opisowo; wyniki końcowe analizowano za pomocą jednoczynnikowej analizy ANOVA z korektą Tukeya. ns, brak istotności statystycznej; *p < 0.05, **p < 0.01, ***p < 0.001, ****p < 0.0001. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
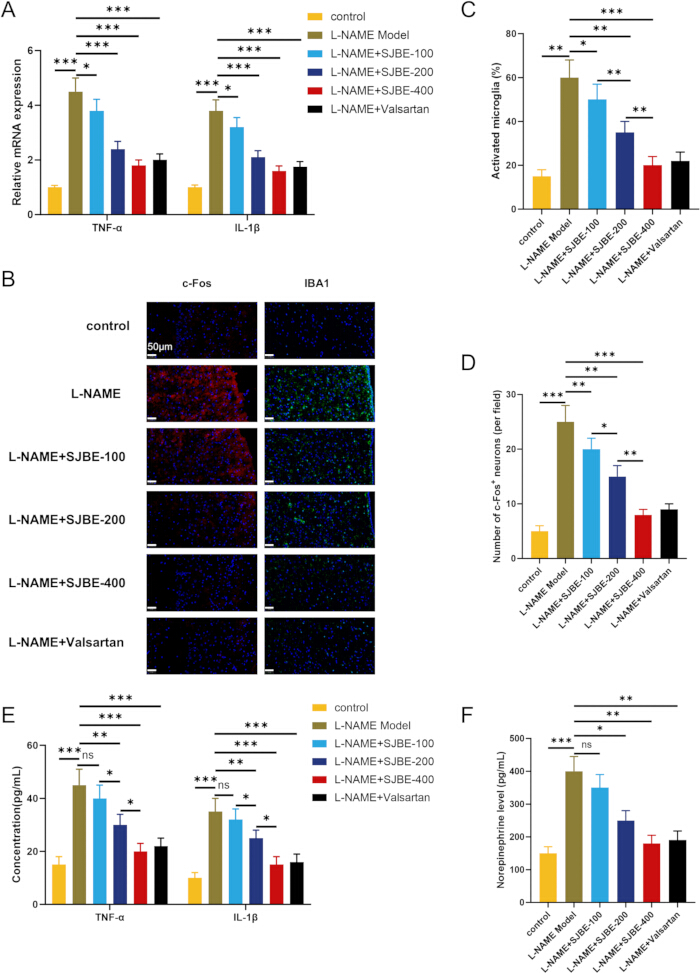
Rysunek 6: SJBE wiąże się z niższym poziomem markerów aktywacji zapalnej w PVN oraz markerów układowego wydalania współczulnego u szczurów leczonych L-NAME. (A) mRNA Tnf i Il1b w tkance PVN. (B–D) Immunofluorescencja i ilościowe oznaczenie Iba-1 oraz c-Fos; paski skali, 50 µm. (E) Poziom TNF-α i IL-1β w osoczu. (F) Poziom norepinefryny w osoczu. Dane przedstawiono jako średnia ± SD; n = 6 szczurów/grupa. Zastosowano jednoczynnikową analizę ANOVA z poprawką Tukeya dla porównań. *p < 0.05, **p < 0.01, ***p < 0.001, ****p < 0.0001. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.
| Gen | Starter kierunkowy (5'-3') | Starter odwrotny (5'-3') |
| Gapdh | CACCCACTCCTCCACCTTTGAC | GTCCACCACCCTGTTGCTGTAG |
| Tnf | CCTGCTGCACTTTGGAGTGA | GCTTGAGGGTTTGCTACAACA |
| Il1b | CAGTGAGGAGAATGACCTGTTC | CGAGATGCTGCTGTGAGATT |
| Ace2 | TCCATTGGTCTTCTGCCATCCG | AGACCATCCACCTCCACTTCTC |
| Mas1 | TCCACCATCAATAGCAGCG | AAGCCACCCACATTCAGGC |
| Avp | TCGCCATGATGCTCAACACTACGC | ACACTGTCTCAGCTCCATGTCGGATG |
| Oxtr | GTGTCGAGTTGGACCTCGGG | CCAGGAACAGAATGAGGCACAG |
Tabela 1: Sekwencje starterów użyte w badaniu.
Plik uzupełniający 1: Numeryczne dane źródłowe stanowiące podstawę rycin oraz powiązane wyniki statystyczne. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Niniejsze badanie wiąże ekstrakt z pąków S. japonicum, ilościowo określony metodą ukierunkowanej HPLC, z obniżeniem sygnalizacji zapalnej w modelach kokultury mikrogleju i czynników rozpuszczalnych oraz z niższym ciśnieniem tętniczym w metodzie mankietowej na ogonie u szczurów traktowanych L-NAME. We wszystkich systemach eksperymentalnych podawanie SJBE zbiegało się z wyższym poziomem markerów ACE2/Ang-(1-7)/MasR, mniejszą aktywacją NF-κB i niższym stresem oksydacyjnym oraz niższym poziomem markerów aktywacji zapalnej w PVN. Te zbieżne obserwacje wspierają hipotezę neuroimmunologiczną, jednak nie dowodzą, że szlak centralny pośredniczy w działaniu przeciwnadciśnieniowym.
Wyniki są zgodne z doniesieniami, że składniki kwiatów S. japonicum oraz rutyna zmniejszają sygnalizację zapalną i neurostan zapalny8,9,22, a także z dowodami na to, że kwercetyna moduluje naczyniowy stan zapalny oraz sygnały redoks mikrogleju12,13. Niniejsze badanie rozszerza te obserwacje na hipotalamiczne modele neuroimmunologiczne z wykorzystaniem pełnego ekstraktu roślinnego. Ponieważ MLN-4760 osłabił odpowiedź ochronną jedynie in vitro, ACE2 należy interpretować raczej jako funkcjonalny czynnik przyczyniający się do komórkowej odpowiedzi przeciwzapalnej niż jako ustalony mediator efektu ciśnienia tętniczego in vivo.
Wyniki dotyczące PVN osadzają obserwacje komórkowe w obszarze kontroli sercowo-naczyniowej. Poprzednie badania wykazują, że mikroglej i cytokiny zapalne przyczyniają się do nadciśnienia neurogennego i pobudzenia sympatycznego23,24. Sygnalizacja Ang-(1-7) w obrębie PVN może regulować odpływ sympatyczny, podczas gdy Ang II może indukować zależny od AT1/TLR4 stres oksydacyjny mikrogleju20,21. W związku z tym spadki poziomu Iba-1, c-Fos, cytokin zapalnych oraz norepinefryny w osoczu po leczeniu SJBE są zgodne z mniejszą aktywacją zapalną PVN, jednak dane te nie rozstrzygają, czy zmiany te spowodowały obniżenie ciśnienia tętniczego, czy były następstwem poprawy ogólnoustrojowej.
Modele Ang II i L-NAME dostarczają komplementarnych kontekstów stresowych, a nie identycznych mechanizmów chorobowych. Stymulacja Ang II indukuje mikroglejalny stan zapalny napędzany przez układ renina-angiotensyna, podczas gdy L-NAME modeluje nadciśnienie wynikające z niedoboru tlenku azotu z dysfunkcją naczyniową i stresem oksydacyjnym25,26. Inne modele również wskazują na aktywację mikrogleju w PVN w regulacji sympatycznej14,27, jednak niniejsze badanie z użyciem L-NAME nie jest specyficzne dla neurogennego nadciśnienia napędzanego przez PVN. Warunek kokultury z wysoką zawartością sodu stanowił wyzwanie stresu neuronalnego in vitro bez kontroli izoosmotycznej i nie powinien być interpretowany jako model solnego nadciśnienia in vivo.
Dla zapewnienia powtarzalności zastosowania, krytycznymi krokami są: dokumentacja źródła botanicznego, spójna ekstrakcja i przechowywanie, standaryzowana gęstość komórek i czasy traktowania, prawidłowe przypisanie przedziałów Transwell, habituacja i ogrzewanie mankietu ogonowego, precyzyjne pobieranie próbek z PVN oraz ślepa kwantyfikacja punktów końcowych. Zmienna wydajność ekstrakcji powinna skłonić do sprawdzenia wilgotności materiału, stosunku rozpuszczalnika, warunków refluksu, filtracji i liofilizacji; przesunięcia czasu retencji w HPLC powinny skłonić do sprawdzenia przygotowania standardów, fazy ruchomej, szybkości przepływu, temperatury, równoważenia kolumny i przydatności systemu. Niespójne wyniki ko-kultury lub pomiary mankietem ogonowym należy rozwiązać poprzez sprawdzenie integralności insertów i rozmieszczenia traktowania lub poprzez powtórzenie standaryzowanej habituacji, zamiast selektywnego wykluczania pomiarów. Odpowiednimi alternatywami dla pytań wykraczających poza niniejszy protokół są: fingerprinting chromatograficzny lub LC-MS/MS, pierwotne lub selektywne komórkowo projekty ko-kultur, telemetria, farmakokinetyka mózgu/osocza oraz eksperymenty z utratą funkcji centralnego ACE2/MasR. Rozwijające się prace interdyscyplinarne nad przebudową neuronów i mikrośrodowiska oraz integracja obrazowania ze sztuczną inteligencją ilustrują szersze kierunki metodologiczne badania złożonych systemów biologicznych28,29.
Zakres zastosowania definiuje kilka ograniczeń. MLN-4760 dostarczył jedynie dowodów funkcjonalnych in vitro; nie przeprowadzono blokady ACE2/MasR in vivo ani pomiaru ekspozycji w osoczu, mózgu lub PVN. Koncentracja 100 µg/mL jest zatem niecytotoksycznym stężeniem roboczym in vitro, a nie ekspozycją odpowiadającą warunkom in vivo. Konstrukcja Transwell nie pozwala udowodnić działania specyficznego dla mikrogleju, a mała, nienależąca do prospektywnie obliczonej pod kątem mocy grupy zwierząt ogranicza precyzję. Pomiary ciśnienia metodą mankietu ogonowego (tail-cuff) są przerywane i wrażliwe na unieruchomienie. Wreszcie, ukierunkowane ilościowe oznaczenie rutyny/kwercetyny nie ustanawia odcisku palca chemicznego, pełnej walidacji analitycznej, przypisania składników ani spójności między niezależnymi partiami. W ramach tych ograniczeń protokół wspiera generowanie hipotez dotyczących SJBE, sygnalizacji neurozapalnej i regulacji ciśnienia krwi, a nie ostateczne twierdzenia o charakterze przyczynowym lub translacyjnym.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Autorzy dziękują za wsparcie instytucjonalne i techniczne udzielone przez uczestniczące laboratoria.
Finansowanie:
Praca ta była wspierana przez National Natural Science Foundation of China (nr 82600861); Youth Project of the Fundamental Research Program of Shanxi Province (nr 202203021212491, 202303021222205); General Project of the Fundamental Research Program of Shanxi Province (nr 202203021221210); oraz Doctoral Research Startup Project of Shanxi Datong University (nr 2018-B-36).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0.4 µm Wkładki Transwell | Corning Incorporated | 3413 | Wkładka z membraną poliwęglanową 24-dołkowa do bezkontaktowej kokultury BV-2/mHypoA-2/10 |
| przeciwciało przeciwko ACE2 | Technologia sygnalizacji komórkowej | 92485; RRID: AB_3741093 | przeciwciało królicze mAb przeciwko ACE2 (E5O6J); WB 1:1 000; IHC/IF 1:100–1:200 |
| Alexa Fluor 488 przeciwciało przeciwko króliki IgG | Technologia sygnalizacji komórkowej | 4412; RRID: AB_1904025 | Przeciwciało wtórne do immunofluorescencji; 1:500 |
| Alexa Fluor 594 anty-królicze IgG | Technologia sygnalizacji komórkowej | 8889; RRID: AB_2716249 | Przeciwciało wtórne do immunofluorescencji; 1:500 |
| Angiotensyna II | Sigma-Aldrich | A9525 | Syntetyczny peptyd Ang II; stymulacja mikrogleju |
| Zestaw do oznaczania angiotensyny-(1-7) | Cloud-Clone Corp. | CES085Mi | Oznaczanie ilościowe Ang-(1-7) |
| Zestaw do oznaczania białek metodą BCA | Beyotime Biotechnology | P0012 | Oznaczanie ilości białka |
| komórki BV-2 | Procell Life Science & Technology Co., Ltd. | CL-0493; RRID: CVCL_0182 | Linia komórek mikroglejowych myszy; pasaż 3–20 |
| kolumna HPLC C18 | Shimadzu Corporation | Shim-pack GIST C18; P/N 227-30017-08 | 250 × 4,6 mm, 5 µmmetanol–woda (65:35, v/v), 1,0 ml/min, 35 °C |
| odczynnik CCK-8 | Beyotime Biotechnology | C0038 | Test żywotności komórek |
| przeciwciało przeciwko c-Fos | Technologia sygnałowania komórkowego | 2250; RRID: AB_2247211 | przeciwciało monoklonalne królicze c-Fos (9F6); WB 1:1000; IF 1:200 |
| przeciwciało przeciwko COX-2 | Technologia sygnalizacji komórkowej | 12282; RRID: AB_2571729 | przeciwciało mAb COX-2 (D5H5) przeciw królicze; WB 1:1 000; IHC/IF 1:200 |
| sonda DCFH-DA | Beyotime Biotechnology | S0033S | Wykrywanie ROS metodą cytometrii przepływowej |
| DMEM, wysoka zawartość glukozy | Gibco/Thermo Fisher Scientific | 11965092 | Pożywka do hodowli komórkowych |
| Zestaw Evo M-MLV Reverse Transcription Premix Kit | Precyzyjna Biotechnologia | AG11706 | Synteza cDNA do qPCR |
| Płytki surowica bydlęca płodu | Gibco/Thermo Fisher Scientific | 10099141 | Suplement do hodowli komórkowych |
| Cytometr przepływowy | BD Biosciences | BD Accuri C6 Plus | Akwizycja fluorescencji ROS |
| Mikroskop fluorescencyjny | Olympus/Evident Scientific | IX73 | Odwrócony mikroskop fluorescencyjny do obrazowania TUNEL i PVN |
| przeciwciało przeciwko GAPDH | Technologia sygnalizacji komórkowej | 5174; RRID: AB_10622025 | GAPDH (D16H11) królicze przeciwciało monoklonalne; WB 1:1 000–1:5,000 |
| Surowica kozia | Beyotime Biotechnology | C0265 | Odczynnik blokujący do immunofluorescencji |
| system HPLC | Shimadzu Corporation, Kioto, Japonia | Prominence LC-20A | Celowany test kontroli jakości rutyny/kwercetyny |
| anty-mysie IgG sprzężone z HRP | Technologia sygnalizacji komórkowej | 7076; RRID: AB_330924 | przeciwciało wtórne do Western blot; 1:3 000–1:5,000 |
| przeciwciało przeciwko IgG królika sprzężone z HRP | Technologia sygnalizacji komórkowej | 7074; RRID: AB_2099233 | przeciwciało wtórne do Western blot; 1:3 000–1:5,000 |
| przeciwciało anty-Iba-1/AIF-1 | Technologia sygnalizacji komórkowej | 17198; RRID: AB_2820254 | króliczy przeciwciało monoklonalne (mAb) Iba-1/AIF-1 (E4O4W); WB 1:1 000; IHC/IF 1:200 |
| Zestaw do testu ELISA dla IL-6 | Beyotime Biotechnology | PY2782 | Oznaczanie ilościowe IL-6 u myszy |
| L-NAME | Beyotime Biotechnology | S0006 | Inhibitor NOS w nadciśnieniu wynikającym z niedoboru tlenku azotu |
| Samce szczurów Wistar | Beijing HFK Bioscience Co., Ltd. | Wistar; SCXK (Jing) 2019-0008 | Samce wolne od specyficznych patogenów, 6–8 tygodni, 180–220 g |
| przeciwciało przeciwko MasR | Alomone Labs | AAR-013; RRID: AB_2039972 | Przeciwciało przeciwko receptorowi Mas; WB 1:200; IHC/IF 1:100 |
| komórki mHypoA-2/10 | Cedarlane Laboratories Ltd. | CLU176; RRID: CVCL_D384 | Linia komórkowa neuronów podwzgórza myszy; pasaż 3–20 |
| Czytnik płytek mikrotitracyjnych | Thermo Scientific | Multiskan FC; nr kat. 51119000 | Pomiary absorbancji w testach CCK-8 i ELISA |
| MLN-4760 | Beyotime Biotechnology | SF1197 | inhibitor ACE2; 10 µmol/L eksperymenty in vitro |
| Mysia IL-1β zestaw ELISA | Invitrogen/Thermo Fisher Scientific | 88-7013A-88 | Mysia IL-1β ilościowe oznaczenie |
| TNF mysieα zestaw ELISA | Beyotime Biotechnology | PT512 | mysi TNF-α ilościowe oznaczenie |
| NF-κprzeciwciało przeciwko p65 | Technologia sygnalizacji komórkowej | 8242; RRID: AB_10859369 | NF-κB (jądrowy czynnik kappa-B)κprzeciwciało królika mAb przeciwko p65 (D14E12) XP; WB 1:1 000 |
| Nieinwazyjny system mankietowy do pomiaru ciśnienia w ogonie | Visitech Systems | BP-2000-R-4 | System pomiaru ciśnienia tętniczego w ogonie szczura z mankietem i modułem ogrzewania |
| Zestaw do oznaczania norepinefryny | Cloud-Clone Corp. | HEA907Ge | Oznaczanie ilości norepinefryny |
| przeciwciało przeciwko p-CREB | Technologia sygnalizacji komórkowej | 9198; RRID: AB_2561044 | przeciwciało monoklonalne królika przeciwko phospho-CREB (Ser133) (87G3); WB 1:1 000 |
| Penicylina–streptomycyna | Gibco/Thermo Fisher Scientific | 15140122 | Suplement antybiotykowy do hodowli komórkowych |
| Detektor z matrycą fotodiod | Shimadzu Corporation | SPD-M20A | HPLC UV–detekcja UV-vis/PDA przy 360 nm |
| p-NF-κprzeciwciało przeciwko p65 | Technologia sygnalizacji komórkowej | 3031; RRID: AB_330559 | Fosfo-NF-κprzeciwciało B p65 (Ser536); WB 1:1000 |
| membrana PVDF | Beyotime Biotechnology | FFP77 | 0.45 µm membrana do Western blotu |
| Standard kwercetyny | Beyotime Biotechnology | SM2147 | Wzorzec kwercetyny; czystość 98% metodą HPLC |
| IL-1 szczuraβ zestaw ELISA | Elabscience Biotechnology Inc. | E-HSEL-R0002 | Interleukina 1 szczuraβ ilościowe oznaczenie |
| TNF- szczuraα zestaw ELISA | Elabscience Biotechnology Inc. | E-HSEL-R0001 | TNF- szczuraα ilościowe oznaczenie |
| System PCR w czasie rzeczywistym | Bio-Rad Laboratories, Inc. | CFX96 Touch; nr kat. 1855195 | Amplifikacja qPCR w czasie rzeczywistym i analiza krzywych topnienia |
| bufor lizujący RIPA | Beyotime Biotechnology | P0013B | Ekstrakcja białek |
| Wzorzec rutyny | Beyotime Biotechnology | SM2159 | Wzorzec rutyny; czystość 98% metodą HPLC |
| Materiał referencyjny Sophorae Flos | Krajowe Instytuty Kontroli Żywności i Leków (NIFDC), Pekin, Chiny | 121270; nr partii 121270-201403 | Certyfikowany botaniczny materiał odniesienia do uwierzytelniania pąków kwiatowych S. japonicum |
| Pąki kwiatowe *Styphnolobium japonicum* | Badanie materiału botanicznego | Nie dotyczy | Suszone, nieotwarte pąki kwiatowe uwierzytelnione w odniesieniu do materiału referencyjnego Sophorae Flos NIFDC |
| Przeciwciało przeciwko całkowitemu CREB | Proteintech Group, Inc. | 12208-1-AP; RRID: AB_2245417 | Królicze przeciwciało poliklonalne przeciwko całkowitemu białku CREB do normalizacji poziomu phospho-CREB |
| odczynnik TRIzol | Invitrogen/Thermo Fisher Scientific | 15596026 | Izolacja RNA |
| zestaw do detekcji apoptozy metodą TUNEL | Beyotime Biotechnology | C1086 | Wykrywanie apoptozy neuronów |
| Walsartan | Sigma-Aldrich | SML0142 | antagonista receptora AT1; pozytywna kontrola hipotensyjna |
Bibliografia
- He X, et al. Local and traditional uses, phytochemistry, and pharmacology of Sophora japonica L.: a review. J Ethnopharmacol. 2016;187:160-182.
- Madden E, McLachlan C, Oketch-Rabah H, Calderon AI. United States Pharmacopeia comprehensive safety review of Styphnolobium japonicum flower and flower bud. Phytother Res. 2022;36(5):2061-2071.
- Shi W, et al. Bioactive flavonoids from Flos Sophorae. J Nat Med. 2017;71(3):513-22.
- Paniwnyk L, Beaufoy E, Lorimer JP, Mason TJ. The extraction of rutin from flower buds of Sophora japonica. Ultrason Sonochem. 2001;8(3):299-301.
- Xie Z, et al. Extraction and isolation of flavonoid glycosides from Flos Sophorae Immaturus using ultrasonic-assisted extraction followed by high-speed countercurrent chromatography. J Sep Sci. 2014;37(8):957-965.
- Wang G, et al. Efficient extraction of flavonoids from Flos Sophorae Immaturus by tailored and sustainable deep eutectic solvent as green extraction media. J Pharm Biomed Anal. 2019;170:285-294.
- Le NT, Nguyen TPD, Ho DV, Phung HT, Nguyen HT. A green method to extract rutin from Sophora japonica L. MethodsX. 2023;11:102479.
- Liu Y, et al. Sophora japonica flowers and their main phytochemical, rutin, regulate chemically induced murine colitis in association with targeting the NF-kappaB signaling pathway and gut microbiota. Food Chem. 2022;393:133395.
- Hao G, et al. Rutin inhibits neuroinflammation and provides neuroprotection in an experimental rat model of subarachnoid hemorrhage, possibly through suppressing the RAGE-NF-kappaB inflammatory signaling pathway. Neurochem Res. 2016;41(6):1496-1504.
- Dabeek WM, Marra MV. Dietary quercetin and kaempferol: bioavailability and potential cardiovascular-related bioactivity in humans. Nutrients. 2019;11(10):2288.
- Patel RV, et al. Therapeutic potential of quercetin as a cardiovascular agent. Eur J Med Chem. 2018;155:889-904.
- Han X, et al. Quercetin hinders microglial activation to alleviate neurotoxicity via the interplay between NLRP3 inflammasome and mitophagy. Redox Biol. 2021;44:102010.
- Le K, et al. Quercetin alleviates neonatal hypoxic-ischemic brain injury by inhibiting microglia-derived oxidative stress and TLR4-mediated inflammation. Inflamm Res. 2020;69(12):1201-1213.
- Mi Y, Wu Q, Yuan W, Chen F, Du D. Role of microglia M1/M2 polarisation in the paraventricular nucleus: new insight into the development of stress-induced hypertension in rats. Auton Neurosci. 2018;213:71-80.
- Wei B, et al. Microglia in the hypothalamic paraventricular nucleus sense hemodynamic disturbance and promote sympathetic excitation in hypertension. Immunity. 2024;57(9):2030-42.e8.
- Wang M, et al. Microglia-mediated neuroinflammation: a potential target for the treatment of cardiovascular diseases. J Inflamm Res. 2022;15:3083-3094.
- Xu P, Sriramula S, Lazartigues E. ACE2/ANG-(1-7)/Mas pathway in the brain: the axis of good. Am J Physiol Regul Integr Comp Physiol. 2011;300(4):R804-817.
- Bader M. ACE2, angiotensin-(1-7), and Mas: the other side of the coin. Pflugers Arch. 2013;465(1):79-85.
- Sriramula S, Cardinale JP, Lazartigues E, Francis J. ACE2 overexpression in the paraventricular nucleus attenuates angiotensin II-induced hypertension. Cardiovasc Res. 2011;92(3):401-408.
- Silva AQ, Santos RA, Fontes MA. Blockade of endogenous angiotensin-(1-7) in the hypothalamic paraventricular nucleus reduces renal sympathetic tone. Hypertension. 2005;46(2):341-348.
- Biancardi VC, Stranahan AM, Krause EG, de Kloet AD, Stern JE. Cross talk between AT1 receptors and Toll-like receptor 4 in microglia contributes to angiotensin II-derived ROS production in the hypothalamic paraventricular nucleus. Am J Physiol Heart Circ Physiol. 2016;310(3):H404-115.
- Sun XY, et al. Rutin prevents tau pathology and neuroinflammation in a mouse model of Alzheimer’s disease. J Neuroinflammation. 2021;18(1):131.
- Shi P, et al. Brain microglial cytokines in neurogenic hypertension. Hypertension. 2010;56(2):297-303.
- Shen XZ, et al. Microglia participate in neurogenic regulation of hypertension. Hypertension. 2015;66(2):309-316.
- Simko F, et al. Effect of melatonin on the renin-angiotensin-aldosterone system in L-NAME-induced hypertension. Molecules. 2018;23(2):265.
- Selamoglu Talas Z. Propolis reduces oxidative stress in L-NAME-induced hypertension rats. Cell Biochem Funct. 2014;32(2):150-154.
- Moreira JD, et al. Inhibition of microglial activation in rats attenuates paraventricular nucleus inflammation in Gαi2 protein-dependent, salt-sensitive hypertension. Exp Physiol. 2019;104(12):1892-910.
- Wu Y, Sun R, Ren S, Zengin G, Li M. Neuronal reshaping of the tumor microenvironment in tumorigenesis and metastasis: bench to clinic. Medicine Advances. 2025;3(4):364-371.
- Xu J et al. Advancements in imaging technologies and AI integration for neurodegenerative disease management: a narrative review. Mol Imaging. 2025;24:15353508251393056.