Niniejsze badanie in silico miało na celu sprawdzenie, czy przywrócenie wiązania HNF4α w obrębie promotora F7 może poprawić modelowaną transkrypcję F7 w dziedzicznym niedoborze FVII. Analizy obliczeniowe pozwoliły zidentyfikować kluczowe motywy regulacyjne oraz silne korelacje ekspresji genów. Symulacje wykazały, że zastosowanie CRISPRa może przywrócić transkrypcję F7 do poziomu ~87% normy, co uzasadnia przeprowadzenie walidacji eksperymentalnej.
Artykuł badawczy
In silico przywrócenie aktywności promotora F7 za pomocą CRISPR w dziedzicznym niedoborze czynnika VII
W tym artykule
Podsumowanie
Streszczenie
Dziedziczny niedobór czynnika VII (FVII) wiąże się z obniżoną ekspresją genu F7 oraz zaburzeniami krzepnięcia, a mechanizmy regulacyjne kontrolujące transkrypcję F7 pozostają nie w pełni scharakteryzowane. Celem niniejszej pracy było obliczeniowe zbadanie, czy przywrócenie przewidywanego wiązania HNF4α w promotorze F7 — poprzez modulację czynników transkrypcyjnych, korekcję motywów promotorowych lub epigenetyczną regulację za pomocą aktywacji CRISPR (CRISPRa) — mogłoby teoretycznie zwiększyć przewidywaną transkrypcję F7 w dziedzicznym niedoborze FVII. Opracowano całkowicie komputerowy proces (pipeline) in silico w celu scharakteryzowania krajobrazu regulacyjnego promotora F7 poprzez identyfikację konserwatywnych motywów wiązania czynników transkrypcyjnych z wykorzystaniem zbiorów danych JASPAR, FIMO i przeglądarki genomu UCSC Genome Browser. Korelacje ekspresji w wątrobie oceniano za pomocą transkrypomicznych danych GTEx, natomiast dostępność chromatyny i kontekst regulacyjny analizowano przy użyciu danych ENCODE ChIP-seq, ATAC-seq oraz adnotacji ChromHMM/Segway. W programie CellDesigner skonstruowano wątrobową sieć regulacyjną, aby zasymulować przewidywane efekty utraty HNF4α na transkrypcję F7 w okresie 24 h. W proksymalnym promotorze F7 zidentyfikowano sześć wiarygodnych motywów wiązania HNF4α, w tym trzy regiony nakładające się na znane warianty związane z chorobą. Analizy ekspresji w wątrobie wykazały pozytywne korelacje między F7 a HNF4A (r = 0,68) oraz HNF1A (r = 0,61). Modelowanie obliczeniowe wykazało, że celowanie CRISPRa w regiony regulacyjne związane z HNF4α może zwiększyć symulowaną transkrypcję F7 do około 87% poziomu typu dzikiego w modelowanych warunkach, przy przewidywanej specyficzności celu. Podsumowując, ta czysto obliczeniowa praca przedstawia zintegrowane wielomiczne ramy priorytetyzacji strategii regulacyjnych ukierunkowanych na promotor w dziedzicznym niedoborze FVII. Poprzez połączenie analizy motywów czynników transkrypcyjnych, adnotacji chromatyny, korelacji transkrypomicznej, modelowania sieci regulacyjnej oraz priorytetyzacji przewodników CRISPR w ramach jednolitego procesu, badanie to generuje hipotezy możliwe do zweryfikowania doświadczalnie, oferując jednocześnie systematyczne podejście wykraczające poza wcześniejsze analizy pojedynczych wariantów lub izolowane analizy eksperymentalne.
Wprowadzenie
Czynnik VII (FVII) jest zależną od witaminy K serynową proteazą, która inicjuje kaskadę krzepnięcia poprzez drogę zewnętrzną. Po uszkodzeniu naczyniowym aktywowany FVII (FVIIa) tworzy kompleks z tkankowym czynnikiem krzepnięcia, co wyzwala generowanie trombiny i tworzenie skrzepu fibrynowego. Gen F7, zlokalizowany w chromosomie 13q34, koduje FVII i jest ekspresjonowany głównie w hepatocytach1. Patogenne warianty w genie F7 powodują dziedziczny niedobór czynnika VII, rzadkie autosomalne recesywne zaburzenie krzepnięcia o szacowanej częstości występowania około 1 na 500 000 osób na całym świecie2. Manifestacje kliniczne są bardzo zróżnicowane i zazwyczaj korelują z resztkową aktywnością krążącego FVII3.
Chociaż większość przypadków przypisuje się mutacjom typu missense, nonsense lub mutacjom w obrębie miejsc splicingowych w regionie kodującym F7, zgłaszano również warianty promotora, które obniżają ekspresję genu bez zmiany struktury białka4. Na przykład wariant promotora c.-94C>G zaburza krytyczną miejsce wiązania Sp1 w proksymalnym promotorze F7, co upośledza wiązanie czynnika transkrypcyjnego i znacząco redukuje transkrypcję F7. Ponadto wykazano, że mutacje promotora wpływające na miejsca wiązania HNF-4 również zmniejszają aktywność promotora, co podkreśla znaczenie nienaruszonych miejsc wiązania czynników transkrypcyjnych dla prawidłowej ekspresji F75. Zgłoszono, że wariant c.-61T>G zaburza miejsce wiązania HNF4, co ilustruje, że różne warianty promotora mogą upośledzać transkrypcję F7 poprzez odmienne mechanizmy zależne od czynników transkrypcyjnych6.
Ekspresja F7 jest ściśle kontrolowana przez czynniki transkrypcyjne wzbogacone w hepatocytach, w szczególności czynnik jądrowy hepatocytów 4 alfa (HNF4α) oraz czynnik wątrobowy A1 (HNF1α)7,8,9. HNF4α jest receptorem jądrowym, który wiąże się z DNA jako homodimer i reguluje liczne geny wątrobowe zaangażowane w metabolizm i krzepnięcie10. HNF4α jest jądrowym czynnikiem transkrypcyjnym, który aktywuje geny specyficzne dla wątroby poprzez oddziaływania z koaktywatorami i kompleksami remodelowania chromatyny11. Badania eksperymentalne, w tym modele knockout myszy, wskazują, że utrata HNF4α prowadzi do szerokiej dysfunkcji wątroby i zmniejszonej ekspresji wielu czynników krzepnięcia, w tym FVII12. Ponadto zgłoszono, że kooperacyjna aktywność HNF4α zwiększa aktywność promotora w kilku genach eksprymowanych w wątrobie13. Wspólnie obserwacje te sugerują, że upośledzone wiązanie czynników transkrypcyjnych może przyczyniać się do obniżonej ekspresji F7 u osób będących nosicielami wariantów promotora.
Metody modulujące epigenom, takie jak aktywacja CRISPR (CRISPRa), pojawiły się jako potencjalne narzędzia do zwiększania endogennej ekspresji genów bez zmiany sekwencji DNA. CRISPRa wykorzystuje specyficzne dla sekwencji przewodnie RNA (gRNA), które kierują katalitycznie nieaktywną białkiem Cas9 (dCas9) do wybranych loci genomicznych. Białko dCas9 jest połączone z domenami aktywacji transkrypcyjnej, takimi jak VP64, tetrameryczna domena aktywacji VP16 wirusa opryszczki prostego, lub p300, acetylotransferaza histonowa, która promuje transkrypcję poprzez przebudowę chromatyny14. Niedawne prace, w tym badania Belali i wsp., dodatkowo potwierdzają centralną rolę regulacyjną HNF4α w sieciach genów związanych z krzepnięciem, co wzmacnia zainteresowanie strategiami modulacji kierowanej przez czynniki transkrypcyjne15. Poprzednie badania wykazały możliwość przywrócenia upośledzonej aktywności promotora F7 za pomocą efektorów TALE (Transcription Activator-Like Effector) oraz metod CRISPRa16,17,18. Jednak badania te oceniały indywidualne strategie celowania w promotor, podczas gdy niniejsza praca integruje przewidywanie motywów, adnotację chromatyny, korelację transkryptomiczną, analizę sieci regulacyjnych oraz priorytetyzację gRNA w ramach jednej obliczeniowej struktury generowania hipotez. Niemniej jednak, terapeutyczna istotność HNF4α w regulacji promotora F7 pozostaje niepełnie scharakteryzowana, szczególnie z integracyjnego punktu widzenia systemowego.
W przeciwieństwie do wcześniejszych badań, które koncentrowały się na pojedynczych wariantach promotorów lub odizolowanych obserwacjach eksperymentalnych, obecne podejście integruje przewidywanie motywów czynników transkrypcyjnych, korelacje transkrypcyjne, dostępność chromatyny, analizę sieci regulacyjnych, projektowanie przewodników CRISPR oraz ocenę specyficzności w skali całego genomu w ramach jednego przepływu pracy obliczeniowej. Ta zintegrowana strategia umożliwia systematyczną priorytetyzację potencjalnych interwencji regulacyjnych przed ich walidacją eksperymentalną, zapewniając tym samym bardziej kompleksową platformę do generowania hipotez niż analizy oparte na pojedynczym typie danych.
Protokół
Wykorzystane bazy danych są wymienione w Tabeli materiałów.
Pobieranie sekwencji promotora i adnotacja obliczeniowa
Region promotora ludzkiego genu F7 (numer dostępu GenBank: NG_009262.1) pobrano z bazy NCBI, korzystając z referencyjnej wersji genomu GRCh38/hg38. Wszystkie analizy przeprowadzono in silico w ramach powtarzalnego środowiska obliczeniowego. Promotor zdefiniowano jako obszar od −1000 do +100 bp względem adnotowanego miejsca rozpoczęcia transkrypcji (TSS) uzyskanego z UCSC Genome Browser (adnotacja RefSeq). Ekstrakcję sekwencji przeprowadzono w formacie FASTA i zweryfikowano w odniesieniu do wersji Ensembl 109 w celu zapewnienia spójności współrzędnych. Sekwencja promotora została poddana adnotacji obliczeniowej w celu zidentyfikowania miejsc wiązania czynników transkrypcyjnych (TFBS), znanych wariantów, zawartości CpG oraz składu GC przy użyciu niestandardowych skryptów Python (v3.10) i biblioteki Biopython (v1.81). Wszystkie adnotacje stanowią przewidywania obliczeniowe i nie zostały potwierdzone eksperymentalnie.
Analiza miejsc wiązania czynników transkrypcyjnych (TFBS)
Przewidywane motywy wiązania HNF4α i HNF1α zidentyfikowano przy użyciu bazy danych kręgowców JASPAR 2022 CORE z macierzami wag pozycji MA0114.4 (HNF4A) oraz MA0046.2 (HNF1A). Skanowanie motywów przeprowadzono za pomocą programu FIMO (MEME Suite v5.5.0). Procedurę obejmowało przesłanie sekwencji promotorów w formacie FASTA, wybór PWM, modelowanie tła nukleotydowego specyficznego dla promotora oraz skanowanie obu nici DNA. Istotność motywów oceniono przy użyciu progu p ≤ 1 × 10⁻4, a następnie zastosowano korekcję Benjamini–Hochberg. Wyniki z programu FIMO wyeksportowano do plików TSV i zachowano przewidywane motywy z dostosowanymi wartościami q <0,05. Współrzędne przewidywanych TFBS zestawiono z wariantami związanymi z chorobą z bazy dbSNP build 155 oraz HGMD Professional (2023.2) przy użyciu BEDTools (v2.30). Wariant promotora c.-61T>G związaną z chorobą oceniono w kontekście zgłaszanej bliskości miejsca wiązania HNF4α, co sugeruje potencjalną rolę regulacyjną w aktywności promotora F7. Obliczeniowe nakładanie się motywów zinterpretowano jako przewidywanie i nie uznano go za dowód eksperymentalnie potwierdzonego zaburzenia wiązania TF. Zidentyfikowane motywy reprezentują przewidywany potencjał wiązania czynników transkrypcyjnych, a nie eksperymentalnie potwierdzoną okupację.
Konserwacja ewolucyjna i adnotacja epigenetyczna
Konserwację ewolucyjną przewidywanych regionów regulacyjnych oceniono przy użyciu wyników PhyloP i PhastCons z dopasowania 100 kręgowców UCSC (hg38). Regiony z wynikami PhastCons ≥0,7 zostały uznane za priorytetowe jako konserwatywne elementy regulacyjne.
Regulacyjny kontekst chromatyny oceniono przy użyciu przeglądarki genomu UCSC Genome Browser oraz zbiorów danych ENCODE. Wykorzystano asemblację hg38 z włączonymi odpowiednimi grupami ścieżek, w tym ENCODE transcription factor ChIP-seq, H3K27ac, H3K4me3, nadwrażliwość na DNase I, ATAC-seq oraz adnotacje ChromHMM i Segway. Ścieżki sygnału wyeksportowano do plików BED i bigWig, gdy było to możliwe. Zbiory danych bigWig z ENCODE przetworzono za pomocą oprogramowania deepTools (v3.5.1), a sygnały z powtórzeń uśredniono przed dalszą analizą. Przewidywane miejsca wiązania TF porównano z dostępnymi pikami ChIP-seq dla HNF4α/HNF1α, stosując okno nakładania ±50 bp. Analizy te posłużyły do wnioskowania o potencjale regulacyjnym i nie stanowią dowodu na funkcjonalne wiązanie in vivo.
Analiza korelacji ekspresji genów
Dane z sekwencjonowania RNA (RNA-seq) wątroby pobrano z bazy GTEx v8 (226 próbek wątroby). Wartości ekspresji dla F7, HNF4A i HNF1A, znormalizowane do TPM, poddano transformacji log2(TPM+1). Analizę korelacji Pearsona przeprowadzono w programie R (v4.3.1) przy użyciu funkcji cor.test z testowaniem dwustronnym. W stosownych przypadkach poprawkę na wielokrotne porównania zastosowano metodą Benjamini–Hochberga. Korelację interpretowano jako związek asocjacyjny, a nie dowód bezpośredniej przyczynowości regulacyjnej.
Konstrukcja sieci regulacyjnej
Informacje o oddziaływaniach białkowych i sieciach regulacyjnych pobrano z bazy STRING v11.5, przyjmując minimalny wynik wiarygodności oddziaływania na poziomie 0,7. Wygenerowane przez STRING pliki oddziaływań w formacie TSV zaimportowano do programu Cytoscape v3.9.1 w celu konstrukcji i wizualizacji sieci. Moduły sieciowe zidentyfikowano za pomocą wtyczki MCODE, stosując następujące parametry: Degree cutoff = 2; Node score cutoff = 0,2; K-core = 2; Maximum depth = 100.
Istotne klastry zostały wyeksportowane do dalszej interpretacji. Wzbogacenie funkcjonalne przeprowadzono przy użyciu analizy wzbogacenia STRING z wskaźnikiem fałszywych odkryć (FDR) <0.05. Analizy sieciowe reprezentują przewidywane i opracowane zależności biologiczne i zostały wykorzystane do generowania hipotez.
Modelowanie komputerowe aktywacji transkrypcyjnej
Przy użyciu programu CellDesigner v4.4 skonstruowano dynamiczny model regulacyjny w celu symulacji przewidywanych efektów modulacji HNF4α na transkrypcję F7. Model przedstawiono w formacie SBML i symulowano przy użyciu deterministycznego solvera opartego na równaniach różniczkowych zwykłych (ODE). Dane wejściowe modelu obejmowały: (1) znormalizowane wartości ekspresji HNF4A, HNF1A oraz F7 pochodzące z danych GTEx dla wątroby; (2) względne powinowactwa wiązania czynników transkrypcyjnych wyprowadzone z wyników motywów FIMO (skalowanych w zakresie 0–1); (3) wagi dostępności chromatyny wyprowadzone z intensywności sygnału ATAC-seq i DNase-seq z projektu ENCODE; (4) parametry aktywnej chromatyny uwzględniające profile H3K27ac i H3K4me3.
Symulacje przeprowadzono w czasie 24 h z wykorzystaniem adaptacyjnego całkowania numerycznego, a wyniki rejestrowano w określonych odstępach czasu. Warunki nokautu modelowano poprzez ustawienie aktywności czynnika transkrypcyjnego na 0%. Zmienne wyjściowe obejmowały znormalizowaną obfitość transkryptu F7, względny stan aktywacji promotora oraz aktywność czynnika transkrypcyjnego. Wszystkie wyniki ekspresji znormalizowano względem niezakłóconego modelu bazowego (100%). Parametry niedostępne w publicznych zbiorach danych oszacowano za pomocą dostrajania sterowanego czułością i podano w Tabeli uzupełniającej 1. Wszystkie wyniki modelu stanowią przewidywania obliczeniowe przy przyjętych założeniach i nie reprezentują eksperymentalnie zmierzonych odpowiedzi biologicznych.
Projektowanie gRNA dla CRISPRa w obrębie motywów HNF4α
Cele aktywacji CRISPR (CRISPRa) zostały zaprojektowane całkowicie obliczeniowo przy użyciu programów Benchling (wersja 2024) oraz CRISPOR. Region promotora F7 (−500 do +100 bp względem TSS) został przeszukany pod kątem sekwencji PAM NGG dla SpCas9 w odległości ±200 bp od motywów HNF4α o wysokiej wiarygodności. Wyselekcjonowane gRNA zostały odfiltrowane zgodnie z następującymi kryteriami: (1) wynik on-target wg Doench 2016 ≥50; (2) wynik off-target CFD ≥70; (3) zawartość GC 40%–60%; (4) brak sekwencji poly-T ≥4 bp.
Przewidywaną dostępność chromatyny z ATAC-seq oraz szacunki zajętości nukleosomów z NuPoP zostały wykorzystane do priorytetyzacji dostępnych regionów regulacyjnych. Potencjalne odpowiedzi CRISPRa z wykorzystaniem architektur dCas9-VP64 i dCas9-p300 zostały zamodelowane komputerowo i zinterpretowane wyłącznie jako przewidywany potencjał aktywacji.
Projektowanie edycji CRISPR-Cas9 w celu przywrócenia motywu
Aby ocenić teoretyczną możliwość korekcji wariantu promotora związanego z zaburzeniem rozpoznawania HNF4α, jako reprezentatywny wariant regulacyjny związany z HNF4α wybrano wariant c.-61T>G. Zaprojektowano dwa przewodnie RNA dla SpCas9, oznaczone jako gRNA-L i gRNA-R, które miały flankować wariant c.-61T>G; oceniono je niezależnie oraz w połączonej konfiguracji dwuprzewodniej. Jednoniciowe matryce naprawy HDR zawierające referencyjną sekwencję promotora w pozycji wariantu zamodelowano z ramionami homologii o długości 100 bp. Potencjalne przewodniki oceniono obliczeniowo za pomocą narzędzi CRISPOR i Cas-OFFinder pod kątem przewidywanej swoistości, natomiast do oszacowania przewidywanej aktywności cięcia wykorzystano CRISPRscan. Następnie zastosowano modelowanie oparte na ICE w celu oszacowania teoretycznych wyników edycji dla pojedynczych oraz połączonych konfiguracji przewodników. Połączoną konfigurację gRNA-L/gRNA-R potraktowano jako strategię dwuprzewodnią, a nie jako trzeci niezależny przewodnik. Wszystkie przewidywane wydajności i wyniki edycji stanowią szacunki obliczeniowe i nie potwierdzają eksperymentalnej wydajności HDR, przywrócenia wiązania HNF4α, korekcji sekwencji promotora w komórkach ani powrotu transkrypcji F7.
Symulacja edycji epigenetycznej i modelowanie dostępności chromatyny
Dostępność chromatyny wokół kandydujących miejsc CRISPRa oceniono przy użyciu zbiorów danych ENCODE ATAC-seq oraz DNase-seq z komórek HepG2. Intensywność sygnału ilościowo określono w oknach o szerokości 100 bp wycentrowanych na każdej kandydującej sekwencji przewodniej. Do klasyfikacji lokalnych stanów regulacyjnych chromatyny wykorzystano adnotacje ChromHMM (model 15-stanowy) oraz Segway.
Obliczono złożony wynik aktywacji integrujący (1) bliskość motywu, (2) dostępność w ATAC-seq, (3) nadwrażliwość na DNase I, (4) wzbogacenie H3K27ac oraz (5) wzbogacenie H3K4me3, aby uszeregować potencjalne cele CRISPRa. Przewidywane odpowiedzi transkrypcyjne symulowano w modelowanych warunkach chromatyny i zinterpretowano jako szacunki teoretyczne.
Ocena ryzyka efektów poza celowych dla strategii CRISPRa i HDR
Ocenę specyficzności w skali całego genomu przeprowadzono z wykorzystaniem oceny CFD w narzędziu CRISPOR, wyliczania w Cas-OFFinder oraz przewidywań CRISPRscan. Wyselekcjonowano kandydackie gRNA w celu zminimalizowania przewidywanych interakcji poza celem, w szczególności w regionach aktywnych transkrypcyjnie.
Dodatkowe kryteria wykluczenia obejmowały: (1) przewidywane miejsca off-target w odległości ±1 kb od adnotowanych regionów TSS, (2) nakładanie się na wspólne regiony promotorowe, (3) nakładanie się na elementy enhanseryczne, (4) regiony regulatorowe związane z sąsiednimi genami wykazującymi ekspresję w wątrobie na podstawie adnotacji ChromHMM i Segway.
W celu priorytetyzacji projektów kandydackich obliczono złożone wskaźniki swoistości, integrujące wydajność przewodników, przewidywane obciążenie efektami off-target oraz kontekst chromatyny. Ta wielowarstwowa strategia przesiewania komputerowego szacuje swoistość teoretyczną i nie zastępuje eksperymentalnej walidacji efektów off-target w całym genomie. Podsumowanie przepływu pracy obliczeniowej, obejmujące zestawy danych wejściowych, narzędzia analityczne, kryteria filtrowania oraz punkty kontrolne wyjściowe, znajduje się w Tabeli uzupełniającej 2.
Kluczowe parametry obliczeniowe
Niezawodne działanie potoku obliczeniowego zależało od kilku zdefiniowanych parametrów. Detekcję motywów zoptymalizowano za pomocą FIMO (p < 1 × 10⁻4; q < 0,05), wykorzystując macierze wag pozycyjnych JASPAR dla HNF4A i HNF1A. Integracja chromatyny wymagała spójnych współrzędnych hg38 oraz zgodnych dowodów z zestawów danych ENCODE ATAC-seq, DNase-seq, H3K27ac i H3K4me3. Sieci regulacyjne wygenerowano, korzystając z interakcji STRING (wiarygodność ≥0,70) oraz klasteryzacji MCODE w programie Cytoscape. Symulacje dynamiczne przeprowadzono w programie CellDesigner, używając deterministycznego solvera RÓZ z wartościami ekspresji pochodzącymi z GTEx, wynikami motywów FIMO oraz wagami dostępności chromatyny z ENCODE. Kandydackie gRNA do CRISPRa priorytetyzowano na podstawie wyniku on-target według Doench 2016 (≥50), wyniku swoistości CFD (≥70), zawartości GC (40%–60%), minimalnej liczby przewidywanych celów pozatargetowych (off-target) oraz lokalizacji w dostępnej chromatynie. Zakończenie przepływu pracy zweryfikowano poprzez pomyślną identyfikację motywów, generowanie sieci, adnotację chromatyny, wybór gRNA oraz stabilne wyniki symulacji.
Wyniki
Przewidywanie funkcjonalnych motywów wiązania HNF4α i HNF1α w promotorze F7
Obliczeniowe skanowanie motywów z wykorzystaniem programu FIMO oraz bazy danych JASPAR 2022 pozwoliło przewidzieć trzy wysokowiarygodne motywy wiązania HNF4α oraz trzy motywy wiązania HNF1α w obrębie regionu promotora 1 kb powyżej genu F7. Przewidziane motywy znajdowały się w konserwowanych regionach promotora i odpowiadały sekwencjom rozpoznawalnym dla czynników jądrowych hepatocytów (p < 1 × 10⁻4). Co istotne, dwa z tych przewidzianych motywów znajdowały się w pobliżu wcześniej opisanych mutacji związanych z dziedzicznym niedoborem czynnika VII. Motyw związany z HNF4α znajdował się w pobliżu wariantu promotora c.-61T>G. Ścieżki ChIP-seq z projektu ENCODE (HepG2) wykazały wzbogacenie sygnałów wiązania HNF4α i HNF1α w tych regionach promotora, co potwierdza ich domniemaną istotność regulacyjną w ramach tej analizy obliczeniowej (Rysunek 1).
Korelacja między F7 a ekspresją czynników transkrypcyjnych w wątrobie
Dane transkryptomiczne z próbek tkanki wątroby GTEx (n = 226) wykazały istotną dodatnią korelację między ekspresją F7 a HNF4A (r Pearsona = 0.68, p < 0.001), a także między ekspresją F7 a HNF1A (r = 0.61, p < 0.01). Korelacje te odzwierciedlają znane zależności regulacyjne między F7, HNF4α i HNF1A17,18. W ramach modelu obliczeniowego służą one jako etap wewnętrznej walidacji, potwierdzający, że opracowany proces odzwierciedla uznane mechanizmy biologiczne przed jego rozszerzeniem na konteksty wariantów promotorowych (Rycina 2).
Analiza sieci regulacyjnych i krajobrazu chromatyny
Modelowanie sieci za pomocą programów STRING i Cytoscape pozwoliło przewidzieć, że HNF4α oraz HNF1α pełnią rolę węzłów centralnych w wątrobowej sieci transkrypcyjnej wzbogaconej o geny krzepnięcia. Dane epigenomiczne z projektu ENCODE potwierdziły, że promotor F7 w komórkach HepG2 i pierwotnych próbkach wątroby pokrywa się z regionami oznaczonymi aktywnymi modyfikacjami histonów (H3K4me3, H3K27ac) oraz otwartą chromatyną (Tabela uzupełniająca 3 i Rycina 1). Porównawcze zestawy danych transkryptomicznych wykazały, że F7, HNF4A i HNF1A są współwyrażane w liniach HepG2, Huh7 i Hep3B, choć z różnym poziomem ekspresji w poszczególnych liniach. Tam, gdzie były dostępne, profile dostępności promotora i histonów w liniach Huh7 i Hep3B były w szerokim zakresie zgodne z wynikami dla HepG2, co potwierdza spójność architektury chromatyny aktywnych promotorów w liniach komórkowych pochodzenia hepatocytarnego (Rycina uzupełniająca 1), podczas gdy linie komórkowe niepochodzące z wątroby (np. K562, HeLa) wykazały znacznie ograniczoną dostępność chromatyny. Wyniki te potwierdzają specyficzną dla wątroby regulację F7, wskazując jednocześnie na zmienność pomiędzy modelami wątrobowymi (Rycina 3).
Projektowanie CRISPRa gRNA i symulowana reaktywacja transkrypcyjna
Zaprojektowano cztery gRNA nakierowane na proksymalny promotor F7 w pobliżu motywów HNF4α o wysokiej ocenie (Supplementary Table 4). Wszystkie spełniły zdefiniowane wcześniej kryteria wysokiej aktywności on-target (>60) oraz minimalnych przewidywanych efektów off-target. Symulacje wykazały, że dCas9-VP64 i dCas9-p300 osobno zwiększyły przewidywaną ekspresję F7 odpowiednio do 68% i 76% referencyjnego poziomu typu dzikiego, podczas gdy połączona aktywacja dCas9-VP64+p300 zwiększyła przewidywaną ekspresję do 87% poziomu typu dzikiego (Figure 4B; Supplementary Table 5). W tym przypadku aktywność promotora typu dzikiego zdefiniowano jako 100% (1,0), a wszystkie symulowane wartości znormalizowano do tej referencji. Wyniki te wskazują, że połączona aktywacja CRISPRa mogłaby potencjalnie zrekompensować represję transkrypcyjną wywołaną mutacjami promotora, choć wartości te reprezentują przewidywania obliczeniowe, a nie zmierzoną eksperymentalnie ekspresję. Co istotne, zależność przywracania ekspresji F7 za pomocą CRISPRa od endogennej aktywności HNF4A została wyraźnie oceniona poprzez dynamiczne symulacje regulacyjne. CRISPRa nasiliła transkrypcję F7, lecz pozostała zależna od funkcjonalnego HNF4A; w konsekwencji przewidywane przywrócenie ekspresji było znacznie mniejsze w warunkach upośledzonej dostępności lub funkcji HNF4A (Figure 4).
In silico strategia CRISPR-Cas9 HDR w celu przywrócenia motywu
W przypadku wariantów promotora, o których donoszono, że wpływają na rozpoznawanie HNF4α, jako reprezentatywny wariant związany z HNF4α wybrano wariant c.-61T>G, natomiast c.-94C>G traktowano osobno jako znany wariant miejsca Sp1, a nie jako uznaną mutację zaburzającą wiązanie HNF4α. Strategie korekty HDR za pomocą CRISPR-Cas9 zostały zamodelowane in silico dla wariantu związanego z HNF4α. Wybrano dwa gRNA, oznaczone jako gRNA-L i gRNA-R, aby flankowały miejsce wariantu; oceniano je pojedynczo oraz w kombinacji. Odpowiednia jednoniciowa matryca naprawy HDR zawierała referencyjną sekwencję promotora z kanonicznym miejscem wiązania HNF4α oraz ramionami homologii o długości 100 bp. Do oceny przewidywanej specyficzności przewodników i aktywności cięcia wykorzystano analizę in silico z użyciem Cas-OFFinder i CRISPRscan, natomiast do oszacowania teoretycznych wyników edycji zastosowano modelowanie oparte na ICE. Przewidywana wydajność edycji różniła się w zależności od konfiguracji przewodnika, przy czym projekt łączony gRNA-L/gRNA-R oceniano jako strategię z podwójnym przewodnikiem, a nie jako trzecie niezależne gRNA. Chociaż wariant c.-94C>G pozostawiono w szerszej analizie promotora ze względu na jego uznane znaczenie regulacyjne, w modelu HDR nie interpretowano go jako wariantu zaburzającego motyw HNF4α. Wyniki te stanowią komputerowe przewidywania potencjalnej korekty sekwencji promotora i nie ustalają eksperymentalnej wydajności HDR, przywrócenia wiązania HNF4α ani odzyskania aktywności promotora F7 typu dzikiego (Rysunek 5).
Dostępność chromatyny i potencjał aktywacji epigenetycznej
Analiza danych ATAC-seq oraz nadwrażliwości na DNaza I w komórkach HepG2 pozwoliła przewidzieć, że wszystkie miejsca docelowe CRISPRa znajdują się w regionach o wysokiej dostępności chromatyny. Integracja tych wyników z danymi ChIP-seq dla HNF4α oraz wzbogaceniem H3K27ac dodatkowo potwierdziła potencjał aktywacyjny tych miejsc. Symulowane edytowanie epigenetyczne pozwoliło przewidzieć korzystne wyniki przebudowy chromatyny oraz prognozowało zwiększoną rekrutację czynników transkrypcyjnych po aktywacji za pośrednictwem CRISPRa (Rysunek 6).
Ocena specyficzności w całej genomie projektów gRNA
In silico screening gRNA dla CRISPRa wykazało wysoką specyficzność sekwencji zarówno w podejściu CRISPRa, jak i HDR (Tabela uzupełniająca 6). Analiza w programach CRISPOR i Benchling pozwoliła wykluczyć wszystkie gRNA o wysokim prawdopodobieństwie wystąpienia efektów off-target w obrębie transkrypcyjnie aktywnych regionów promotorowych. W przypadku projektów CRISPRa dane ATAC-seq i H3K27ac pochodzące z projektu ENCODE wskazały, że wszystkie wybrane miejsca docelowe znajdowały się w obrębie otwartej chromatyny specyficznej dla F7. Żadne z kandydujących gRNA nie nakładało się na regiony enhancerów ani wspólne elementy promotorowe. Adnotacje stanu chromatyny ChromHMM i Segway dodatkowo potwierdziły klasyfikację tych regionów jako aktywnych promotorów specyficznych dla hepatocytów, bez nakładania się na promotory sąsiednich genów współregulowanych. Złożona obliczeniowa ocena specyficzności, integrująca podobieństwo sekwencji off-target, dostępność chromatyny oraz adnotacje regulacyjne, przewidziała niskie prawdopodobieństwo niezamierzonej transaktywacji (0,4%–0,6%) dla wybranych przewodników CRISPRa (Rysunek 7). Typowe problemy w cyfrowym przepływie pracy, ich prawdopodobne przyczyny oraz zalecane działania korygujące zostały podsumowane w Tabeli uzupełniającej 7, aby ułatwić powtarzalność i spójną implementację.
DOSTĘPNOŚĆ DANYCH:
Autorzy potwierdzają, że wszystkie dane wspierające wyniki niniejszego badania zostały przedstawione w artykule i są dostępne w serwisie Zenodo: https://doi.org/10.5281/zenodo.21735831
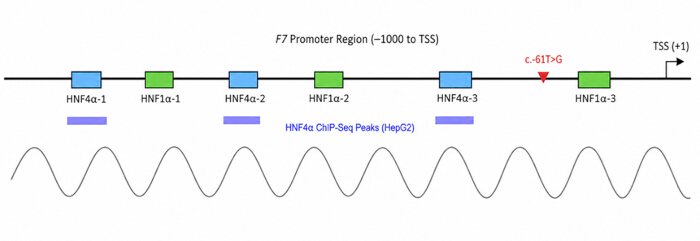
Rysunek 1: Przewidywane motywy wiążące HNF4α i HNF1α w promotorze F7. Schematyczna reprezentacja 1 kb regionu promotorowego powyżej genu F7, przedstawiająca sześć przewidywanych motywów wiążących dla HNF4α i HNF1α (kolorowe pola). Są one nałożone na wyniki konserwacji u kręgowców (PhyloP) i opisane znanymi wariantami związanymi z chorobami (czerwne oznaczenia), w tym patogenną mutacją c.-61T>G. Piki ChIP-seq dla HNF4α z komórek HepG2 wskazują na wzbogacenie. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
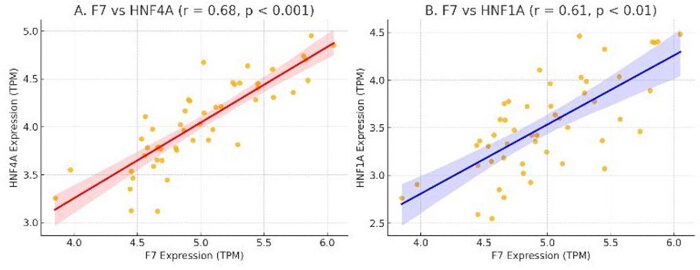
Rysunek 2: Korelacja między F7 a wątrobowymi czynnikami transkrypcyjnymi. (A) Ekspresja F7 wykazuje silną dodatnią korelację z HNF4A (r = 0.68, p < 0.001). (B) Ekspresja F7 koreluje również dodatnio z HNF1A (r = 0.61, p < 0.01). Każda kropka reprezentuje próbkę wątroby z zestawu danych GTEx. Przedstawiono linie regresji z 95% przedziałami ufności. Korelacje mają charakter asocjacyjny i nie wykazują bezpośredniej przyczynowości regulacyjnej. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
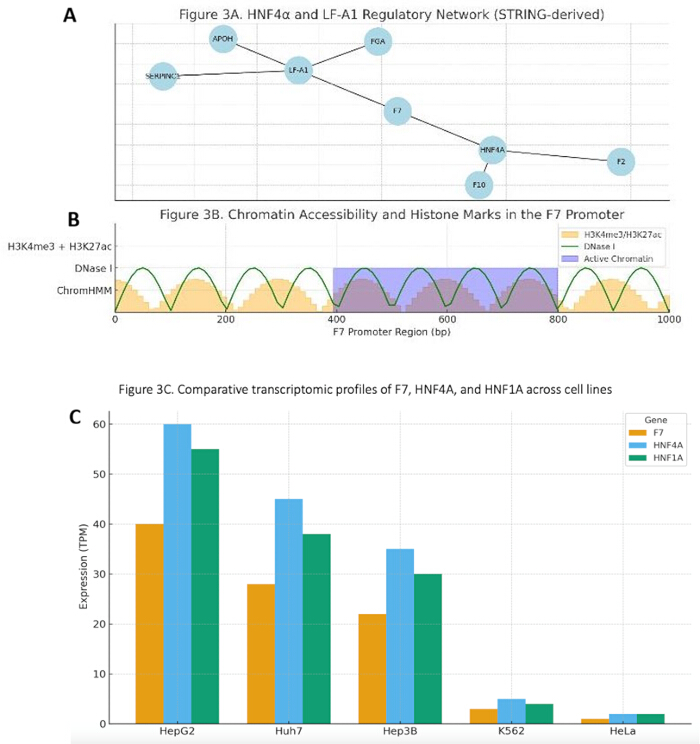
Rycina 3: Wzbogacenie wątrobowej sieci regulacyjnej i krajobraz chromatyny. (A) Sieć transkrypcyjna opracowana na podstawie bazy STRING, skoncentrowana na HNF4α, wykazuje przewidywane powiązania regulacyjne z F7 oraz innymi genami związanymi z krzepnięciem. (B) Ścieżki przeglądarki w stylu UCSC ilustrują otwartą chromatynę (DNase I), modyfikacje histonów (H3K4me3/H3K27ac) oraz segmentację stanu chromatyny (ChromHMM) wokół promotora F7 w komórkach HepG2, co jest zgodne z regionem aktywnym transkrypcyjnie. (C) Komparatywna transkryptomika wykazuje koekspresję F7, HNF4A i HNF1A w liniach komórkowych wątroby (HepG2, Huh7, Hep3B) na różnych poziomach, podczas gdy linie niewątrobowe (K562, HeLa) wykazują obniżoną ekspresję. Dostępność promotora i profile histonów w liniach Huh7 i Hep3B były w dużej mierze zgodne z wynikami dla HepG2. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
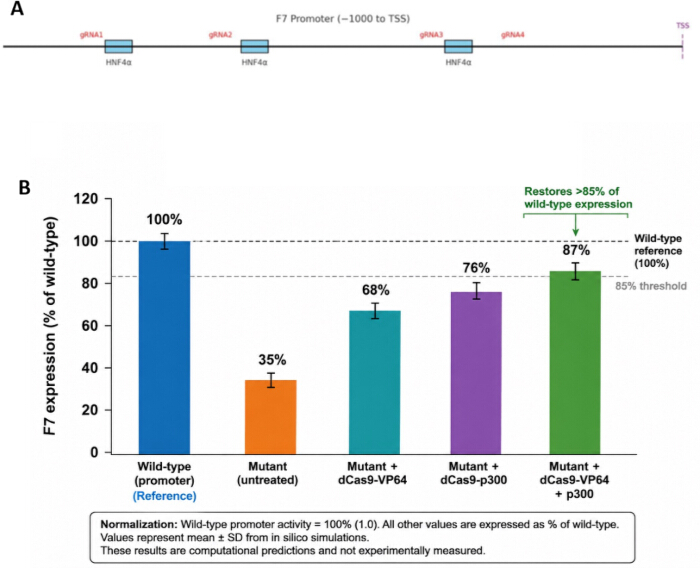
Rysunek 4: Projektowanie gRNA dla CRISPRa i symulacja aktywacji transkrypcyjnej. (A) Schemat przedstawiający przewidywane lokalizacje przewodnich RNA CRISPRa (gRNA1–gRNA4) względem motywów wiązania HNF4α oraz miejsca startu transkrypcji (TSS) genu F7. (B) Symulowany poziom transkrypcji F7 przy zastosowaniu różnych strategii CRISPRa w kontekście promotora typu dzikiego oraz zmutowanego. Ekspresję F7 znormalizowano do promotora typu dzikiego, przyjętego jako 100% (1,0). W modelu promotora zmutowanego przewidywana ekspresja wynosiła 35% w stosunku do typu dzikiego, wzrastając do 68% przy dCas9-VP64, 76% przy dCas9-p300 oraz 87% przy połączonej aktywacji dCas9-VP64+p300, przekraczając tym samym próg 85%. Symulacje in silico uwzględniały dane epigenomiczne i transkryptomiczne z komórek HepG2 i stanowią przewidywania obliczeniowe, a nie pomiary ekspresji przeprowadzone eksperymentalnie. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
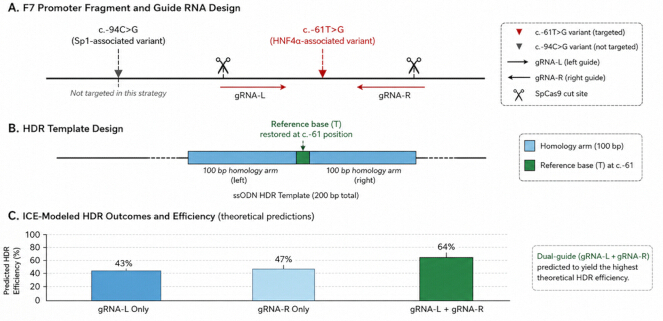
Rycina 5: Strategia HDR CRISPR-Cas9 dla korekcji motywu. (A) Schemat regionu promotora F7 pokazujący wariant c.-61T>G (związany z HNFa) będący celem korekcji. Wariant c.-94C>G (związany ze Sp1) został wskazany dla odniesienia, ponieważ nie był celem w tej strategii. Zaprojektowano dwa przewodnie RNA SpCas9 (gRNA-L i gRNA-R), które flankują miejsce c.-61T>G. (B) Jednoniciowa matryca naprawy HDR (sODN) zawierająca zasadę referencyjną (T) w pozycji c.-61, flankowana przez 100-bp ramiona homologii. (C) Przewidywania efektywności edycji zamodelowane w programie ICE dla pojedynczych gRNA oraz konfiguracji z podwójnym gRNA (gRNA-L + gRNA-R). Przewiduje się, że strategia z podwójnym gRNA zapewni najwyższą teoretyczną efektywność HDR. Wszystkie wyniki reprezentują przewidywania obliczeniowe i nie demonstrują udanego HDR, przywrócenia wiązania HNF4a ani powrotu transkrypcji F7. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
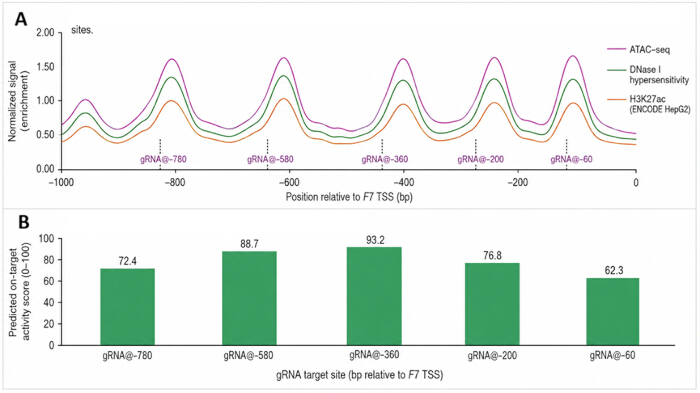
Rysunek 6: Dostępność chromatyny i potencjał aktywacji miejsc docelowych CRISPRa. (A) Ścieżki ATAC-seq, nadwrażliwości na DNase I oraz wzbogacenia H3K27ac w obszarze 1 kb powyżej promotora F7 ilustrują regiony zwiększonej dostępności chromatyny i aktywnej chromatyny regulacyjnej. Pionowe linie przerywane wskazują pozycje pięciu miejsc docelowych gRNA dla CRISPRa (gRNA@−780, gRNA@−740, gRNA@−580, gRNA@−360 oraz gRNA@−200). (B) Przewidywane wyniki aktywacji transkrypcyjnej dla każdego gRNA wskazują, że celowanie w regiony dostępne i wzbogacone w H3K27ac może prowadzić do większej aktywacji F7, przy czym najwyższą przewidywaną aktywność wykazuje gRNA@−580. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
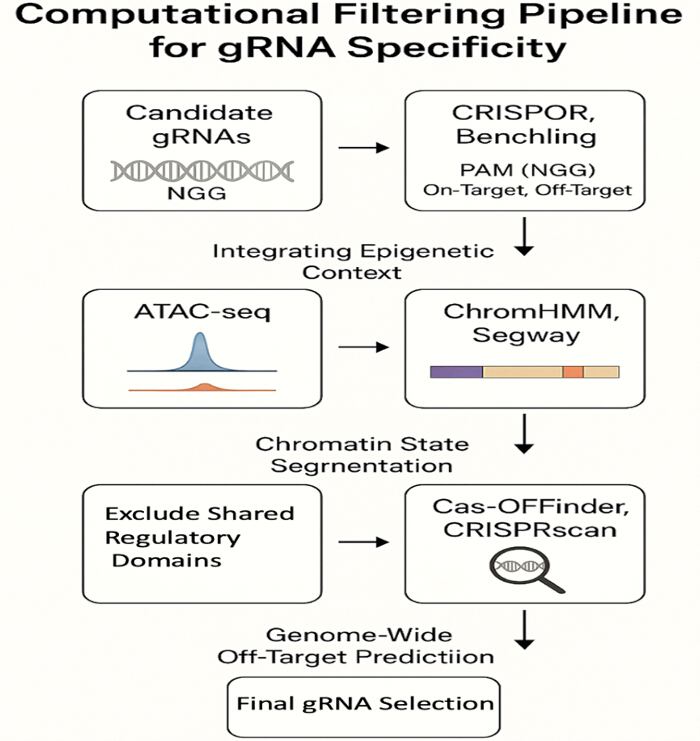
Rycina 7: Potok filtrowania obliczeniowego dla specyficzności gRNA. Schematyczny przegląd potoku in silico wykorzystanego do identyfikacji wysokospecyficznych gRNA dla CRISPRa i HDR. Proces ten integruje filtrowanie oparte na sekwencji (CRISPOR, Benchling), kontekst epigenetyczny (ATAC-seq, H3K27ac), segmentację stanu chromatyny (ChromHMM, Segway) oraz narzędzia do przewidywania efektów off-target w całym genomie (Cas-OFFinder, CRISPRscan), aby zminimalizować przewidywane ryzyko transaktywacji i cięcia. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
Rysunek uzupełniający 1: Porównawcze profile dostępności chromatyny i modyfikacji histonów związanych z promotorem w obrębie promotora F7 w komórkach HepG2, Huh7 i Hep3B. Znormalizowana dostępność w ATAC-seq (A) wraz z wzbogaceniem H3K27ac (B) i H3K4me3 (C) wykazuje szeroko spójną aktywną chromatynę promotora we wszystkich trzech liniach komórkowych pochodzących z hepatocytów (D), co uzasadnia ich wykorzystanie jako modeli obliczeniowych do analiz regulacyjnych F7.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 1: Parametry wykorzystane w obliczeniowym modelu transkrypcyjnym. Podsumowanie wartości parametrów zastosowanych w symulacji regulacji transkrypcyjnej F7 opartej na programie CellDesigner. Parametry obejmują współczynniki aktywności czynników transkrypcyjnych dla HNF4α i HNF1α, modyfikatory dostępności promotora pochodzące ze zbiorów danych chromatyny ENCODE, stałe szybkości transkrypcji oraz parametry degradacji mRNA.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 2: Punkty kontrolne przepływu pracy obliczeniowej. Podsumowanie potoku analiz in silico, obejmujące narzędzia obliczeniowe, zestawy danych wejściowych, kluczowe kryteria filtrowania i oczekiwane wyniki na każdym etapie adnotacji promotorów, przewidywania miejsc wiązania czynników transkrypcyjnych, wyboru przewodników CRISPRa, oceny dostępności chromatyny, oceny efektów off-target oraz symulowanych analiz edycji genomu. Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 3: Porównawcze profile dostępności chromatyny oraz modyfikacji histonów związanych z promotorem w regionie promotora F7 w komórkach HepG2, Huh7 i Hep3B, opracowane na podstawie danych ENCODE. Znormalizowana dostępność w ATAC-seq, wzbogacenie H3K27ac i H3K4me3 oraz adnotacje stanu promotora ChromHMM wykazują szeroko spójną architekturę aktywnego promotora we wszystkich trzech liniach komórkowych pochodzących z hepatocytów. Wartości stanowią podsumowania opracowane obliczeniowo, służące do wsparcia porównawczych analiz in silico.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 4: Pełna analiza swoistości i efektów poza-celowych kandydackich gRNA CRISPRa celujących w promotor F7. Tabela zawiera podsumowanie sekwencji przewodników, przewidywaną wydajność on-target, wyniki swoistości, przewidywania off-target, dostępność chromatyny, adnotacje regulacyjne oraz ranking złożony wykorzystany do obliczeniowego wyboru przewodników. Wszystkie wartości stanowią przewidywania in silico.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 5: Przewidywane wyniki regulacyjne zostały wygenerowane przy użyciu ram obliczeniowych integrujących dostępność promotora, zajętość czynników transkrypcyjnych oraz parametry aktywacji CRISPRa. Wartości reprezentują znormalizowane szacunki in silico w odniesieniu do promotora F7 typu dzikiego (ustalone jako 1,0; 100% ekspresji). Symulacje te służą do generowania hipotez i nie reprezentują eksperymentalnie zmierzonej aktywności transkrypcyjnej F7.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 6: Genomowa analiza efektów off-target oraz złożona ocena specyficzności dla wybranych gRNA CRISPRa i HDR celujących w promotor F7. Tabela podsumowuje przewidywaną wydajność on-target, wskaźniki specyficzności, profile off-target, kontekst chromatyny oraz złożone wyniki ryzyka wykorzystane do oceny specyficzności gRNA i oszacowania ryzyka transaktywacji w całym genomie in silico.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 7: Podsumowanie typowych problemów w przepływach obliczeniowych napotkanych podczas analizy promotora F7 oraz zalecane działania naprawcze w celu zapewnienia powtarzalności, spójności danych i wiarygodnych wyników modelowania in silico.Kliknij tutaj, aby pobrać ten plik.
Dyskusja
To badanie przedstawia wyłącznie obliczeniowy, generujący hipotezy ram pracy służący do analizy regulacji transkrypcyjnej F7 gena i priorytetyzacji strategii kierowanych przeciwko promotorom w dziedzicznej niedoborności FVII. Poprzez integrację analizy motywów, korelacji transkryptomowych, annotacji chromatyny oraz priorytetyzacji gRNA, potok predykuje relacje regulacyjne i możliwość interwencji, a nie demonstruje funkcjonalnej rekonstytucji. Główne znaczenie pracy stanowi systematyczne zawężenie zakresu celów możliwych do weryfikacji eksperymentalnej w obrębie F7 promotor
Mechanistycznie, uzyskane wyniki potwierdzają model, w którym czynniki transkrypcyjne wzbogacone w hepatocytach, HNF4α i HNF1α współdziałają w celu utrzymania poziomu podstawowego F7 transkrypcji. Identyfikacja zachowanych, wysokospecyficznych HNF4α motywy pokrywające się z patogennymi wariantami promotorów sugerują, że utrata zdolności wiązania się regulatorów cis jest wiarygodnym mechanizmem przyczyniającym się do zmniejszenia F7 transkrypcja4,5,10. W sieciach genowych wątroby, HNF4α pełni funkcję podobną do czynnika pionierskiego wśród receptorów jądrowych, który stabilizuje dostępność promotorów i rekrutuje kompleksy koaktywatorów, podczas gdy HNF1α często działa synergistycznie, wzmocniając wynik transkrypcji7,11,12. W ramach ograniczeń in silico model, zmniejszone powinowactwo motywu lub symulowane wyczerpanie czynnika transkrypcyjnego prowadziły do obniżenia przewidywanej wartości F7 transkrypcja, zgodna z tą kooperatywną architekturą regulacyjną.
Silna, specyficzna dla wątroby korelacja obserwowana między ekspresją F7, HNF4A oraz HNF1A dodatkowo potwierdza — choć nie dowodzi — istnienia wspólnego programu regulacyjnego. Co istotne, korelacje te mają charakter asocjacyjny i nie pozwalają na ustalenie bezpośredniej kontroli transkrypcyjnej. Niemniej jednak, topologia sieci, w której HNF4α/HNF1α w centralnych węzłach modułów związanych z krzepnięciem jest zgodna z wcześniejszą literaturą eksperymentalną i wspiera ich priorytetowość w dalszych badaniach19,20.
Integracja epigenomu dostarcza dodatkowej warstwy mechanistycznej. Nakładanie się przewidywanych miejsc wiązania HNF4α motywy i aktywne znaczniki chromatyny (H3K4me3, H3K27ac) sugerują, że region bliski F7 promotor znajduje się w permissywnym środowisku chromatynowym w zestawach danych pochodzących z hepatocytów21,22. W kontekście obliczeniowym ta dostępność wspiera teoretyczne założenie, że strategie zwiększania ekspresji na poziomie transkrypcyjnego, takie jak CRISPRa, mogą zaangażować ten locus. Jednak stan chromatyny jest wysoce zależny od typu komórki– oraz zależne od kontekstu, a sygnały pochodzące z projektu ENCODE mogą nie w pełni reprezentować hepatocytów pacjentów ani stanów chorobowych23,24.
Modelowanie strategii CRISPRa i HDR zapewnia przewidywalne spostrzeżenia dotyczące potencjalnych punktów regulacyjnych. Symulacje sugerują, że kierowanie wysokozwiązującymi HNF4α motywy mogą zwiększyć modelowane F7 transkrypcji w określonych warunkach parametrycznych, podczas gdy korekta motywu oparta na HDR teoretycznie mogłaby przywrócić kanoniczną architekturę wiązania. Mechanistycznie oczekuje się, że CRISPRa będzie działać poprzez lokalne rekrutowanie koadiunktów transkrypcyjnych (np. VP64 lub p300), które mogą wykazywać działanie synergistyczne z endogennymi czynnikami transkrypcyjnymi wątrobowymi, gdy są obecne10,12,16.
Model przewidział zmniejszoną odpowiedź na CRISPRa przy obniżonym HNF4α aktywność była zmniejszona, co wskazuje na zależność od nieuszkodzonej endogennej sieci regulacyjnej. Efektywność CRISPRa powinna zależeć od nieuszkodzonego aparatu transkrypcyjnego w wątrobie. Pacjenci z patogennymi wariantami HNF4A mogą słabo reagować na CRISPRa, ponieważ ta metoda wzmacnia, a nie zastępuje endogenną transkrypcję. W związku z tym, opisywany model najlepiej nadaje się do pacjentów z wariantami promotorów F7 i zachowaną aktywnością HNF4A.
Prognozy motywów nie potwierdzają in vivo wiązanie czynnika transkrypcyjnego oraz adnotacje chromatyny pochodzące z publicznych zestawów danych mogą nie odzwierciedlać stanu regulacyjnego u pacjentów z F7 warianty promotorów. Podobnie analizy korelacyjne nie pozwalają odróżnić bezpośrednich od pośrednich zależności regulacyjnych.
Dynamiczny model transkrypcyjny opiera się na szacowaniu parametrów oraz założeniach upraszczających dotyczących kooperatywności czynników transkrypcyjnych, ważenia chromatyny i kinetyki transkrypcji. Chociaż zastosowano dostrajanie kierowane czułością, model nadal stanowi abstrakcję regulacji genów w wątrobie i może nie oddawać nieliniowych ani zależnych od kontekstu mechanizmów regulacyjnych. Niewielkie zmiany w parametryzacji mogą zmienić przewidywane wielkości efektu ratunkowego. W celu poprawy odporności modelu, oszacowane współczynniki aktywności czynników transkrypcyjnych oraz wagi dostępności chromatyny, o ile to było możliwe, wybrano z publicznie dostępnych zbiorów danych biologicznych i dopracowano poprzez dostrajanie parametrów zgodnie z wrażliwością. Chociaż jakościowe uporządkowanie kandydujących strategii regulacyjnych pozostawało stabilne w zakresie biologicznie możliwych wartości parametrów, ilościowe przewidywania dotyczące przywrócenia transkrypcji należy interpretować ostrożnie, ponieważ nadal zależą one od założeń modelu. W związku z tym przewidywane wartości procentowe przywrócenia przeznaczone są przede wszystkim do porównawczej priorytaryzacji, a nie jako dokładne oszacowania skuteczności biologicznej.
Priorytetyzacja przewodników CRISPR opierała się na in silico algorytmy oceny, które nie w pełni przewidują skuteczność edycji lub aktywacji w warunkach rzeczywistych. Ocena ryzyka modyfikacji pozacenowych, mimo że wielowarstwowa, nie może zastąpić empirycznych, obejmujących cały genom testów, takich jak GUIDE-seq lub Digenome-seq25,26. Ponadto sama komputerowa predykcja oddziaływań pozamielowanych jest niewystarczająca do potwierdzenia biosafetyty edycji genomu w zastosowaniach klinicznych. Chociaż zintegrowano wiele narzędzi predykcyjnych w celu wyboru optymalnych sekwencji kierujących RNA, ostateczna biosafetyta wymaga badań oddziaływań pozamielowanych na całym genomie, profilowania transkryptomu oraz długoterminowej walidacji funkcjonalnej. Przyszły rozwój translacyjny powinien ponadto obejmować tymczasowe systemy dostarczania CRISPR, optymalizację dawek oraz kompleksową ocenę toksykologiczną w celu zminimalizowania niezamierzonych efektów genomowych i epigenomowych. Podobnie efektywność HDR w hepatocytach jest zazwyczaj niska in vivo, a obecne symulacje nie modelują konkurencji między drogami naprawy DNA ani efektów związanych z cyklem komórkowym.
Możliwość przeniesienia wyników badań na grunt kliniczny pozostaje niepewna. Skuteczna i bezpieczna dostawa hepatocytów za pomocą systemów opartych na CRISPR nadal stanowi istotną barierę. Wektory AAV napotykają ograniczenia związane z pojemnością ładunku i immunogennością, podczas gdy systemy oparte na lipidowych nanoparticle'ach wymagają dalszej optymalizacji pod kątem specyficzności wobec wątroby i trwałości działania27,28. Te praktyczne aspekty nie zostały jawnie zamodelowane i mogą znacząco wpływać na rzeczywistą przydatność. Podobnie strategię korekcji promotorów opartą na HDR należy traktować jako dowód koncepcji obliczeniowej, a nie jako klinicznie zoptymalizowaną metodę terapeutyczną. Choć przewidywane efektywności edycji na poziomie 45%–65% są zachęcające w ramach struktury obliczeniowej, rzeczywista wydajność HDR w dojrzałych hepatocytach jest jednak zazwyczaj ograniczona, ponieważ naprawa skierowana homologicznie jest stosunkowo nieskuteczna w komórkach niepodzielających się. W konsekwencji, nowe technologie, takie jak edycja primerowa lub edycja zasad, mogą ostatecznie stanowić bardziej klinicznie praktyczne podejścia do korygowania wariantów promotorowych in vivoChociaż zestawy danych ENCODE pochodzące z HepG2 zapewniają kompleksowe adnotacje wątrobowe, nie mogą one w pełni oddać cech pierwotnych ludzkich hepatocytów. Dlatego obecne analizy należy traktować jako wstępną ramę obliczeniowego ustalania pierwszeństwa, wymagającą walidacji w pierwotnych hepatocytach, organoidach wątroby oraz odpowiednich modelach zwierzęcych przed rozważeniem ich przeniesienia do zastosowań klinicznych. Kliniczne znaczenie częściowego F7 wzrost ekspresji w tym kontekście pozostaje spekulacją. Chociaż wcześniejsze obserwacje kliniczne sugerują, że umiarkowane zwiększenie stężenia czynnika FVII we krwi może zmniejszać ryzyko krwawień, obecne badanie nie wykazuje, że przewidywane zmiany transkrypcyjne przekładają się na korektę białka czynnego funkcjonalnie lub korzyść kliniczną16,17.
Mimo tych ograniczeń, ramy te mają szerszą wartość poznawczą. Integracyjny potok analityczny ilustruje, w jaki sposób można łącznie analizować architekturę promotorów, zależność od czynników transkrypcyjnych oraz kontekst chromatynowy w celu uprzednienia interwencji regulacyjnych dotyczących genów wyrażanych w wątrobie, których działanie jest zaburzane przez warianty niemutowe29,30,31.
Oprócz HNF4α i HNF1α, SP1 stanowi ważny regulator transkrypcyjny, który współpracuje z czynnikami wzbogaconymi w hepatocytach, by zapewnić tkankowo specyficzną dostępność chromatyny i aktywność transkrypcyjną w wątrobie. Dlatego aktywność regulacyjna F7 promotor jest najprawdopodobniej kontrolowany przez skoordynowaną sieć czynników transkrypcyjnych obejmującą HNF4α, HNF1α, a SP1, a nie tylko poprzez pojedyncze zdarzenia wiązania czynników. Podczas gdy HNF4α-społeczne regiony regulacyjne zostały wcześniej opisane, obecny model obliczeniowy ponownie identyfikuje te elementy regulacyjne i ocenia ich potencjał w zakresie ukierunkowanej regeneracji przy użyciu podejść opartych na CRISPR.
Ten szkielet kieruje projektowaniem terapii poprzez łączenie predykcji motywów czynników transkrypcyjnych z kierowanym działaniem opartym na technologii CRISPR. Przewidywany HNF4α motywy regulacyjne wykorzystano jako regiony kandydujące do projektowania gRNA w aktywacji CRISPR (CRISPRa), w celu wzmocnienia endogennej F7 transkrypcji bez zmiany sekwencji genomowej. Ponadto zakłócone lub nieoptymalne motywy regulacyjne mogą być priorytetyzowane w celu korekty sekwencji przy użyciu CRISPR-Cas9 w celu przywrócenia ich przewidywanego potencjału wiązania czynników transkrypcyjnych. Te zastosowania podkreślają przydatność modelu jako precyzyjnej platformy do badania regulacji genomu, choć weryfikacja eksperymentalna pozostaje konieczna, aby potwierdzić aktywność regulacyjną i możliwość terapeutycznego wykorzystania. Rurociąg ma służyć wariantom promotorów genu F7, które przewiduje się jako zakłócające HNF4α lub HNF1α wiązywanie. Przepływ pracy integruje sekwencje promotorów z publicznymi zestawami danych transkryptomicznych, epigenomowych oraz ChIP-seq. Ponieważ ramy pracy opierają się na wątrobowo-specyficznej architekturze regulacyjnej, najlepiej nadają się do hepatocytów lub pochodzących od hepatocytów układów eksperymentalnych i nie powinny być uogólniane na tkanki pozawątrobowe. Ponadto skuteczność predykcyjna potoku analitycznego zależy od jakości dostępnych publicznych zestawów danych i w związku z tym może nie w pełni oddawać pacjentowo-specyficznych różnic epigenetycznych ani związanych z chorobą przebudów chromatyny.
Przyszłe badania powinny obejmować ChIP-qPCR lub CUT&RUN w celu potwierdzenia HNF4α/HNF1α zajętość uprzywilejowanych motywów, funkcjonalne testy CRISPRa w komórkach pochodzenia hepatocytarnego oraz pomiar aktywności czynnika VII na poziomie białkowym. Dodatkowo, modele allelospecyficzne wariantów promotorowych, takie jak c.-61T>Konieczne będzie ustalenie, czy przewidywane mechanizmy regulacyjne działają w sposób zależny od mutacji.
W porównaniu ze standardowymi strategiami zastępowania genów, które polegają na dostarczaniu egzogennego F7 sekwencja kodująca, proponowany system CRISPRa ma na celu wzmocnienie transkrypcji endogennego F7 locus, zachowując naturalną regulację genomową. Poprzednie badania wykazały naprawę aktywności promotorowej F7 za pomocą TALE i CRISPRa16,17W przeciwieństwie do tego, obecne badanie oferuje zintegrowany ramowy model obliczeniowy do ustalania kolejności strategii ukierunkowanych na promotor przed weryfikacją eksperymentalną. Korekta promotorów za pośrednictwem HDR teoretycznie przywraca naturalną sekwencję DNA, jednak zależy od stosunkowo niskiej efektywności naprawy kierowanej homologią, szczególnie w spoczywających hepatocytach. W związku z tym, obecny model obliczeniowy przedstawia CRISPRa jako uzupełniającą strategię regulacyjną, która może okazać się korzystna w przypadku wariantów promotorowych przewidywanych jako upośledzające wiązanie czynników transkrypcyjnych, przy jednoczesnym unikaniu trwałych modyfikacji sekwencji genomowej. Porównania te mają na celu ustalenie pierwszeństwa kandydujących podejść w kontekście przyszłej oceny eksperymentalnej, a nie potwierdzenie ich terapeutycznej wyższości.
Mimo tych spostrzeżeń dotyczących mechanizmów, należy podkreślić kilka istotnych ograniczeń. Po pierwsze i co najważniejsze, wszystkie wyniki oparte są na analizach komputerowych i modelach symulacyjnych; nie przeprowadzono żadnej weryfikacji eksperymentalnej. Brak eksperymentalnej walidacji stanowi główne ograniczenie niniejszego badania. Wszystkie przewidywane zdarzenia wiązania czynników transkrypcyjnych, aktywację transkrypcyjną za pośrednictwem CRISPRa, efektywność HDR oraz oceny oddziaływań pozatargetowych należy traktować jako przewidywania komputerowe i interpretować je jako hipotezy wymagające weryfikacji, a nie potwierdzone eksperymentalnie zjawiska biologiczne. W przyszłych badaniach należy potwierdzić te wyniki za pomocą testów promotorowo-zygocytowych z użyciem lucyferazy, ChIP-qPCR lub CUT&Przeprowadź eksperymenty RUN w celu potwierdzenia HNF4α/HNF1α okupacja, badania aktywacji CRISPRa w liniach komórkowych pochodzenia hepatocytarnego lub w hepatocytach pierwotnych, analizy ilościowego PCR i western blot ekspresji F7 oraz testy krzepnięcia krwi w celu określenia przywrócenia czynnościowej aktywności FVII.
Podsumowując, badanie to zapewnia opracowany metodami obliczeniowymi, oparty na mechanizmach ram pracy sugerujący, że zakłócenie HNF4α/HNF1α architektura regulacyjna może przyczyniać się do zmniejszenia F7 transkrypcji i że ukierunkowana modulacja promotorów mogłaby teoretycznie wzmocnić modelowaną aktywność genu. Jednak wszystkie wnioski pozostają predykcyjne i uzależnione od doświadczalnej walidacji. Pracę najlepiej interpretować jako systematyczne podejście do generowania hipotez, a nie jako dowód skuteczności terapeutycznej.
Oświadczenia
Autorzy oświadczają, że nie występuje konflikt interesów.
Podziękowania
Autorzy dziękują Dziekanatowi ds. Studiów Podyplomowych i Badań Naukowych na Uniwersytecie w Bisha za wsparcie niniejszej pracy w ramach Programu Szybkiego Wsparcia Badań (Fast-Track Research Support Program). Ponadto badanie to jest wspierane poprzez finansowanie z projektu Prince Sattam bin Abdulaziz University numer (PSAU/2026/R/1448)
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Benchling | Benchling Inc. | Platforma internetowa | Wykorzystywana do projektowania CRISPR guide RNA oraz analizy sekwencji promotorów. |
| Cas-OFFinder | Center for Genome Engineering | Aktualna wersja | Wykorzystywana do przewidywania miejsc niespecyficznego cięcia (off-target) CRISPR-Cas9 w całym genomie. |
| CellDesigner | Systems Biology Institute | v4.4 | Wykorzystywana do modelowania in silico regulacji transkrypcyjnej i symulacji CRISPRa. |
| ChromHMM | Broad Institute | Aktualna wersja | Wykorzystywana do segmentacji i adnotacji stanu chromatyny. |
| CRISPOR | CRISPOR Team | Aktualna wersja internetowa | Wykorzystywana do oceny wydajności guide RNA i przewidywanej aktywności off-target. |
| CRISPRscan | CRISPRscan Development Team | Aktualna wersja | Wykorzystywana do szacowania przewidywanej wydajności cięcia CRISPR-Cas9. |
| Cytoscape | Cytoscape Consortium | v3.9.1 | Platforma do wizualizacji i analizy sieci. |
| dbSNP Database | NCBI | Aktualna wersja | Wykorzystywana do identyfikacji znanych polimorfizmów pojedynczego nukleotydu w obrębie promotora F7. |
| dCas9-p300 CRISPRa System (model obliczeniowy) | Nie dotyczy | Nie dotyczy | Modelowany obliczeniowo aktywator epigenetyczny wykorzystywany wyłącznie do symulacji; nie użyto odczynnika eksperymentalnego. |
| dCas9-VP64 CRISPRa System (model obliczeniowy) | Nie dotyczy | Nie dotyczy | Modelowany obliczeniowo aktywator transkrypcyjny wykorzystywany wyłącznie do symulacji; nie użyto odczynnika eksperymentalnego. |
| ENCODE Project Database | ENCODE Consortium | Aktualna wersja | Źródło zestawów danych ChIP-seq, ATAC-seq, nadwrażliwości na DNase I oraz modyfikacji histonów. |
| F7 promoter sequence (GenBank) | National Center for Biotechnology Information (NCBI) | NG_009262.1 | Referencyjna sekwencja ludzkiego genu F7 wykorzystywana do pobierania i adnotacji promotora. |
| FIMO (Find Individual Motif Occurrences) | MEME Suite | v5.5.0 | Narzędzie obliczeniowe wykorzystywane do przeszukiwania promotora F7 w celu znalezienia przewidywanych miejsc wiązania czynników transkrypcyjnych. |
| GTEx Portal | GTEx Consortium | Wersja 8 (v8) | Źródło danych transkryptomicznych (TPM) wątroby do analiz korelacji. |
| Human Gene Mutation Database (HGMD) | HGMD Professional | Aktualna wersja | Wykorzystywana do identyfikacji wariantów promotora związanych z chorobami. |
| ICE (Inference of CRISPR Edits) | Synthego Corporation | Aktualna wersja internetowa | Wykorzystywana do obliczeniowego modelowania przewidywanych wyników edycji CRISPR. |
| JASPAR Database | JASPAR Consortium | Wersja z 2022 r. | Baza profili wiązania czynników transkrypcyjnych wykorzystywana do identyfikacji motywów wiążących HNF4α i HNF1A. |
| MCODE Plugin | Cytoscape | Aktualna wersja | Wykorzystywany do identyfikacji silnie połączonych modułów sieci regulacyjnych. |
| MEME Suite | MEME Suite Development Team | v5.5.0 | Pakiet oprogramowania wspierający odkrywanie motywów i analizę ich występowania. |
| Pearson Correlation Analysis | Algorytm statystyczny | Nie dotyczy | Wykorzystywana do oceny powiązań między ekspresją F7, HNF4A i HNF1A. |
| PhastCons Conservation Track | UCSC Genome Browser | 100-Vertebrate Alignment | Wykorzystywana do oceny zakonserwowanych elementów genomowych. |
| PhyloP Conservation Track | UCSC Genome Browser | 100-Vertebrate Alignment | Wykorzystywana do oceny konserwacji ewolucyjnej na poziomie nukleotydów. |
| Segway | Hoffman Laboratory | Aktualna wersja | Wykorzystywana do segmentacji genomu i adnotacji regulacyjnych. |
| Single-stranded HDR Repair Template (projekt obliczeniowy) | Nie dotyczy | Nie dotyczy | Zaprojektowany in silico w celu przywrócenia motywu promotora; nie został zsyntetyzowany eksperymentalnie. |
| SpCas9 (model obliczeniowy) | Nie dotyczy | Nie dotyczy | Model obliczeniowy wykorzystywany do projektowania guide RNA dla HDR i symulacji edycji. |
| STRING Database | STRING Consortium | v11.5 | Wykorzystywana do konstruowania sieci interakcji białko–białko oraz sieci regulacji genów. |
| UCSC Genome Browser | University of California, Santa Cruz | Aktualna wersja | Wykorzystywany do oceny konserwacji promotora, adnotacji genomu i ścieżek epigenomicznych. |
Bibliografia
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.