Opracowaliśmy pierwotny model astrocytów szczura, który stanowi fizjologicznie istotny układ do badania choroby Alexandra (AxD), umożliwiając analizę agregacji GFAP, modyfikacji patologicznych oraz dysfunkcji astrocytów. System ten stanowi pomost między badaniami in vitro a in vivo, oferując solidną platformę do eksploracji patologii AxD i identyfikacji celów terapeutycznych dla chorób neurodegeneracyjnych.
Artykuł metodologiczny
Modele komórkowe do badania choroby Alexandra: analiza funkcjonalna pierwotnych astrocytów szczura
W tym artykule
Podsumowanie
Streszczenie
Astrocyty odgrywają kluczową rolę w utrzymywaniu homeostazy ośrodkowego układu nerwowego, wspieraniu funkcji neuronalnych oraz reagowaniu na urazy lub choroby. Dysfunkcja aktywności astrocytów jest coraz częściej uznawana za główny czynnik przyczyniający się do rozwoju zaburzeń neurodegeneracyjnych, w tym choroby Alexandra (AxD) – rzadkiego i śmiertelnego schorzenia wywołanego mutacjami w białku kwaśnym włókien glejowych (GFAP). Mutacje te prowadzą do agregacji GFAP, tworzenia włókien Rosenthala oraz postępującej dysfunkcji astrocytów. Chociaż modele zwierzęce in vivo oferują złożone środowisko komórkowe, zarówno obecne modele in vitro, jak i in vivo wykazują ograniczenia w dokładnym odwzorowaniu skomplikowanego kontekstu komórkowego i funkcji astrocytów. Aby temu zaradzić, opracowaliśmy model komórkowy z wykorzystaniem pierwotnych astrocytów szczurzych pochodzących od szczurów typu dzikiego (WT) oraz szczurów modelu AxD, aby zbadać funkcjonalne skutki mutacji GFAP. Ten system, istotny fizjologicznie, umożliwia szczegółowe badanie mechanizmów specyficznych dla astrocytów, w tym agregacji GFAP, odpowiedzi na stres oksydacyjny oraz modyfikacji patologicznych. Dla badaczy niemających dostępu do szczurów modelu AxD, transdukcja lentiwirusem stanowi alternatywną metodę wprowadzania mutacji GFAP związanych z AxD do astrocytów pochodzących od zdrowych szczurów, co poszerza zakres zastosowań tego podejścia. W porównaniu z unieśmiertelnionymi liniami komórkowymi astrocytów lub badaniami in vitro z użyciem białka rekombinowanego, astrocyty pierwotne lepiej zachowują natywną architekturę komórkową i profile molekularne, oferując solidną platformę do badania dynamiki GFAP, jego rozpuszczalności oraz odpowiedzi astrocytów na stresory, takie jak uszkodzenia oksydacyjne i modyfikacje patologiczne. Niniejszy model komórkowy wypełnia lukę między badaniami molekularnymi a systemowymi, zapewniając kontrolowane ramy eksperymentalne do badania dysfunkcji astrocytów w AxD. Uzupełniając istniejące metodologie, hodowle pierwotnych astrocytów pogłębiają nasze zrozumienie patologii AxD i stanowią cenne narzędzie do identyfikacji potencjalnych celów terapeutycznych w chorobach neurodegeneracyjnych.
Wprowadzenie
Astrocyty to wyspecjalizowane komórki glejowe występujące w całym ośrodkowym układzie nerwowym (OUN), które odgrywają kluczową rolę w utrzymywaniu homeostazy mózgu, regulowaniu aktywności neuronów oraz odpowiedzi na urazy lub choroby1. Do ich funkcji należą usuwanie i recykling neuroprzekaźników, utrzymywanie homeostazy jonowej i wodnej w przestrzeni zewnątrzkomórkowej oraz wspieranie funkcjonowania obwodów neuronalnych. Cząsteczki wydzielane przez astrocyty są niezbędne dla rozwoju synaps i plastyczności synaptycznej w dorosłym mózgu2. W odpowiedzi na uraz lub chorobę OUN astrocyty ulegają zmianom reaktywnym, które mogą pośredniczyć w sygnalizacji pro- lub przeciwzapalnej, umożliwiając funkcje neuroprotekcyjne, ale potencjalnie przyczyniając się do patologii OUN w zależności od kontekstu3. Rozregulowanie funkcji astrocytów jest coraz częściej rozpoznawane jako kluczowy czynnik wpływający na zdrowie i choroby OUN4,5.
Kwasowy białko włókienka gliałowa (GFAP), białko filamentów pośrednich (IF) typu III, jest głównym komponentem cytoszkieletu astrocytów, ekspresjonowanym przez większość, choć nie wszystkie astrocyty. Ekspresja GFAP wzrasta w odpowiedzi na uszkodzenia OUN, służąc jako marker nasilenia uszkodzenia tkanki6. Chociaż GFAP jest tradycyjnie kojarzone z rolami strukturalnymi7, jego implikacje funkcjonalne pozostają słabo zbadane. Mutacje w GFAP powodują chorobę Alexandra (AxD)8, rzadkie zaburzenie neurodegeneracyjne charakteryzujące się agregacją GFAP, tworzeniem włókien Rosenthala oraz postępującą dysfunkcją astrocytów. Choć badania biochemiczne in vitro9,10,11 i modele zwierzęce in vivo12,13 dostarczyły wglądu w patologię AxD, nie oddają one złożonego kontekstu komórkowego funkcji astrocytów14.
Aby pokonać te ograniczenia, opracowaliśmy model komórkowy z wykorzystaniem pierwotnych astrocytów szczura pochodzących od szczurów typu dzikiego (WT) oraz szczurów modelu AxD13. System ten zachowuje naturalną architekturę komórkową i profile molekularne astrocytów, co umożliwia badanie agregacji GFAP, odpowiedzi na stres oksydacyjny oraz modyfikacji patologicznych związanych z AxD. Dla badaczy nie mających dostępu do szczurów modelu AxD alternatywną metodą wprowadzenia mutacji GFAP związanych z AxD do astrocytów pochodzących od normalnych szczurów jest transdukcja lentiwirusowa10.
W porównaniu z unieśmiertelnionymi liniami komórkowymi, pierwotne astrocyty zachowują heterogeniczność i złożoność populacji astrocytów in vivo, zapewniając fizjologicznie istotną platformę do badania mechanizmów specyficznych dla astrocytów15. W przeciwieństwie do badań in vitro z wykorzystaniem białek rekombinowanych9, pierwotne astrocyty naturalnie wykazują ekspresję GFAP oraz innych markerów specyficznych dla astrocytów, co pozwala na badanie wariantów związanych z chorobami w natywnym środowisku komórkowym10,16,17. Ponadto pierwotne astrocyty ułatwiają badanie odpowiedzi funkcjonalnych na bodźce stresowe, takie jak uszkodzenia oksydacyjne18 i zapalenie19, które są trudne do odtworzenia w uproszczonych systemach in vitro.
W badaniach nad AxD pierwotne astrocyty uzupełniają podejścia biochemiczne i in vivo, wypełniając lukę między badaniami molekularnymi a systemowymi. Podczas gdy testy biochemiczne koncentrują się na właściwościach molekularnych mutacji GFAP, brakuje im złożoności komórkowej, natomiast modele in vivo oddają efekty systemowe, ale są mniej odpowiednie do mechanistycznych badań komórkowych. Pierwotne astrocyty stanowią system pośredni, zapewniający złożoność komórkową i kontrolę eksperymentalną, co wpisuje się w aktualne trendy w badaniach nad chorobami neurodegeneracyjnymi, które kładą nacisk na modele komórkowe w celu zrozumienia mechanizmów chorobowych i identyfikacji celów terapeutycznych20.
Niniejszy artykuł przedstawia opracowanie i zastosowanie pierwotnych astrocytów szczurzych jako modelu komórkowego w badaniach nad AxD. Dzięki możliwości bezpośredniego porównania astrocytów WT i AxD, podejście to eliminuje kluczowe ograniczenia alternatywnych technik i zwiększa dostępność poprzez transdukcję lentiwirusową. Wyniki te przyczyniają się do głębszego zrozumienia dysfunkcji astrocytów w AxD i stanowią cenne narzędzie w rozwoju odkryć terapeutycznych w chorobach neurodegeneracyjnych.
Protokół
Zwierzęta wykorzystane w niniejszym protokole zostały zatwierdzone przez Instytucjonalny Komitet ds. Opieki i Wykorzystania Zwierząt (IACUC) w College of Life Sciences and Medicine na Narodowym Uniwersytecie Tsing Hua (numery zatwierdzeń NTHU IACUC: 109088 oraz 111060), zgodnie z wytycznymi zawartymi w Agriculture Guidebook for the Care and Use of Laboratory Animals.
1. Przygotowanie pożywek, szkiełek nakrywkowych, szalek i płytek
- Przed rozpoczęciem należy upewnić się, że następujące roztwory (Tabela 1) zostały przygotowane i są gotowe do użycia.
- Przed użyciem nożyczki i pęsety należy wysterylizować w autoklawie w celu zapewnienia sterylności.
- Przygotować roztwór poli-L-lizyny (PLL) o stężeniu 0,02 mg/mL w buforze z kwasu borowego.
- Dodać odpowiednią ilość roztworu PLL, aby całkowicie pokryć powierzchnię szkiełka nakrywkowego lub dno naczynia/płytki hodowlanej. Należy upewnić się, że powłoka jest równomierna.
- Pozostawić szkiełka nakrywkowe i naczynia pokryte PLL do inkubacji przez noc w temperaturze pokojowej w komorze z laminarnym przepływem powietrza.
- Następnego dnia ostrożnie usunąć roztwór PLL. Płukać pokryte szkiełka nakrywkowe lub naczynie/płytkę trzy razy świeżą sterylną wodą, aby usunąć pozostałości PLL.
UWAGA: Kluczowe jest dokładne wypłukanie kolby/płytki pokrytej PLL lub szkiełek nakrywkowych, aby usunąć resztki PLL, które mogą negatywnie wpływać na żywotność komórek.
2. Przygotowanie pierwotnej hodowli astrocytów
UWAGA: Schematyczny przegląd przedstawiono na Rysunku 1.
- Po wywołaniu hipotermii poprzez umieszczenie młodych szczurów na lodzie, należy zdekapitować szczura w 1–3 dniu po urodzeniu i oddzielić głowę od tułowia.
- Głowę należy umieścić w szalce 60-mm i unieruchomić jej boki za pomocą pęsety. Przy użyciu precyzyjnych nożyczek należy delikatnie naciąć skórę na szczycie głowy.
- Za pomocą precyzyjnych nożyczek należy wykonać nacięcie w okolicy ciemienia, aby ostrożnie otworzyć czaszkę. Następnie należy delikatnie rozdzielić i usunąć obie połowy czaszki.
- Za pomocą pęsety należy oddzielić mózg od podstawy i przenieść go do szalki 60-mm zawierającej medium do dyssekcji.
- Każdą półkulę należy ułożyć powierzchnią przyśrodkową do góry, aby odsłonić struktury linii środkowej.
- Pod mikroskopem stereoskopowym należy delikatnie usunąć tkanki śródmózgowia i pnia mózgu, pozostawiając nienaruszone półkule zawierające korę i hipokamp.
- Przy użyciu precyzyjnej pęsety należy delikatnie oddzielić opon mózgowe, najlepiej w jednym kawałku. Należy dokładnie sprawdzić, czy w szczelinach nie pozostały fragmenty opon, i całkowicie je usunąć.
- Zdysekowaną tkankę mózgu należy przenieść do komory z laminarnym przepływem powietrza. Medium do dyssekcji należy odessać za pomocą pipety 1 mL i dodać świeże medium do dyssekcji.
- Tkankę należy drobno posiekać przy użyciu sterylnego ostrza skalpela.
- Posiekaną tkankę należy przenieść do 5 mL medium do dysocjacji w probówce 15 mL. Probówkę należy inkubować w kąpieli wodnej o temperaturze 37ºC przez 15 min, delikatnie wstrząsając nią co 5 min, aby zapewnić odpowiednią interakcję enzymu z tkanką.
- Po inkubacji należy odczekać, aż tkanka osiądzie na dnie probówki. Należy odessać nadsącz i dodać 5 mL medium do dyssekcji.
- Probówkę należy odwrócić 5 razy, aby wypłukać tkankę. Następnie należy pozostawić probówkę na 3 min, aby tkanka osiądzie, a następnie powtórzyć proces płukania trzy razy, używając świeżego medium do dyssekcji.
- Po ostatnim płukaniu należy usunąć nadsącz i dodać 2,5 mL medium do dyssekcji oraz 2,5 mL medium podtrzymującego.
- Tkankę należy trituryć, przepuszczając roztwór w górę i w dół 10–15 razy za pomocą pipety 10-mL.
- Probówkę należy pozostawić na 3 min, aby tkanka osiądzie. Nadsącz (zawierający komórki) należy przenieść do nowej probówki stożkowej 50 mL.
- Do pierwotnej probówki z osadzoną tkanką należy dodać 5 mL medium MEM. Należy trituryć ponownie 10–15 razy pipetą 10-mL, aż większość grudek zniknie.
- Zawiesinę komórkową należy przepuścić przez sterylne sitko komórkowe 40 µm do czystej probówki stożkowej 50 mL zawierającej 5 mL medium podtrzymującego.
- Przefiltrowaną zawiesinę komórkową należy wirować przy 200 × g przez 5 min w temperaturze pokojowej.
- Należy usunąć nadsącz, a następnie delikatnie rozbić pellet komórkowy, opukując probówkę.
- Należy dodać 5 mL medium MEM i pipetować w górę i w dół 10 razy, aby resuspendować pellet. Podczas liczenia komórek zawiesinę komórkową należy przechowywać w kąpieli wodnej o temperaturze 37ºC.
- 10 μL zawiesiny komórkowej należy rozcieńczyć w 90 µL medium MEM. Roztwór należy dobrze wymieszać za pomocą końcówki pipety 200 µL.
- Do 20 µL błękitu trypanu należy dodać 20 μL rozcieńczonej zawiesiny komórkowej. Komórki należy policzyć przy użyciu hemocytometru.
- Komórki należy wysiać do naczyń hodowlanych w następujący sposób: dla płytki 24-dołkowej – 2 × 10⁵ komórek na dołek; dla płytki 6-dołkowej – 5 × 10⁵ komórek na dołek; dla szalki 6-cm – 1 × 10⁶ komórek na szalkę.
- Płytki lub szalki należy umieścić w inkubatorze do hodowli tkankowych. Należy unikać pozostawiania komórek w temperaturze pokojowej przez dłuższy czas.
- 4 h po wysianiu należy zbadać komórki pod mikroskopem, aby upewnić się, że przylgnęły do podłoża.
- Po 24 h od wysiania należy wymienić medium hodowlane na świeże medium podtrzymujące.
- Hodowlę należy dokarmiać co 2–3 dni, wymieniając połowę medium na świeże medium podtrzymujące.
- Po 7 dniach komórki powinny osiągnąć około 80% konfluencji i będą gotowe do eksperymentów.
UWAGA: Aby zapewnić optymalne warunki dla hodowli astrocytów, wszystkie etapy należy przeprowadzać w środowisku sterylnym, najlepiej w komorze z laminarnym przepływem powietrza, aby uniknąć kontaminacji. Ponadto należy upewnić się, że wszystkie odczynniki zostały wstępnie podgrzane do 37°C, jeśli jest to wymagane. Należy zachować szczególną staranność podczas usuwania opon mózgowych, ponieważ pozostałe tkanki oponowe mogą zakłócać hodowle. Ponadto, aby zachować żywotność i integralność komórek, należy unikać pozostawiania ich w temperaturze pokojowej przez dłuższy czas podczas wysiewania i liczenia.
3. Produkcja cząsteczek lentiwirusowych i transdukcja
UWAGA: Schematyczny przegląd przedstawiono na Rysunku 2.
- Wysiać komórki HEK293T do szalki Petriego o powierzchni 10 cm2 zawierającej świeżą pożywkę hodowlaną (Tabela 1).
- Hodować komórki przez noc w inkubatorze w temperaturze 37ºC do osiągnięcia 50%–60% konfluencji.
- Do 1 mL Opti-MEM dodać 20 µg plazmidu lentiwirusowego kodującego GFAP lub jego warianty, 5,6 µg wektora opakowującego oraz 1,8 µg wektora otoczki.
- Do roztworu zawierającego DNA dodać 45 µL odczynnika do transfekcji.
- Delikatnie wymieszać i inkubować w temperaturze pokojowej przez 15 min.
- Roztwór do transfekcji dodać bezpośrednio do komórek HEK293T i inkubować w inkubatorze do hodowli komórkowych w temperaturze 37°C przez 4 h.
- Odssać roztwór do transfekcji i zastąpić go świeżą pożywką hodowlaną.
- Kontynuować hodowlę komórek przez 2 dni.
- Zebrać nadsącz z hodowli komórkowej i zastąpić go świeżą pożywką hodowlaną.
- Następnego dnia ponownie zebrać nadsącz z hodowli komórkowej i zastąpić go świeżą pożywką hodowlaną.
- Kolejnego dnia zebrać końcowy nadsącz z hodowli komórkowej.
- Połączyć nadsącze z etapów 3.9–3.11 w 50-ml probówce stożkowej.
- Przefiltrować połączony nadsącz przez filtr 0,45 µm za pomocą strzykawki 60 mL w celu usunięcia zanieczyszczeń.
- Wirować przefiltrowany nadsącz przy 1 400 × g przez 5 min w temperaturze pokojowej, aby usunąć martwe komórki.
- Przenieść oczyszczony nadsącz do probówek do ultrawirowania.
- Wirować przy 100 000 × g przez 70 min w temperaturze 4°C w celu osadzenia cząsteczek lentiwirusowych.
- Ostrożnie usunąć nadsącz, nie naruszając osadu na dnie probówki.
- Resuspendować osad w 600 µL pożywki Opti-MEM, delikatnie pipetując roztwór w górę i w dół.
- Rozdzielić resuspendowane cząsteczki lentiwirusowe na aliquoty po 50 μL i przechowywać w temperaturze -80°C do momentu użycia.
- Wysiać pierwotne astrocyty na płytkę 6-dołkową i pozwolić im osiągnąć 50%–70% konfluencji (Sekcja 2).
- Odmrozić wymaganą ilość cząsteczek lentiwirusowych na lodzie.
- Do każdego dołka dodać 50 µL cząsteczek lentiwirusowych z dodatkiem 8 µg/mL Polybrene.
- Delikatnie zakręcić płytką, aby zapewnić równomierny rozkład wirusa i Polybrene. Inkubować komórki w inkubatorze do hodowli komórkowych w temperaturze 37ºC przez 4–8 h.
- Ostrożnie odessać pożywkę zawierającą wirusa, aby nie naruszyć komórek.
- Zastąpić pożywkę świeżą pożywką hodowlaną i kontynuować hodowlę przez 2–3 dni.
- Przeprowadzić analizy końcowe na transdukowanych komórkach, wykorzystując mikroskopię immunofluorescencyjną w celu wizualizacji tworzenia sieci filamentów pośrednich lub immunoblotting w celu oceny ekspresji GFAP.
UWAGA: Podczas pracy z cząsteczkami lentiwirusowymi kluczowe jest stosowanie odpowiednich środków ochrony indywidualnej (ŚOI) w celu zapewnienia bezpieczeństwa. Ponadto, aby zachować integralność cząsteczek wirusowych, należy unikać wielokrotnych cykli zamrażania i rozmrażania.
4. Mikroskopia immunofluorescencyjna
- Ostrożnie odessać pożywkę hodowlaną z dołków zawierających szkiełka podstawowe z wysianymi komórkami. Należy unikać naruszania komórek.
- Utrwalić komórki, dodając jeden z poniższych roztworów utrwalających: dla pierwotnych astrocytów zastosować 3,2% (mas/obj) paraformaldehyd; dla hodowli astrocytów i neuronów zastosować 3,2% (mas/obj) paraformaldehyd i 4% (mas/obj) sacharozę.
- Inkubować szkiełka podstawowe w utrwalaczu przez 15 min w temperaturze pokojowej. O ile nie zaznaczono inaczej, wszystkie kolejne kroki należy wykonywać w temperaturze pokojowej.
- Przepłukać utrwalone komórki trzy razy fosforanem buforowanym solą (PBS), aby usunąć utrwalacz.
- Przeprowadzić permeabilizację komórek, inkubując je w 0,2% (obj/obj) Triton X-100 przygotowanym w buforze blokującym (5% (obj/obj) normalnego surowicy koziej w PBS) przez 15 min.
- Przepłukać permeabilizowane komórki trzy razy PBS.
- Przygotować roztwór przeciwciał pierwszorzędowych, rozcieńczając przeciwciało w buforze blokującym zgodnie z zalecanym przez producenta stężeniem.
- Inkubować szkiełka podstawowe w roztworie przeciwciał pierwszorzędowych przez co najmniej 1 h w temperaturze pokojowej.
- Przepłukać szkiełka podstawowe trzy razy PBS, aby usunąć niezwiązane przeciwciała pierwszorzędowe.
- Przygotować roztwór przeciwciał wtórnych, rozcieńczając w buforze blokującym przeciwciała wtórne kozie anty-mysie i kozie anty-królicze sprzężone z fluoroforami w rozcieńczeniu 1:500.
- Inkubować szkiełka podstawowe w roztworze przeciwciał wtórnych przez 1 h w temperaturze pokojowej.
- Przepłukać szkiełka podstawowe trzy razy PBS, aby usunąć niezwiązane przeciwciała wtórne.
- Ostrożnie przenieść szkiełka podstawowe na szkiełka przedmiotowe za pomocą pęsety.
- Zamontować szkiełka podstawowe przy użyciu medium montażowego, aby zachować fluorescencję.
- Ostrożnie zabezpieczyć brzegi szkiełka podstawowego bezbarwnym lakierem do paznokci, aby zapobiec przesunięciom i odparowaniu.
- Pozostawić lakier do paznokci do całkowitego wyschnięcia przed przystąpieniem do obrazowania.
- Przygotowane preparaty są gotowe do obrazowania przy użyciu mikroskopu immunofluorescencyjnego lub konfokalnego.
UWAGA: Aby zapewnić sukces eksperymentów, wszystkie odczynniki, takie jak PBS, bufor blokujący i przeciwciała, należy przygotować na świeżo i zachować ich sterylność. Ze szkiełkami podstawowymi należy obchodzić się ostrożnie, aby nie uszkodzić komórek ani nie porysować szklanej powierzchni. Próbki należy chronić przed światłem podczas inkubacji z przeciwciałami i po montażu, aby zapobiec fotowyblakaniu sygnałów fluorescencyjnych. Dodatkowo należy zoptymalizować stężenia przeciwciał i czasy inkubacji zgodnie z konkretną konfiguracją eksperymentalną.
5. Immunoblotting
- Przepłucz astrocyty dwukrotnie PBS, aby usunąć pozostałości pożywki i zanieczyszczenia.
- Umieść płytkę lub szalkę w lodzie, aby zminimalizować degradację białek. Odsysaj PBS całkowicie, pracując nad jednym dołkiem na raz.
- Dodaj lodowaty bufor do radioimmunoprecypitacji (RIPA) zawierający inhibitory proteaz i fosfataz. W przypadku płytki 6-dołkowej dodaj 250 µL na dołek; w przypadku szalki 6-cm dodaj 500 µL na szalkę.
- Używając skrobaka do komórek, dokładnie zeskrob wszystkie astrocyty do buforu RIPA (50 mM Tris, pH 8.0, 150 mM NaCl, 1% (wt/vol) NP-40, 5 mM kwasu etylenodiaminotetraoctowego (EDTA), 0,5% (wt/vol) deoksycholanu sodu oraz 0,1% (wt/vol) SDS, 1 mM fluorku fenylometylosulfonylowego [PMSF]).
- Przenieś zeskrobione komórki do homogenizatora Dounce o pojemności 1 mL umieszczonego w lodzie. Zhomogenizuj komórki, delikatnie rozcierając je tłuczkiem.
- Inkubuj zhomogenizowane lizaty komórkowe w lodzie przez 10 min, aby zapewnić całkowitą lizę. Odstaw 20 µL całkowitych lizatów w celu oznaczenia stężenia białka za pomocą testu kwasu bicincinonowego (BCA).
- Wiruj lizaty komórkowe z prędkością 13 500 × g w temperaturze 4ºC przez 10 min, aby odwirować białka nierozpuszczalne.
- Ostrożnie przenieś nadsącz do czystej probówki. Odstaw 20 µL nadsączu do oznaczenia stężenia białka za pomocą testu BCA.
- Skoncentruj nadsącz, przeprowadzając precypitację metanolem/chloroformem.
- Resuspenduj otrzymany osad w 0,1 mL buforu do próbek Laemmli (25 mM Tris-HCl (pH 6.8), 1% (w/v) SDS, 12,5% (v/v) glicerolu, 0,01% (w/v) błękitu bromofenolowego, 355 mM β-merkaptoetanolu).
- Resuspenduj osad w buforze do próbek Laemmli i rozprosz go za pomocą sonikacji.
- Przeprowadź trzy cykle sonikacji z impulsami 0,5 s przy mocy 10%. Trzymaj końcówkę sondy w kierunku dna probówki, aby uniknąć pienienia.
- Przeprowadź oznaczenie białka metodą kwasu bicincinonowego (BCA) zarówno dla nadsączu RIPA, jak i całkowitych lizatów komórkowych.
- Nanieś próbki białek na żel do elektroforezy w poliakryloamidzie z dodecylosiarczanem sodu (SDS-PAGE) o stężeniu 12% lub 15%. Prowadź elektroforezę przy stałym napięciu 200 V przez 45 min.
- Przenieś białka z żelu na membranę nitrocelulozową, korzystając z systemu transferu mokrego. Postępuj zgodnie z instrukcjami producenta i wykonaj transfer przy 100 V przez 70 min.
- Umieść membranę w 5% (wt/vol) albuminie surowicy bydlęcej (BSA) rozpuszczonej w roztworze soli buforowanej Trisem z 0,1% (wt/vol) Tween-20 (TBST). Blokuj przez co najmniej 1 h w temperaturze pokojowej przy delikatnym wstrząsaniu.
- Rozcieńcz przeciwciała pierwszorzędowe w TBST zgodnie z instrukcjami producenta. Inkubuj membranę w roztworze przeciwciał pierwszorzędowych przez noc w temperaturze 4ºC przy delikatnym wstrząsaniu.
- Przepłucz membranę trzy razy w TBST, każde płukanie przez 5 min.
- Rozcieńcz przeciwciała drugorzędowe sprzężone z fluorophorem lub peroksydazą chrzanową (HRP) w TBST w rozcieńczeniu 1:500 (lub zgodnie ze specyfikacją producenta).
- Inkubuj membranę w roztworze przeciwciał drugorzędowych przez 1 h w temperaturze pokojowej przy delikatnym wstrząsaniu.
- Przepłucz membranę trzy razy w TBST, każde płukanie przez 5 min.
- Wywołaj membranę z wykorzystaniem fluorescencji lub wzmocnionej chemiluminescencji (ECL) zgodnie z instrukcjami producenta.
- Wizualizuj prążki białkowe za pomocą systemu obrazowania.
UWAGA: Aby zapobiec degradacji białek, wszystkie etapy wykonuj w lodzie lub w temperaturze 4ºC, z wyjątkiem etapów inkubacji przeciwciał i blokowania. Upewnij się, że wszystkie bufory, odczynniki i sprzęt zostały schłodzone przed użyciem, aby utrzymać niskie temperatury w całym procesie. Unikaj przeładowania żelu, aby zapobiec rozmyciu prążków, oraz zoptymalizuj stężenia przeciwciał i czasy inkubacji w zależności od konkretnego eksperymentu.
6. Przygotowanie neuronów pierwotnych do kokultury
- Uśmierć ciężarną szczurzycę, stosując dwutlenek węgla jako anestetyk wziewny. Wypreparuj macicę i umieść ją w sterylnej szalce Petriego.
- Wyjmij mózgi płodów i umieść je w szalce o średnicy 6 cm zawierającej roztwór do dysekcji. Należy dopilnować, aby tkanka była przez cały czas zanurzona w roztworze, aby zapobiec jej wysychaniu.
- Wypreparuj korę mózgową i usuń opony mózgowe zgodnie z opisem (krok 2.7).
- Przenieś wypreparowaną tkankę do komory z laminarnym przepływem powietrza.
- Odsącz roztwór do dysekcji za pomocą pipety 1 mL i dodaj do szalki świeży roztwór do dysekcji.
- Posiekaj tkankę mózgową na małe kawałki za pomocą sterylnego ostrza skalpela.
- Przenieś posiekaną tkankę do probówki 15 mL zawierającej 5 mL podgrzanego do 37 ºC pożywki do dysocjacji neuronów (Tabela 1).
- Inkubuj probówkę w łaźni wodnej o temperaturze 37 ºC przez 30 min, delikatnie potrząsając probówką co 5 min, aby zapewnić prawidłową interakcję enzymu z tkanką.
- Wyjmij probówkę z łaźni wodnej i poczekaj, aż tkanka opadnie na dno. Ostrożnie odsącz nadsącz za pomocą końcówki pipety 1 mL, nie naruszając tkanki.
- Dodaj do probówki 5 mL podgrzanego roztworu do dysekcji i odwróć ją 5 razy, aby wypłukać tkankę. Pozostaw probówkę na 3 min, aby tkanka mogła opaść, a następnie powtórz proces płukania trzy razy, za każdym razem używając świeżego roztworu do dysekcji.
- Po ostatnim płukaniu usuń nadsącz i dodaj 2,5 mL roztworu do dysekcji oraz 2,5 mL pożywki do wysiewu.
- Zhomogenizuj tkankę poprzez 10–15 krotne pipetowanie roztworu w górę i w dół za pomocą pipety 10 mL.
- Pozostaw probówkę na 3 min, aby tkanka mogła opaść. Przenieś nadsącz (zawierający komórki) do nowej probówki stożkowej 50 mL.
- Dodaj 5 mL pożywki do wysiewu do pierwotnej probówki zawierającej osad tkankowy.
- Ponownie zhomogenizuj tkankę 10–15 razy za pomocą pipety 10 mL, aż większość grudek zniknie.
- Przepuść zawiesinę komórkową przez sterylne sito komórkowe 40 µm do czystej probówki stożkowej 50 mL zawierającej 5 mL pożywki do wysiewu.
- Wirowarkuj przefiltrowaną zawiesinę komórkową przy 200 × g przez 5 min w temperaturze pokojowej.
- Usuń nadsącz, a następnie delikatnie rozluźnij pellet komórkowy, opukując probówkę. Dodaj 5 mL podgrzanej pożywki do wysiewu i pipetuj w górę i w dół 10 razy, aby resuspendować pellet.
- Policz komórki zgodnie z wcześniejszym opisem (kroki 2.21 i 2.22). Podczas liczenia komórek przechowuj zawiesinę komórkową w łaźni wodnej o temperaturze 37°C.
- Wysiej neurony bezpośrednio na pierwotne astrocyty w naczyniach hodowlanych w następujący sposób: dla płytki 24-dołkowej wysiej 1,45 × 10⁵ komórek na dołek; dla płytki 6-dołkowej wysiej 5 × 10⁵ komórek na dołek; dla szalki 6-cm wysiej 1 × 10⁶ komórek na naczynie.
- Umieść płytki lub szalki w inkubatorze do hodowli tkanek ustawionym na 37ºC i 5% CO₂. Aby zachować żywotność komórek, unikaj pozostawiania ich w temperaturze pokojowej przez dłuższy czas.
- Wymień pożywkę do wysiewu na pożywkę do utrzymania neuronów 4 h po wysiewie.
- Wymieniaj połowę pożywki na świeżą pożywkę do utrzymania neuronów co 3–4 dni.
UWAGA: Neurony w kokulturze będą gotowe do eksperymentów po 7–10 dniach in vitro (DIV).
Wyniki
Przegląd morfologiczny pierwotnych kultur astrocytów w różnych punktach czasowych po izolacji przedstawiono na Rysunku 3. Po wysianiu zawiesiny komórek korowych część astrocytów przylega do powierzchni naczynia hodowlanego w ciągu pierwszych 24 h (Rysunek 3A). W ciągu pierwszych 3 do 5 dni kultury zawierają szczątki komórkowe i obumierające neurony (Rysunek 3B), ponieważ podłoże hodowlane jest zoptymalizowane pod kątem przeżywalności i wzrostu astrocytów. Do 7 dnia po wysianiu zaczyna tworzyć się monowarstwa astrocytów, co wskazuje na skuteczne ustanowienie kultury (Rysunek 3C). Rozdzielone neurony utrzymywane w kulturze przechodzą przez odrębne etapy różnicowania, ostatecznie rozwijając wyraźnie zarysowane neuryty (Rysunek 3D–F). Neurony te mogą być hodowane jako monowarstwy na szklanych zakryweczkach lub wysiewane na pierwotne astrocyty w ramach eksperymentów z ko-kulturą, co zapewnia wszechstronną platformę do badania oddziaływań między astrocytami a neuronami.
Wykorzystując pierwotne astrocyty przygotowane z prawidłowych szczurów zgodnie z tym protokołem, zbadaliśmy wpływ mutacji GFAP związanych z AxD na tworzenie sieci białek filamentów pośrednich (IF). Aby ułatwić to badanie, WT GFAP (Rysunek 4A) oraz różne formy zmutowanego GFAP, w tym E373K (Rysunek 4B), R376W (Rysunek 4C), D395Y (Rysunek 4D), D417A (Rysunek 4E) oraz Q426L (Rysunek 4F) GFAP, wygenerowano metodą mutagenezy celowanej, wykorzystując WT GFAP w lentiwirusowym wektorze pLEX-MCS jako matrycę (Plik uzupełniający 1 oraz Rysunek uzupełniający 1). Następnie konstrukty ekspresyjne GFAP wprowadzono do pierwotnych astrocytów poprzez infekcję lentiwirusową. Proces infekcji polegał na inkubacji komórek z lentiwirusami przy wielokrotności infekcji (MOI) wynoszącej 10, w obecności 8 μg/mL polybrene. W tych warunkach mikroskopia immunofluorescencyjna wykazała, że około 70%–80% astrocytów zostało skutecznie zainfekowanych. Rozkład przetransdukowanego GFAP w stosunku do endogennego GFAP szczura analizowano za pomocą podwójnej mikroskopii immunofluorescencyjnej. Do wykrycia przetransdukowanego ludzkiego GFAP użyto monoklonalnego przeciwciała anty-ludzkie GFAP (Rysunek 4A–F, kanał zielony), natomiast do wizualizacji ogólnego rozkładu GFAP użyto poliklonalnego przeciwciała anty-panGFAP, które rozpoznaje zarówno GFAP szczura, jak i przetransdukowany ludzki GFAP (Rysunek 4A–F, kanał czerwony). W astrocytach wykazujących ekspresję WT GFAP sieci filamentowate były rozproszone w całej cytoplazmie (Rysunek 4A). W przeciwieństwie do nich, mutanty GFAP (Rysunek 4B–F, kanał zielony) tworzyły głównie agregaty cytoplazmatyczne, które często zaburzały i powodowały zapadanie się endogennych sieci IF (Rysunek 4B–F, kanał czerwony). Względne poziomy ekspresji WT i zmutowanego GFAP określono za pomocą immunoblottingu całkowitych lizatów komórkowych (Rysunek 4G). Transdukcja zarówno WT (Rysunek 4G, ścieżka 2), jak i zmutowanego (Rysunek 4G, ścieżki 3–7) GFAP doprowadziła do powstania białek o oczekiwanej wielkości na porównywalnych poziomach. Aby ocenić, czy agregaty cytoplazmatyczne tworzone przez zmutowany GFAP wykazują zmienione właściwości rozpuszczalności w porównaniu z białkiem WT, przetransdukowane astrocyty poddano ekstrakcji za pomocą buforu do testu radioimmunoprecypitacyjnego (RIPA)16. Analiza immunoblottingowa frakcji supernatantu (Rysunek 4H) i osadu (Rysunek 4I) ujawniła wyraźne różnice w rozpuszczalności. W komórkach wykazujących ekspresję WT GFAP większość białka została łatwo wyekstrahowana do supernatantu (Rysunek 4H, ścieżka 2). Z kolei zmutowane GFAP wykazywały zwiększoną odporność na ekstrakcję, przy czym większość białka pozostała w frakcji osadu (Rysunek 4I, ścieżki 3–7). Wyniki te sugerują, że mutacje GFAP związane z AxD sprzyjają tworzeniu nierozpuszczalnych agregatów, zmieniając właściwości rozpuszczalności GFAP w pierwotnych astrocytach.
Aby zrozumieć, w jaki sposób mutacja R237H GFAP oraz nadekspresja wpływają na organizację filamentów i tworzenie sieci IF, przeanalizowano zdolność GFAP do tworzenia sieci w pierwszorzędowych astrocytach pochodzących od szczurów WT lub szczurów modelu AxD13 z homozygotyczną mutacją knock-in R237H. Konfokalna mikroskopia immunofluorescencyjna wykazała, że w astrocytach WT białko GFAP tworzyło dobrze zorganizowane sieci filamentowe rozproszone w całej cytoplazmie, które kolokalizowały z IF wimentyny (Rycina 5A). W przeciwieństwie do tego, około 70% komórek GFAP-dodatnich w homozygotycznych astrocytach mutantach zawierało wyraźne agregaty cytoplazmatyczne (Rycina 5B). Agregaty te często zaburzały sieci IF wimentyny, powodując ich zapadanie się w duże agregaty perinuklearne. Ilościowe określenie komórek GFAP-dodatnich zawierających agregaty przedstawiono na Rycini 5C. Aby ocenić ekspresję GFAP na poziomie białka, przygotowano całkowite lizaty komórkowe z astrocytów WT i homozygotycznych mutantów. Immunoblotting z użyciem przeciwciała anty-panGFAP ujawnił niewielki wzrost całkowitego poziomu GFAP w homozygotycznych astrocytach mutantach (Rycina 5D, ścieżka 2), wykazując 1,3-krotny wzrost (Rycina 5E) w porównaniu z astrocytami WT (Rycina 5D, ścieżka 1). Aby ustalić, czy nadekspresja zmutowanego GFAP zmienia dynamiczną równowagę między pulami rozpuszczalnymi a nierozpuszczalnymi, oddzielono frakcje supernatantu i osadu, a następnie przeanalizowano je za pomocą immunoblottingu (Rycina 5F). Ilościowe określenie rozkładu GFAP pomiędzy frakcjami supernatantu i osadu przedstawiono na Rycini 5G. W astrocytach WT (Rycina 5F, ścieżki 1 i 2), GFAP był rozłożony mniej więcej równomiernie między frakcję supernatantu i osadu. Jednak homozygotyczne astrocyty mutanty wykazały wzrost poziomu GFAP we frakcji osadu (Rycina 5F, ścieżka 4), co wskazuje na zwiększone sekwestrowanie GFAP w agregaty cytoplazmatyczne. Warto zauważyć, że kumulacja agregatów GFAP w homozygotycznych astrocytach mutantach korelowała również z wykryciem ubikwitynowanych form GFAP we frakcji osadu (Rycina 5F, ścieżka 4), co dodatkowo potwierdza obecność patologicznie zmodyfikowanego GFAP w agregatach cytoplazmatycznych w tych komórkach.
Astrocyty odgrywają kluczową rolę w utrzymaniu zdrowia i funkcji neuronów. Aby określić, czy akumulacja mutantu GFAP R237H w astrocytach wpływa na neurony poprzez mechanizmy niekomórkowe, wykorzystaliśmy kokultury astrocytów i neuronów. Pierwotne neurony szczura z 18. dnia embrionalnego (E18) wysiano na pierwotne astrocyty hodowane przez 10–12 DIV i pozostawiono do dojrzewania przez kolejne 10 dni. Kokultury utrwalono, a następnie poddano immunobarwieniu przeciwciałami przeciwko βIII tubulinie w celu oceny morfologii neuronów. Neurony (Ryc. 6A) w kokulturze z astrocytami WT (Ryc. 6B) wykazały znacznie dłuższy wzrost neurytów (Ryc. 6C) w porównaniu do neuronów (Ryc. 6D) w kokulturze z homozygotycznymi mutantami astrocytów (Ryc. 6E). Analiza ilościowa wykazała, że długość neurytów neuronów w kokulturze z homozygotycznymi mutantami astrocytów była zredukowana o 76% w porównaniu do neuronów w kokulturze z astrocytami WT (Ryc. 6G). Wyniki te wskazują, że akumulacja mutantu GFAP w astrocytach poważnie upośledza ich zdolność do wspierania prawidłowego rozwoju i morfologii neuronów. Zaburzenie to może przyczyniać się do fenotypu neurodegeneracyjnego charakterystycznego dla AxD.
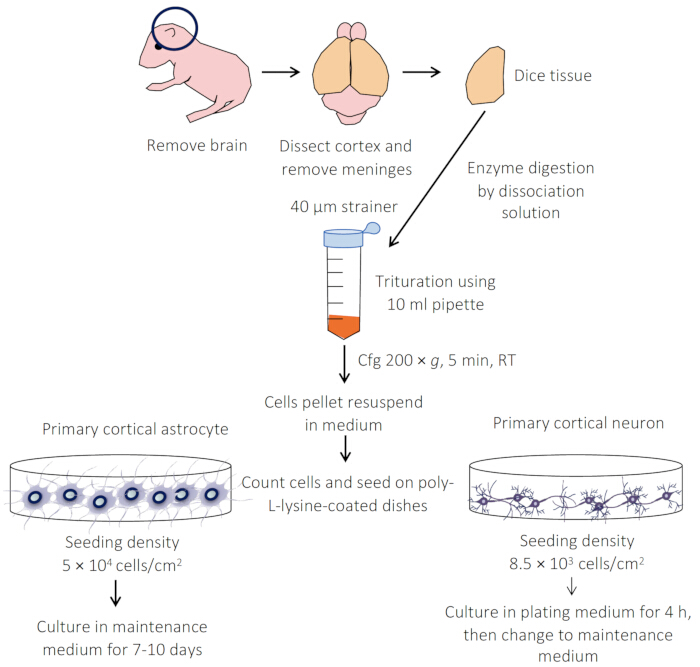
Rycina 1: Przegląd protokołów przygotowania pierwotnych hodowli astrocytów i neuronów. Korę mózgu ostrożnie wycinamy, a następnie tkanki poddajemy trawieniu enzymatycznemu z użyciem trypsyny lub papainy. Rozdzielone komórki wysiewa się na przygotowane szkiełka nakrywkowe, szalki lub płytki. Zarówno astrocyty, jak i neurony hoduje się w pożywce utrzymującej, co pozwala na ich przeżycie do 28 dni. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
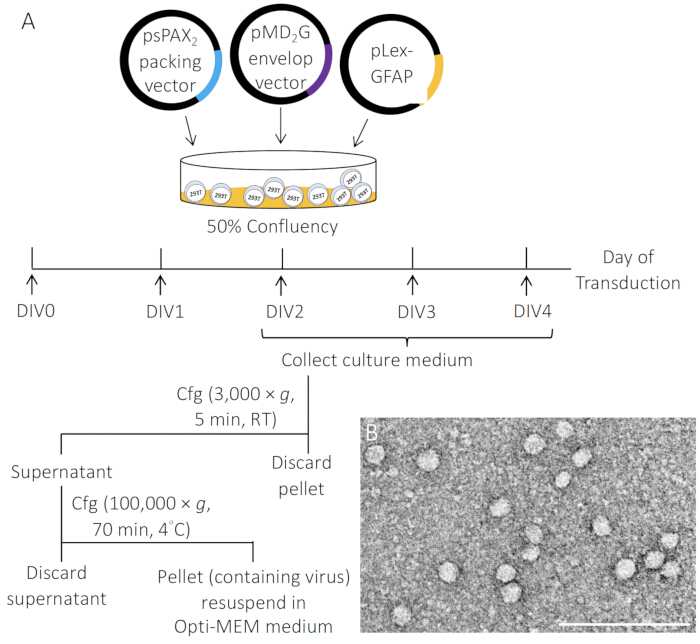
Rysunek 2: Schematyczne przedstawienie produkcji cząsteczek lentiwirusowych. (A) Lentiwirusy generowano poprzez przejściową kotransfekcję komórek 293T wektorem pLEX-MCS–GFAP, wektorem pakującym psPAX2 oraz wektorem otoczki pMD2.G w stosunku 4:3:1, przy użyciu odczynnika do transfekcji. Nadnadkład z kultur zawierający cząsteczki lentiwirusowe zbierano w 2–4 dniach in vitro (DIV), filtrowano przez filtr 0,45-μm w celu usunięcia zanieczyszczeń i zagęszczano za pomocą wirowania przy wysokich prędkościach. (B) Mikrograf elektronowy cząsteczek lentiwirusowych. Pasek skali, 500 nm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
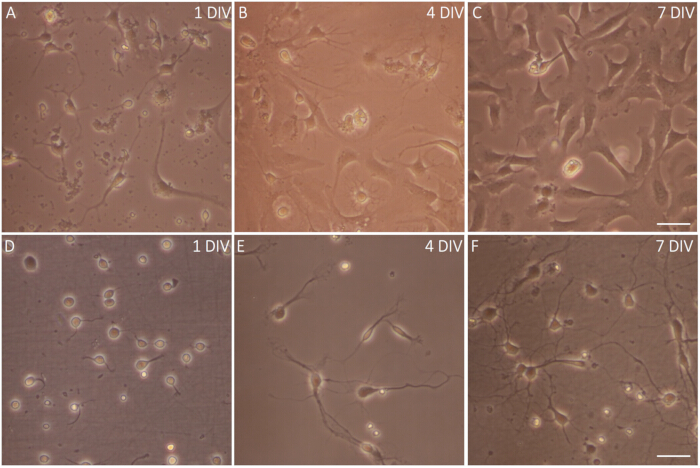
Rysunek 3: Obrazy w kontraście fazowym pierwotnych astrocytów i neuronów. (A–C) Przegląd morfologiczny kultur pierwotnych astrocytów w różnych punktach czasowych po izolacji. (A) Jeden dzień po wysianiu część astrocytów przywarła do dna kolby. (B) Cztery dni po wysianiu zaczyna tworzyć się warstwa astrocytów. (C) Do siódmego dnia po wysianiu warstwa astrocytów niemal osiągnęła konfluencję. Należy zauważyć, że w tych warunkach hodowli neurony są niemal całkowicie nieobecne. (D–F) Krótko po wysianiu (D) neurony korowe zaczynają rozwijać strukturę lamelarną otaczającą ciało komórki. (E) W kolejnych dniach hodowli (F) postępuje różnicowanie neuronalne, a niektóre neurony rozwijają rozgałęzione wypustki, co wskazuje na tworzenie bardziej złożonej sieci neuronalnej. Pasek skali, 20 μm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
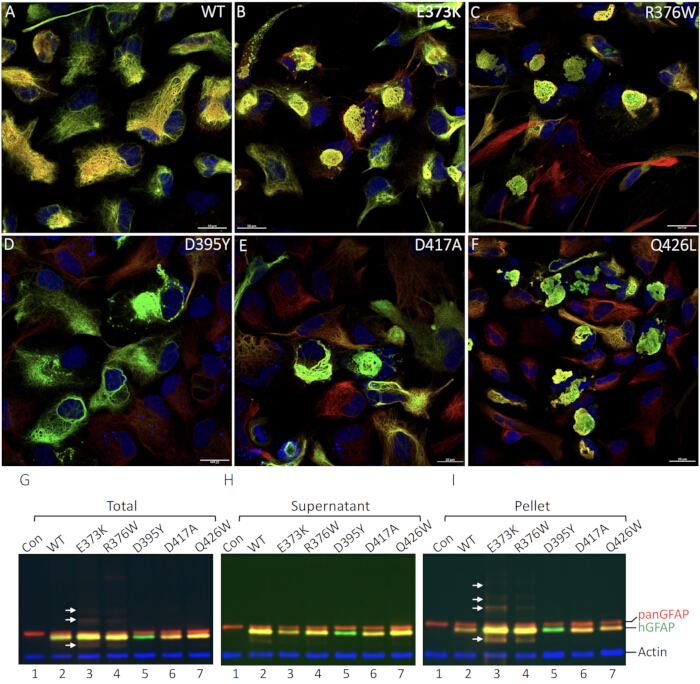
Rycina 4: Organizacja filamentów i właściwości rozpuszczalności WT oraz mutantów GFAP w pierwotnych astrocytach. (A–F) Pierwotne astrocyty szczura poddano transdukcji WT (A) lub mutantami związanymi z AxD, w tym E373K (B), R376W (C), D395Y (D), D417A (E) i Q426L (F) GFAP. Komórki utrwalono i poddano immunobarwieniu z użyciem przeciwciał anty-ludzkie GFAP (kanał zielony) i anty-panGFAP (kanał czerwony). Przedstawiono obrazy scalone, z jądrami zwizualizowanymi poprzez barwienie DAPI (kanał niebieski). Podczas gdy WT GFAP składało się głównie w sieci filamentowate (A), mutanty białek GFAP tworzyły agregaty cytoplazmatyczne w większości transdukowanych komórek (B–F). Pasek skali, 20 μm. (G–I) Analiza poziomów ekspresji i właściwości rozpuszczalności mutantów GFAP. Pierwotne astrocyty pozostawiono nietransdukowane (G–I, ścieżka 1) lub poddano transdukcji wskazanymi konstruktami GFAP (G–I, ścieżki 2–7). 72 h po transdukcji komórki lizowano w buforze RIPA, a otrzymane lizaty całkowite (G), jak równe frakcje nad precipitates (H) i osadu (I), analizowano metodą immunoblottingu z użyciem przeciwciał anty-ludzkie GFAP (kanał zielony) i anty-panGFAP (kanał czerwony). Do kontroli ilości białka (loading control) wykorzystano bloty z przeciwciałem anty-aktyna (kanał niebieski). Pozycje ludzkiego GFAP (hGFAP), całkowitego GFAP (panGFAP) i aktyny są wskazane po prawej stronie. Zauważono, że astrocyty transdukowane mutacją D395Y GFAP nie wykazywały barwienia w kanale czerwonym z przeciwciałem anty-panGFAP, prawdopodobnie z powodu zniszczenia epitopu docelowego przeciwciała przez mutację. W przypadku transdukcji astrocytów E373K GFAP, analiza immunoblottingowa wykazała dodatkowe prążki immunopozytywne (strzałki) powyżej i poniżej prążka monomeru GFAP. Dolne prążki to prawdopodobnie produkty degradacji, natomiast górne prążki odpowiadają GFAP zmodyfikowanemu poprzez ubikwitynację. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
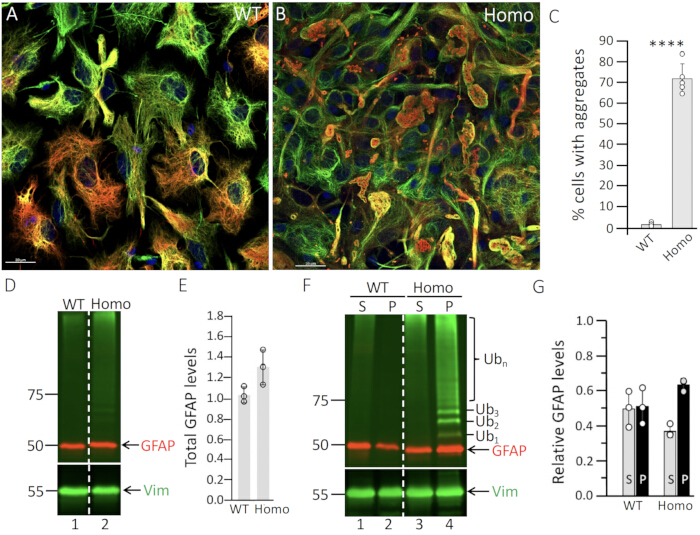
Rysunek 5: Agregacja GFAP w astrocytach pochodzących od szczurów z mutacją homozygotyczną. Pierwotne astrocyty pochodzące odpowiednio od (A) szczurów WT lub (B) szczurów z mutacją homozygotyczną były hodowane przez 14 DIV, a następnie poddano je podwójnemu barwieniu immunofluorescencyjnemu z użyciem przeciwciał przeciwko GFAP (kanał czerwony) i vimentynie (kanał zielony). Przedstawiono obrazy połączone, z jądrami komórkowymi uwidocznionymi za pomocą barwienia DAPI (kanał niebieski). Pasek skali, 20 μm. W astrocytach WT (A) GFAP tworzyła włókniste sieci IF, które kolokalizowały z vimentyną. W przeciwieństwie do nich, większość astrocytów z mutacją homozygotyczną zawierała agregaty GFAP, które były dodatnie dla GFAP i vimentyny (B). (C) Ilościowe oznaczenie komórek zawierających agregaty w astrocytach WT i z mutacją homozygotyczną. Dane przedstawiają średnią ± błąd standardowy (SE) z trzech niezależnych eksperymentów, zaprezentowane na wykresach słupkowych. Analizę statystyczną przeprowadzono za pomocą dwustronnego testu t; ****p < 0.0001. (D–G) Poziomy ekspresji i właściwości rozpuszczalności GFAP w astrocytach WT i z mutacją homozygotyczną. Pierwotne astrocyty ekstrahowano buforem RIPA w 14 DIV. Całkowite lizaty komórkowe (D), a także frakcje nadpłynu (S) i osadu (P) (F) analizowano metodą immunoblotingu z użyciem przeciwciał przeciwko GFAP (kanał czerwony), ubikwitynie (kanał zielony) i vimentynie (kanał zielony). Markery masy cząsteczkowej (w kDa) przedstawiono po lewej stronie, natomiast pozycje GFAP, vimentyny (Vim) i ubikwityny (Ub) wskazano po prawej stronie. Ub1–3 reprezentują mono-, di- i tri-ubikwitynowane formy GFAP, natomiast Ubn oznacza poliuibikwitynowane formy GFAP. Przerywana linia w punktach (D i F) wskazuje, że ścieżki były prowadzone na tym samym żelu, ale nie były sąsiadujące. Należy zauważyć, że ubikwitynowane formy GFAP wykryto wyłącznie w frakcji osadu astrocytów z mutacją homozygotyczną (F, ścieżka 4). Ilościowe oznaczenie poziomów GFAP przedstawiono w punktach (E, G). Każda biała kropka reprezentuje powtórzenie biologiczne (n = 3). Dane przedstawiono jako średnią ± SD. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
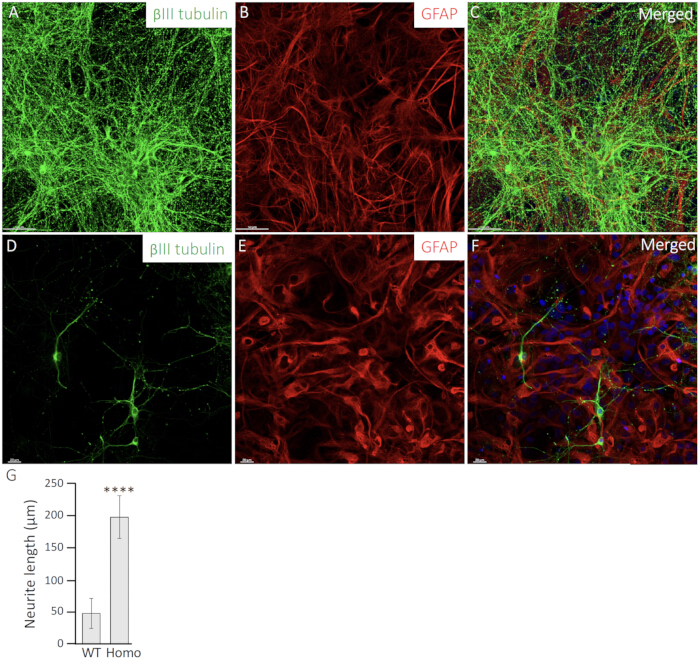
Rycina 6: Ekspresja mutantowej GFAP w homozygotycznych mutantowych astrocytach zmienia morfologię neurytów. Neurony pierwotne (A,D) współhodowano z astrocytami WT (B) lub homozygotycznymi astrocytami mutantowymi (E). Neurony poddano immunostynowaniu przeciwciałami przeciwko βIII tubulinie (kanał zielony) w celu wizualizacji morfologii neuronalnej (A,D), natomiast astrocyty (B,E) znakowano przeciwciałami przeciwko GFAP (kanał czerwony). Przedstawiono obrazy scalone (C,F), z jądrami barwionymi DAPI (kanał niebieski). Pasek skali, 20 μm. (G) Długość neurytów neuronów współhodowanych z astrocytami WT lub Homo została określona ilościowo i przedstawiona na wykresach słupkowych. Dane wyrażono jako średnia ± SD. Istotność statystyczną oceniono za pomocą obustronnego testu t, przy czym istotną różnicę między astrocytami WT a R237H oznaczono jako ****P < 0.0001. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Komponent | Stężenie końcowe | |
| Medium do sekcji | 10× HBSS | 10% |
| 1 M HEPES, pH 7,4 | 10 mM | |
| 100× penicylina-streptomycyna | 1× | |
| Pożywka do dysocjacji | 2,5% trypsyny | 0.25% |
| 1 M HEPES, pH 7,4 | 10 mM | |
| 150 mM CaCl22 | 1,5 mM | |
| DNaza I (15 000 J) | 80 U | |
| 10× HBSS | 10% | |
| Pożywka podtrzymująca | Płytkowe serum bydlęce | 10% |
| 100× penicylina-streptomycyna | 1× | |
| MEM | 97% | |
| Pożywka do dysocjacji neuronów | 100 mM pirogronianu sodu | 1 mM |
| 10% glukoza | 0.10% | |
| 1 M HEPES, pH 7,4 | 10 mM | |
| 0,5 M EDTA | 5 mM | |
| 2 mg/mL cysteiny | 0,2 mg | |
| Papaina | 67 U | |
| 150 mM CaCl22 | 1,5 mM | |
| DNaza I (15 000 j.) | 80 J | |
| Pożywka do wysiewu neuronów | Płodowa surowica bydlęca | 5% |
| GlutaMax-1 | 1% | |
| 10% glukozy | 0.06% | |
| 100× penicylina-streptomycyna | 1× | |
| Pożywka podtrzymująca neurony | Pożywka Neurobasal | 97% |
| B27 | 1/50 | |
| GlutaMax-1 | 0,5 mM | |
| 100× penicylina-streptomycyna | 1% | |
| pożywka do hodowli komórek 293T | DMEM z 10% | 90% |
| Surowica z płodu cielęcego | 10% | |
| Glutamina | 2 mM | |
| 100× Penicylina-streptomycyna | 1% |
Tabela 1: Skład pożywek.
Plik uzupełniający 1: Lentiwirusowe konstrukty z mutantem GFAP. Mutacje GFAP zostały wygenerowane za pomocą mutagezy celowanej. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 1: Schemat mutacji GFAP wygenerowanych poprzez mutogenezę celowaną.Proszę kliknąć tutaj, aby pobrać ten plik.
Dyskusja
Pierwotne hodowle astrocytów znacząco poszerzyły naszą wiedzę na temat roli astrocytów w zdrowiu i chorobie. Opierając się na fundamentalnych pracach McCarthy'ego i de Vellisa21, hodowle te są kluczowe dla badania AxD, ponieważ umożliwiają szczegółową analizę procesów specyficznych dla astrocytów, w szczególności wpływu mutacji AxD na montaż GFAP i tworzenie się agregatów.
Skuteczna izolacja i hodowla pierwotnych astrocytów zależy od kilku kluczowych etapów, które wpływają na żywotność, czystość i powtarzalność komórek. Szybka i precyzyjna sekcja tkanki mózgowej, w połączeniu z dokładną optymalizacją stężenia trypsyny i czasu trawienia, jest niezbędna, aby zapobiec degradacji tkanki i zapewnić całkowitą dysocjację do zawiesiny pojedynczych komórek. Delikatna tryturacja oraz zastosowanie sterylnego sita do komórek dodatkowo zwiększają czystość preparatu poprzez usuwanie zanieczyszczeń i agregatów. Kroki te, a następnie wirowanie z niską prędkością i ostrożna resuspensja w świeżej pożywce hodowlanej, pomagają utrzymać wysoką żywotność i wzrost komórek, minimalizując zmienność i kontaminację. Po izolacji wybór powłoki powierzchniowej ma kluczowe znaczenie dla zapewnienia stabilnej adhezji komórek i osiągnięcia celów eksperymentalnych. Poli-L-lizyna (PLL) jest często stosowana ze względu na opłacalność i zdolność do promowania silnej adhezji komórek, jednak inne powłoki, takie jak laminina22,23 oraz kolagen24, mogą lepiej naśladować warunki in vivo lub ułatwiać specyficzne badania komórkowe. Zrozumienie tych efektów pozwala badaczom na projektowanie eksperymentów, które dają istotne i powtarzalne wyniki.
Pomimo wyzwań technicznych, protokół ten pozostaje niezbędny, oferując model istotny fizjologicznie, który jest nadrzędny w stosunku do unieśmiertelnionych linii komórkowych. Należy jednak uznać kilka ograniczeń: 1) Proces izolacji i hodowli jest wymagający technicznie i wymaga specjalistycznych umiejętności oraz sprzętu. W porównaniu z uznanymi liniami komórkowymi, metoda ta jest bardziej czasochłonna i podatna na zmienność, co może wpływać na powtarzalność eksperymentów. 2) Astrocyty wykazują znaczną heterogenność regionalną in vivo25,26, a odrębne populacje występują w różnych obszarach OUN. Pierwotne hodowle astrocytów są zazwyczaj pochodne ze specyficznych regionów mózgu, takich jak kora lub hipokamp, i mogą nie oddawać w pełni różnorodności populacji astrocytów w całym OUN. 3) Proces izolacji i hodowli często indukuje stan reaktywny astrocytów ze względu na traumatyczny przebieg procedury, trawienie enzymatyczne oraz ekspozycję na sztuczne warunki hodowlane. Choć stan reaktywny ten jest przydatny do badania reaktywnej astrogliozy, może on nie odzwierciedlać dokładnie fizjologicznych reakcji astrocytów na uraz lub chorobę in vivo. Może to prowadzić do powstania niefizjologicznych artefaktów, które mogą zniekształcić wyniki eksperymentów. 4) Pierwotnym hodowlom astrocytów brakuje złożonego mikrośrodowiska mózgu występującego in vivo, w tym oddziaływań z neuronami, mikroglejem, komórkami śródbłonka i komponentami macierzy zewnątrzkomórkowej. Oddziaływania te są kluczowe dla funkcji astrocytów i ich odpowiedzi na stresory, a ich brak ogranicza możliwość pełnego odtworzenia zachowań in vivo. 5) Pierwotne astrocyty pochodzące od gryzoni, takich jak szczury lub myszy, mogą znacząco różnić się charakterystyką molekularną i funkcjonalną w porównaniu z astrocytami ludzkimi27,28. Czynniki te mogą wprowadzać niefizjologiczne artefakty, co podkreśla potrzebę starannego planowania i interpretacji eksperymentów. Aby sprostać tym wyzwaniom, dodatkowe etapy oczyszczania, takie jak magnetyczna separacja komórek29 lub izolacja oparta na FACS30, mogłyby pozwolić na uzyskanie czystszych populacji astrocytów. Choć metody te zwiększają złożoność protokołu, umożliwiają one dokładniejsze badanie funkcji specyficznych dla astrocytów.
W przeciwieństwie do niektórych z tych zaawansowanych protokołów, metoda opisana tutaj opiera się na powszechnie dostępnych materiałach do hodowli komórkowych i eliminuje potrzebę stosowania kosztownego sprzętu. Ponadto protokół ten upraszcza przygotowanie kultur pierwotnych poprzez bezpośrednie wysiewanie komórek po izolacji, bez dodatkowego wytrząsania lub pasażowania31. Takie podejście może lepiej zachować ekspresję GFAP oraz reaktywne stany astrocytów. Metoda jest łatwa do przeprowadzenia, powtarzalna i możliwa do zastosowania w przypadku komórek z dowolnego regionu OUN, co stanowi wszechstronne narzędzie dla badaczy. Astrocyty pierwotne wzbogacone zgodnie z tym protokołem zachowują swoją natywną architekturę komórkową, szlaki sygnalizacyjne oraz właściwości funkcjonalne, co czyni je odpowiednimi do szerokiego zakresu badań biologii komórki i biochemii16,17,32. Przy umiarkowanej wiedzy technicznej i ostrożnym obchodzeniu się z materiałem, kultury te można utrzymywać przy wysokiej żywotności, co pozwala uzyskać cenne informacje na temat morfologii, funkcji i zachowania astrocytów. Chociaż protokół został zaprojektowany specjalnie do izolacji astrocytów z kory szczurów postnatalnych, można go łatwo zaadaptować do izolacji astrocytów z myszy lub innych obszarów mózgu, takich jak hipokamp czy rdzeń kręgowy. Ta elastyczność sprawia, że metoda jest niezwykle wszechstronna w rozwiązywaniu różnorodnych problemów badawczych w neuronauce. W modelowaniu chorób astrocyty pochodzące od szczurów z modelu AxD mogą replikować związane z chorobą mutacje GFAP, tworzenie włókien Rosenthala oraz patologiczne reakcje na stres33, zapewniając potężną platformę do badania mechanizmów AxD.
Pierwotne astrocyty pochodzące od zdrowych szczurów mogą być modyfikowane genetycznie poprzez transdukcję lentiwirusem w celu zbadania wpływu mutacji AxD na montaż GFAP i tworzenie agregatów9,33. Kluczowym etapem tego procesu jest wybór odpowiedniego buforu do ekstrakcji, ponieważ ma on znaczący wpływ na ocenę właściwości rozpuszczalności zmutowanego GFAP w transdukowanych astrocytach34. Bufor do analizy radioimmunoprecypitacji (RIPA), dzięki połączeniu detergentów jonowych i niejonowych, skutecznie solubilizuje filamenty GFAP przy jednoczesnym zachowaniu agregatów10, co ułatwia kompleksowe analizy biochemiczne kluczowe dla celów badawczych niniejszej pracy.
Podsumowując, pierwotne kultury astrocytów stanowią wszechstronną i potężną platformę do badania biologii astrocytów oraz mechanizmów chorobowych, w szczególności w przypadku AxD. Dzięki optymalizacji protokołów i wyeliminowaniu ograniczeń, badacze mogą zwiększyć powtarzalność i wiarygodność wyników, co czyni tę metodę niezbędną dla pogłębienia naszej wiedzy na temat funkcji astrocytów oraz identyfikacji celów terapeutycznych w astrocytopatiach związanych z GFAP.
Oświadczenia
Autorzy nie zgłaszają żadnych konfliktów interesów.
Podziękowania
Dziękujemy dr Tracy Hagemann (Waisman Center, University of Wisconsin-Madison) za udostępnienie szczurów z knock-inem R237H. Praca ta była wspierana przez granty z National Science and Technology Council (111-2320-B-007-008 oraz 112-2320-B-007-006 dla N.-H. L. i M.-D.P.). Autorzy są wdzięczni za wsparcie udzielone przez centrum obrazowania konfokalnego w National Tsing Hua University na Tajwanie, które jest finansowane przez National Science and Technology Council (NSTC-114-2740-M-007-001). Dziękujemy również Instrument Center w National Tsing Hua University za umożliwienie dostępu do mikroskopu elektronowego.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1 M HEPES, pH 7.4 | Gibco | 15630-080 | |
| 100× penicylina-streptomycyna | Gibco | 15140-122 | |
| 10× zrównoważony roztwór soli Hanksa (HBSS) | Gibco | 14180-046 | |
| 2,5% trypsyna | Gibco | 15090046 | |
| 30% roztwór akrylamidu/bis-akrylamidu 37,5:1 | Biorad | 1610158 | |
| przeciwciało anty-GFAP | Cell Signaling Technology | 12389 | |
| przeciwciało anty-human GFAP | Biolegend | 837202 | Klon SMI21 |
| przeciwciało anty-panGFAP | Agilent | GA524 | |
| przeciwciało anty-ubikwityna | Millipore | ST 1200 | Klon FK2 |
| przeciwciało anty-wimentyna | Sigma-Aldrich | V6389 | Klon V9 |
| przeciwciało anty-β III tubulina | Biolegend | 801201 | |
| suplement B27 | Gibco | 17504044 | |
| chlorek wapnia (CaCl2) | Arcos | 34961 | |
| Odczynniki do hodowli komórkowych | |||
| System obrazowania ChemiDoc | BioRad | NA | |
| barwnik Coomassie blue | USB | 32826 | |
| cysteina | Sigma-Aldrich | C1276 | |
| ditiotreitol (DTT) | UR | DTT | |
| DNaza I | Sigma-Aldrich | D5025 | |
| homogenizator Dounce'a | Wheaton | ||
| pożywka Eagle modyfikowana przez Dulbecco (DMEM) | Corning | 10-013-CM | |
| zestaw do preparatyki plazmidowego DNA wolnego od endotoksyn | Qiagen | 12943 | |
| odczynnik do wzmocnionej chemiluminescencji (ECL) | PerkinElmer | NEL 105001 | |
| kwas etylenodiaminotetraoctowy (EDTA) | USB | 15699 | |
| płodowa surowica bydlęca | Gibco | A5209401 | |
| glukoza | Sigma-Aldrich | G8270 | |
| GlutaMax | Gibco | 35050-061 | |
| minimalna pożywka niezbędna (MEM) | Corning | 10-010-CVR | |
| NaCl | Honeywell | 31434S | |
| pożywka Neurobasal | Gibco | 21103049 | |
| ultrawirówka Optima XE-90 | Beckman | NA | |
| papaina | Worthington | LS003126 | |
| fluorek fenylometylosulfonylowy (PMSF) | ACROS ORGANICS | 215740050 | |
| polietylenoimina | Sigma-Aldrich | P3143 | |
| poli-L-lizyna | Sigma-Aldrich | P6516 | |
| chlorek potasu (KCl) | Honeywell | 12636 | |
| rodaminowe przeciwciało anty-aktyna | BioRad | 12004164 | |
| dodecylosiarczan sodu (SDS) | USB | 75819 | |
| pirogronian sodu | Gibco | 11360070 | |
| StarBright Blue 520 kozie przeciwciało anty-mysie IgG | Biorad | 12005867 | |
| StarBright Blue 700 kozie przeciwciało anty-krolicze IgG | BioRad | 12004161 | |
| sacharoza | Sigma-Aldrich | S5391 | |
| rotor SW-28 | Beckman | NA | |
| odczynnik do transfekcji TansIT-LT1 | Mirus | MR-MIR-2300 | |
| TEMED | USB | 76320 | |
| tris(hydroksymetyl)aminometan (Tris) | USB | 75825 | |
| Triton X-100 | Sigma-Aldrich | T9284 | |
| β-merkaptoetanol | Sigma-Aldrich | M3148 |
Bibliografia
- Verkhratsky A, Nedergaard M. Physiology of astroglia. Physiol Rev. 2018;98(1):239-389.
- Eroglu C, Barres BA. Regulation of synaptic connectivity by glia. Nature. 2010;468(7321):223-31.
- Sofroniew MV. Astrogliosis. Cold Spring Harb Perspect Biol. 2014;7(2):a020420.
- Sofroniew MV, Vinters HV. Astrocytes: biology and pathology. Acta Neuropathol. 2010;119(1):7-35.
- Brandebura AN, Paumier A, Onur TS, Allen NJ. Astrocyte contribution to dysfunction, risk and progression in neurodegenerative disorders. Nat Rev Neurosci. 2023;24(1):23-39.
- Sofroniew MV. Molecular dissection of reactive astrogliosis and glial scar formation. Trends Neurosci. 2009;32(12):638-47.
- Hol EM, Pekny M. Glial fibrillary acidic protein (GFAP) and the astrocyte intermediate filament system in diseases of the central nervous system. Curr Opin Cell Biol. 2015;32:121-30.
- Brenner M, et al. Mutations in GFAP, encoding glial fibrillary acidic protein, are associated with Alexander disease. Nat Genet. 2001;27(1):117-20.
- Lin NH, Jian WS, Perng MD. Deletions in glial fibrillary acidic protein leading to alterations in intermediate filament assembly and network formation. Int J Mol Sci. 2025;26(5):1913.
- Yang AW, et al. Effects of Alexander disease-associated mutations on the assembly and organization of GFAP intermediate filaments. Mol Biol Cell. 2022;33(8):ar69.
- Lin NH, Perng MD. Experimental approaches for biochemical analysis of glial fibrillary acidic protein and its disease-associated variants. J Vis Exp. 2025;(225).
- Hagemann TL, Connor JX, Messing A. Alexander disease-associated glial fibrillary acidic protein mutations in mice induce Rosenthal fiber formation and a white matter stress response. J Neurosci. 2006;26(43):11162-73.
- Hagemann TL, et al. Antisense therapy in a rat model of Alexander disease reverses GFAP pathology, white matter deficits, and motor impairment. Sci Transl Med. 2021;13(620):eabg4711.
- Hagemann TL. Alexander disease: models, mechanisms, and medicine. Curr Opin Neurobiol. 2022;72:140-7.
- Lange SC, et al. Primary cultures of astrocytes: their value in understanding astrocytes in health and disease. Neurochem Res. 2012;37(11):2569-88.
- Lin NH, Yang AW, Chang CH, Perng MD. Elevated GFAP isoform expression promotes protein aggregation and compromises astrocyte function. FASEB J. 2021;35(5):e21614.
- Lin NH, Jian WS, Snider N, Perng MD. Glial fibrillary acidic protein is pathologically modified in Alexander disease. J Biol Chem. 2024;300(7):107402.
- Goya-Iglesias N, et al. Alexander disease mutations differentially sensitize glial fibrillary acidic protein (GFAP) to posttranslational modifications and network disruption by oxidants. Redox Biol. 2026;92:104103.
- Olabarria M, Putilina M, Riemer EC, Goldman JE. Astrocyte pathology in Alexander disease causes a marked inflammatory environment. Acta Neuropathol. 2015;130(4):469-86.
- Lee HG, Wheeler MA, Quintana FJ. Function and therapeutic value of astrocytes in neurological diseases. Nat Rev Drug Discov. 2022;21(5):339-58.
- McCarthy KD, de Vellis J. Preparation of separate astroglial and oligodendroglial cell cultures from rat cerebral tissue. J Cell Biol. 1980;85(3):890-902.
- Olsen ML, et al. Functional expression of Kir4.1 channels in spinal cord astrocytes. Glia. 2006;53(5):516-28.
- Strack A, et al. Chemokines are differentially expressed by astrocytes, microglia and inflammatory leukocytes in Toxoplasma encephalitis and critically regulated by interferon-gamma. Acta Neuropathol. 2002;103(5):458-68.
- East E, Golding JP, Phillips JB. A versatile 3D culture model facilitates monitoring of astrocytes undergoing reactive gliosis. J Tissue Eng Regen Med. 2009;3(8):634-46.
- Zhang Y, Barres BA. Astrocyte heterogeneity: an underappreciated topic in neurobiology. Curr Opin Neurobiol. 2010;20(5):588-94.
- Oberheim NA, Goldman SA, Nedergaard M. Heterogeneity of astrocytic form and function. Methods Mol Biol. 2012;814:23-45.
- Vasile F, Dossi E, Rouach N. Human astrocytes: structure and functions in the healthy brain. Brain Struct Funct. 2017;222(5):2017-29.
- Oberheim NA, et al. Uniquely hominid features of adult human astrocytes. J Neurosci. 2009;29(10):3276-87.
- Peterson IL, et al. Isolation and monoculture of functional primary astrocytes from the adult mouse spinal cord. Front Neurosci. 2024;18:1367473.
- Agalave NM, et al. Isolation, culture, and downstream characterization of primary microglia and astrocytes from adult rodent brain and spinal cord. J Neurosci Methods. 2020;340:108742.
- Du F, et al. Purity, cell viability, expression of GFAP and bystin in astrocytes cultured by different procedures. J Cell Biochem. 2010;109(1):30-7.
- Lin NH, et al. The role of gigaxonin in the degradation of the glial-specific intermediate filament protein GFAP. Mol Biol Cell. 2016;27(25):3980-90.
- Lin NH, Perng MD. Synergistic effects of glial fibrillary acidic protein mutation and overexpression in the pathogenesis of Alexander disease. Int J Mol Sci. 2026;27(10).
- Perng M, et al. The Alexander disease-causing glial fibrillary acidic protein mutant, R416W, accumulates into Rosenthal fibers by a pathway that involves filament aggregation and the association of alpha B-crystallin and HSP27. Am J Hum Genet. 2006;79(2):197-213.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny