Niniejszy protokół opisuje konstrukcję i ocenę molekularną pozbawionego markerów, wielogenowego rekombinowanego szczepu Escherichia coli zaprojektowanego do chromosomalnej integracji genów związanych z odpornością na metale ciężkie i ich sekwestracją.
Artykuł metodologiczny
Integracja kasety wielogenowej w chromosomie Escherichia coli bez użycia markerów w celu opracowania bioremediacji metali ciężkich
W tym artykule
Podsumowanie
Streszczenie
Zanieczyszczenie metalami ciężkimi pozostaje znaczącym wyzwaniem środowiskowym ze względu na trwałość, toksyczność i bioakumulację zanieczyszczeń metalicznych. Bakterie modyfikowane genetycznie oferują potencjalne podejście do remediacji metali ciężkich; jednak systemy ekspresji oparte na plazmidach mogą wykazywać ograniczenia związane z utrzymaniem plazmidu i selekcją antybiotykową. Niniejsze badanie opisuje protokół konstrukcji rekombinowanego szczepu E. coli pozbawionego markerów, zaprojektowanego do integracji chromosomalnej genów związanych z opornością na metale ciężkie i ich sekwestracją. Zaprojektowano i zsyntetyzowano wielogenową kasetę o długości 4,741 bp obejmującą cadD, cadA oraz metalotioneinę (mt), wraz z systemem prezentacji powierzchniowej lipoproteinowego białka błony zewnętrznej A (Lpp-OmpA) oraz genem reporterowym zielonego białka fluorescencyjnego (gfp) pod kontrolą konstytutywnego promotora dehydrogenazy pirogronianowej (Ppdh). Konstrukt sklonowano do wektora integracyjnego pKIKOArsBKm i wprowadzono do E. coli MG1655 przy użyciu rekombinacji zapośredniczonej przez lambda (λ) Red. Kaseta oporności na kanamycynę została następnie wycięta z wykorzystaniem systemu rekombinacji flippaza–cel rozpoznawany przez flippazę (FLP-FRT). Montaż konstruktu i integrację chromosomalną oceniono za pomocą analizy enzymów restrykcyjnych, izolacji plazmidów i amplifikacji metodą reakcji łańcuchowej polimerazy (PCR), natomiast utratę oporności na antybiotyki zweryfikowano testami wrażliwości na antybiotyki. Amplifikacja oczekiwanych fragmentów cadD, cadA oraz mt z DNA genomicznego, wraz z brakiem wykrywalnego DNA plazmidowego, dostarczyła dowodów zgodnych z integracją chromosomalną kasety wielogenowej. Chociaż protokół ten ustanawia ramy dla konstrukcji i molekularnej oceny szczepu rekombinowanego, ostateczne potwierdzenie miejsca integracji, funkcjonalnej ekspresji genów, długoterminowej stabilności genetycznej oraz wydajności biosorpcji metali ciężkich wymaga dalszej walidacji eksperymentalnej.
Wprowadzenie
Zanieczyszczenie metalami ciężkimi stało się poważnym problemem środowiskowym ze względu na trwałość, brak biodegradowalności oraz toksyczność zanieczyszczeń metalicznych. W przeciwieństwie do zanieczyszczeń organicznych, metale ciężkie kumulują się w ekosystemach i przedostają się do łańcucha pokarmowego poprzez bioakumulację i biomagnifikację, stanowiąc poważne zagrożenie dla środowiska i zdrowia ludzi. Konwencjonalne technologie remediacji, w tym wytrącanie chemiczne, wymiana jonowa i filtracja membranowa, wiążą się często z wysokimi kosztami operacyjnymi, ograniczoną wydajnością przy niskich stężeniach metali oraz generowaniem wtórnych zanieczyszczeń. W konsekwencji strategie bioremediacji zyskały coraz większą uwagę jako ekologicznie zrównoważone i kosztowo efektywne alternatywy dla usuwania metali ciężkich1.
Wśród tych podejść biologicznych biosorpcja bakteryjna wyłoniła się jako obiecująca technologia remediacji metali ciężkich. Biosorpcja polega na pasywnym pobieraniu jonów metali przez materiały biologiczne poprzez oddziaływania fizykochemiczne między jonami metali a grupami funkcyjnymi, takimi jak grupy karboksylowe, hydroksylowe, aminowe i fosforanowe, obecnymi na powierzchni komórek mikroorganizmów2. Oddziaływania te ułatwiają usuwanie metali poprzez mechanizmy wymiany jonowej, kompleksowania, koordynacji i wytrącania. Ze względu na wysoki stosunek powierzchni do objętości, szybki wzrost oraz zróżnicowaną chemię powierzchni komórkowej, bakterie są szczególnie skutecznymi biosorbentami. Efektywność biosorpcji bakteryjnej zależy od wielu czynników, w tym od gatunku bakterii, charakterystyki jonów metali, pH, temperatury oraz obecności jonów konkurujących3. Oprócz pasywnej adsorpcji, bakterie mogą aktywnie usuwać metale ciężkie poprzez sekwestrację wewnątrzkomórkową, bioakumulację, biomineralizację i inne mechanizmy detoksykacji, co zwiększa ich zdolność do usuwania metali4.
Adaptacja bakterii do środowisk zanieczyszczonych metalami ciężkimi jest zapośredniczona przez różnorodne mechanizmy oporności, w tym związane z błoną pompy efflux, białka wiążące metale, enzymatyczne systemy detoksykacji oraz szlaki utleniania i redukcji, które wspólnie utrzymują wewnątrzkomórkową homeostazę metali. Kilka operonów oporności na metale ciężkie, w tym systemy mer, chr, ars oraz cad , zostało szczegółowo scharakteryzowanych i stanowi cenne zasoby genetyczne do projektowania bakteryjnych biosorbentów. Operon mer zapośrednicza detoksykację rtęci poprzez redukcję toksycznego Hg2⁺ do lotnej rtęci pierwiastkowej (Hg°)5, podczas gdy operon chr nadaje oporność na chromiany poprzez redukcję Cr6⁺ do mniej toksycznego Cr3⁺ 6. Podobnie operon ars detoksykuje arsenian poprzez redukcję do arsenitu, a następnie aktywny efflux7. Gen cadA , zidentyfikowany u Staphylococcus aureus RN4220 oraz Bacillus megaterium TWSL_4, koduje ATPase typu P, która aktywnie eksportuje jony kadmu z cytoplazmy, zmniejszając tym samym toksyczność wewnątrzkomórkową i przyczyniając się do oporności bakterii na metale8,9. Białka wiążące metale, takie jak metalotioneiny i fitochelatyny, dodatkowo zwiększają tolerancję na metale ciężkie poprzez sekwestrację jonów metali i zapobieganie ich oddziaływaniu z niezbędnymi komponentami komórkowymi10.
Ostatnie postępy w biologii syntetycznej umożliwiły racjonalną inżynierię bakteryjnych biosorbentów o zwiększonych zdolnościach wiązania metali. Poprzednie badania wykazały poprawę usuwania metali ciężkich poprzez nadekspresję białek wiążących metale w Bacillus subtilis oraz Pseudomonas putida11, immobilizację komórek bakteryjnych w macierzach alginianowych lub biofilmach w celu poprawy stabilności i możliwości ponownego wykorzystania12, a także wprowadzenie syntetycznych peptydów wiążących metale do E. coli w celu zwiększenia biosorpcji rtęci i arsenu13. Pomimo tych postępów, większość zmodyfikowanych biosorbentów opiera się na systemach ekspresyjnych opartych na plazmidach, które wymagają ciągłej selekcji antybiotykowej i są podatne na niestabilność plazmidową, utratę segregacyjną, zmienną liczbę kopii genów oraz zwiększone obciążenie metaboliczne. Ograniczenia te zmniejszają ich przydatność w zastosowaniach środowiskowych i przemysłowych, w których krytyczne są długoterminowa stabilność genetyczna i bezpieczeństwo biologiczne.
Strategiczny rozwój bakteryjnych biosorbentów wymaga zatem integracji mikrobiologii, biologii molekularnej, biologii syntetycznej i inżynierii środowiska. Postępy w genomice, proteomice i metabolomice dodatkowo poprawiły nasze zrozumienie reakcji bakterii na stres wywołany metalami ciężkimi, co ułatwia identyfikację nowych genów i szlaków regulacyjnych służących do projektowania ulepszonych biosorbentów.
W przeciwieństwie do konwencjonalnych podejść opartych na plazmidach, niniejsze badanie ustanawia platformę inżynieryjną do konstrukcji szczepu E. coli z zintegrowanym chromosomowo, pozbawionym markerów, wielogenowym rekombinantem, niosącym geny związane z odpornością na metale ciężkie i ich sekwestracją. Strategia inżynieryjna łączy rekombineering λ Red, wycinanie markerów za pośrednictwem systemu FLP-FRT, konstytutywną kasetę wielogenową oraz projekt ekspozycji powierzchniowej oparty na Lpp-OmpA. Kaseta wielogenowa zawierała cadD (619 bp), cadA (2 564 bp) oraz metalotioneinę (mt) (154 bp), wybrane na podstawie ich wcześniej opisanych ról w odporności na metale ciężkie i sekwestracji metali. Geny zostały zorganizowane pod kontrolą konstytutywnego promotora Ppdh, z indywidualnymi miejscami wiązania rybosomów, a mt został połączony z Lpp-OmpA w celu uzyskania zamierzonej lokalizacji powierzchniowej. W konstrukt włączono również położony poniżej gen reporterowy gfp .
Kaseta została zaprojektowana z myślą o integracji chromosomalnej w szczepie E. coli MG1655, zamiast dalszego utrzymywania jej na plazmidzie wielokopiowym. Strategię tę wybrano w celu stworzenia ramy inżynieryjnej, która może zmniejszyć zależność od utrzymywania plazmidu i ciągłej selekcji antybiotykowej. Do schematu postępowania włączono wycięcie markerowego genu oporności na antybiotyk za pomocą systemu FLP-FRT, a do oceny powstałego fenotypu wykorzystano testy wrażliwości na antybiotyki. Niniejsze badanie koncentruje się na składaniu konstruktów oraz molekularnej ocenie szczepu rekombinowanego. Długoterminowa stabilność genetyczna, funkcjonalna ekspresja zintegrowanych genów, lokalizacja białek, usuwanie metali ciężkich oraz wydajność w warunkach środowiskowych nie zostały ocenione i wymagają dalszej walidacji eksperymentalnej.
Niniejszy protokół jest przeznaczony dla badaczy z zakresu biologii molekularnej, biotechnologii mikrobiologicznej i biologii syntetycznej, których celem jest konstruowanie szczepów bakteryjnych z chromosomalnie zintegrowanymi wielogenami, pozbawionych markerów. Metoda ta jest szczególnie odpowiednia do inżynierii genetycznej w skali laboratoryjnej oraz oceny molekularnej rekombinowanych szczepów E. coli projektowanych do przyszłych badań nad bioremediacją metali ciężkich, a nie do bezpośredniego zastosowania w środowisku.
Protokół
Wszystkie eksperymenty przeprowadzono zgodnie z instytucjonalnymi wytycznymi dotyczącymi bezpieczeństwa biologicznego w laboratorium oraz obowiązującymi przepisami dotyczącymi obchodzenia się z genetycznie zmodyfikowanymi mikroorganizmami. Wszystkie materiały i oprogramowanie wykorzystane w niniejszym badaniu wymieniono w Tabeli materiałów.
1. Projektowanie i analiza in silico konstruktu wielogenowego.
- Wybierz geny oporności na metale ciężkie.
- Wybierz geny oporności na metale ciężkie cadD (619 bp), cadA (2,564 bp) oraz metalotioneinę (mt; 154 bp), wcześniej zidentyfikowanego z Staphylococcus epidermidis TWSL_17, Bacillus megaterium TWSL_4 oraz Staphylococcus warneri odpowiednio TWSL_6.
- Pobierz sekwencje nukleotydowe cadD, cadAoraz mt z bazy danych NCBI GenBank, przy użyciu odpowiednio numerów dostępu MK900473.1, MK327282.1 oraz MK900456.1.
UWAGA: Geny te wybrano na podstawie wcześniejszej charakterystyki szczepów bakteryjnych źródłowych pod kątem tolerancji i usuwania metali ciężkich; źródła sekwencji nukleotydowych każdego elementu genetycznego włączonego do konstrukcji biosorbenta wymieniono w Tabeli 1.
- Wykonaj in silico analiza wybranych genów i kodowanych przez nie białek.
- Zaimportuj sekwencje nukleotydowe cadD, cadAi mt do oprogramowania (np. SnapGene) i przeanalizowanie sekwencji kodujących.
- Przetłumacz sekwencje nukleotydowe na odpowiadające im sekwencje aminokwasowe, korzystając z serwera translacyjnego ExPASy.
- Prześlij przewidywane sekwencje aminokwasowe białek CadD, CadA i Mt do programu I-TASSER, a następnie przewidź trójwymiarowe struktury białek oraz potencjalne miejsca wiązania ligandów.
- Przeanalizuj sekwencje białek CadD, CadA i Mt za pomocą serwera TMHMM w celu przewidzenia domen transbłonowych.
- Przeanalizuj sekwencje białek za pomocą serwera ExPASy TMPRED w celu przewidzenia profili hydrofobowości oraz regionów związanych z błoną.
UWAGA: Należy odnotować przewidywane reszty wiążące ligand, parametry strukturalne, domeny transbłonowe oraz profile hydrofobowości w celu późniejszej interpretacji przewidywanych funkcji i lokalizacji kodowanych białek.
- Zaprojektuj kasetę wielogenową.
- Zaprojektuj kasetę wielogenową o długości 4 741 bp, zawierającą konstytutywny promotor operonu dehydrogenazy pirogronianowej (Ppdh), cadD, cadA, Lpp-OmpA, mt, i gfp gen reporterowy
- Umieść wybrane geny za konstytutywnym promotorem Ppdh i wprowadź miejsce wiązania rybosomu (RBS; 5′-AGGAGG-3′) powyżej każdej sekwencji kodującej.
- Połącz sekwencję metalotioneiny z sekwencją Lpp-OmpA, aby uzyskać komponent Lpp-OmpA-Mt zaprojektowany w celu lokalizacji metalotioneiny w zewnętrznej błonie bakteryjnej.
- Włączyć GFP w obrębie sekwencji downstream genów związanych z metalami ciężkimi jako reporter do późniejszej oceny ekspresji konstruktu.
- Zweryfikuj orientację, pozycje nukleotydów oraz ogólną organizację elementów genetycznych w końcowym konstrukcie o długości 4741 bp przy użyciu programu SnapGene.
- Zsyntetyzuj i sklonuj konstrukt wielogenowy.
- Należy przekazać sfinalizowany, 4741-pb wielogenowy konstrukt do komercyjnej syntezy i klonowania do wektora pET-21a pomiędzy miejscami restrykcyjnymi BamHI i XhoI.
- Po otrzymaniu rekombinowanego konstruktu pET-21a, należy zrekonstytuować plazmid zgodnie z instrukcjami dostawcy, a następnie przeprowadzić transformację do E. coli BL21(DE3).
UWAGA: E. coli Do wstępnej propagacji komercyjnie syntetyzowanego konstruktu wielogenowego dostarczonego w wektorze ekspresyjnym pET-21a wykorzystano szczep BL21(DE3). Chociaż BL21(DE3) jest stosowany głównie do ekspresji białek rekombinowanych, jest on genotypowo kompatybilny z pET-21a i został z sukcesem wykorzystany w niniejszym badaniu. Alternatywnie, dedykowane szczepy do klonowania, takie jak E. coli DH5α do wstępnej propagacji plazmidu można użyć szczepu TOP10, ponieważ na tym etapie ekspresja polimerazy RNA T7 nie jest wymagana.
2. Konstrukcja wielogenowej kasety biosorbenta.
- Przekształcić zsyntetyzowany konstrukt w E. coli BL21(DE3).
- Rozmrozić E. coli kompetentne komórki BL21(DE3) komórki w lodzie.
- Do dodać od 10 do 100 ng zsyntetyzowanego rekombinowanego plazmidu pET-21a zawierającego konstrukt biosorbenta do 50 µL z E. coli Kompetentne komórki BL21(DE3). Należy delikatnie wymieszać zawartość, unikając wielokrotnego pipetowania.
- Inkubować zawiesinę komórek w lodzie przez 30 min.
- Poddaj komórki szokowi termicznemu w temperaturze 42 °C przez 45 s.
- Natychmiast przenieść probówki na lód i inkubować przez 2 min.
- Dodaj 500 µL podgrzanego wcześniej (37 °C), sterylne pożywka SOC (pożywka Super optimal z represorem katabolicznym) bez antybiotyków. Inkubować kulturę w 37 °C z wytrząsaniem (180 obr./min) przez 1 h w celu umożliwienia regeneracji.
- Rozprzestrzenianie 100 µL przetransformowanej hodowli na płytki z agarem LB (Luria-Bertani) zawierającym ampicylinę (100 µg/mL). Inkubować płytki przez 16–18 h w temperaturze 37 °C.
- Zweryfikuj dodatnie transformanty zawierające plazmid rekombinowany.
- Wybierz dobrze odseparowaną pojedynczą kolonię z selektywnej płytki z agarem i zaszczep ją w 5 ml bulionu LB zawierającego ampicylinę (100 µg/mL).
- Inkubować hodowlę przez 16–18 h w temperaturze 37 °C z wytrząsaniem (180 obr./min).
- Wyizoluj plazmidowe DNA z kultury bakteryjnej hodowanej przez 16–18 h.
- Przenieś 5 ml kultury bakteryjnej hodowanej przez 16–18 h do probówki wirówkowej i odwirowuj komórki przy 11 000 × g przez 1 min. Całkowicie odlej nadsącz.
- Dokładnie resuspenduj osad komórkowy w 250 µL lodowatego buforu ET.
- Dodaj 250 µL świeżo przygotowanego buforu lizującego i wymieszać delikatnie, kilkukrotnie odwracając probówkę (nie mieszać w wirówce typu vortex). Mieszaninę inkubować na lodzie przez 5 min.
- Dodaj 300 µL roztworu neutralizującego i delikatnie wymieszaj, kilkakrotnie odwracając probówkę (nie używać wirówki typu vortex).
- Odwiruj mieszaninę przy 11 000 × g przez 10 min, a następnie ostrożnie przenieść nadsącz do nowej probówki do mikrowirówki, nie naruszając osadu.
- Do zebranego naddatku dodać fenol zrównoważony buforem TE w stosunku objętości 1:1 i dokładnie wymieszać. Wirować przy 11 000 × g przez 10 min, a następnie ostrożnie przenieść górną warstwę wodną do nowej probówki do mikrowirówki, nie naruszając granicy faz.
OSTRZEŻENIE: Fenol jest substancją silnie żrącą i toksyczną i może powodować ciężkie oparzenia chemiczne. Wszystkie roztwory zawierające fenol należy przygotowywać i stosować w certyfikowanej dygestorium chemicznym, używając odpowiednich środków ochrony indywidualnej. - Dodać etanol bezwodny w objętości dwukrotnie większej niż objętość odzyskanej fazy wodnej, a następnie 0,1 objętości 0,1 N octanu sodu. Wymieszać dokładnie i inkubować w temperaturze −20 °C przez 15 min w celu umożliwienia precypitacji DNA.
- Odwiruj próbkę z prędkością 11 000. × g przez 20 min. Ostrożnie usuń nadsącz, aby nie naruszyć osadu DNA.
- Przemyj osad DNA 70% (v/v) etanolem, a następnie odwiruj próbkę, aby ponownie uzyskać osad DNA. Ostrożnie usuń etanol i pozostaw osad do wyschnięcia na powietrzu.
- Rozpuścić osuszoną granulkę DNA w 20 µL buforu TE lub wody wolnej od nukleaz.
PRZERWA TECHNICZNA: Wyizolowane plazmidowe DNA przechowywać w temperaturze −20 °C do czasu, gdy będą potrzebne do trawienia enzymami restrykcyjnymi i weryfikacji plazmidu rekombinowanego.
- Potwierdź obecność wyizolowanego plazmidu za pomocą trawienia enzymami restrykcyjnymi.
- Przygotuj 50 µL reakcja trawienia restrykcyjnego w sterylnej probówce do mikrocentryfugi zawierającej 500 ng plazmidowego DNA, 5 µL z 10× bufor do enzymów restrykcyjnych, po 10 j. BamHI i XhoI oraz wodę wolną od nukleaz do uzyskania objętości końcowej wynoszącej 50 µL.
UWAGA: Wybrano enzymy BamHI i XhoI, ponieważ te miejsca restrykcyjne zostały wykorzystane do klonowania syntetycznej kasety genowej biosorbenta do wektora pET-21a.
- Przygotuj 50 µL reakcja trawienia restrykcyjnego w sterylnej probówce do mikrocentryfugi zawierającej 500 ng plazmidowego DNA, 5 µL z 10× bufor do enzymów restrykcyjnych, po 10 j. BamHI i XhoI oraz wodę wolną od nukleaz do uzyskania objętości końcowej wynoszącej 50 µL.
- Inkubować mieszaninę reakcyjną w temperaturze 37 °C przez 1 h.
- Rozdziel i oceń trawione fragmenty DNA za pomocą elektroforezy w żelu agarozowym, aby zweryfikować obecność i oczekiwany rozmiar kasety genowej biosorbentu.
- Przygotuj 1% (m/v) roztwór agarozy, używając 100 ml 1× bufor TAE
- Podgrzewaj zawiesinę agarozy w kuchence mikrofalowej do czasu całkowitego rozpuszczenia agarozy i uzyskania przejrzystego roztworu. Schłodź stopioną agarozę do temperatury około 60 °C.
- Dodać 10× barwnik DNA Safe Stain do schłodzonej, stopionej agarozy, aby uzyskać stężenie końcowe 1×Mieszaj delikatnie, aby uniknąć powstania pęcherzyków powietrza.
- Wlej mieszaninę agarozy do kasetki do odlewania żelu z odpowiednio dobranym grzebieniem. Usuń widoczne pęcherzyki powietrza i pozostaw żel do całkowitego stężenia w temperaturze pokojowej.
- Przenieś zestalony żel do komory elektroforetycznej i dolej odpowiednią ilość 1× bufor do elektroforezy TAE, aby przykryć żel. Ostrożnie wyjmij grzebień.
- Wymieszaj 5 µL każdej próbki DNA za pomocą 1 µL z 6× bufor do ładowania DNA, a następnie nanieść mieszaninę do poszczególnych dołków.
- Przeprowadź elektroforezę przy napięciu 100 V przez 40 min lub do momentu uzyskania odpowiedniego rozdzielenia fragmentów DNA.
- Wizualizuj prążki DNA za pomocą transiluminatora UV i zarejestruj obraz żelu, korzystając z odpowiedniego systemu dokumentacji żeli.
OSTREŻENIE: Promieniowanie ultrafioletowe może spowodować uszkodzenia oczu i skóry. Podczas pracy z transiluminatorem UV należy stosować osłonę ochronną oraz odpowiedni sprzęt ochronny przed promieniowaniem UV.
UWAGA: Należy dołączyć próbkę nieprzeciętego plazmidu jako kontrolę w celu weryfikacji pełnego trawienia enzymami restrykcyjnymi w żelu agarozowym.
- Zakonserwuj potwierdzony szczep rekombinowany.
- Zaszczep potwierdzoną kolonię rekombinantów do 5 ml bulionu LB zawierającego ampicylinę (100 µg/mL) i inkubować przez 16–18 h w temperaturze 37 °C z wytrząsaniem (180 obr./min).
- Wymieszać kulturę hodowaną przez 16–18 h ze sterylnym glicerolem, aby uzyskać końcowe stężenie glicerolu wynoszące 15% (v/v).
- Rozdzielnie zamrożony stok glicerolu do sterylnych probówek kriogenicznych i przechowuj w temperaturze −80 °C.
PRZERWA TECHNICZNA: Przechowywać zapasy glicerolowe w temperaturze −80 °C do długotrwałego przechowywania przed przystąpieniem do integracji chromosomalnej.
3. Klonowanie kasety biosorbującej do wektora integracji chromosomalnej (pKIKOArsBKm) i integracja z genomem gospodarza (E. coli MG1655)
- Klonuj kasetę genową biosorbenta do wektora integracyjnego pKIKOArsBKm.
- Przeprowadź oddzielne trawienie rekombinowanego plazmidu pET-21a zawierającego kasetę genu biosorbenta oraz wektora integracyjnego pKIKOArsBKm za pomocą enzymów restrykcyjnych SacI i BamHI.
- Przygotuj 50 µL reakcja trawienia restrykcyjnego zawierająca 500 ng plazmidowego DNA, 1× bufor do enzymów restrykcyjnych, po 1 U enzymów SacI i BamHI oraz wodę wolną od nukleaz do uzyskania objętości końcowej wynoszącej 50 µLInkubować mieszaninę reakcyjną w temperaturze 37 °C przez 1 h.
- Fragmenty DNA trawione enzymami restrykcyjnymi należy rozdzielić za pomocą elektroforezy w żelu agarozowym, zgodnie z opisem w kroku 2.2.6.
- Wytnij prążki odpowiadające kasecie genu biosorbenta o wielkości 4 741 bp oraz zlinearyzowanemu wektorowi pKIKOArsBKm. Przenieś każdy wycięty fragment żelu do wcześniej zważonej probówki do mikrocentryfugi.
UWAGA: Należy zminimalizować ekspozycję docelowych fragmentów DNA na światło UV podczas wizualizacji i wycinania. - Oczyść wyciętą kasetę genu biosorbenta oraz zlinearyzowany wektor pKIKOArsBKm z żelu agarozowego.
- Zważ probówkę zawierającą wycinek żelu i oblicz masę wyciętej agarozy, odejmując wagę pustej probówki.
- Dodaj 1× bufor TE w objętości odpowiadającej pięciokrotności masy wycinka żelu, stosując stosunek 5 µL buforu TE na 1 mg agarozy (np. dodać 500 µL buforu TE do wycinka żelu o masie 100 mg).
- Inkubować probówkę w łaźni wodnej w temperaturze 65 °C do czasu całkowitego stopienia agarozy. Przed przystąpieniem do ekstrakcji fenolem należy pozwolić próbce ostygnąć do temperatury pokojowej.
- Należy postępować zgodnie z krokami 2.2.3.6–2.2.3.10, aby przeprowadzić ekstrakcję fenolową i precypitację DNA docelowych fragmentów DNA.
PRZERWA TECHNICZNA: Oczyszczone DNA należy przechowywać w temperaturze −20 °C do czasu wykorzystania w dalszym klonowaniu lub ligacji.
- Ligować oczyszczoną kasetę genu biosorbenta do zlinearyzowanego wektora pKIKOArsBKm za pomocą ligazy T4 DNA, zachowując stosunek mas wkładki do wektora wynoszący około 3:1.
- Przygotuj 10 µL reakcja ligacji zawierająca 150 ng oczyszczonej kasety genowej biosorbenta, 49,2 ng zlinearyzowanego wektora pKIKOArsBKm, 1 µL buforu 10X do ligazy T4 DNA oraz 3 U ligazy T4 DNA. Dodać wodę wolną od nukleaz do uzyskania objętości końcowej wynoszącej 10 µLutrzymując stosunek masy wkładki do wektora na poziomie około 3:1.
- Delikatnie wymieszać reakcję poprzez pipetowanie i inkubować przez 16–18 h w temperaturze 4 °C.
- Przekształć 5 µL mieszaniny reakcyjnej ligacji do E. coli Pir1 komórki
- Odmrozić E. coli Kompetentne komórki Pir1 w lodzie.
- Dodaj 5 µL mieszaniny reakcyjnej ligacji do 50 µL z E. coli Kompetentne komórki Pir1. Delikatnie wymieszać zawartość, unikając wielokrotnego pipetowania.
- Suspensję komórek należy przechowywać w lodzie przez 30 min.
- Poddać komórki szokowi termicznemu w temperaturze 42 °C przez 45 s.
- Należy niezwłocznie umieścić probówki w lodzie i pozostawić je tam na 2 min.
- Dodaj 500 µL sterylnego, uprzednio ogrzanego (37 °C) pożywka SOC bez antybiotyków. Pozostawić komórki do regeneracji na 1 h w temperaturze 37 °C przy wstrząsaniu z prędkością 180 obr./min.
- Płytka 100 µL mieszaniny transformacyjnej na agar LB z dodatkiem kanamycyny (50 µg/mL) używając sterylnego rozprowadzacza. Inkubować płytki w temperaturze 37 °C przez 16–18 h.
- Z płytek z agarem LB należy wybrać dobrze odizolowane, oporne na kanamycynę kolonie rekombinowane.
- Obecność rekombinowanego plazmidu integracyjnego należy potwierdzić poprzez izolację plazmidu zgodnie z opisem w kroku 2.2.3, a następnie elektroforezę w żelu agarozowym zgodnie z opisem w kroku 2.2.6.
PRZERWA: Przechowywać zakończoną reakcję ligacji w temperaturze −20 °C do czasu, gdy będą potrzebne do późniejszej transformacji i weryfikacji rekombinowanego konstruktu pKIKOArsBKm.
- Przeprowadź oddzielne trawienie rekombinowanego plazmidu pET-21a zawierającego kasetę genu biosorbenta oraz wektora integracyjnego pKIKOArsBKm za pomocą enzymów restrykcyjnych SacI i BamHI.
- Przenieś produkt ligacji zawierający rekombinowany konstrukt pKIKOArsBKm do E. coli MG1655.
- Przygotuj λ Komórki gospodarza do rekombinacji Red.
- Przygotowanie komórek chemicznie kompetentnych E. coli Komórki MG1655.
- Wybierz dobrze odizolowaną pojedynczą kolonię E. coli MG1655 z płytki z agarem LB i zaszczepić do 5 mL bulionu LB. Inkubować kulturę w temperaturze 37 °C przez 16–18 h w warunkach wytrząsania.
- Przenieś 0,5 ml hodowli nocnej do 50 ml sterylnego medium Super Optimal Broth (SOB). Inkubuj hodowlę w 37 °C z wytrząsaniem przy 180 obr./min aż do uzyskania OD₆₀₀ osiąga wartość 0,35–0,45.
- Niezwłocznie przenieść kulturę do łaźni lodowej i dokładnie schłodzić.
- Przenieś schłodzoną hodowlę do sterylnej, uprzednio schłodzonej probówki wirówkowej o pojemności 50 mL i wiruj przy 10,000 × g przez 10 min w temperaturze 4 °C.
- Ostrożnie usuń nadsącz i delikatnie resuspenduj osad komórkowy w 20 mL lodowatej wody dejonizowanej.
- Odwiruj zawiesinę komórkową przy 10 000 × g przez 10 min w temperaturze 4 °COstrożnie odlej supernatant.
- Osad komórkowy należy delikatnie resuspender w 2 ml schłodzonego w lodzie 0,1 M chlorku wapnia, a następnie przechowywać zawiesinę w lodzie przez 30 min.
- Wirować zawiesinę z prędkością 10 000 × g przez 5 min w temperaturze 4 °Cnastępnie ostrożnie usunąć nadsącz.
- Ostrożnie resuspenduj końcowy osad komórkowy w 1 ml lodowatego 0,1 M CaCl2₂Odmierzony ilość 80 µL alikwoty komórek chemicznie kompetentnych E. coli komórki MG1655 do sterylnych, uprzednio schłodzonych probówek do mikrocentryfugi. Należy użyć chemicznie kompetentnych E. coli komórki MG1655 natychmiast do transformacji lub przechowywać alikwoty w temperaturze −80 °C do momentu użycia.
- Transformacja komórek chemicznie kompetentnych E. coli komórki MG1655 z λ Plazmid rekombinacyjny Red pKD46 przy użyciu procedury transformacji metodą szoku termicznego.
- Dodaj 100 ng plazmidu pKD46 do 80 µL schłodzonej probówki do mikrowirówki zawierającej chemicznie kompetentne E. coli Komórki MG1655. Delikatnie wymieszać zawartość, unikając wielokrotnego pipetowania.
- Inkubować zawiesinę komórkową na lodzie przez 30 min.
- Poddać komórki szokowi termicznemu w temperaturze 42 °C przez 45 s.
- Przenieś probówki natychmiast na lód i pozostaw je tam na 2 min.
- Dodaj 500 µL sterylnej pożywki SOC bez antybiotyków. Inkubować hodowlę w 30 °C z wytrząsaniem (180 obr./min) przez 1 h w celu umożliwienia regeneracji.
- Rozprzestrzenienie 100 µL przetransformowanej hodowli na płytki z agarem LB zawierające ampicylinę (100 µg/mL). Inkubować płytki przez 16–18 h w temperaturze 30 °C.
UWAGA: Zachować E. coli MG1655(pKD46) w 30 °C do momentu użycia w kroku 3.2.2, aby zachować termolabilny plazmid pKD46.
- Przygotowanie komórek chemicznie kompetentnych E. coli Komórki MG1655.
- Przygotowanie komórek elektrokompetentnych E. coli komórki MG1655(pKD46).
- Zaszczep 1 ml hodowli z 16–18 h wzrostu E. coli kulturę MG1655(pKD46) do kolby Erlenmeyera zawierającej 250 ml bulionu LB uzupełnionego o ampicylinę (100 µg/mL) i inkubować hodowlę w temperaturze 30 °C przy wytrząsaniu z prędkością 180 obr./min do momentu, aż OD₆₀₀ osiąga wartość 0,35–0,40.
- Dodać sterylizowaną przez filtr 10% (m/v) L-arabinozę do stężenia końcowego 0,1% (m/v), aby indukowć ekspresję λ Białka rekombinacji Red.
UWAGA: W przypadku hodowli o objętości 250 ml należy dodać 2,5 ml 10% (w/v) L-arabinozy, aby uzyskać stężenie końcowe wynoszące około 0,1% (w/v). - Inkubować indukowaną hodowlę przez dodatkowe 15 min w temperaturze 30 °C z wytrząsaniem przy 180 obr./min.
- Przenieś kolbę Erlenmeyera z hodowlą do łaźni lodowej i inkubuj przez 40 min.
- Przenieść schłodzoną kulturę do wcześniej schłodzonych probówek do wirowania i zebrać komórki poprzez wirowanie przy 1800 × g przez 15 min w temperaturze 4 °COstrożnie usuń nadsącz.
- Ostrożnie resuspenduj osad komórkowy w 30 ml schłodzonego do temperatury lodu 10% (v/v) glicerolu, a następnie odwiruj przy 3 000 × g przez 5 min w temperaturze 4 °C.
- Usunąć supernatant i powtórzyć opisane w kroku 3.2.2.6 płukanie jeszcze dwukrotnie, tak aby łącznie przeprowadzić trzy płukania lodowatym 10% (v/v) glicerolem. Po ostatnim płukaniu ostrożnie usunąć supernatant i resuspendować osad w 200 µL lodowatego 10% (v/v) glicerolu.
- Odmiar komórki elektrokompetentne E. coli komórki MG1655(pKD46) do 50 µL podzielić na alikwoty i przechowywać komórki w lodzie do momentu elektroporacji.
UWAGA: Świeżo przygotowane komórki elektrokompetentne należy niezwłocznie wykorzystać do elektroporacji. Alternatywnie można rozdzielić komórki do sterylnych probówek do mikrocentryfugi i zamrozić w temperaturze −80 °Ci rozmrozić na lodzie przed kolejnym użyciem.
- Zlinearyzuj rekombinowany konstrukt integracyjny otrzymany w kroku 3.1.5.
- Przetraw rekombinowany plazmid pKIKOArsBKm zawierający kasetę genu biosorbenta za pomocą enzymu restrykcyjnego NotI w celu linearyzacji konstruktu integracyjnego.
- Potwierdź całkowitą digestię plazmidu rekombinowanego za pomocą elektroforezy w żelu agarozowym, zgodnie z opisem w kroku 2.2.6.
- Oczyścić zlinearyzowany fragment DNA z mieszaniny reakcyjnej trawienia metodą ekstrakcji fenolem i precypitacji DNA, zgodnie z opisem w krokach 2.2.3.6–2.2.3.10.
- Przeprowadź elektroporację zlinearyzowanego konstruktu integracyjnego do komórek elektrokompetentnych E. coli MG1655(pKD46).
- Do produktu dodać około 250 ng oczyszczonego zlinearyzowanego DNA z kroku 3.2.3.3. 50 µL ze świeżo przygotowanych komórek elektrokompetentnych E. coli komórki MG1655(pKD46). Delikatnie wymieszać i przenieść mieszaninę komórek z DNA do schłodzonej wcześniej kuwety do elektroporacji.
- Przeprowadź elektroporację komórek przy napięciu 1,8 kV i wartości 600 Ωi 25 µF przy użyciu elektroporatora.
- Natychmiast dodać 500 µL pożywki SOC do kuwety do elektroporacji i delikatnie resuspenduj komórki.
- Przenieś odzyskaną zawiesinę komórkową do sterylnej probówki do mikrocentryfugi i pozostaw komórki do regeneracji na 1 h w temperaturze 37 °C przy wytrząsaniu z prędkością 180 obr./min.
- Rozprzestrzenianie 100 µL odzyskaną zawiesinę komórkową na płytki z agarem LB z dodatkiem kanamycyny (50 µg/mL) i inkubować przez 16–18 h w temperaturze 37 °C.
- Przeprowadź przesiew kolonii rekombinowanych w celu potwierdzenia integracji chromosomalnej.
- Wybrać pojedyncze kolonie oporne na kanamycynę i zaszczepić każdą z nich do oddzielnej probówki zawierającej 10 ml bulionu LB z kanamycyną o stężeniu końcowym wynoszącym 50 µg/mL.
- Inkubować kultury przez 16–18 h w temperaturze 37 °C z wytrząsaniem przy 180 obr./min.
- Przenieś 5 ml każdej z kultur do osobnych sterylnych probówek i wyizoluj plazmidowe DNA zgodnie z opisem w kroku 2.2.3.
- Wyizolowany DNA należy przeanalizować za pomocą elektroforezy w żelu agarozowym zgodnie z opisem w kroku 2.2.6.
- Zidentyfikuj próbki, w których nie wykryto plazmidowego DNA za pomocą elektroforezy w żelu agarozowym, i zachowaj je do późniejszej oceny integracji chromosomalnej.
- Wyizolować genomowe DNA z pozostałych 5 ml każdej z kultur zachowanych w kroku 3.2.5.3, a następnie wykorzystać wyizolowane DNA genomowe jako matrycę do amplifikacji PCR cadD, cadAoraz mt geny opisane w kroku 3.2.7.
- Przenieś 5 ml kultury bakteryjnej hodowanej przez 16–18 h do sterylnej probówki do wirowania i osadź komórki poprzez wirowanie przy 11 000 × g przez 10 min w temperaturze 4 °COdrzucić nadsącz.
- Ostrożnie resuspenduj osad komórkowy w 5 ml sterylnego soli fizjologicznej z buforem fosforanowym (PBS). Wirować przy 11 000 × g przez 10 min w temperaturze 4 °Cnastępnie całkowicie usuń nadsącz.
- Resuspenduj przemyty osad komórkowy w 100 µL roztworu lizozymu (50 mg/ml) i inkubować zawiesinę w 37 °C przez 1 h.
- Dodaj 500 µL do komórek traktowanych lizozymem roztwór tiocyjanianu guanydyny 5 M. Delikatnie wymieszać i inkubować w temperaturze pokojowej przez 10 min.
UWAGA: Tiocyjanian guanidyny jest szkodliwy i może uwalniać toksyczne gazy w przypadku zmieszania z kwasami lub wybielaczem. Należy stosować odpowiednie środki ochrony indywidualnej i obchodzić się z roztworami zawierającymi guanidynę zgodnie z instytucjonalnymi procedurami bezpieczeństwa chemicznego. - Próbkę należy pozostawić w lodzie na 10 min, a następnie dodać 250 µL lodowatego 7,5 M octanu amonu, delikatnie mieszając. Przechowywać mieszaninę na lodzie przez kolejne 10 min.
- Do lizatu dodać fenol wyrównany buforem TE w stosunku 1:1 (v/v). Całość dokładnie wymieszać w wstrząsarzu wirującym (vortex), a następnie odwirować przy 10 000 × g przez 15 min.
OSTROŻNIE: Fenol i chloroform są toksyczne i żrące. Fenolem należy posługiwać się w certyfikowanej dygestorze chemicznym, stosując odpowiednie środki ochrony indywidualnej. - Ostrożnie przenieś górną warstwę wodną do nowej sterylnej probówki do mikrocentryfugi, nie naruszając warstwy międzyfazowej.
- Do odzyskanej fazy wodnej dodać 0,1 objętości roztworu octanu sodu oraz 2 objętości etanolu bezwodnego. Wymieszać delikatnie poprzez odwracanie probówki, a następnie inkubować w temperaturze −20 °C przez 20 min.
- Odwiruj próbkę z prędkością 10 000 × g przez 15 min. Ostrożnie usunąć nadsącz, aby nie zaburzyć osadu DNA.
- Przepłucz osad DNA za pomocą 100 µL z 70% (v/v) etanolu.
- Wirować przy 10 000 × g przez 10 min, usuń pozostały etanol, a następnie pozostaw osad DNA do wyschnięcia na powietrzu w temperaturze pokojowej przez 10 min.
- Resuspenduj wysuszony osad DNA w 20–50 µL buforu TE lub wody wolnej od nukleaz.
PRZERWA TECHNICZNA: Wyizolowany genomowy DNA należy przechowywać w temperaturze −20 °C do czasu, gdy będą potrzebne do dalszych analiz molekularnych.
- Ocena integracji chromosomowej za pomocą specyficznej dla genu reakcji PCR oraz analizy plazmidowego DNA.
- Przygotować oddzielne 25 µL Mieszaniny reakcyjne PCR do amplifikacji cadD, cadAi mt geny
- Do każdej reakcji należy dodać odpowiednie primery forward i reverse do stężenia końcowego wynoszącego 0.4 µM po jednej, wraz z 1× bufor do PCR, 200 µM każdego dNTP, 1,5 mM MgCl2₂, 100 ng genomic DNA wyizolowanego w kroku 3.2.6 oraz polimerazę Taq DNA w ilości 0,2 U/µLDodać wodę wolną od nukleaz do uzyskania końcowej objętości reakcji wynoszącej 25 µL.
- Amplifikuj geny docelowe metodą PCR, stosując następujący program cykli: wstępna denaturacja w temperaturze 95 °C przez 5 min; przeprowadzić 35 cykli denaturacji w 94 °C przez 30 s, przyłączanie przez 30 s w temperaturze specyficznej dla genu wymienionej w Tabela 2oraz numer wewnętrzny 72 °C przez 1 min; następnie przeprowadź końcową elongację w 72 °C przez 5 min.
- Produkty PCR należy poddać analizie za pomocą elektroforezy w żelu agarozowym, zgodnie z opisem w kroku 2.2.6, stosując drabinę DNA 1 kB jako marker wielkości cząsteczek.
- Oceń produkty PCR, porównując ich migrację z markerem DNA 1 kb i identyfikując prążki odpowiadające oczekiwanym rozmiarom amplikonów wynoszącym 619 bp dla cadD, 2,564 bp dla cadA, a 154 pz dla mt.
UWAGA: Brak wykrywalnego plazmidowego DNA przy jednoczesnej amplifikacji oczekiwanego cadD, cadAi mt fragmenty genomowego DNA stanowią dowód potwierdzający integrację chromosomalną kasety genowej biosorbenta.
- Przygotować oddzielne 25 µL Mieszaniny reakcyjne PCR do amplifikacji cadD, cadAi mt geny
- Przygotuj λ Komórki gospodarza do rekombinacji Red.
4. Wycięcie markera oporności na kanamycynę.
- Przygotowanie elektrokompetentnych rekombinantów E. coli MG1655 z kasetą genową biosorbentu.
- Zaszczepić kolonię rekombinowanego szczepu E. coli MG1655 z potwierdzoną w kroku 3.2.7 chromosomalnie zintegrowaną kasetą biosorbentu do 5 mL bulionu LB uzupełnionego kanamycyną (50 µg/mL).
- Inkubować hodowlę w temperaturze 37 °C przy wytrząsaniu z prędkością 180 rpm, aż OD₆₀₀ osiągnie wartość 0,4–0,6.
- Bezzwłocznie po osiągnięciu OD₆₀₀ w przedziale 0,4–0,6 przenieść hodowlę na lód i inkubować w tej temperaturze przez 15 min.
- Zebrać komórki poprzez wirowanie przy 4 000 × g przez 10 min w temperaturze 4 °C, a następnie odlać nadsącz.
- Przemyć osad komórkowy dwukrotnie lodowatą wodą dejonizowaną, a następnie raz lodowatym 10% (v/v) glicerolem.
- Resuspendować końcowy osad komórkowy w 50 µL lodowatego 10% (v/v) glicerolu.
UWAGA: Przez cały proces płukania należy utrzymywać komórki i wszystkie roztwory w temperaturze lodowej, aby zachować elektrokompetencję.
- Elektroporacja plazmidu pomocniczego pCP20
- Dodać 50 ng plazmidu pomocniczego pCP20 do 50 µL elektrokompetentnych komórek. Delikatnie wymieszać i przenieść mieszaninę do schłodzonej wcześniej kuwety do elektroporacji.
- Przeprowadzić elektroporację komórek przy następujących ustawieniach: 2,5 kV, 600 Ω oraz 25 µF.
- Bezzwłocznie dodać do kuwety 1 mL pożywki SOC i delikatnie resuspendować komórki.
- Przenieść odzyskane komórki do sterylnej probówki z hodowlą i inkubować w temperaturze 30 °C przy wytrząsaniu z prędkością 180 rpm przez 1 h.
- Wylać 100 µL odzyskanej hodowli na płytki z agarem LB uzupełnione ampicyliną (100 µg/mL). Inkubować płytki przez 16–18 h w temperaturze 30 °C.
- Wybrać dobrze wyizolowane pojedyncze kolonie w celu potwierdzenia pozytywnych rekombinantów.
- Potwierdzić obecność plazmidu pCP20 poprzez izolację plazmidu, zgodnie z opisem w kroku 2.2.3, a następnie za pomocą elektroforezy w żelu agarozowym, zgodnie z opisem w kroku 2.2.6.
UWAGA: Przetransformowane komórki należy utrzymywać w temperaturze 30 °C, aby zachować wrażliwy na temperaturę plazmid pCP20.
- Wycięcie kasety oporności na kanamycynę.
- Zaszczepić potwierdzoną kolonię oporną na ampicylinę z kroku 4.2 do bulionu LB bez antybiotyków i inkubować przez 16–18 h w temperaturze 42 °C przy wytrząsaniu z prędkością 180 rpm, aby zindukować ekspresję rekombinazy FLP i usunąć wrażliwy na temperaturę plazmid pCP20.
- Wykonać posiewy z hodowli wzrostowej (16–18 h) osobno na płytki z agarem LB bez antybiotyku, z kanamycyną (50 µg/mL) oraz z ampicyliną (100 µg/mL). Inkubować każdą płytkę przez 16–18 h w temperaturze 37 °C.
- Zidentyfikować kolonie, które rosną wyłącznie na agarze LB bez antybiotyków, a nie rosną na płytkach z kanamycyną lub ampicyliną. Wybrać te kolonie jako domniemane rekombinanty pozbawione markera.
- Oczyścić rekombinanty pozbawione markera poprzez ponowny posiew pojedynczej kolonii na świeże płytki z agarem LB bez antybiotyków.
ETAP PRZERWANIA: Oczyszczone szczepy rekombinantów pozbawionych markera przechowywać jako zapasy w glicerolu w temperaturze −80 °C do czasu ich wykorzystania w dalszej weryfikacji molekularnej lub charakterystyce funkcjonalnej.
5. Analiza ekspresji GFP skonstruowanego całokomórkowego biosorbenta za pomocą mikroskopii fluorescencyjnej.
- Przygotowanie kultur bakteryjnych do ekspozycji na metale ciężkie.
- Zaszczepić 5 µL kultury rekombinowanego szczepu bezmarkerowego E. coli MG1655 posiadającego chromosomowo zintegrowany konstrukt biosorbentu z kroku 4.3.4, hodowanej przez 16–18 h, do bulionu LB zawierającego Cd2⁺, Zn2⁺ lub Pb2⁺ w końcowych stężeniach 1, 5, 10, 50, 100, 500 lub 1000 ppm.
- W celu przygotowania roztworów metali ciężkich, najpierw przygotować sterylne roztwory stokowe o stężeniu 2000 ppm dla Cd2⁺, Zn2⁺ i Pb2⁺ poprzez rozpuszczenie odpowiednio chlorku kadmu (CdCl₂), chlorku cynku (ZnCl₂) i azotanu ołowiu [Pb (NO₃)₂] czystości analitycznej w sterylnym bulionie LB.
- Każdy roztwór stokowy wysterylizować poprzez filtrację przez filtr membranowy o rozmiarze porów 0,22 µm. Sterylne roztwory stokowe przechowywać w temperaturze 4 °C do czasu użycia.
- Przygotować świeże roztwory robocze poprzez rozcieńczenie każdego roztworu stokowego sterylnym bulionem LB do końcowych stężeń jonów metali 1, 5, 10, 50, 100, 500 i 1000 ppm.
UWAGA: Każdy roztwór metalu należy przygotować oddzielnie, aby uniknąć wytrącania osadów lub oddziaływań między różnymi jonami metali.
- Przygotować cztery warunki kontrolne: szczep dziki E. coli MG1655 hodowany w tych samych warunkach co szczep rekombinowany, bezmarkerowy szczep rekombinowany E. coli MG1655 posiadający chromosomowo zintegrowaną kasetę wielogenową hodowany w bulionie LB bez dodatku metali ciężkich jako kontrolę rekombinowaną bez metali, szczep E. coli JM109 wykazujący ekspresję GFP i zawierający plazmid pQBIT-GFP-T7 jako biologiczną kontrolę dodatnią GFP oraz niezaszczepiony bulion LB zawierający odpowiednie stężenia metali ciężkich jako kontrolę abiotyczną.
- Wszystkie kultury inkubować przez 16–18 h w temperaturze 37 °C przy wytrząsaniu z prędkością 180 rpm.
- Zaszczepić 5 µL kultury rekombinowanego szczepu bezmarkerowego E. coli MG1655 posiadającego chromosomowo zintegrowany konstrukt biosorbentu z kroku 4.3.4, hodowanej przez 16–18 h, do bulionu LB zawierającego Cd2⁺, Zn2⁺ lub Pb2⁺ w końcowych stężeniach 1, 5, 10, 50, 100, 500 lub 1000 ppm.
- Przygotowanie szkiełek mikroskopowych.
- Nanieść pipetą 1 µL każdej kultury bakteryjnej na osobne, czyste szkiełko mikroskopowe. Rozprowadzić kulturę tak, aby utworzyła cienką, równomierną warstwę komórek, i pozostawić preparat do całkowitego wyschnięcia na powietrzu.
- Pozyskanie obrazów fluorescencyjnych.
- Przygotowane próbki obserwować za pomocą mikroskopu fluorescencyjnego przy powiększeniu 600×, wyposażonego w zestaw filtrów FITC (długość fali wzbudzenia 460–490 nm).
- Wykonać obrazy fluorescencyjne oraz odpowiadające im obrazy w świetle jasnym, stosując identyczne ustawienia mikroskopu dla wszystkich próbek rekombinowanych i kontrolnych.
UWAGA: Należy zachować identyczny czas ekspozycji, wzmocnienie (gain), intensywność oświetlenia oraz powiększenie dla wszystkich próbek, aby umożliwić bezpośrednie porównanie natężenia fluorescencji GFP między grupami badawczymi.
OSTRZEŻENIE: Należy unikać długotrwałej ekspozycji próbek na światło wzbudzenia, aby zminimalizować fotowyblaknięcie GFP.
Wyniki
In-silico projektowanie wielogenowej konstrukcji biosorbenta
Zaprojektowana wielogenowa kaseta biosorbcyjna miała całkowitą długość 4,741 bp i składała się z konstytutywnego promotora Ppdh, po którym następowały geny oporności na metale ciężkie cadD, cadA oraz mt, ułożone w formie operonu policistronowego. Przed każdą sekwencją kodującą włączono poszczególne miejsca wiązania rybosomów (RBS), aby ułatwić wydajną translację, natomiast za genami biosorbcyjnymi umieszczono gen reporterowy gfp, umożliwiający monitorowanie ekspresji konstruktu (Rysunek 1).
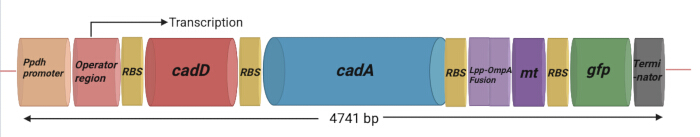
Rycina 1: Projekt i organizacja konstruktu wielogenowego. Kaseta wielogenowa o długości 4,741 bp została zaprojektowana z konstytutywnym promotorem dehydrogenazy pirogronianowej (Ppdh), za którym następuje region operatorowy sterujący ekspresją genów związanych z odpornością na metale ciężkie i ich sekwestracją. Konstrukt zawiera geny odporności na metale ciężkie cadD i cadA, gen metalotioneiny (mt), komponent powierzchniowy białka lipoproteinowego błony zewnętrznej A (Lpp-OmpA) połączony z mt w celu zapewnienia lokalizacji na powierzchni komórki oraz gen reporterowy gfp. Przed odpowiednimi sekwencjami kodującymi włączono poszczególne miejsca wiązania rybosomów (RBS; 5′-AGGAGG-3′), aby wspomóc translację wewnątrz kasety wielogenowej. Sekwencja termnatora znajduje się za genem gfp. Cała kaseta została zaprojektowana jako konstrukt o długości 4,741 bp do późniejszego klonowania i integracji chromosomalnej w E. coli. Skróty: Ppdh = promotor dehydrogenazy pirogronianowej; RBS = miejsce wiązania rybosomów; Lpp-OmpA = lipoproteinowe białko błony zewnętrznej A; mt = metalotioneina; gfp = gen zielonego fluorescencyjnego białka; bp = pary zasad; E. coli = Escherichia coli. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Aby ułatwić zewnątrzkomórkową sekwestrację metali, gen mt połączono z kotwicą błony zewnętrznej Lpp-OmpA, co umożliwiło lokalizację białka metalotioneiny na powierzchni. Zgodnie z projektem konstruktu, białka CadD i CadA zostały skierowane do błony wewnętrznej jako transmembrane białka transportowe metali, natomiast białko fuzyjne Lpp-OmpA-Mt zostało skierowane do błony zewnętrznej. Białko reporterowe GFP zaprojektowano do ekspresji cytoplazmatycznej, aby ułatwić monitorowanie ekspresji genów biosorbenta (Rycina 2).
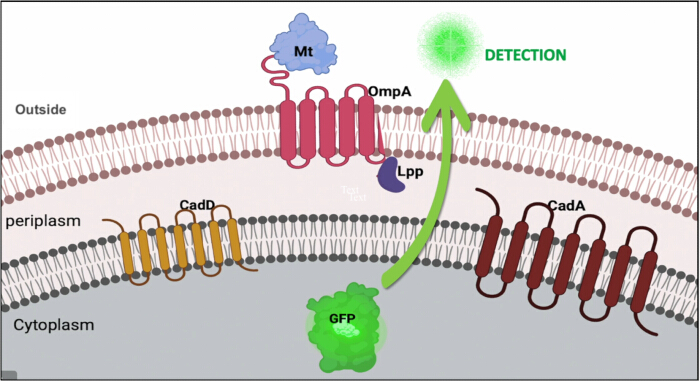
Rysunek 2: Przewidywana lokalizacja białek ekspresjonowanych z wielogenowej konstrukcji biosorbenta. Białka CadD i CadA zostały zaprojektowane do lokalizacji w błonie wewnętrznej, fuzja lipoproteiny z białkiem A błony zewnętrznej (Lpp-OmpA)-metalotioneiny została skierowana do błony zewnętrznej, a białko GFP włączono jako cytoplazmatyczne białko reporterowe. Skróty: Lpp-OmpA = lipoproteina–białko A błony zewnętrznej; Mt = metalotioneina; GFP = zielone białko fluorescencyjne. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
Źródła sekwencji nukleotydowych każdego elementu genetycznego włączonego do konstrukcji biosorbenta wymieniono w Tabeli 1.
| Element genetyczny w konstrukcie biosorbenta | Położenie w konstrukcie (bp) | Źródło/Referencja |
| Ppdh | 7-74 | Gao i wsp. 2002.14 |
| Operator | 75-92 | Region operatora genu cadD szczepu Staphylococcus epidermidis TWSL_22 : numer akcesyjny NCBI Gene Bank: MK900473.1 |
| cadD | 97-716 | Numer akcesyjny NCBI Gene Bank: MK900473.1 |
| cadA | 770-3334 | Numer akcesyjny NCBI Gene Bank: MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopoulo i in. 1995. 15 |
| mt | 3755-3909 | Numer dostępu w bazie NCBI GenBank: MK900456.1 |
| gfp | 3960-4679 | wektor TPMV_P-EGFP_H-His6, numer dostępu w bazie NCBI Gene Bank: MF379627.1 |
| Terminator | 4684-4741 | Region terminatora operonu cadAC szczepu Bacillus megaterium TWSL-4: numer dostępu w NCBI Gene Bank: MK327282.1 |
Tabela 1: Źródła sekwencji nukleotydowych dla elementów genetycznych w konstrukcie biosorbenta. Tabela podsumowuje elementy genetyczne włączone do wielogenowego konstruktu o długości 4 741 bp, w tym źródła ich sekwencji, numery dostępowe lub referencje oraz pozycje nukleotydowe w obrębie konstruktu genowego. Skróty: Ppdh = promotor dehydrogenazy pirogronianowej; Lpp-OmpA = lipoproteina–białko błony zewnętrznej A; mt = metalotioneina; gfp = gen zielonego białka fluorescencyjnego; NCBI = National Center for Biotechnology Information; bp = pary zasad.
Transformacja i weryfikacja zsyntetyzowanego konstruktu w E. coli BL21(DE3)
Rekombinowany plazmid pET-21a zawierający kasetę genową biosorbenta został pomyślnie zweryfikowany za pomocą trawienia enzymami restrykcyjnymi (Rysunek 3A). Podwójne trawienie enzymami BamHI i XhoI spowodowało powstanie dwóch fragmentów DNA odpowiadających szkieletowi wektora pET-21a (5 331 bp) oraz kasecie genowej biosorbenta (4 741 bp), co jest zgodne z oczekiwaną wielkością konstruktu. Chociaż oba fragmenty DNA wykazały ograniczoną separację na 1% żelu agarozowym ze względu na zbliżoną wielkość, oba były wyraźnie rozróżnialne, co potwierdziło integralność rekombinowanego konstruktu.
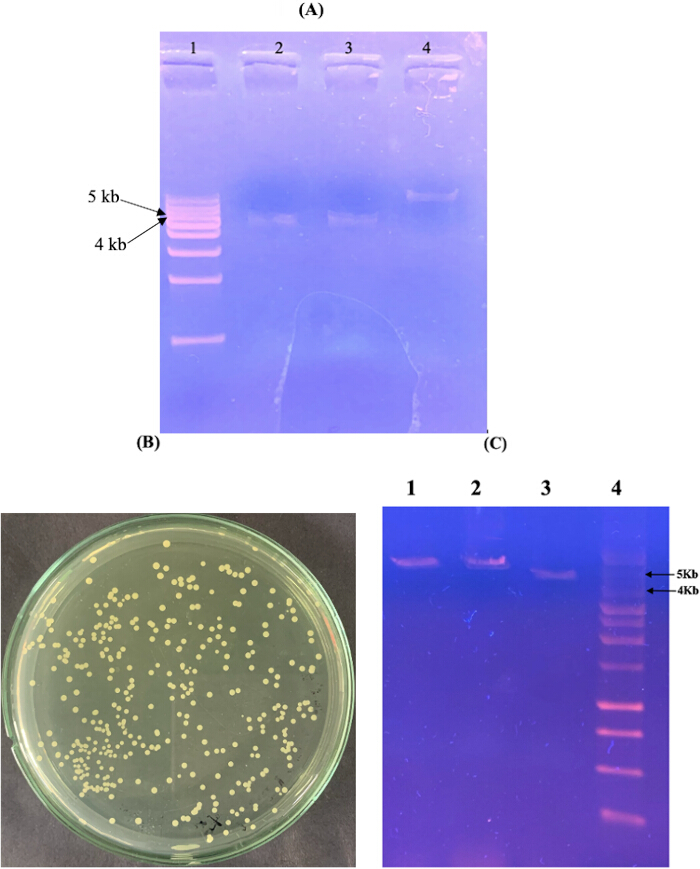
Rysunek 3: Konstrukcja i weryfikacja rekombinowanego plazmidu biosorbenta. (A) Analiza enzymami restrykcyjnymi zsyntetyzowanego konstruktu biosorbenta sklonowanego do wektora ekspresyjnego pET-21a. Ścieżka 1, drabinka DNA 1 kb; ścieżki 2–3, rekombinowany plazmid po podwójnym trawnieniu, wykazujący szkielet wektora pET-21a (5,331 bp) i kasetę genu biosorbenta (4,741 bp); ścieżka 4, nietrawiony plazmid rekombinowany. (B) Transformanty E. coli BL21(DE3) oporne na ampicylinę, niosące rekombinowany plazmid biosorbenta. (C) Analiza enzymami restrykcyjnymi plazmidów wyizolowanych z reprezentatywnych transformantów. Ścieżka 1, plazmid trawiony BamHI; ścieżka 2, plazmid trawiony XhoI; ścieżka 3, plazmid poddany podwójnemu trawieniu BamHI/XhoI; ścieżka 4, drabinka DNA 1 kb. Skróty: DNA = kwas deinoksyrybonukleinowy; bp = pary zasad; kb = kilobazy; E. coli = Escherichia coli. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Po transformacji rekombinowanego plazmidu do szczepu E. coli BL21(DE3) pomyślnie wyizolowano kolonie oporne na ampicylinę (Rycina 3B). DNA plazmidowe wyizolowane z reprezentatywnych transformantów poddano następnie analizie za pomocą trawienia enzymami restrykcyjnymi. Trawienie enzymami BamHI, XhoI oraz połączone trawienie podwójne pozwoliły uzyskać oczekiwane profile restrykcyjne, co potwierdziło pomyślną propagację rekombinowanego plazmidu biosorbenta w E. coli BL21(DE3) (Rycina 3C).
Ocena integracji chromosomalnej kasety genowej biosorbenta w E. coli MG1655
Kaseta genowa biosorbenta została pomyślnie sklonowana do wektora integracji chromosomalnej pKIKOArsBKm. Rekombinowane klony wyselekcjonowano początkowo na agarze LB z dodatkiem kanamycyny (50 µg/mL) (Rysunek 4A). Analiza enzymami restrykcyjnymi potwierdziła pomyślne sklonowanie kasety biosorbenta do wektora integracyjnego (Rysunek 4B). Linearyzacja rekombinowanego plazmidu enzymem NotI dała oczekiwany fragment DNA o wielkości około 8,9 kb, natomiast podwójne trawienie enzymami BamHI i SacI uwolniło kasetę biosorbenta o wielkości 4,7 kb z 4,2-kb szkieletu wektora, co potwierdziło poprawną insercję konstruktu do pKIKOArsBKm. Nietrawiony plazmid wykazał oczekiwane konformacje naciętą i superzwiniętą.
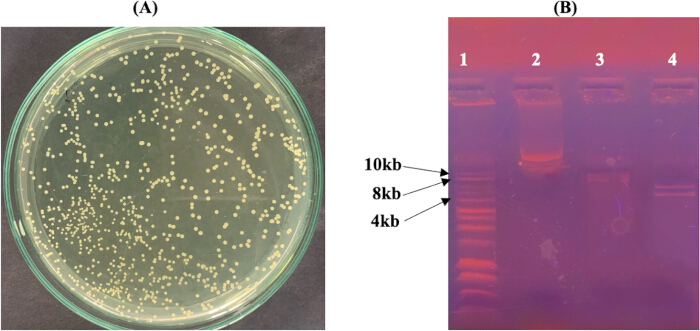
Rysunek 4: Konstrukcja rekombinowanego wektora do integracji chromosomowej niosącego kasetę genu biosorbenta. (A) Kolonie E. coli Pir1 oporne na kanamycynę, niosące rekombinowany plazmid pKIKOArsBKm. (B) Analiza enzymów restrykcyjnych rekombinowanego pKIKOArsBKm. Ścieżka 1, drabinka DNA 1 kb; ścieżka 2, niecięty plazmid rekombinowany; ścieżka 3, plazmid zlinearyzowany za pomocą NotI (~8,9 kb); ścieżka 4, plazmid poddany podwójnemu trawieniu BamHI/SacI, wykazujący 4,2-kb szkielet wektora i 4,7-kb kasetę biosorbenta. Skróty: DNA = kwas deoksyrybonukleinowy; kb = kilobazy; E. coli = Escherichia coli. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Zlinearyzowany rekombinowany konstrukt pKIKOArsBKm wprowadzono następnie do elektrokompetentnych komórek E. coli MG1655(pKD46), aby umożliwić integrację chromosomalną pośredniczoną przez system λ Red. Po selekcji na pożywce zawierającej kanamycynę, z reprezentatywnych kolonii rekombinantów wyizolowano DNA genomiczne oraz DNA plazmidowe w celu potwierdzenia prawidłowej integracji.
Jak pokazano na Rysunku 5, DNA genomiczne wyizolowano z reprezentatywnych kolonii rekombinowanych (Ścieżka 1), podczas gdy po izolacji plazmidów nie zaobserwowano wykrywalnego DNA plazmidowego (Ścieżka 2). Amplifikacja PCR z użyciem specyficznych dla genów starterów opisanych w Tabeli 2 pozwoliła na uzyskanie amplikonów o oczekiwanych rozmiarach dla cadD (619 bp), cadA (2 564 bp) oraz mt (154 bp) z preparatu DNA genomicznego (Ścieżki 4–6). Łącznie brak wykrywalnego DNA plazmidowego oraz detekcja trzech genów docelowych w preparacie DNA genomicznego dostarczyły dowodów zgodnych z integracją chromosomową wielogenowej kasety biosorbencyjnej w E. coli MG1655.
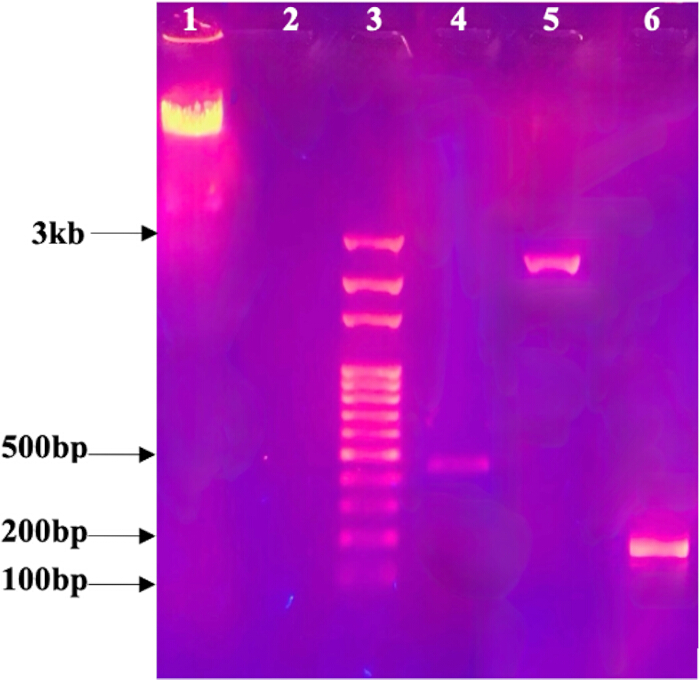
Rycina 5: Ocena molekularna rekombinowanego szczepu E. coli zawierającego kasetę genową biosorbenta. Ścieżka 1, DNA genomiczne wyizolowane z rekombinowanego szczepu E. coli MG1655; ścieżka 2, izolacja plazmidu z odpowiadającej kolonii rekombinowanej wykazująca brak wykrywalnego DNA plazmidowego; ścieżka 3, drabina DNA 100 bp; ścieżka 4, amplifikacja PCR genu cadD (619 bp); ścieżka 5, amplifikacja PCR genu cadA (2,564 bp); ścieżka 6, amplifikacja PCR genu mt (154 bp). Skróty: DNA = kwas deoksyrybonukleinowy; PCR = reakcja łańcuchowa polimerazy; bp = pary zasad; mt = metalotioneina; E. coli = Escherichia coli. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Docelowa sekwencja DNA | Nazwa primera | Sekwencja oligonukleotydu (5'→3') | *Tan (℃) | Oczekiwana wielkość produktu PCR (bp) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| SE-XHR | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| mt | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
Tabela 2: Szczegóły dotyczące starterów do amplifikacji genów cadD, cadA oraz mt. Tabela zawiera sekwencje starterów forward i reverse użytych do amplifikacji PCR genów cadD, cadA i mt, wraz z odpowiadającymi im temperaturami przyłączania oraz oczekiwanymi rozmiarami amplikonów. *Tan – temperatura przyłączania dla każdej pary starterów zastosowanej w reakcji PCR.
Ocena wycięcia markera oporności na kanamycynę z rekombinowanych E. coli MG1655
Po transformacji z plazmidem pomocniczym pCP20, kolonie oporne na ampicylinę wyizolowano na agarze LB z dodatkiem ampicyliny (100 µg/mL). DNA plazmidowe odpowiadające pCP20 wykryto po izolacji plazmidów z reprezentatywnych transformantów (Rycina 6).
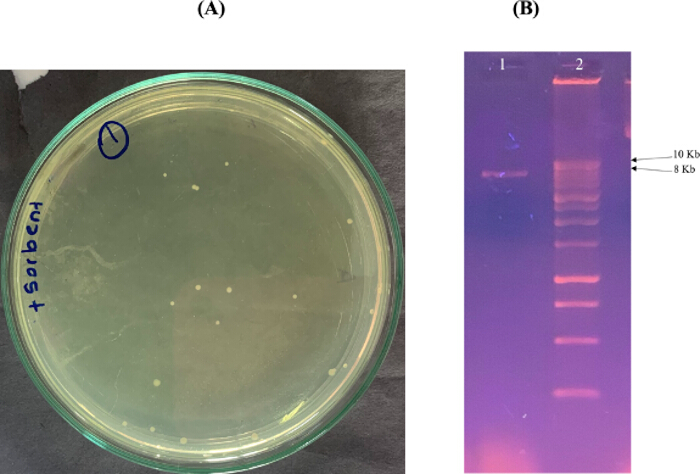
Rysunek 6: Potwierdzenie transformacji pCP20 do rekombinowanego szczepu E. coli MG1655 zawierającego chromosomalnie zintegrowaną kasetę biosorbcyjną. (A) Transformanty oporne na ampicylinę po wprowadzeniu pomocniczego plazmidu pCP20. (B) Elektroforeza w żelu agarozowym potwierdzająca obecność plazmidu pCP20. Ścieżka 1, wyizolowany plazmid pCP20 (~9.3 kb); ścieżka 2, marker wielkości DNA 10 kb. Skróty: DNA = kwas deinoksyrybonukleinowy; kb = kilobazy; E. coli = Escherichia coli. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Po wycięciu markera za pomocą rekombinazy FLP i obróbce termicznej w celu eliminacji pCP20, kolonie rekombinowane oceniono za pomocą testu wrażliwości na antybiotyki. Jak pokazano na Rysunku 7, badane kolonie rosły na agarze LB bez antybiotyków, ale nie rosły na agarze LB uzupełnionym o kanamycynę (50 µg/mL) lub ampicylinę (100 µg/mL). Ten fenotyp wrażliwości na antybiotyki był zgodny z utratą oporności na kanamycynę i utratą oporności na ampicylinę po procedurze wycięcia markera i eliminacji plazmidu.
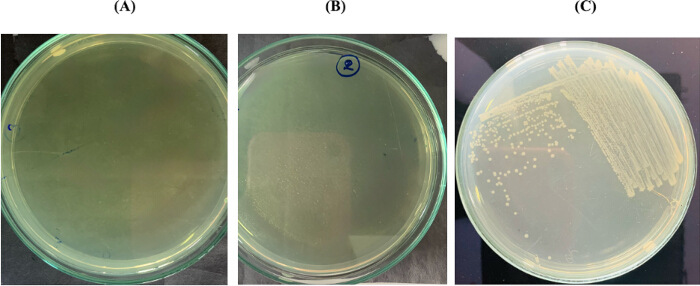
Rycina 7: Potwierdzenie wycięcia markeru oporności na kanamycynę za pośrednictwem flippazy oraz usunięcia pomocniczego plazmidu pCP20. (A) Brak wzrostu bakterii na agarze Luria-Bertani z dodatkiem kanamycyny (50 µg/mL). (B) Brak wzrostu bakterii na agarze LB z dodatkiem ampicyliny (100 µg/mL). (C) Normalny wzrost bakterii na agarze LB bez antybiotyków, potwierdzający żywotność komórek po wycięciu markera. Skróty: LB = Luria-Bertani; E. coli = Escherichia coli. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
Analiza mikroskopowa z użyciem fluorescencji rekombinowanych szczepów E. coli MG1655 niosących konstrukt biosorbencyjny
Rekombinowane szczepy E. coli MG1655 otrzymane w drodze procedury integracji chromosomalnej poddano ocenie pod kątem wykrywalnej zielonej fluorescencji po ekspozycji na Cd2⁺, Zn2⁺ oraz Pb2⁺ w stężeniach od 1 do 1 000 ppm. W rekombinowanych komórkach nie zaobserwowano wykrywalnej zielonej fluorescencji przy żadnym z testowanych stężeń metali. W żadnej z czterech próbek kontrolnych nie wykryto sygnału fluorescencji.
Dyskusja
Przedstawiony tutaj protokół opisuje schemat tworzenia chromosomalnie zintegrowanego, pozbawionego markerów, wielogenowego szczepu rekombinowanego E. coli zawierającego geny związane z opornością i sekwestracją metali ciężkich. Metoda ta łączy montaż kasety wielogenowej, klonowanie do wektora integracyjnego pKIKOArsBKm, integrację chromosomalną za pośrednictwem systemu λ Red, wycięcie markera selekcyjnego za pomocą systemu FLP-FRT, ocenę molekularną kolonii rekombinowanych oraz mikroskopię fluorescencyjną. Podejście to zostało zaprojektowane tak, aby uniknąć utrzymywania końcowej konstrukcji na plazmidzie wielokopiowym oraz aby wytworzyć szczep rekombinowany pozbawiony markera oporności na kanamycynę.
Kilka etapów jest krytycznych dla pomyślnej realizacji tego protokołu. Podczas integracji pośredniczonej przez λ Red, utrzymywanie termowrażliwego plazmidu pKD46 w temperaturze 30 °C przed rekombinacją oraz indukcja białek rekombinacyjnych λ Red za pomocą L-arabinozy są istotne dla wydajnego recombineeringu16,17. Przygotowanie elektrokometentnych E. coli MG1655(pKD46) wymaga również utrzymywania komórek i roztworów płuczących w niskiej temperaturze oraz minimalizacji pozostałości soli przed elektroporacją. Rekombinowany konstrukt pKIKOArsBKm powinien być całkowicie zlinearyzowany i oczyszczony przed elektroporacją, ponieważ liniowe DNA służy jako substrat dla rekombinacji pośredniczonej przez λ Red. Wcześniej zgłaszano, że system integracji pKIKO pomieści stosunkowo duże wstawki DNA i zapewnia wydajną integrację chromosomalną18,19. Po selekcji, kolonie kandydackie należy ocenić, wykorzystując preparaty zarówno DNA plazmidowego, jak i genomowego. W niniejszym badaniu brak wykrywalnego DNA plazmidowego wraz z amplifikacją cadD, cadA i mt z preparatu DNA genomowego dostarczyło dowodów zgodnych z integracją chromosomalną. Jednak same te analizy nie ustalają jednoznacznie precyzyjnego zdarzenia integracji genomowej. PCR specyficzny dla złączy, sekwencjonowanie granic integracji lub sekwencjonowanie całego genomu mogłoby zapewnić bardziej bezpośrednie potwierdzenie miejsca integracji w przyszłych zastosowaniach protokołu.
Wycinanie markera jest kolejnym krytycznym elementem tej metody. System rekombinacji FLP-FRT umożliwia usunięcie selektywnych markerów oporności na antybiotyki po przeprowadzeniu inżynierii genomu16,20. Po wprowadzeniu termowrażliwego plazmidu pomocniczego pCP20, transformanty są hodowane w 30 °C, a następnie inkubowane w 42 °C w celu promowania wycinania markera zapośredniczonego przez FLP oraz utraty pCP20. Następnie należy ocenić kolonie na pożywkach bezantybiotykowych, zawierających kanamycynę oraz zawierających ampicylinę. Wzrost na pożywce bezantybiotykowej, przy jednoczesnym braku wzrostu na pożywkach z kanamycyną i ampicyliną, stanowi praktyczne podejście przesiewowe do identyfikacji potencjalnych kolonii pozbawionych markerów po procedurze wycinania i eliminacji plazmidu. Jeśli pozostaną kolonie oporne na antybiotyki, przed dalszą charakterystyką może być konieczne dodatkowe oczyszczanie pojedynczych kolonii oraz zależne od temperatury usuwanie plazmidu. Zastosowana tutaj strategia integracji chromosomalnej różni się od konwencjonalnych metod ekspresji opartych na plazmidach.
Systemy plazmidowe mogą zapewniać wyższą liczbę kopii genów, co może być korzystne w przypadku konieczności silnej ekspresji białek rekombinowanych. Jednak systemy oparte na plazmidach mogą być podatne na segregację plazmidów, zmienną liczbę kopii, obciążenie metaboliczne oraz zależność od presji selekcyjnej w celu utrzymania plazmidu. Integracja chromosomalna eliminuje konieczność utrzymywania końcowej kasety biosorbenta jako plazmidu pozachromosomalnego i została wybrana w niniejszym protokole w celu zapewnienia bardziej trwałej konfiguracji genetycznej. Wcześniejsze badania opisywały integrację chromosomalną jako podejście pozwalające na poprawę stabilności genetycznej podczas podziału komórek21,22. Niemniej jednak długoterminowa stabilność genetyczna szczepu rekombinowanego wytworzonego w niniejszym badaniu nie została bezpośrednio oceniona. W związku z tym poprawioną stabilność genetyczną nie należy uznawać za eksperymentalnie udowodniony wynik tego protokołu. Kolejną cechą tej metody jest wielogenowa budowa. Zamiast wprowadzania pojedynczego genu związanego z metalem, kaseta łączy cadA, cadD oraz metalotioneinę (mt) z systemem ekspozycji powierzchniowej Lpp-OmpA i reporterem gfp . Dotychczasowe strategie tworzenia bakteryjnych biosorbentów rekombinowanych koncentrowały się zazwyczaj na pojedynczych białkach wiążących metale lub determinantach oporności11,13,23,24. Zastosowana tutaj konfiguracja modułowa pozwala na włączenie wielu komponentów genetycznych do jednego procesu integracji chromosomalnej. Protokół ten można zatem dostosować do innych konstruktów wielogenowych poprzez modyfikację genów, promotora, reportera lub komponentów ekspozycji powierzchniowej, zależnie od zamierzonego zastosowania. Należy jednak pamiętać, że zwiększenie rozmiaru kasety i liczby ekspresyjnych genów może wpłynąć na wydajność rekombinacji, transkrypcję, translację oraz obciążenie metaboliczne komórki, co należy uwzględnić przy adaptacji metody.
Ważnym ograniczeniem niniejszego badania jest fakt, że nie wykazano funkcjonalnej ekspresji zmodyfikowanej kasety w testowanych warunkach doświadczalnych. Nie zaobserwowano wykrywalnej fluorescencji GFP po wystawieniu komórek rekombinowanych na działanie Cd2⁺, Zn2⁺ lub Pb2⁺. W konsekwencji, obecne dane nie potwierdzają funkcjonalnej ekspresji kompletnej kasety wielogenowej ani nie wykazują biosorpcji metali ciężkich przez szczep rekombinowany. Integracja chromosomowa zazwyczaj skutkuje niższą liczbą kopii genów niż systemy plazmidowe wielokopiowe, a na ekspresję rekombinowaną może wpływać również miejsce insercji genomowej oraz aktywność promotora22,25. Odpowiedzi komórkowe na stres wywołany metalami ciężkimi mogą dodatkowo wpływać na heterologiczną ekspresję genów26,27. Czynniki te stanowią możliwe rozważania, a nie eksperymentalnie potwierdzone wyjaśnienia braku wykrywalnej fluorescencji w niniejszym badaniu. Podczas stosowania niniejszego protokołu brak wykrywalnej fluorescencji powinien skłonić do oceny warunków hodowli, warunków ekspozycji na metale, aktywności promotora oraz ekspresji reportera. Niezależne pomiary transkrypcji i produkcji białka pomogłyby odróżnić niewystarczającą ekspresję od ograniczeń detekcji fluorescencji. Jednoczesna ekspresja wielu białek rekombinowanych może również nakładać dodatkowe obciążenia metaboliczne na gospodarza, szczególnie w stresujących warunkach hodowli28.
Możliwości te wymagają bezpośredniej oceny eksperymentalnej przed ustaleniem przyczyny braku wykrywalnej fluorescencji GFP. Protokół ten posiada również ograniczenia w zakresie charakterystyki końcowego szczepu rekombinowanego. PCR specyficzna dla genu oraz brak wykrywalnego DNA plazmidowego dostarczają dowodów zgodnych z integracją chromosomalną, ale nie pozwalają na ustalenie dokładnej sekwencji miejsca integracji ani długoterminowej stabilności genetycznej. Wrażliwość na antybiotyki stanowi praktyczny screening po wycięciu markera, ale może zostać uzupełniona analizą molekularną regionu zawierającego FRT, gdy wymagane jest bardziej bezpośrednie potwierdzenie. Ponadto mikroskopia fluorescencyjna zapewnia jakościową ocenę wykrywalnej fluorescencji GFP, lecz nie zastępuje ilościowych pomiarów transkrypcji lub obfitości białka. Ilościowy PCR z odwrotną transkrypcją, analiza białek, ilościowe pomiary fluorescencji oraz potwierdzenie oparte na sekwencjonowaniu mogłyby zatem wzmocnić charakterystykę szczepów generowanych przy użyciu tego protokołu.
Przed oceną zmodyfikowanego szczepu jako funkcjonalnego biosorbenta metali ciężkich wymagana jest dalsza optymalizacja i charakterystyka funkcjonalna. W celu ustalenia wydajności biosorpcji niezbędne są bezpośrednie pomiary poboru lub usuwania metali. Ekspresja i lokalizacja białek powinny zostać również zweryfikowane eksperymentalnie, w szczególności w przypadku fuzji Lpp-OmpA-metalotioneina. Wymagane byłyby długoterminowe eksperymenty z pasażowaniem, aby określić, czy integracja chromosomalna zapewnia oczekiwaną stabilność genetyczną w odpowiednich warunkach hodowli. Inżynieria genomu bez użycia markerów może również ułatwić kolejne rundy modyfikacji chromosomalnych bez akumulacji wielu markerów selekcyjnych, co stwarza możliwości dalszego rozwoju konstruktów wielogenowych15,27.
Podsumowując, niniejszy protokół dostarcza ram metodologicznych do konstruowania i oceny wolnego od markerów, wielogenowego rekombinowanego szczepu bakteryjnego z integracją chromosomową. Jego modułowa konstrukcja może zostać dostosowana do innych kombinacji genów związanych z metalami, systemów reporterowych lub zastosowań w biologii syntetycznej. Obecna praca ustanawia proces inżynierii i przesiewania; funkcjonalna ekspresja, długoterminowa stabilność genetyczna, lokalizacja białek oraz wydajność biosorpcji metali ciężkich wymagają jeszcze walidacji eksperymentalnej przed wyciągnięciem wniosków dotyczących zastosowań w ochronie środowiska lub bioremediacji.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów.
Podziękowania
Praca ta została sfinansowana z grantu badawczego AP/3/2/2018/CG/33, University of Colombo.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Filtr membranowy 0.22 μm | ThermoFisher Scientific | 596-3320 | Brak |
| Marker DNA 1 kb | Promega Corporation | G5711 | Brak |
| drabinka DNA 10 kb | N/A | N/A | Marker wielkości cząsteczkowej użyty do Ryciny 6 |
| drabinka DNA 100 bp | N/A | N/A | Marker wielkości cząsteczkowej użyty do Ryciny 5 |
| 10X bufor ligazy DNA T4 | Promega Corporation | C1263 | Brak |
| 6× bufor do ładowania DNA | N/A | N/A | Użyty do elektroforezy w żelu agarozowym |
| Agaroza | Molecular Designs | A113-3 | Brak |
| Octan amonu | N/A | N/A | Przygotowany jako roztwór 7.5 M do ekstrakcji DNA genomowego |
| Ampicylina | ThermoFisher Scientific | J60977.14 | Brak |
| Enzym restrykcyjny BamHI | New England BioLabs | R0136S | Brak |
| Chlorek kadmu | ThermoFisher Scientific | 219141000 | Brak |
| Chlorek wapnia | ThermoFisher Scientific | 012316.A7 | Brak |
| Wirówka | ThermoFisher Scientific | Heraeus Fresco 21 / 75002478 | Brak |
| Woda dejonizowana | ThermoFisher Scientific | 751-610 | Brak |
| Barwnik DNA Safe Stain | Molecular Designs | C138 | Brak |
| Mieszanina dNTP | Promega Corporation | U1511 | Brak |
| Sprzęt do elektroforezy | BioRad | 1704405 | Brak |
| Kuweta do elektroporacji | BioRad | 1652086 | Brak |
| Elektroporator | BioRad | 1652100 | Brak |
| Escherichia coli BL21(DE3) | University of Colombo, Department of Chemistry | N/A | Brak |
| Escherichia coli MG1655 | Department of Life Science and Technology, Institute of Science Tokyo, Yokohama, Japan | N/A | Brak |
| Escherichia coli komórki kompetentne Pir1 | ThermoFisher Scientific | C101010 | Brak |
| Escherichia coli komórki kompetentne BL21(DE3) | ThermoFisher Scientific | C600003 | Brak |
| Escherichia coli szczep JM109 zawierający plazmid pQBIT-GFP-T7 | Department of Life Science and Technology, Institute of Science Tokyo, Yokohama, Japan | N/A | Brak |
| Bufor ET | N/A | N/A | Aby przygotować 1 L buforu ET, rozpuścić 6.06 g Tris base i 3.72 g EDTA w około 800 mL wody destylowanej. Dostosować pH do wymaganej wartości za pomocą HCl, dokładnie wymieszać i uzupełnić objętość końcową do 1 L wodą destylowaną |
| Etanol | ThermoFisher Scientific | T038181000CS | Brak |
| Kwas etylenodiaminotetraoctowy (EDTA) | ThermoFisher Scientific | 17892 | Brak |
| Mikroskop fluorescencyjny | Coastal Microscopes | Olympus BX53/ 11679 | Brak |
| Aparat do elektroforezy żelowej | Bio Rad | 1704405 | Brak |
| Lodowaty kwas octowy | MilliporeSigma | PHR1748 | Brak |
| Glicerol | MilliporeSigma | G5516 | Brak |
| Tiocjanian guanidyny | ThermoFisher Scientific | 433941000 | Brak |
| Kwas solny (HCl) | MilliporeSigma | 1.00317 | Brak |
| Kanamycyna | ThermoFisher Scientific | 15160054 | Brak |
| L-Arabinoza | ThermoFisher Scientific | 365185000 | Brak |
| Azotan ołowiu | ThermoFisher Scientific | 211565000 | Brak |
| Agar Luria–Bertani (LB) | Molecular Designs | C120 | Brak |
| Pożywka Luria–Bertani (LB) | Molecular Designs | C121 | Brak |
| Bufor do lizy | N/A | N/A | Aby przygotować bufor do lizy, połączyć odpowiednie objętości roztworów stokowych 5 M NaOH i 20% (w/v) SDS, aby uzyskać końcowe stężenia 0.2 N NaOH i 1% (w/v) SDS. Dostosować do wymaganej objętości końcowej wodą destylowaną i dokładnie wymieszać. |
| Lizozym | ThermoFisher Scientific | 89833 | Brak |
| Chlorek magnezu (MgCl2) | N/A | N/A | Stosowany w końcowym stężeniu 1.5 mM w reakcjach PCR |
| Roztwór neutralizujący | N/A | N/A | Przygotować bufor neutralizujący, używając 3 M octanu potasu i lodowatego kwasu octowego. Dostosować roztwór do wymaganej objętości końcowej wodą destylowaną i dokładnie wymieszać. |
| Enzym restrykcyjny NotI | New England BioLabs | R0189S | Brak |
| pCP20 | Department of Life Science and Technology, Institute of Science Tokyo, Yokohama, Japan | N/A | Brak |
| Termocykler | ThermoFisher Scientific | Applied Biosystems MiniAmp / A37834 | Brak |
| Plazmid pET-21a w E. coli BL21(DE3) | University of Colombo, Department of Chemistry | N/A | Brak |
| Fosforanowo-buforowana sól fizjologiczna | MilliporeSigma | P4474 | Brak |
| pKD46 | Creative Biogene | OVT2612 | Brak |
| pKIKOArsBKm | Addgene | 46766 | Brak |
| Octan potasu | MilliporeSigma | 236497 | Brak |
| Bufor do enzymów restrykcyjnych | N/A | N/A | Użyty do reakcji trawienia enzymami restrykcyjnymi |
| Enzym restrykcyjny SacI | New England BioLabs | R0156 | Brak |
| Inkubator z wytrząsaniem | Crystal technology and industries | IS-A6 | Brak |
| Octan sodu | ThermoFisher Scientific | A13184.30 | Brak |
| Dodecylosiarczan sodu (SDS) | ThermoFisher Scientific | 15525017 | Brak |
| Wodorotlenek sodu (NaOH) | MilliporeSigma | 567530 | Brak |
| Pożywka Super Optimal Broth (SOB) | MilliporeSigma | H8032 | Brak |
| Pożywka Super Optimal z represorem katabolicznym (SOC) | ThermoFisher Scientific | J60255.AK | Brak |
| Ligaza DNA T4 | Promega Corporation | M1801 | Brak |
| Bufor TAE | ThermoFisher Scientific | B49 | Brak |
| Polimeraza DNA Taq | Promega Corporation | M3001 | Brak |
| Bufor TE | MilliporeSigma | 93283 | Brak |
| Fenol równoważony z buforem TE | ThermoFisher Scientific | 15513039 | Brak |
| Tris base | N/A | N/A | Użyty do przygotowania buforu ET |
| Uniwersalny bufor PCR | Promega Corporation | M7911 | Brak |
| Transiluminator UV | Labexchange | TFX-35M, 021425 | Brak |
| Spektrofotometr UV/Vis | Microbiotests | Jenway 6300, TE15 | Brak |
| Kąpiel wodna | ThermoFisher Scientific | TSGP05 | Brak |
| Enzym restrykcyjny XhoI | New England BioLabs | R0146S | Brak |
| Chlorek cynku | ThermoFisher Scientific | A16281.36 | Brak |
| Startery | |||
| Starter przedni cadD (SD-EF) | N/A | N/A | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| Starter odwrotny cadD (SE-XHR) | N/A | N/A | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| Starter przedni cadA (PD-BF) | N/A | N/A | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| Starter odwrotny cadA (PF-XHR) | N/A | N/A | 5′-CCGCTCGAGCGGCA TGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| Starter przedni mt (SEmtF) | N/A | N/A | 5′-GGAATTCATGGAAAAAT GTGCGAGACCGAAC-3′ |
| Starter odwrotny mt (SEmtR) | N/A | N/A | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| Nazwa oprogramowania/narzędzia | Wersja/Serwer | URL | Data dostępu |
| Narzędzia ExPASy | Serwer TMPRED | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| ExPASy Translate | Narzędzie ExPASy Translation Tool | https://web.expasy.org/translate/ | N/A |
| I-TASSER | N/A | https://zhanggroup.org/I-TASSER/ | 24-02-2023 |
| NCBI GenBank | Baza danych GenBank | https://www.ncbi.nlm.nih.gov/genbank/ | N/A |
| SnapGene | v.7.1.2 | N/A | N/A |
| TMHMM | v. 2.0 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
Bibliografia
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.