Farmakologia sieciowa oraz dokowanie molekularne wykazały, że Rhizoma Drynariae oddziałuje na wiele celów i szlaków w celu łagodzenia urazów stożka rotatorów poprzez działanie przeciwzapalne, przeciwapoptotyczne i proangiogenne.
Artykuł badawczy
Farmakologia sieciowa i dokowanie molekularne ujawniają mechanizm działania Rhizoma Drynariae przeciwko urazom stożka rotatorów
W tym artykule
Podsumowanie
Streszczenie
Uraz stożka rotatorów (RCI) jest opornym na leczenie schorzeniem mięśniowo-szkieletowym charakteryzującym się przewlekłym stanem zapalnym, apoptozą tenocytów, upośledzoną angiogenezą oraz dysregulacją macierzy zewnątrzkomórkowej (ECM), przy ograniczonej dostępności skutecznych metod klinicznych. W niniejszym badaniu wykorzystano farmakologię sieciową oraz dokowanie molekularne, aby systematycznie zbadać aktywne składniki, kluczowe cele i szlaki sygnalizacyjne Rhizoma Drynariae (RD) w kontekście RCI. Na podstawie baz TCMSP, ETCM i SymMap zidentyfikowano osiemnaście aktywnych składników RD oraz 213 unikalnych celów, natomiast z baz GeneCards i OMIM pobrano 870 celów związanych z RCI, co pozwoliło wyłonić 71 wspólnych potencjalnych celów. Analiza sieci oddziaływań białko-białko oraz przesiew za pomocą cytoHubba ujawniły dziesięć genów centralnych (hub genes), w tym TNF, IL6, VEGFA, PTGS2, CASP3, AKT1, CCL2, PPARG, MAPK3 oraz HMOX1. Wzbogacenie według Gene Ontology wskazało na odpowiedź zapalną, stres oksydacyjny, angiogenezę, proliferację komórek oraz organizację ECM, natomiast analiza szlaków KEGG zaangażowała szlaki sygnalizacyjne TNF, PI3K‑Akt, MAPK i HIF‑1. Dokowanie molekularne potwierdziło stabilne wiązanie o wysokim powinowactwie eriodyktyolu, luteoliny, katechiny, naringeniny i aureuzydyny do tych kluczowych białek. Podsumowując, RD wykazuje działanie przeciwko RCI poprzez wieloskładnikową, wielocelową i wielościeżkową sieć, potencjalnie łagodząc RCI poprzez hamowanie stanu zapalnego i apoptozy, promowanie angiogenezy oraz wspomaganie regeneracji ECM, co stanowi teoretyczną podstawę dla jego zastosowania klinicznego i walidacji eksperymentalnej.
Wprowadzenie
Uraz stożka rotatorów (RCI) jest jednym z najczęstszych schorzeń barku w ortopedii i medycynie sportowej, dotykającym około 20% osób dorosłych powyżej 20 roku życia i do 54% osób powyżej 60 roku życia1,2. Patologicznie RCI charakteryzuje się degeneracją ścięgien, naciekiem komórek zapalnych, nadmierną apoptozą tenocytów, niewystarczającą neowaskularyzacją oraz zaburzoną syntezą macierzy zewnątrzkomórkowej, co prowadzi do przewlekłego bólu barku, ograniczonej ruchomości, zaniku mięśni, a nawet niestabilności stawu3. Nieleczone RCI może znacznie obniżyć jakość życia i stworzyć duże obciążenie socjoekonomiczne4. Obecne strategie terapeutyczne w RCI obejmują leczenie zachowawcze oraz naprawę chirurgiczną5. Niesteroidowe leki przeciwzapalne (NLPZ) i zastrzyki z kortykosteroidów łagodzą ból, ale niosą ryzyko uszkodzeń przewodu pokarmowego, dysfunkcji nerek, degeneracji chrząstki i osteoporozy6,7. Naprawa chirurgiczna poprawia funkcję w krótkim terminie, lecz jest ograniczona przez wysoką częstotliwość ponownych zerwań, przylepności pooperacyjne i słabą jakość gojenia w perspektywie długoterminowej8,9. W związku z tym istnieje pilna potrzeba opracowania bezpiecznych, skutecznych i wielocelowych środków terapeutycznych w leczeniu RCI.
Tradycyjna medycyna chińska (TCM) ma długą historię w leczeniu chorób układu mięśniowo-szkieletowego, oferując zalety wieloskładnikowości, wielokierunkowości działania oraz niskiej toksyczności10. Rhizoma Drynariae (RD), czyli wysuszony kłącza Drynaria fortunei (Kunze) J. Sm., jest reprezentatywnym ziołem wzmacniającym kości, które wspomaga krążenie krwi, usuwa zastoje krwi i przyspiesza regenerację ścięgien oraz kości11,12. Nowoczesna farmakologia potwierdziła, że głównymi składnikami aktywnymi RD są flawonoidy, które wykazują działanie przeciwzapalne, antyoksydacyjne, osteogenne i chondroprotekcyjne13. RD jest szeroko stosowane w leczeniu osteoporozy, choroby zwyrodnieniowej stawów, martwicy głowy kości udowej oraz degeneracji krążków międzykręgowych14,15,16. Jednakże nie przeprowadzono żadnego systematycznego badania nad skutecznością i mechanizmem działania RD przeciwko RCI. Farmakologia sieciowa jest wschodzącym interdyscyplinarnym podejściem integrującym bioinformatykę, biologię systemową i farmakologię, które idealnie nadaje się do rozszyfrowania całościowego mechanizmu działania TCM17,18. Umożliwia ona systematyczne tworzenie sieci regulacyjnej „lek–składnik–cel–ścieżka–choroba” oraz wysokoprzepustowe przewidywanie potencjalnych celów terapeutycznych19. W niniejszej pracy farmakologię sieciową połączono z dokowaniem molekularnym w celu zbadania aktywnych składników, genów kluczowych (hub genes) i głównych szlaków sygnalizacyjnych RD w leczeniu RCI, co ma na celu zapewnienie podstaw teoretycznych dla zastosowań klinicznych i dalszych badań eksperymentalnych.
Protokół
W niniejszym badaniu wykorzystano wyłącznie zanonimizowane publiczne bazy danych bioinformatycznych i nie przeprowadzono eksperymentów na ludziach ani zwierzętach. Zgodnie z Artykułem 32 krajowych przepisów Chin dotyczących przeglądu etycznego oraz Deklaracją Helsińską, zrezygnowano z uzyskania zgody komisji etycznej oraz świadomej zgody uczestników. Wszystkie materiały użyte w tym badaniu są wymienione w Tabeli materiałów.
Projekt badania i schemat przebiegu prac
Kompletny przebieg pracy w tym badaniu z zakresu farmakologii sieciowej, obejmujący przesiew składników, pozyskiwanie celów, konstrukcję sieci, analizę wzbogacenia oraz weryfikację za pomocą dokowania molekularnego, został przeprowadzony zgodnie z jednolitymi standardami bioinformatycznymi na każdym etapie, aby zapewnić odtwarzalność wszystkich przewidzianych danych (Rysunek 1).
Przesiewanie w celu wyłonienia składników aktywnych w RD
Baza danych i platforma analityczna farmakologii systemowej tradycyjnej medycyny chińskiej (TCMSP, https://old.tcmsp-e.com/tcmsp.php) to platforma internetowa stworzona w oparciu o systemową farmakologię ziół20. Gromadzi ona kompleksowo parametry farmakokinetyczne związków naturalnych, w tym biodostępność doustną (OB), podobieństwo do leku (DL), przenikalność bariery krew-mózg oraz odpowiadające im informacje o celach molekularnych. Autorzy wprowadzili słowo kluczowe "Rhizoma Drynariae", aby wyszukać wszystkie składniki chemiczne RD zapisane w bazie danych TCMSP, a następnie wyselekcjonowali odpowiednie składniki aktywne w oparciu o wskaźniki wchłaniania, dystrybucji, metabolizmu i wydalania (ADME), przyjmując kryteria OB ≥ 30% oraz DL ≥ 0.18. Związki spełniające powyższe dwa standardy zostały zachowane jako potencjalne składniki aktywne do badania mechanizmu terapeutycznego RD przeciwko RCI. Data dostępu do bazy danych: TCMSP V2.3 [2025-12-08]. Eksportowane pola obejmowały nazwę związku, wartość OB, wartość DL oraz odpowiadające im wpisy białek docelowych. Duplikaty wpisów związków zostały usunięte ręcznie.
Zbiór potencjalnych celów RD
Badacze pobrali cele aktywności RD z trzech niezależnych baz danych: TCMSP, Encyklopedii Tradycyjnej Medycyny Chińskiej (ETCM, http://www.tcmip.cn/ETCM/)21 oraz SymMap (http://www.symmap.org/)22. TCMSP służyła jako specjalistyczna platforma farmakologii systemowej ziół, rejestrująca wzajemne zależności między lekami ziołowymi, związkami małocząsteczkowymi, białkami docelowymi a chorobami ludzi. ETCM integrowała zestandaryzowane informacje na temat powszechnie stosowanych chińskich ziół leczniczych i receptur, rejestrując dane o składnikach ziołowych, genach docelowych, szlakach i chorobach. SymMap integrowała teorie TCM z nowoczesną medycyną poprzez mechanizmy molekularne i mapowanie objawów. Podczas wyodrębniania celów leku gatunek został ujednolicony jako Homo sapiens. Po uzyskaniu surowych sekwencji białek docelowych, baza danych UniProt (https://www.uniprot.org/)23 przekształciła wszystkie wpisy docelowe w ujednolicone, standardowe symbole genów. Usunięto powielone geny docelowe, a odfiltrowany zestaw celów RD zachowano do analizy krzyżowej z celami chorobowymi. Daty dostępu do baz danych: ETCM V2.0 [2025-12-10], SymMap V2.0 [2025-12-11], wydanie UniProt [2025-12-12]. Autorzy wyeksportowali surowe wpisy białek docelowych z TCMSP, ETCM i SymMap. UniProt wykorzystano do zmapowania identyfikatorów białek na oficjalne ludzkie symbole genów HUGO. Usunięto duplikaty celów pochodzące z wielu baz danych, pozostawiając jeden unikalny symbol genu na każdy cel.
Poszukiwanie potencjalnych celów dla RCI
Do przesiewania ludzkich genów związanych z RCI, przy użyciu słowa kluczowego „rotator cuff injury”, wykorzystano dwie uznane bazy danych. GeneCards (https://www.genecards.org/) agregowała dane multiomiczne z ponad 150 platform genetycznych i dostarczała adnotacji funkcji genów24. Online Mendelian Inheritance in Man (OMIM, https://omim.org/) rejestruje ludzkie choroby dziedziczne i ujawnia korelacje między zmiennością genów a fenotypami klinicznymi25. Wyekstrahowano wszystkie wpisy genów powiązanych z RCI, w tym nazwy genów i ich identyfikatory. Dane z obu baz zostały połączone i odduplikowane w celu uzyskania pełnego zbioru genów patogennych do analizy przecięcia w diagramie Venna. Daty dostępu do baz danych: GeneCards [2025-12-15], OMIM [2025-12-21]. Termin wyszukiwania: „rotator cuff injury”. Wyeksportowane pola zawierały nazwy i identyfikatory ludzkich genów związanych z chorobą. Po połączeniu usunięto duplikaty wpisów genetycznych występujące w obu bazach. Filtr gatunków ustawiono na Homo sapiens.
Konstrukcja sieci oddziaływań białko-białko (PPI)
Przesiane zestawy danych celów RD oraz patogennych genów RCI zostały przesłane na platformę internetową Venny (https://bioinfogp.cnb.csic.es/tools/venny/) w celu wygenerowania diagramu Venna i wyłonienia wspólnych genów. Geny z części wspólnej zostały zaimportowane do programu STRING v11.5 (https://cn.string-db.org/) w celu konstrukcji sieci PPI26. Program STRING pobrał zweryfikowane i przewidywane interakcje białkowe, obejmujące ponad 24 miliony białek z ponad 5000 gatunków. Jako gatunek ustawiono Homo sapiens, a próg wyniku ufności (confidence score) określono na 0.7, aby odfiltrować pary interakcji o niskiej wiarygodności. Wyeksportowane pliki PPI zaimportowano do programu Cytoscape 3.8.0 w celu wizualizacji i analizy topologicznej27. Z platformy Venny 2.0 korzystano w dniu [2025-12-24] do obliczeń diagramu Venna. Data dostępu do STRING v11.5: [2025-12-28]. Autorzy wyeksportowali pełną tabelę interakcji białko-białko w formacie TSV, zawierającą identyfikatory białek, symbole genów oraz łączone wyniki ufności interakcji.
Analiza genów węzłowych
Wtyczka cytoHubba zintegrowana z programem Cytoscape 3.8.0 posłużyła do analizy cech topologicznych każdego węzła sieci. Wybrano 10 głównych genów (hub genes) z najwyższymi wynikami centralności maksymalnej kliki (Maximal Clique Centrality, MCC). MCC jest jednym z wbudowanych algorytmów rankingowych w cytoHubba; wyższe wyniki MCC wskazują na bardziej krytyczne pozycje topologiczne w sieci PPI. Geny te wywierają kluczowe efekty regulacyjne w całej sieci.
Analiza wzbogacenia ścieżek Gene Ontology (GO) oraz Kyoto Encyclopedia of Genes and Genomes (KEGG)
Wszystkie nakładające się cele terapeutyczne RD przeciwko RCI zaimportowano do oprogramowania R x64 4.0.3, ustawiając gatunek jako Homo sapiens. Analizę wzbogacenia GO i KEGG przeprowadzono za pomocą pakietu Bioconductor clusterProfiler. Analiza GO obejmowała trzy moduły: proces biologiczny (BP), komponent komórkowy (CC) i funkcję molekularną (MF), co pozwoliło na oddzielną adnotację zachowań biologicznych, lokalizacji subkomórkowej oraz funkcji biochemicznych białek docelowych28. Analiza KEGG przypisała geny do wewnątrzkomórkowych kaskad sygnalizacyjnych w celu zaobserwowania rozkładu celów w różnych ścieżkach biologicznych29. Wyekstrahowano istotnie wzbogacone terminy BP, CC, MF oraz kluczowe ścieżki związane z interwencją RD w RCI, a wszystkie wyniki wzbogacenia wyeksportowano do wizualizacji, przyjmując próg istotności p < 0,05.
Symulacja dokowania molekularnego
Geny węzłowe (hub genes) wyłonione z analizy PPI zdefiniowano jako receptory białkowe, natomiast składniki aktywne RD jako ligandy małocząsteczkowe. Przeprowadzono symulację dokowania molekularnego, aby zbadać naturalne oddziaływania wiążące między białkami węzłowymi a odpowiadającymi im składnikami. Trójwymiarowe struktury ligandów pobrano z bazy PubChem (https://pubchem.ncbi.nlm.nih.gov/)30, a krystaliczne struktury receptorów uzyskano z RCSB PDB (https://www.rcsb.org/)31. Struktury receptorów poddano wstępnej obróbce w programie AutoDock 432, obejmującej usunięcie nadmiaru cząsteczek wody oraz dodanie wodorów polarnych. Obliczenia dokowania seryjnego wykonano za pomocą AutoDock Vina w połączeniu z oprogramowaniem Open Babel. Kompleksy o wolnej energii wiązania ≤ −7,0 kcal/mol zdefiniowano jako stabilne struktury wiążące, reprezentujące najwyżej oceniane kompleksy dokowania. Kompleksy o wolnej energii wiązania ≤ −7,0 kcal/mol zdefiniowano jako stabilne struktury wiążące o wysokim powinowactwie międzycząsteczkowym. Ten empiryczny punkt odcięcia jest powszechnie stosowany w badaniach in silico związków bioaktywnych pochodzenia roślinnego opartych na AutoDock-Vina, choć nie zastępuje on eksperymentalnej walidacji oddziaływań białko-ligand33. 20 kompleksów dokowania o optymalnym powinowactwie zaimportowano do PyMOL w celu sporządzenia trójwymiarowych schematów konformacji wiązania34. Data dostępu do PubChem: [2026-02-10]; data dostępu do RCSB-PDB: [2026-02-03]. Struktury małocząsteczkowe pobrano według nazw związków; struktury receptorów białkowych pobrano według identyfikatorów dostępowych PDB odpowiadających genom.
Analiza statystyczna
Do przeprowadzenia wszystkich analiz statystycznych z zakresu bioinformatyki oraz mapowania wykorzystano programy R x64 4.0.3, Cytoscape 3.8.0 oraz PyMOL. Wartość p < 0.05 uznano za reprezentującą istotność statystyczną dla wszystkich elementów analizy wzbogaceń.
Wyniki
Składniki aktywne RD
Z bazy danych TCMSP, przy użyciu słowa kluczowego „Rhizoma Drynariae”, pobrano łącznie 71 surowych składników chemicznych. Przeprowadzono drugą fazę przesiewową zgodnie z kryteriami ADME (OB ≥ 30%, DL ≥ 0,18), w wyniku czego wyłoniono 18 składników bioaktywnych o korzystnej wchłanialności doustnej i potencjale terapeutycznym. Tabela 1 podsumowuje szczegółowe podstawowe informacje na temat tych 18 składników aktywnych. Te 18 związków stanowi wieloskładnikową podstawę materiałową działania RD przeciwko RCI.
Istotne cele genowe RD
Przeszukano bazy danych TCMSP, ETCM i SymMap w celu znalezienia genów docelowych odpowiadających składnikom aktywnym RD, gromadząc łącznie 327 pierwotnych wpisów docelowych. Po integracji danych i usunięciu powtarzających się symboli genów, do dalszej analizy przecięcia uzyskano 213 nieredundantnych potencjalnych genów docelowych RD.
Istotne geny docelowe dla RCI
W bazach danych Genecards i OMIM wyszukano słowo kluczowe „rotator cuff injury”, co pozwoliło uzyskać 989 surowych wpisów genów związanych z RCI. Po integracji danych i usunięciu duplikatów pozyskano 870 unikalnych ludzkich genów patogennych ściśle związanych z progresją RCI.
Konstrukcja sieci PPI
Analiza przecięcia 213 genów docelowych RD i 870 patogennych genów RCI pozwoliła zidentyfikować 71 wspólnych genów, które zdefiniowano jako potencjalne cele terapeutyczne RD w leczeniu RCI. Za pomocą oprogramowania Venny 2.0 wygenerowano diagram Venna przedstawiający relację przecięcia (Rycina 2). 71 wspólnych celów zaimportowano do bazy STRING w celu skonstruowania sieci PPI dla RD oddziałującego na RCI (Rycina 3). Pełne dane PPI zaimportowano do programu Cytoscape, a za pomocą wtyczki cytoHubba wyselekcjonowano 10 głównych genów hubowych z najwyższymi wynikami MCC: TNF, IL6, VEGFA, PTGS2, CASP3, AKT1, CCL2, PPARG, MAPK3, HMOX1. Informacje topologiczne MCC podsumowano w Tabeli 2 i zwizualizowano na Rycini 4. 71 wspólnych genów stanowiło kluczowe cele pośredniczące w efekcie terapeutycznym RD przeciwko RCI.
Analiza wzbogacenia GO i KEGG
Aby zbadać mechanizm molekularny potencjalnych celów RD w leczeniu RCI, wykorzystano pakiet clusterProfiler do przeprowadzenia analizy wzbogacenia GO i KEGG dla nakładających się celów terapeutycznych. Osobne statystyki wzbogacenia GO opracowano dla kategorii BP, CC i MF. Ryciny 5A–B, 6A–B i 7A–B przedstawiają 10 najistotniej wzbogaconych wpisów dla BP, CC i MF, a podwykres B każdej ryciny obrazuje rozkład genów dla każdego terminu funkcjonalnego. Przeprowadzono również analizę wzbogacenia KEGG w celu wykrycia głównych szlaków zaangażowanych w interwencję RD w RCI, a 30 najsilniej wzbogaconych szlaków przedstawiono na Rycynie 8.
Symulacja dokowania molekularnego
Dziesięć najważniejszych genów hub ustalono jako receptory białkowe, a wszystkie 18 aktywnych składników RD przyjęto jako ligandy do obliczeń dokowania za pomocą programów AutoDock Vina i Open Babel. Program PyMOL posłużył do wizualizacji konformacji wiązania ligand-receptor. Wyniki dokowania wykazały, że większość docelowych białek hub tworzy stabilne struktury wiążące z aktywnymi składnikami RD. W Tabeli 3 oraz na Rysunku 9 zapisano pełne parametry dokowania oraz trójwymiarowe schematy wiązania 20 kompleksów o optymalnym powinowactwie wiązania.
W niniejszej analizie farmakologii sieciowej zidentyfikowano 18 bioaktywnych składników RD oraz 213 nie redundantnych celów powiązanych z lekami. Po przecięciu z 870 genami związanymi z RCI uzyskano 71 wspólnych potencjalnych celów terapeutycznych. Konstrukcja sieci PPI oraz przesiew cytoHubba-MCC pozwoliły wyłonić dziesięć genów kluczowych (hub genes): TNF, IL6, VEGFA, PTGS2, CASP3, AKT1, CCL2, PPARG, MAPK3 oraz HMOX1. Analiza wzbogacenia GO objęła procesy biologiczne (BP), komponenty komórkowe (CC) i funkcje molekularne (MF), natomiast analiza wzbogacenia KEGG pozwoliła zidentyfikować wiele wzbogaconych szlaków sygnałowych. Symulacja dokowania molekularnego potwierdziła korzystne powinowactwo wiązania między głównymi aktywnymi składnikami RD a tymi kluczowymi białkami docelowymi.
DOSTĘPNOŚĆ DANYCH:
Wszystkie surowe i przetworzone dane wygenerowane w niniejszym badaniu, w tym listy celów, pliki sieci PPI, wyniki wzbogacenia GO i KEGG oraz macierz dokowania molekularnego, zostały zdeponowane w Science Data Bank. Link do dostępu do surowych danych to https://www.scidb.cn/anonymous/alVOVlJu.
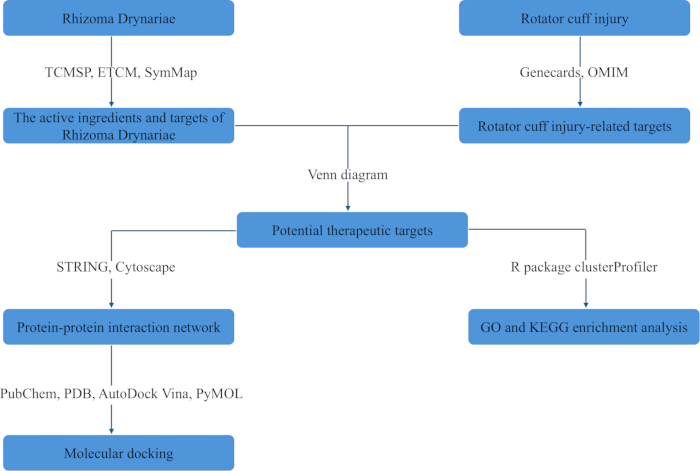
Rysunek 1: Schematyczny przebieg pracy przedstawiający potok bioinformatyczny zastosowany w niniejszym badaniu. Zaczynając od lewej strony, potencjalne związki bioaktywne i odpowiadające im cele RD zostały pobrane z baz danych TCMSP, ETCM i SymMap. Po prawej stronie pobrano geny związane z RCI z GeneCards i OMIM. Wspólne cele genowe z tych dwóch zbiorów danych zidentyfikowano za pomocą diagramu Venna i zdefiniowano jako potencjalne cele terapeutyczne. Wspólne cele zostały następnie przetworzone w dwóch oddzielnych gałęziach: w jednej zbudowano sieć oddziaływań białko-białko przy użyciu STRING i Cytoscape; w drugiej przeprowadzono analizy wzbogacenia GO i KEGG przy użyciu pakietu R clusterProfiler. Geny kluczowe (hub genes) wyekstrahowane z sieci PPI zostały następnie zwalidowane za pomocą dokowania molekularnego, a przygotowanie strukturalne i symulacje wykonano przy użyciu PubChem, PDB, AutoDock Vina i PyMOL. Skróty: RD = Rhizoma Drynariae, RCI = rotator cuff injury, TCMSP = The Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform, ETCM = The Encyclopedia of Traditional Chinese Medicine, OMIM = The Online Mendelian Inheritance in Man, GO = gene ontology, KEGG = Kyoto encyclopedia of genes and genomes. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
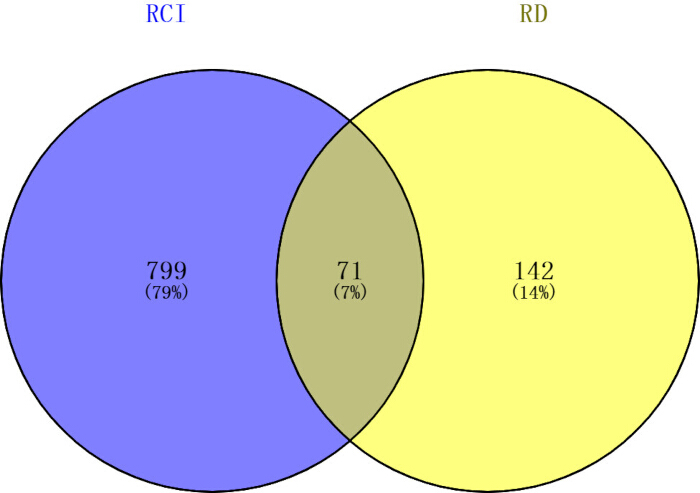
Rycina 2: Diagram Venna przedstawiający wspólne cele między RD a RCI. Niebieskie koło reprezentuje cele związane z RCI. Żółte koło reprezentuje potencjalne cele terapeutyczne RD. Nakładający się obszar oliwkowo-zielony wskazuje wspólne cele RD i RCI. Liczby i procenty w każdym obszarze oznaczają liczbę i proporcję unikalnych lub wspólnych celów. Skróty: RD = Rhizoma Drynariae, RCI = uraz stożka rotatorów. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
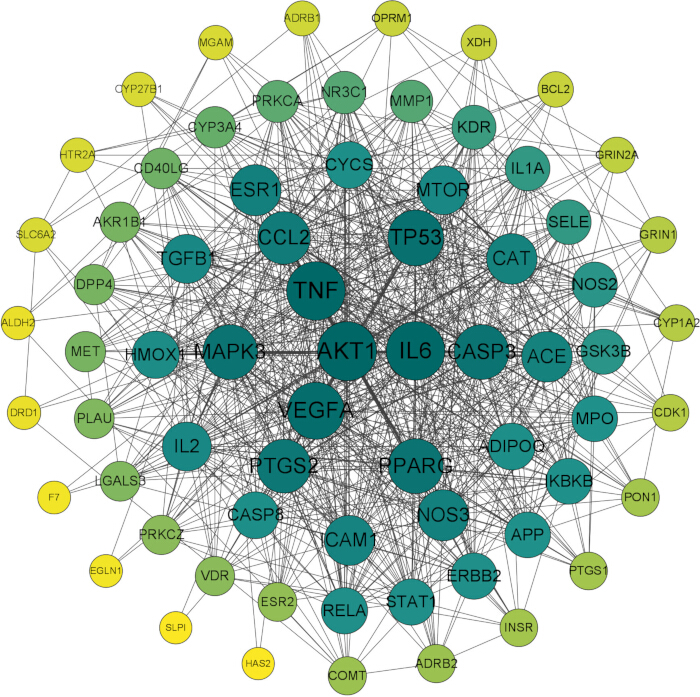
Rysunek 3:Sieć PPI wygenerowana na podstawie 71 wspólnych genów docelowych łączących RD i RCI. Każde koło w sieci reprezentuje gen docelowy, oznaczony oficjalnym symbolem genu. Linie łączące dwa koła ilustrują interakcje białko-białko pobrane z publicznych baz bioinformatycznych. Rozmiar węzła i nasycenie koloru odzwierciedlają znaczenie topologiczne poszczególnych genów w sieci. Geny z większymi kołami i ciemniejszymi odcieniami zieleni osiągają wyższe wyniki topologiczne i zajmują bardziej centralne pozycje; mniejsze, bladożółte koła oznaczają geny o słabszym znaczeniu topologicznym. Skróty: RD = Rhizoma Drynariae, RCI = uraz stożka rotatorów, PPI = interakcja białko-białko. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
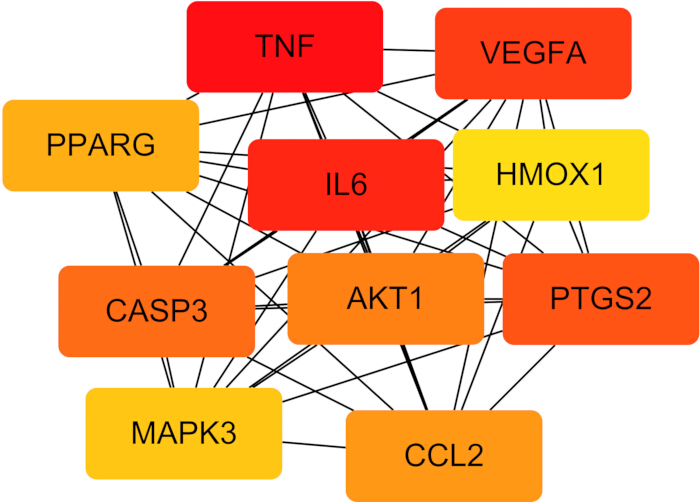
Rycina 410 najważniejszych genów hubowych zidentyfikowanych w sieci PPI przy użyciu wtyczki cytoHubba. Prostokątne pola reprezentują geny huby, z których każdy jest opisany oficjalnym symbolem genu. Czarne linie łączące pola odzwierciedlają oddziaływania białkowe pomiędzy tymi kluczowymi celami. Gradient kolorów od jaskrawoczerwonego, przez pomarańczowy, aż po żółty wizualizuje ranking genów huby zgodnie z wynikami MCC obliczonymi przez wtyczkę cytoHubba; jaskrawoczerwone pola oznaczają geny o najwyższych wynikach MCC i największym znaczeniu w sieci, natomiast żółte pola wskazują geny o względnie niższych wynikach. Skróty: PPI = oddziaływanie białko-białko, MCC = Maximal Clique Centrality.Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
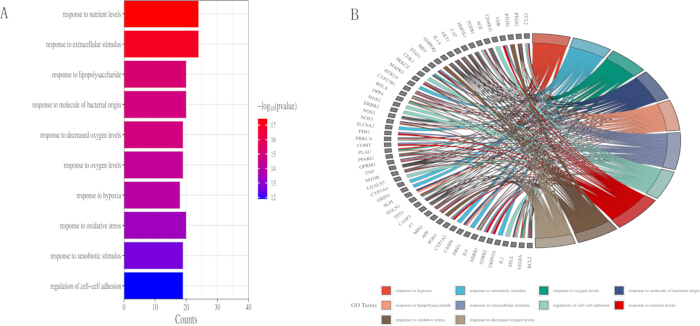
Rycina 5: Analiza wzbogacenia BP dla 71 wspólnych genów docelowych RD przeciwko RCI. (A) Analiza wzbogacenia GO potencjalnych celów terapeutycznych dla BP. Jest to poziomy wykres słupkowy przedstawiający 10 najwyżej wzbogaconych terminów biologicznych procesów GO. Pozioma oś X reprezentuje liczbę genów, która odpowiada liczbie genów docelowych przypisanych do każdego terminu GO. Pionowa oś Y wymienia poszczególne wzbogacone terminy GO. Ciągły pasek kolorów po prawej stronie koduje wartość -log10(pvalue); cieplejsze czerwone odcienie wskazują wyższą wartość -log10(pvalue) i silniejszą istotność statystyczną, natomiast chłodniejsze odcienie fioletowe i niebieskie wskazują niższą istotność. (B) Związek między potencjalnymi celami terapeutycznymi a BP. Panel B to diagram chordowy ilustrujący powiązania parzyste między wzbogaconymi terminami GO a odpowiadającymi im genami docelowymi. Zewnętrzne segmenty okręgu są podzielone na dwie kategorie: kolorowe bloki reprezentują odrębne terminy biologicznych procesów GO, a szare prostokątne znaczniki opisują symbole poszczególnych genów docelowych. Zakrzywione wstęgi wewnątrz okręgu łączą terminy GO z dopasowanymi do nich genami docelowymi, przy czym każda wstęga mapuje jeden gen na termin GO, w którym on uczestniczy. Kolor każdej wstęgi przejmuje odcień odpowiadającego jej terminu GO z zewnętrznego pierścienia. Legenda na dole przyporządkowuje każdy kolor do odpowiedniego terminu GO. Skróty: RD = Rhizoma Drynariae, RCI = rotator cuff injury (uraz stożka rotatorów), BP = biological process (proces biologiczny), GO = gene ontology (ontologia genów). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
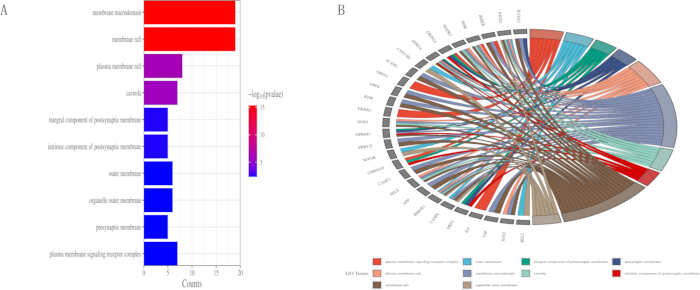
Rysunek 6: Terminy GO-CC wyprowadzone z 71 potencjalnych celów RD w leczeniu RCI. (A) Analiza wzbogacenia GO potencjalnych celów terapeutycznych dla CC. (B) Relacja między potencjalnymi celami terapeutycznymi a CC. Panel A to poziomy wykres słupkowy przedstawiający 10 najistotniej wzbogaconych wpisów GO dla komponentów komórkowych. Pozioma oś X określa liczbę genów docelowych przypisanych do każdego terminu GO, oznaczona jako Counts. Opisy wzbogaconych komponentów komórkowych GO są rozmieszczone wzdłuż pionowej osi Y. Pasek kolorów po prawej stronie przypisuje zmienność kolorów do wartości -log10(pvalue); jasnoczerwony odpowiada wyższym wartościom -log10(pvalue) i silniejszej istotności statystycznej, natomiast odcienie niebieskiego reprezentują niższe poziomy istotności. Panel B przedstawia diagram chordowy, który wizualizuje połączenia między wzbogaconymi terminami komponentów komórkowych GO a powiązanymi z nimi genami docelowymi. Segmenty na zewnętrznym pierścieniu są podzielone na dwie grupy: kolorowe bloki reprezentują odrębne terminy komponentów komórkowych GO, a szare znaczniki oznaczają poszczególne symbole genów docelowych. Zakrzywione wstęgi wewnątrz koła łączą każdy gen z odpowiadającym mu terminem GO, a każda wstęga przyjmuje kolor odpowiadającego jej terminu GO z zewnętrznego pierścienia. Legenda na dole definiuje kodowanie kolorów dla wszystkich kategorii komponentów komórkowych GO. Skróty: RD = Rhizoma Drynariae, RCI = uraz stożka rotatorów, CC = komponent komórkowy, GO = ontologia genów Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
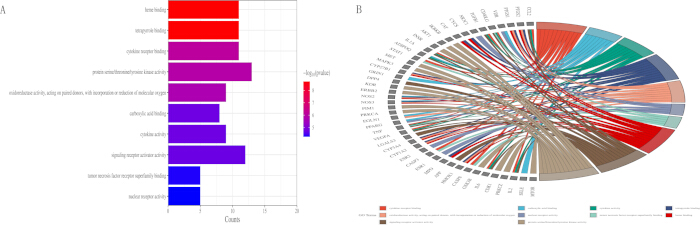
Rysunek 7: Analiza wzbogacenia MF przeprowadzona na 71 wspólnych genach docelowych RD dla interwencji RCI. (A) Analiza wzbogacenia GO potencjalnych celów terapeutycznych dla MF. (B) Związek między potencjalnymi celami terapeutycznymi a MF. Panel A to poziomy wykres słupkowy, który szereguje 10 najważniejszych, istotnie wzbogaconych terminów funkcji molekularnych GO. Wartości na poziomej osi X reprezentują liczbę genów, która odpowiada całkowitej liczbie genów docelowych przypisanych do każdego wpisu funkcji molekularnej. Pionowa oś Y wymienia poszczególne opisy funkcji molekularnych GO. Gradient kolorów po prawej stronie przekłada zmienność barw na wskaźniki -log10(pvalue); jasna czerwień odpowiada wyższym wartościom -log10(pvalue) i silniejszej istotności statystycznej, natomiast odcienie niebieskiego wskazują na słabszą istotność. Panel B to diagram chordowy przedstawiający zależności między wzbogaconymi kategoriami funkcji molekularnych GO a przypisanymi do nich genami docelowymi. Segmenty na zewnętrznym pierścieniu zawierają dwie klasy etykiet: kolorowe bloki oznaczają odrębne terminy funkcji molekularnych GO, a małe szare prostokątne znaczniki wskazują poszczególne symbole genów docelowych. Zakrzywione wstęgi rozszerzające się do wewnątrz od zewnętrznego pierścienia łączą każdy gen z dopasowanym do niego terminem funkcjonalnym, a każda wstęga przejmuje kolor przypisany do odpowiadającego jej terminu GO. Legenda na dole definiuje kodowanie kolorystyczne dla wszystkich kategorii funkcji molekularnych GO przedstawionych na wykresie. Skróty: RD = Rhizoma Drynariae, RCI = rotator cuff injury, MF = molecular function, GO = gene ontology Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
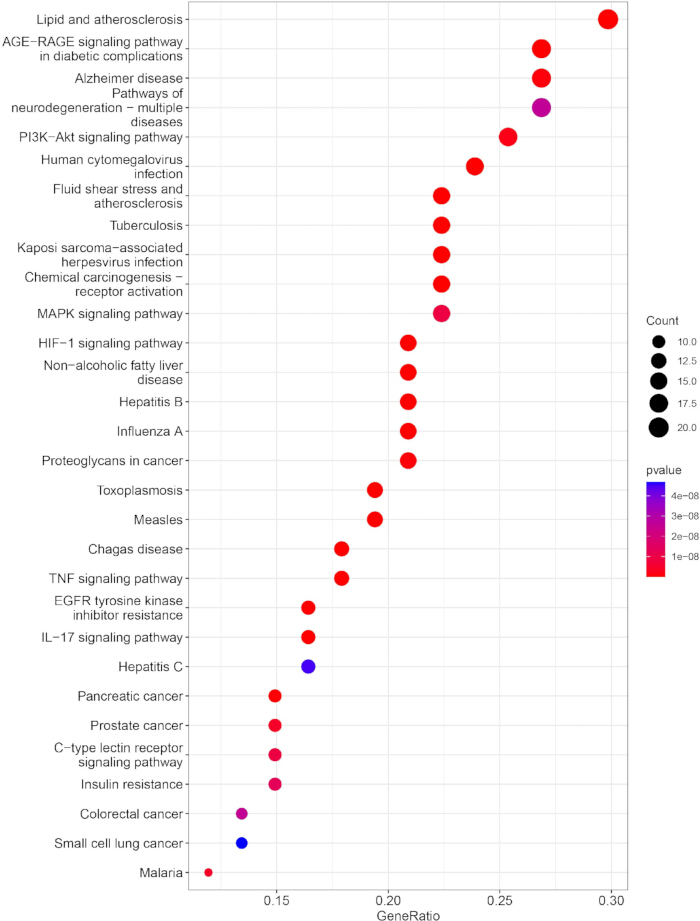
Rysunek 8: Analiza wzbogacenia szlaków KEGG dla 71 wspólnych genów docelowych RD w leczeniu RCI. Ten wykres kropkowy wizualizuje najwyżej wzbogacone szlaki KEGG. Pionowa oś Y wymienia nazwy poszczególnych wzbogaconych szlaków. Pozioma oś X reprezentuje GeneRatio, zdefiniowane jako stosunek genów docelowych przypisanych do szlaku do całkowitej liczby genów w tym szlaku. Każda kropka reprezentuje jeden wzbogacony szlak. Wielkość kropki odpowiada liczbie genów, gdzie większe okręgi wskazują na większą liczbę genów docelowych przypisanych do szlaku. Kolor kropki odzwierciedla wartość p: kolor czerwony oznacza niższe wartości p i silniejszą istotność statystyczną, natomiast ciemnoniebieski oznacza wyższe wartości p i słabszą istotność statystyczną. Dwie legendy boczne osobno definiują skalę dla liczby genów oraz mapowanie kolorów wartości p. Skróty: RD = Rhizoma Drynariae, RCI = rotator cuff injury, KEGG = Kyoto encyclopedia of genes and genomes. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
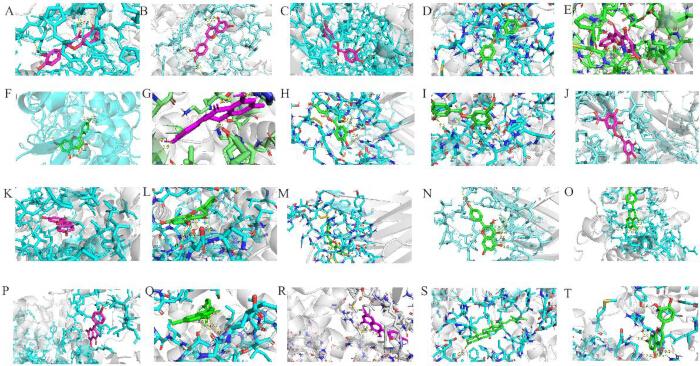
Rysunek 9: Najwyżej ocenione kompleksy dokowania. (A) (PTGS2, eriodictyol, -9.7 kcal/mol). (B) (PTGS2, luteolina, -9.6 kcal/mol). (C) (PTGS2, katechina, -9.5 kcal/mol). (D) (PTGS2, naringenina, -9.5 kcal/mol). (E) (PTGS2, Aureusydyna, -9.4 kcal/mol). (F) (PTGS2, kemferol, -9.2 kcal/mol). (G) (PTGS2, chroman, -9.1 kcal/mol). (H) (TNF, katechina, -9.1 kcal/mol), (I) (PTGS2, digallat, -9 kcal/mol). (J) (TNF, digallat, -9 kcal/mol), (K) (PPARG, chroman, -8.9 kcal/mol); (L) (PPARG, naringenina, -8.9 kcal/mol), (M) (TNF, Aureusydyna, -8.9 kcal/mol); (N) (TNF, kemferol, -8.8 kcal/mol); (O) (MAPK3, chroman, -8.7 kcal/mol); (P) (MAPK3, naringenina, -8.7 kcal/mol); (Q) (PPARG, Aureusydyna, -8.7 kcal/mol); (R) (PPARG, kemferol, -8.7 kcal/mol); (S) (PTGS2, 22_Stigmasten_3_one, -8.7 kcal/mol); (T) (MAPK3, luteolina, -8.6 kcal/mol). Panele od A do T przedstawiają oddzielnie obliczoną geometrię wiązania poszczególnych związków małocząsteczkowych wewnątrz kieszeni wiążącej odpowiednich białek docelowych. Cyjanowe modele prętowe obrazują reszty aminokwasowe wyścielające kieszeń wiążącą białka. Ligandy małocząsteczkowe są przedstawione w formie prętów w kolorze magenta lub zielonym, aby odróżnić poszczególne struktury chemiczne. Żółte linie przerywane oznaczają międzycząsteczkowe wiązania wodorowe między ligandami a resztami w kieszeni, a oznaczenia liczbowe wskazują odległości wiązań wodorowych w angstremach (Å). Półprzezroczysta biała powierzchnia określa ogólną topologię 3D każdego receptora białkowego. Wszystkie obliczenia pozy wiązania zostały wykonane za pomocą sztywnego dokowania molekularnego receptora z wykorzystaniem oprogramowania AutoDock Vina. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Identyfikacja cząsteczkowa | Nazwa cząsteczki | biodostępność doustna (OB) (%) | podobieństwo do leku (DL) |
| MOL001040 | (2R)-5,7-dihydroksy-2-(4-hydroksyfenylo)chroman-4-on | 42.36 | 0.21 |
| MOL001978 | Aureusydyna | 53.42 | 0.24 |
| MOL002914 | Eriodyktiol (flawanon) | 41.35 | 0.24 |
| MOL000449 | Stigmasterol | 43.83 | 0.76 |
| MOL000358 | beta-sitosterol | 36.91 | 0.75 |
| MOL000422 | kaempferol | 41.88 | 0.24 |
| MOL004328 | naringenina | 59.29 | 0.21 |
| MOL000492 | (+)-katechina | 54.83 | 0.24 |
| MOL005190 | eriodictyol | 71.79 | 0.24 |
| MOL000569 | digallat | 61.85 | 0.26 |
| MOL000006 | luteolina | 36.16 | 0.25 |
| MOL009061 | 22-stigmasten-3-on | 39.25 | 0.76 |
| MOL009063 | Octan cyklolaudenolu | 41.66 | 0.79 |
| MOL009075 | cykloartenon | 40.57 | 0.79 |
| MOL009076 | cyklolaudenol | 39.05 | 0.79 |
| MOL009078 | davallioside A_qt | 62.65 | 0.51 |
| MOL009087 | marioside_qt | 70.79 | 0.19 |
| MOL009091 | ksantogalenol | 41.08 | 0.32 |
Tabela 1: Profile farmakokinetyczne osiemnastu kandydackich składników bioaktywnych pochodzących z RD. Związki pobrano z bazy danych TCMSP i przefiltrowano według dwóch progów związanych z ADME: OB ≥ 30% oraz DL ≥ 0,18. Kolumny zawierają numer dostępu w TCMSP (Mol ID), nazwę związku, obliczoną wartość OB (%) oraz wynik DL dla każdego przesiewanego składnika. Skróty: RD = Rhizoma Drynariae, RCI = uraz stożka rotatorów, ADME = wchłanianie, dystrybucja, metabolizm, wydalanie, TCMSP = The Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform, OB = biodostępność doustna, DL = podobieństwo do leku.
| Ranga | Gen | Nazwa | Wynik |
| 1 | TNF | czynnik martwicy nowotworów | 328291218366500 |
| 2 | IL6 | interleukina 6 | 328291215913592 |
| 3 | VEGFA | czynnik wzrostu śródbłonka naczyniowego A | 328291215896284 |
| 4 | PTGS2 | syntaza prostaglandynowo-endoperoksydowa 2 | 328288656326402 |
| 5 | CASP3 | Kaspaza 3 | 328288180323600 |
| 6 | AKT1 | kinaza serynowo-treoninowa AKT 1 | 328287745700516 |
| 7 | CCL2 | ligand 2 chemokiny o motywie C-C | 328161521686320 |
| 8 | PPARG | receptor gamma aktywowany proliferatorem peroksysomów | 325302724852296 |
| 9 | MAPK3 | kinaza białkowa aktywowana mitogenem 3 | 308779166166218 |
| 10 | HMOX1 | reduktaza hemu 1 | 299171945318400 |
Tabela 2: 10 najważniejszych genów hub zidentyfikowanych w sieci PPI. Geny zostały uszeregowane według wyników MCC obliczonych przez wtyczkę cytoHubba w programie Cytoscape. MCC jest metryką topologiczną cytoHubba, w której wyższe wartości liczbowe odzwierciedlają większe znaczenie topologiczne w sieci. Kolumny przedstawiają kolejność rankingową, oficjalny symbol genu, pełną nazwę genu oraz odpowiadający surowy wynik MCC dla każdego genu hub. Skróty: PPI = oddziaływanie białko-białko, MCC = Maximal Clique Centrality.
| Receptory | Ligandy | Energia swobodna (kcal/mol) | Odpowiadające numery seryjne na Ryc. 9 |
| PTGS2 | eriodictyol | -9.7 | A |
| PTGS2 | luteolin | -9.6 | B |
| PTGS2 | catechin | -9.5 | C |
| PTGS2 | naringenin | -9.5 | D |
| PTGS2 | Aureusidin | -9.4 | E |
| PTGS2 | kaempferol | -9.2 | F |
| PTGS2 | chroman | -9.1 | G |
| TNF | catechin | -9.1 | H |
| PTGS2 | digallate | -9 | I |
| TNF | digallate | -9 | J |
| PPARG | chroman | -8.9 | K |
| PPARG | naringenin | -8.9 | L |
| TNF | Aureusidin | -8.9 | M |
| TNF | kaempferol | -8.8 | N |
| MAPK3 | chroman | -8.7 | O |
| MAPK3 | naringenin | -8.7 | P |
| PPARG | Aureusidin | -8.7 | Q |
| PPARG | kaempferol | -8.7 | R |
| PTGS2 | 22_Stigmasten_3_one | -8.7 | S |
| MAPK3 | luteolin | -8.6 | T |
Tabela 3: Wyniki powinowactwa wiązania w dokowaniu molekularnym dla 20 wybranych kompleksów receptor-ligand. Każdy wiersz zawiera białko receptora, ligand małocząsteczkowy, obliczoną wolną energię wiązania (kcal/mol) oraz odpowiadającą etykietę wykresu na Ryc. 9. Bardziej ujemne wartości wolnej energii odpowiadają silniejszej stabilności wiązania między kieszenią białka a związkiem ligandem. Skróty: PTGS2 = syntaza prostaglandyny-endoperoksydy 2, TNF = czynnik martwicy nowotworu, PPARG = receptor gamma aktywowany przez proliferatory peroksysomów, MAPK3 = kinaza białkowa 3 aktywowana mitogenem.
Dyskusja
RCI jest złożonym zaburzeniem mięśniowo-szkieletowym obejmującym przewlekły stan zapalny, nadmierną apoptozę tenocytów, upośledzoną angiogenezę oraz niewystarczające przebudowywanie macierzy zewnątrzkomórkowej, których połączone zmiany patologiczne prowadzą do słabego gojenia połączenia ścięgno-kość i nieoptymalnych rokowań klinicznych35. Choroba ta często wynika z ostrego urazu lub długotrwałego przeciążenia barku, a uporczywy stan zapalny zaburza równowagę metaboliczną macierzy zewnątrzkomórkowej ścięgna36. W praktyce klinicznej obecne metody leczenia nie pozwalają na jednoczesne oddziaływanie na wiele ogniw patologicznych, co skutkuje ograniczoną skutecznością i wysokim wskaźnikiem nawrotów37. RD jest klasycznym ziołem TCM, które wzmacnia kości, aktywuje krążenie krwi i wspomaga regenerację tkanek, i od dawna jest stosowane klinicznie w leczeniu uszkodzeń kości i ścięgien38. Jednakże precyzyjny molekularny mechanizm regulacyjny działania RD przeciwko RCI nie został systematycznie przeanalizowany w istniejących badaniach.
W oparciu o powyższy kontekst badawczy, niniejsza praca systematycznie ujawnia wieloskładnikowy, wielocelowy i wielościeżkowy mechanizm działania RD przeciwko RCI, wykorzystując farmakologię sieciową oraz dokowanie molekularne. Poprzednie badania fitochemiczne i farmakologiczne w pełni potwierdziły, że flawonoidy pochodzące z RD wykazują istotne przeciwzapalne, przeciwutleniające, przeciwapoptotyczne i proangiogenne działania biologiczne, które stanowią główną podstawę materiałową dla jego funkcji naprawy tkanek39. Zgodnie z wynikami wcześniejszych badań, z RD zidentyfikowano łącznie 18 aktywnych składników, spośród których eriodictyol, luteolin, catechin, naringenin i aureusidin zostały uznane za składniki kluczowe. Liczne badania fitochemiczne dowiodły, że flawonoidy są głównymi substancjami farmakodynamicznymi RD40. Takie małocząsteczkowe związki mogą przenikać przez bariery tkankowe i wywierać kompleksowy wpływ regulacyjny na mikrośrodowisko naprawcze uszkodzonych ścięgien41. Ich korzystne właściwości ADME zapewniają dobrą biodostępność doustną (OB) i charakter zbliżony do leków (drug-likeness), co wspiera ich potencjał jako naturalnych środków terapeutycznych w leczeniu RCI. W przeciwieństwie do syntetycznych leków chemicznych o pojedynczym celu, naturalne flawonoidy te mogą jednocześnie oddziaływać na stan zapalny, uszkodzenia oksydacyjne, przeżywalność komórek i angiogenezę, wykazując unikalne zalety w przypadku przewlekłych degeneracyjnych zmian ścięgnistych42.
Coraz więcej badań potwierdza, że występowanie i rozwój RCI są ściśle powiązane z nieprawidłową ekspresją wielu genów funkcjonalnych, a udowodniono, że szereg genów kluczowych bierze udział w patologicznych procesach zapalenia ścięgien, apoptozy i przebudowy tkanek43. W oparciu o uznany mechanizm regulacji genetycznej RCI, w niniejszym badaniu dalej zgłębiono cele terapeutyczne RD. Zidentyfikowano siedemdziesiąt jeden wspólnych celów jako potencjalne cele terapeutyczne RD przeciwko RCI. Analiza sieci PPI pozwoliła wyłonić 10 genów centralnych (hub genes): TNF, IL6, VEGFA, PTGS2, CASP3, AKT1, CCL2, PPARG, MAPK3 oraz HMOX1. Wśród nich TNF i IL6 są kluczowymi cytokinami prozapalnymi, które wyzwalają kaskady zapalne, hamują proliferację tenocytów i tłumią syntezę macierzy zewnątrzkomórkowej, pogarszając tym samym uraz ścięgna44. Masowe uwalnianie tych dwóch cytokin rekrutuje komórki odpornościowe, potęguje reakcję zapalną i ogranicza proliferację macierzystych komórek ścięgna45. VEGFA promuje neowaskularyzację w miejscu urazu, poprawia lokalne ukrwienie i zwiększa wytrzymałość mechaniczną gojącej się tkanki46. Interfejs ścięgno-kość charakteryzuje się naturalnym niedoborem naczyń krwionośnych, a niewystarczająca liczba nowych naczyń jest głównym czynnikiem prowadzącym do niezadowalającej jakości gojenia po urazie47. PTGS2 pośredniczy w bólu zapalnym i produkcji prostaglandyn, natomiast CASP3 jest kluczowym wykonawcą apoptozy tenocytów48,49. Nadmierna ekspresja PTGS2 nasila obrzęk zapalny i ból, podczas gdy wysoka aktywacja CASP3 indukuje ciągłą utratę funkcjonalnych tenocytów50,51. AKT1 i MAPK3 to kluczowe kinazy regulujące przeżycie, proliferację i różnicowanie komórek, które są niezbędne do regeneracji ścięgna52,53. Umiarkowana aktywacja tych dwóch kinaz może utrzymać żywotność komórek naprawczych i przyspieszyć odkładanie macierzy zewnątrzkomórkowej54. CCL2 rekrutuje komórki zapalne, podczas gdy PPARG i HMOX1 wykazują działanie przeciwzapalne i przeciwutleniające55,56,57. Te dwa geny mogą łagodzić stres oksydacyjny i redukować nadmierną infiltrację zapalną w lokalnych tkankach ścięgna58. Wspólnie geny te tworzą centralną sieć regulacyjną, która moduluje stan zapalny, apoptozę, angiogenezę i przebudowę tkanek w RCI.
Istniejące badania patologiczne wyjaśniły, że progresja patologiczna RCI jest napędzana głównie przez odpowiedź zapalną, stres oksydacyjny, nieprawidłową proliferację komórek oraz zaburzoną organizację macierzy zewnątrzkomórkowej, które stanowią kluczowe ogniwa patologiczne w przebiegu powstawania i naprawy RCI59. W oparciu o te dane w niniejszym badaniu przeprowadzono analizę wzbogacenia GO, aby zbadać potencjalny mechanizm biologiczny działania RD w interwencji w RCI. Te procesy biologiczne są dokładnie kluczowymi ogniwami patologicznymi RCI w trakcie powstawania i naprawy zmian, co sugeruje, że RD może jednocześnie oddziaływać na wiele procesów patologicznych60. Liczne wcześniejsze badania mechanistyczne potwierdziły, że szlak sygnalizacyjny TNF, szlak sygnalizacyjny PI3K-Akt, szlak sygnalizacyjny MAPK oraz szlak sygnalizacyjny HIF-1 są kluczowymi szlakami sygnalizacyjnymi regulującymi zapalenie ścięgien, naprawę komórek i rekonstrukcję tkanek61,62,63,64. Aby dalej zbadać potencjalny mechanizm sygnalizacyjny RD w leczeniu RCI, w niniejszym badaniu przeprowadzono analizę wzbogacenia szlaków KEGG w oparciu o powyższe podstawy badawcze. Wyniki wykazały, że działanie RD przeciwko RCI obejmuje głównie powyższe cztery szlaki. Szlak sygnalizacyjny TNF promuje odpowiedź zapalną i apoptozę tenocytów, pełniąc rolę nadrzędnego stymulatora zapalnej degeneracji ścięgien65. Szlak PI3K‑Akt zwiększa przeżywalność komórek i angiogenezę, co jest korzystne dla gojenia ścięgien, a ponadto może koordynować wiele czynników wzrostu w celu ułatwienia wydzielania kolagenu przez fibroblasty66,67. Szlak sygnalizacyjny MAPK reguluje proliferację komórek, różnicowanie oraz syntezę macierzy zewnątrzkomórkowej, uczestnicząc w całym procesie rekonstrukcji ścięgien68. Szlak sygnalizacyjny HIF‑1 odpowiada na hipoksję i promuje regenerację naczyniową, co skutecznie poprawia hipoksyczne mikrootoczenie uszkodzonych ścięgien69. Szlaki te oddziałują na siebie nawzajem (cross-talk), tworząc złożoną sieć regulacyjną, co w pełni odzwierciedla charakter wieloszlakowy RD w leczeniu RCI.
Dokowanie molekularne stało się rutynową i pomocniczą metodą weryfikacyjną w badaniach z zakresu farmakologii sieciowej, umożliwiając bezpośrednią charakterystykę aktywności wiązania między składnikami aktywnymi a kluczowymi celami. W związku z tym w niniejszym badaniu zastosowano dokowanie molekularne w celu weryfikacji wyników predykcji farmakologii sieciowej70. Wyniki wykazały, że kluczowe komponenty flawonoidowe RD mogą stabilnie wiązać się z kieszeniami aktywnymi białek hubowych, co dodatkowo potwierdza wiarygodność predykcji farmakologicznych sieci. Te stabilne tryby wiązania sugerują, że RD może bezpośrednio oddziaływać na kluczowe cele, wywierając efekty terapeutyczne. Silne wiązanie między ligandami flawonoidowymi a miejscami aktywnymi białek hubowych dostarcza intuicyjnych dowodów na oddziaływania molekularne, co wskazuje również potencjalne związki do późniejszych eksperymentów z weryfikacją funkcji komórkowych.
Niniejsze badanie posiada kilka ograniczeń. Po pierwsze, prognozy opierają się na analizach bioinformatycznych z publicznych baz danych, co może wprowadzać błąd adnotacji w kierunku białek dobrze przebadanych. Nie uwzględniono specyficznej dla ścięgna stożka rotatorów ekspresji genów ani izoform białek, a niedyrekcjonalna sieć PPI pochodząca z bazy STRING nie może w pełni odzwierciedlić biologii specyficznej dla ścięgna. Wzbogacone szlaki, takie jak TNF, PI3K‑Akt i MAPK, reprezentują powszechne kaskady zapalne, a nie sygnatury wyłączne dla RD. Publiczne zasoby omiczne nie są w stanie odtworzyć dynamicznych zmian patologicznych in vivo oraz różnic indywidualnych w tkance stożka rotatorów u ludzi. Przyszłe prace mogą zintegrować zestawy danych z sekwencjonowania RNA pojedynczych komórek, aby doprecyzować interpretację mechanistyczną. Po drugie, przesiewanie związków oparto na empirycznych wartościach granicznych ADME (OB ≥ 30%, DL ≥ 0.18), co może prowadzić do odrzucenia związków bioaktywnych o niskiej biodostępności doustnej. Dokowanie molekularne wykorzystywało model sztywnego receptora, pomijając elastyczność białek oraz strukturalne cząsteczki wody, bez walidacji biofizycznej (np. SPR, ITC). Nie przeprowadzono kontroli z dodatnimi lekami, analizy czułości, oceny toksyczności ani pełnego profilowania farmakokinetycznego. Wszystkie wyniki są prognozami obliczeniowymi; wymagane są eksperymenty komórkowe in vitro oraz badania na zwierzętach in vivo, aby zwalidować funkcje szlaków docelowych oraz relacje regulacyjne między składnikami a genami hubowymi. Po trzecie, synergistyczne interakcje między wieloma komponentami RD oraz ich zachowanie farmakokinetyczne in vivo pozostają nieznane. Konieczne są systematyczne prace eksperymentalne w celu rozszyfrowania wzajemnych oddziaływań między składnikami oraz profili metabolicznych tego leku ziołowego. Niniejsze badanie systematycznie wykazuje, że RD leczy RCI poprzez wieloskładnikową, wielocelową i wieloszlakową sieć regulacyjną. RD może wywierać działanie terapeutyczne poprzez hamowanie stanu zapalnego, zmniejszenie apoptozy tenocytów, promowanie angiogenezy i wspomaganie naprawy macierzy zewnątrzkomórkowej za pośrednictwem szlaków sygnalizacyjnych TNF, PI3K‑Akt, MAPK i HIF‑1. Wyniki te stanowią solidną podstawę teoretyczną dla zastosowania klinicznego i badań mechanistycznych nad RD w leczeniu RCI.
Oświadczenia
Autorzy oświadczają, że badania zostały przeprowadzone w obliczu braku jakichkolwiek relacji handlowych lub finansowych, które mogłyby zostać uznane za potencjalny konflikt interesów.
Podziękowania
Autorzy są wdzięczni twórcom i opiekunom publicznych zasobów bioinformatycznych wykorzystanych w niniejszej pracy, w tym TCMSP, ETCM, SymMap, GeneCards, OMIM, STRING, UniProt, PubChem oraz RCSB‑PDB. Te bazy danych z otwartym dostępem dostarczyły publicznie dostępnych zbiorów danych, które wsparły analizy obliczeniowe opisane w tym badaniu. Badanie to nie otrzymało finansowania zewnętrznego.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| AutoDock Vina | Scripps Research Institute | V1.2.0 | Oprogramowanie do dokowania molekularnego do symulacji wiązania białko-ligand; RRID: Not available. URL: https://github.com/ccsb-scripps/AutoDock-Vina |
| clusterProfiler | Bioconductor | V3.2.14 | Pakiet R do analizy wzbogacenia GO i KEGG; kompatybilny z R 4.0.3; RRID: SCR_016884. URL: https://bioconductor.org/packages/release/bioc/html/clusterProfiler.html |
| cytoHubba | National Taiwan University(Cytoscape plugin) | V0.1 | Wtyczka Cytoscape do przesiewania genów hubowych za pomocą metryk topologicznych; RRID: SCR_006556. URL: https://apps.cytoscape.org/apps/cytohubba |
| Cytoscape | Institute for Systems Biology | V3.8.0 | Oprogramowanie do wizualizacji i analizy sieci; RRID: SCR_003032. URL: https://cytoscape.org/ |
| ETCM (Encyclopedia of Traditional Chinese Medicine) | Institute of Chinese Materia Medica, China Academy of Chinese Medical Sciences | V2.0 | Kuratorowana baza danych składników, celów i receptur TCM; RRID: Not available. URL: http://www.tcmip.cn/ETCM2/front/#/ |
| GeneCards | Weizmann Institute of Science | — | Integracyjna baza danych genów ludzkich z okresowymi głównymi wydaniami i aktualizacjami przyrostowymi; dane pobrane 2025-12-15; RRID: Not available. URL: https://www.genecards.org |
| Open Babel | Open Babel development team | — | Baza danych gen-fenotyp aktualizowana codziennie, bez globalnej wersji wydania; dane pobrane 2026-02-16; RRID: Not available. URL: https://omim.org |
| OMIM (Online Mendelian Inheritance in Man) | Johns Hopkins University | — | Otwartoźródłowy zestaw narzędzi chemoinformatycznych do konwersji plików molekularnych; dane pobrane 2025-12-21; RRID: Not available. URL: https://openbabel.org/ |
| PubChem | National Center for Biotechnology Information (NCBI) | — | Publiczna baza danych chemicznych aktualizowana na bieżąco bez stałego globalnego wydania; dane o związkach pobrane 2026-02-10; RRID: Not available. URL: https://pubchem.ncbi.nlm.nih.gov |
| PyMOL | Schrödinger, LLC | V2.5 | Oprogramowanie do wizualizacji i renderowania struktury białko-ligand; RRID: SCR_000305. URL: https://pymol.org |
| R software | R Foundation for Statistical Computing | V4.0.3 | Środowisko obliczeń statystycznych i grafiki; RRID: SCR_001905. URL: https://cran.r-project.org |
| RCSB PDB | RCSB Protein Data Bank | — | Publiczne archiwum 3D struktur białek; każdy wpis PDB posiada niezależne wersjonowanie; pliki struktur pobrane 2026-02-03; RRID: SCR_012820. URL: https://www.rcsb.org |
| STRING | ELIXIR | V11.5 | Baza danych znanych i przewidywanych oddziaływań białko-białko; RRID: SCR_005223. URL: https://string-db.org |
| SymMap | China Academy of Chinese Medical Sciences | V2.0 | Zintegrowana baza danych łącząca leki ziołowe, składniki, cele i objawy; RRID: Not available. URL: http://www.symmap.org |
| TCMSP | Northwest A&F University | V2.3 | Baza danych farmakologii systemowej TCM zawierająca składniki, cele i właściwości ADME; RRID: Not available. URL: https://old.tcmsp-e.com/tcmsp.php |
| UniProt | European Bioinformatics Institute (EMBL-EBI) | — | Kompleksowa baza danych sekwencji i adnotacji białek z planowanymi wydaniami i ciągłymi aktualizacjami; dane pobrane 2025-12-12; RRID: SCR_002380. URL: https://www.uniprot.org |
| Venny | BioinfoGP, Spanish National Centre for Biotechnology | V2.0 | Narzędzie internetowe do generowania diagramów Venna i nakładających się zbiorów genów; RRID: SCR_016561. URL: https://bioinfogp.cnb.csic.es/tools/venny/index2.0.2.html |
Bibliografia
- Desmeules F, et al. Rotator cuff tendinopathy diagnosis, nonsurgical medical care, and rehabilitation: a clinical practice guideline. J Orthop Sports Phys Ther. 2025;55(4):235-274.
- Yoshida M, et al. Post-operative rotator cuff integrity, based on Sugaya's classification, can reflect abduction muscle strength of the shoulder. Knee Surg Sports Traumatol Arthrosc. 2018;26(1):161-168.
- Aydın A, et al. The effects of N-acetylcysteine and adipose-derived stem cells on tendon healing in chronic rotator cuff tears: a rabbit model study. BMC Musculoskelet Disord. 2025;26(1):1014.
- Bolam SM, et al. Ethnicity, sex, and socioeconomic disparities in the treatment of traumatic rotator cuff injuries in Aotearoa/New Zealand. J Shoulder Elbow Surg. 2023;32(1):121-132.
- Patel HP, Patel S, Zalin M, Agrawal DK. Calcified vs. non-calcified tendinopathy of the rotator cuff: clinical presentations, prognostic implications, and emerging therapeutic strategies. J Orthop Sports Med. 2025;7(3):379-391.
- Sewpaul Y, et al. Non-steroidal anti-inflammatory drugs and cyclooxygenase-2 inhibitors do not affect healing after rotator cuff repair: a systematic review and meta-analysis. Arthroscopy. 2024;40(3):930-940.e1.
- Hopewell S, et al. Progressive exercise compared with best practice advice, with or without corticosteroid injection, for the treatment of patients with rotator cuff disorders (GRASP): a multicentre, pragmatic, 2 × 2 factorial, randomised controlled trial. Lancet. 2021;398(10298):416-428.
- Kandikattu S, Aavula M, Pisarski T, Parvizi D, Agrawal DK. Effect of metabolic syndrome in the incidence of rotator cuff injury and recovery following surgical repair. J Surg Res (Houst). 2025;8(1):202-210.
- Longo UG, et al. Retear rates after rotator cuff surgery: a systematic review and meta-analysis. BMC Musculoskelet Disord. 2021;22(1):749.
- Siu WS, Ma H, Cheng W, Shum WT, Leung PC. Traditional Chinese medicine for topical treatment of skeletal muscle injury. Pharmaceuticals (Basel). 2023;16(8):1144.
- Jingying G, et al. A comprehensive review of Drynariae rhizoma: botany, traditional applications, and active flavonoid components. J Pharm Pharmacol. 2025;77(10):1319-1337.
- Chen GY, et al. Prediction of Rhizoma Drynariae targets in the treatment of osteoarthritis based on network pharmacology and experimental verification. Evid Based Complement Alternat Med. 2021;2021:5233462.
- Yang G, et al. Total flavonoids of Rhizoma Drynariae enhance bone marrow mesenchymal stem cell-mediated tendon-bone healing by promoting tissue regeneration, angiogenesis, and modulation of cytokine expression. Biology (Basel). 2025;14(11):1593.
- Shen J, et al. Rhizoma Drynariae-derived EV-like particles alleviate osteoporosis by promoting osteogenic differentiation in BMSCs through the activation of the hsa_circ_0001275/miR-422a pathway. Bone. 2025;196:117489.
- Cai L, et al. Hydrogel microspheres loaded with sinomenine and Drynaria rhizome enhance the treatment of rheumatoid arthritis via immune regulation and promoting bone repair. J Nanobiotechnology. 2026;24(1):174.
- Chen GY, et al. Network pharmacology analysis and experimental validation to investigate the mechanism of total flavonoids of Rhizoma Drynariae in treating rheumatoid arthritis. Drug Des Devel Ther. 2022;16:1743-1766.
- Chen GY, et al. Mechanisms of total glucosides of paeony in alleviating methotrexate-induced liver injury. Drug Des Devel Ther. 2025;19:3407-3423.
- Zhang P, et al. Network pharmacology: towards the artificial intelligence-based precision traditional Chinese medicine. Brief Bioinform. 2024;25(1):bbad518.
- Zhao L, et al. Network pharmacology, a promising approach to reveal the pharmacology mechanism of Chinese medicine formula. J Ethnopharmacol. 2023;309:116306.
- Ru J, et al. TCMSP: a database of systems pharmacology for drug discovery from herbal medicines. J Cheminform. 2014;6:13.
- Xu HY, et al. ETCM: an encyclopaedia of traditional Chinese medicine. Nucleic Acids Res. 2019;47(D1):D976-D982.
- Wu Y, et al. SymMap: an integrative database of traditional Chinese medicine enhanced by symptom mapping. Nucleic Acids Res. 2019;47(D1):D1110-D1117.
- UniProt Consortium. UniProt: the universal protein knowledgebase. Nucleic Acids Res. 2018;46(5):2699.
- Stelzer G, et al. The GeneCards Suite: from gene data mining to disease genome sequence analyses. Curr Protoc Bioinformatics. 2016;54:1.30.1-1.30.33.
- Amberger JS, Hamosh A. Searching Online Mendelian Inheritance in Man (OMIM): a knowledgebase of human genes and genetic phenotypes. Curr Protoc Bioinformatics. 2017;58:1.2.1-1.2.12.
- Szklarczyk D, et al. The STRING database in 2023: protein-protein association networks and functional enrichment analyses for any sequenced genome of interest. Nucleic Acids Res. 2023;51(D1):D638-D646.
- Otasek D, Morris JH, Bouças J, Pico AR, Demchak B. Cytoscape Automation: empowering workflow-based network analysis. Genome Biol. 2019;20(1):185.
- Pitarch B, Chagoyen M, Ranea JAG, Pazos F. A review on Gene Ontology evaluations. Database (Oxford). 2025;2025:baaf058.
- Kanehisa M, Furumichi M, Sato Y, Kawashima M, Ishiguro-Watanabe M. KEGG for taxonomy-based analysis of pathways and genomes. Nucleic Acids Res. 2023;51(D1):D587-D592.
- Kim S, et al. PubChem in 2021: new data content and improved web interfaces. Nucleic Acids Res. 2021;49(D1):D1388-D1395.
- Burley SK, et al. RCSB Protein Data Bank: celebrating 50 years of the PDB with new tools for understanding and visualizing biological macromolecules in 3D. Protein Sci. 2022;31(1):187-208.
- Eberhardt J, Santos-Martins D, Tillack AF, Forli S. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
- Li QR, Han YX, Bian YT, Lan MQ, Chen GY. Unveiling the mechanism of Cibotium barometz in the treatment of rheumatoid arthritis: a study based on network pharmacology and experimental validation. Curr Med Chem. 2026. Online ahead of print.
- Seeliger D, de Groot BL. Ligand docking and binding site analysis with PyMOL and Autodock/Vina. J Comput Aided Mol Des. 2010;24(5):417-422.
- Wang Y, Xu B, Ma C, Huang D, Zhou L. Association between inflammatory proteins and rotator cuff tears: a bidirectional Mendelian randomization study. Sci Rep. 2025;15(1):26987.
- Wang KC, et al. The influence of age on cellular senescence in injured versus healthy muscle and its implications on rotator cuff injuries. J Shoulder Elbow Surg. 2025;34(6 Suppl):S117-S126.
- Wellington IJ, et al. Management of failed rotator cuff repairs: a review. Orthop Clin North Am. 2022;53(4):473-482.
- Han L, Wang C, Wang T, Hu Y, Wang H. Total flavonoids of Rhizoma Drynariae improves tendon-bone healing for anterior cruciate ligament reconstruction in mice and promotes the osteogenic differentiation of bone mesenchymal stem cells by the ERR1/2-Gga1-TGF-β/MAPK pathway. Environ Toxicol. 2024;39(1):106-119.
- Chai S, et al. Luteolin rescues postmenopausal osteoporosis elicited by OVX through alleviating osteoblast pyroptosis via activating PI3K-AKT signaling. Phytomedicine. 2024;128:155516.
- Li W, et al. Effects of total flavonoids of Rhizoma Drynariae on biochemical indicators of bone metabolism: a systematic review and meta-analysis. Front Pharmacol. 2024;15:1443235.
- Wang Z, Cao L, Wang X. Total flavonoids of Rhizoma Drynariae ameliorate tendon-bone healing following anterior cruciate ligament reconstruction in rats by activating the FSP1/CoQ10 pathway to inhibit osteoblast mitochondrial dysfunction and ferroptosis. Appl Biochem Biotechnol. 2026;198(8):5916-5938.
- Kim JG, et al. Therapeutic potential of quercetin as an antioxidant for bone-muscle-tendon regeneration and aging. Aging Dis. 2024;16(3):1414-1437.
- Worsfold SI, et al. Rotator cuff tendinopathy: pathways of apoptosis. Sports Med Arthrosc Rev. 2024;32(1):12-16.
- Chen L, et al. AMPK signaling in osteoarthritis: from mechanisms to targeted therapeutics. Front Pharmacol. 2025;16:1681610.
- Li Y, et al. Leptin enhances M1 macrophage polarization and impairs tendon-bone healing in rotator cuff repair: a rat model. Clin Orthop Relat Res. 2025;483(5):939-951.
- Yang Y, et al. Celastrol suppresses neovascularization in rat aortic vascular endothelial cells stimulated by inflammatory tenocytes via modulating the NLRP3 pathway. Open Med (Wars). 2025;20(1):20241121.
- Li Y, et al. Prevascularized bone marrow-derived mesenchymal stem cell sheets promote tendon-bone integration in rotator cuff repair. J Bone Joint Surg Am. 2026;108(17):1389-1398.
- Zhao MJ, et al. Eupatorin as a promising natural compound against knee osteoarthritis: from network pharmacology to experimental validation. Front Biosci (Landmark Ed). 2025;30(12):46747.
- Cho W, et al. Valdecoxib ameliorates apoptosis and ferroptosis in tenocytes via the SIRT6/NRF2-mediated suppression of oxidative stress. Arch Med Res. 2025;56(6):103231.
- Cheng Y, et al. Amentoflavone alleviated cartilage injury and inflammatory response of knee osteoarthritis through PTGS2. Naunyn Schmiedebergs Arch Pharmacol. 2024;397(11):8903-8916.
- Cho W, et al. Therapeutic potential of ginsenoside compound K in managing tenocyte apoptosis and extracellular matrix damage in diabetic tendinopathy. Tissue Cell. 2024;86:102275.
- Cheng P, et al. High-purity magnesium screws modulate macrophage polarization during the tendon-bone healing process in the anterior cruciate ligament reconstruction rabbit model. Regen Biomater. 2022;9:rbac067.
- Zhou L, et al. Regorafenib attenuates osteoclasts differentiation by inhibiting the NF-κB, NFAT, ERK, and p38 signaling pathways. ACS Omega. 2024;9(31):33574-33593.
- Cho MH, Jin H, Ha J, Chu S, An S. An integrated systems pharmacology approach combining bioinformatics, untargeted metabolomics and molecular dynamics to unveil the anti-aging mechanisms of Tephroseris flammea. Biomolecules. 2025;15(12):1740.
- Wang L, et al. IL-33/ST2 drives inflammatory pain via CCL2 signaling and activation of TRPV1 and TRPM8. Commun Biol. 2025;8(1):724.
- Zhang P, Xu X, Wang H, Zhang Y. Anti-inflammatory activity and potential anti-inflammatory mechanisms of Artemisia scoparia essential oil. J Pharm Pharmacol. 2026;78(2):rgag004.
- Wang Z, et al. Engineered mesenchymal stem cells with endogenous trehalose expression activate the NRF2-HMOX1 pathway to enhance antioxidant stress and wound healing capacity. Adv Wound Care (New Rochelle). 2026. Online ahead of print.
- Lu Y, et al. Dual-PPARα/δ agonist H11 alleviates tendinopathy via modulating the Nrf2/HO-1/GPX4 pathway. Free Radic Biol Med. 2026;242:333-344.
- Chung SW, Yoon JP, Park SJ. Inhibiting muscle degeneration in rotator cuff tears: integrative biologic approaches targeting regeneration, fibrosis, and metabolism. Stem Cells Transl Med. 2026;15(6):szag023.
- Feuerriegel GC, et al. Assessment of the rotator cuff muscles: state-of-the-art MRI and clinical implications. Radiology. 2025;315(2):e242131.
- He Y, et al. SHED-derived exosome-mimetics promotes rotator cuff tendon-bone healing via macrophage immunomodulation through NF-κB suppression and autophagy activation. Mater Today Bio. 2025;34:102146.
- Zhang Z, et al. Curcumin improves functional recovery of ruptured tendon by promoting tenogenesis via PI3K/Akt signaling. Stem Cells Transl Med. 2024;13(5):477-489.
- Chen C, et al. CTHRC1 attenuates tendinopathy via enhancing EGFR/MAPK signaling pathway. Adv Sci (Weinh). 2024;11(47):e2406611.
- Zulkifli A, et al. The potential mechanism of hypoxia-induced tenogenic differentiation of mesenchymal stem cell for tendon regeneration. Tissue Cell. 2023;82:102075.
- Xiang L, Deng H, Zhou S. Effects of TNF-α on behaviour and inflammation in rats with rotator cuff injury through NGF. Discov Med. 2024;36(185):1241-1249.
- Liu H, et al. RNA-sequencing-based elucidation of the mechanism underlying aFGF mediated regulation of BMSCs via the PI3K-AKT pathway and its implications for rotator cuff injury repair. J Orthop Surg Res. 2025;20(1):997.
- Chen GY, et al. Total flavonoids of Rhizoma Drynariae restore the MMP/TIMP balance in models of osteoarthritis by inhibiting the activation of the NF-κB and PI3K/AKT pathways. Evid Based Complement Alternat Med. 2021;2021:6634837.
- Wang Y, Gu X, Tu J, Xu B. MCP-1 exacerbates diabetic rotator cuff tear by driving synovial inflammation via MAPK/ERK-mediated macrophage polarization. J Shoulder Elbow Surg. 2026. Online ahead of print.
- Lin J, et al. Hypobaric hypoxia ameliorates impaired regeneration after diabetic skeletal muscle injury by promoting HIF-1α signaling. Int J Mol Sci. 2026;27(2):648.
- Tian M, Wang K, Chen D. Efficacy and mechanisms of Xiangsha Liujunzi Decoction for gastroesophageal reflux disease: a study integrating meta-analysis, network pharmacology and molecular docking. Phytomedicine. 2026;151:157766.