Przedstawiamy szczegółowy, powtarzalny protokół preparowania, immunobarwienia i montowania rozwijającego się oraz dorosłego układu wzrokowego Drosophila do obrazowania o wysokiej rozdzielczości. Metody te umożliwiają wizualizację wzorowania neuroblastów, specyfikacji neuronalnej, celowania aksonów fotoreceptorów oraz organizacji neuropilu u osobników dorosłych, oferując wszechstronne narzędzia do badania rozwoju układu wzrokowego.
Artykuł metodologiczny
Protokół sekcji, immunostainingu i montowania układu wzrokowego Drosophila
W tym artykule
Podsumowanie
Streszczenie
System wzrokowy Drosophila jest potężnym modelem do badania sposobów generowania różnorodności neuronalnej i jej integracji w funkcjonalne obwody neuronalne – co stanowi centralne pytanie w neurobiologii rozwoju. Składa się on z siatkówki oraz czterech odrębnych neuropili: lamina, medulla, lobula i lobula plate, które razem tworzą wysoko zorganizowaną strukturę przetwarzającą sygnały wizualne z siatkówki i przekazującą je do wyższych ośrodków mózgu. W trakcie rozwoju system wzrokowy przechodzi znaczną przebudowę. Podczas rozwoju larwalnego neuroblasty są stopniowo generowane z neuroepitelium i dzielą się asymetrycznie, tworząc różnorodne podtypy neuronów poprzez integrację programów wzorowania przestrzennego i czasowego. Neurony te różnicują się następnie i tworzą precyzyjne połączenia synaptyczne, które budują funkcjonalne obwody dorosłego systemu wzrokowego. Te dynamiczne procesy można wiarygodnie badać za pomocą immunobarwienia na etapach larwalnym, poczwarki oraz u osobników dorosłych. W niniejszym opracowaniu przedstawiamy szczegółowy, powtarzalny protokół preparatyki i immunobarwienia rozwijającego się oraz dorosłego systemu wzrokowego Drosophila. Skupiamy się przede wszystkim na reprezentacyjnym obrazowaniu neuroblastów larwalnych, aby uwypuklić wzorowanie czasoprzestrzenne i specyfikację neuronalną, a także w celu wizualizacji morfologii neuropili u osobników dorosłych. Stanowi to solidne ramy dla obrazowania rozwijającego się systemu wzrokowego Drosophila.
Wprowadzenie
Układ wzrokowy Drosophila melanogaster służy jako istotny model rozwojowy do badania komórkowych i molekularnych mechanizmów leżących u podstaw rozwoju układu nerwowego. Jego wysoce stereotypowe struktury, rozbudowany zestaw narzędzi genetycznych oraz konserwatywne procesy rozwojowe przyczyniły się do poszerzenia naszej wiedzy na temat rozwoju neuronalnych komórek macierzystych, specyfikacji neuronów, budowy obwodów i organizacji mózgu. Układ wzrokowy muchy składa się z siatkówki oka złożonego oraz czterech neuropili optycznych – lamina, medulla, lobula i lobula plate – ułożonych w złożony obwód hierarchiczny1. Sensoryczne komórki fotoreceptorowe w siatkówce wykrywają światło i przekształcają je w sygnały neuronalne2,3,4. Sygnały te przechodzą przez lokalne interneurony i neurony projekcyjne, które łączą ze sobą cztery neuropile optyczne, gdzie na kolejnych etapach przetwarzania wyodrębniane są cechy wizualne, takie jak kontrast, ruch i kolor4,5. Przetworzone informacje wizualne są następnie przekazywane do wyższych ośrodków mózgowych za pośrednictwem wizualnych neuronów projekcyjnych w celu ich dalszej integracji4,5,6.
Rozwijający się płat optyczny przechodzi szereg precyzyjnie zaprogramowanych czasowo zdarzeń rozwojowych, które przekształcają proliferujące neuroepithelium (NE) w złożoną sieć obwodów neuronalnych7,8. NE powstaje z placody optycznej podczas embriogenezy7,8. W stadiach larwalnych komórki neuroepithelialne proliferują początkowo poprzez podziały symetryczne, aby zwiększyć pulę progenitorów. Następnie stopniowo przechodzą w neuroblasty, które dzielą się asymetrycznie, generując neurony i komórki glejowe dorosłego układu wzrokowego9,10,11,12,13. Mechanizmy wzorowania przestrzenno-czasowego różnicują tożsamości neuronalne, przy czym nowo powstałe neurony tworzą koncentryczne warstwy w rozwijającej się meduli, a następnie różnicują się w funkcjonalne obwody podczas rozwoju poczwarki14,15,16,17,18,19. Integracja sygnałów przestrzenno-czasowych aktywuje specyficzne dla typu komórek neuronalne czynniki transkrypcyjne, których utrzymująca się ekspresja określa typy komórek neuronalnych14,15,20,21,22. Podobne mechanizmy występują w laminie i lobuli w celu określenia tożsamości neuronalnych14,23,24,25,26.
Obrazowanie immunofluorescencyjne rozwijającego się układu wzrokowego stało się preferowaną metodą wizualizacji zdarzeń komórkowych i molekularnych leżących u podstaw jego rozwoju. Skuteczna wizualizacja zależy nie tylko od przygotowania wysokiej jakości próbek tkanek i wiarygodnych odczynników do immunobarwienia, ale także od starannej sekcji i dokładnej orientacji próbki podczas montowania27,28. Różne struktury rozwojowe i procesy komórkowe wymagają zorientowania próbek w konkretny sposób, aby odsłonić cechy anatomiczne mózgu. W kilku artykułach i protokołach szczegółowo opisano sekcję i immunobarwienie mózgu Drosophila28,29,30,31,32. Jednak tylko nieliczne z nich odniosły się do tego zagadnienia w kontekście szeroko badanego procesu rozwojowego w układzie wzrokowym27.
W niniejszej pracy przedstawiamy kompleksowy protokół preparatyki, immunobarwienia i montowania układów wzrokowych larw oraz osobników dorosłych. Prosta i ekonomiczna metoda wycinania mózgu larwy z wykorzystaniem powszechnie dostępnych igieł strzykawkowych sprawia, że procedura ta jest łatwo dostępna dla laboratoriów i placówek dydaktycznych z ograniczonym zapleczem specjalistycznych narzędzi do sekcji. Demonstrujemy protokół na reprezentatywnych przykładach, w tym na wizualizacji przejścia neuroepithelium w neuroblast (NE w NB) u larwy, koncentrycznej organizacji neuronów w rozwijającym się ciele włóknistym (medulla) oraz neuropilach płata optycznego u osobników dorosłych. Przedstawiamy również przykłady ilustrujące analizy wzorców przestrzennych i czasowych oraz targetowania fotoreceptorów w rozwijającym się i dojrzałym układzie wzrokowym. Wspólnie procedury te oraz określone orientacje montowania stanowią praktyczne ramy do uzyskiwania powtarzalnych, wysokiej jakości obrazów rozwijającego się i dojrzałego układu wzrokowego Drosophila na potrzeby badań nad neurorozwojem.
Protokół
1. Przygotowanie odczynników i sprzętu
Pomyślna dysekcja i immunostaining układu wzrokowego Drosophila wymagają przygotowania wszystkich odczynników i sprzętu przed rozpoczęciem eksperymentu. Wcześniejsze przygotowanie wszystkich roztworów minimalizuje czas manipulacji tkanką i pomaga zachować jej morfologię w trakcie całej procedury. Należy przygotować i mieć pod ręką następujące odczynniki:
- bufor fosforanowy (1x PBS): Przygotować 1x PBS z 10-krotnego roztworu zapasowego do sekcji tkanek, płukania i przygotowania odczynników. PBS zapewnia środowisko izotoniczne, które utrzymuje integralność tkanki podczas manipulacji. Przechowywać 1x PBS w temperaturze 4 °C.
- pożywka do sekcji: Do sekcji należy użyć schłodzonej do temperatury lodu pożywki dla owadów Schneidera. Pożywka Schneidera jest sformułowana tak, aby wspierać tkanki Drosophila poprzez ścisłe naśladowanie składu jonowego hemolimfy owadów i jest zalecana do przedłużonych sekcji.
- roztwór utrwalający (4% formaldehyd w 1x buforze fosforanowym z Triton X-100 (PBST)): Przygotować świeży 4% roztwór formaldehydu z 16% roztworu zapasowego formaldehydu w 1x PBST, aby zapewnić optymalną fiksację i konserwację tkanek.
OSTROŻNIE: Formaldehyd jest substancją wysoce reaktywną i toksyczną w przypadku wdychania, połknięcia lub wchłonięcia przez skórę. Należy go używać w dygestorium chemicznym, stosując odpowiednie środki ochrony indywidualnej (PPE), a zużyty roztwór należy utylizować jako niebezpieczne odpady zawierające formaldehyd. - bufor do płukania (1x PBST): Przygotować PBST (1x PBS zawierający 0,3% Triton X-100) do zastosowania podczas płukania i permeabilizacji.
- roztwór blokujący: Jako roztwór blokujący należy zastosować 5% albuminę surowicy wołowej (przygotowaną z 30% BSA w 1x PBST) lub 5% normalną surowicę kozią (5% NGS w 1x PBST). Pomaga to zredukować nieswoiste wiązanie przeciwciał. Do długotrwałego przechowywania używać temperatury 4 °C.
- przygotowanie płytek powlekanych Sylgardem: Szalki do sekcji powlekane Sylgardem zapewniają miękką powierzchnię, która unieruchamia tkanki i chroni cienkie końcówki pęset. Wymieszać bazę Sylgard 184 i utwardzacz w stosunku 10:1 do całkowitego połączenia. Wlać do szalek Petriego, aby uzyskać równomierną warstwę, a następnie utwardzać w temperaturze 37 °C przez 2–4 dni aż do wyschnięcia. Czas życia katalizowanego Sylgardu 184 w temperaturze pokojowej (22–25 °C) wynosi około 2 h, dlatego należy zużyć mieszaninę w tym czasie.
- wszystkie pożywki do sekcji i bufory należy uprzednio schłodzić i utrzymywać na lodzie podczas przygotowania próbek, sekcji i immunobarwienia, aby zachować morfologię tkanek i ograniczyć degradację. Przed rozpoczęciem protokołu należy upewnić się, że wszystkie narzędzia do sekcji, szkiełka przedmiotowe, szkiełka nakrywkowe, medium montażowe oraz pęsety lub igły do sekcji są przygotowane i łatwo dostępne. Zebrać muchy lub larwy na odpowiednim etapie rozwoju i przygotować je do sekcji.
Praca z Drosophila melanogaster nie wymagała zgody komisji etycznej ani wytycznych etycznych.
2. Disekcja, immunobarwienie i montaż mózgu larwy
- Disekcja:
- Zebrać 8–10 wędrujących larw Drosophila trzeciego stadium z wnętrza fiolki za pomocą wilgotnego pędzla i przemyć je w szklanej płytce do nakropiania w lodowatym 1X PBS, aby usunąć pozostałości pokarmu.
- Za pomocą pęsety lub małego pędzla przenieść pojedynczą larwę z szklanej płytki do kropli lodowatego 1X PBS lub medium Schneidera w centrum płytki Petri 150 mm (bez Sylgardu).
- Utrzymać larwę w regionie środkowym ciała za pomocą igły strzykawki 1 mL niedominującą ręką. Dominującą ręką wykonać cięcie poprzeczne igłą strzykawki w tym samym miejscu, dzieląc larwę na dwie połowy (Rycina 1A–B).
OSTRZEŻENIE: Igły strzykawki są ostre i mogą spowodować obrażenia. Zużyte materiały ostre należy utylizować w wyznaczonym pojemniku na odpady ostre. - Utrzymać przednią połowę larwy (rozpoznawalną po czarnych haczykach gębowych) za krawędź cięcia niedominującą ręką. Za pomocą igły strzykawki w dominującej ręce delikatnie pchnąć haczyki gębowe do wewnątrz przez jamę ciała, podobnie jak przy wywijaniu skarpety na lewą stronę. Działanie to wywija kutykulę larwalną, tworząc preparat wywinięty na lewą stronę. Metoda wywinięcia (inside-out) jest szybsza i pomaga chronić mózg oraz przymiotniki oka przed uszkodzeniem (Rycina 1C–D).
- Po wywinięciu kutykuli mózg staje się widoczny, przytwierdzony do przymiotników imaginalnych i haczyków gębowych. Za pomocą igły strzykawki usunąć niepotrzebne tkanki, w tym jelita, gruczoły ślinowe i ciało tłuszczowe (Rycina 1E).
- Przenieść wypreparowany mózg do szklanej płytki do nakropiania zawierającej 300 µL lodowatego 1X PBS, utrzymywanej w lodzie (Rycina 1F).
- Powtarzać kroki 2.1.2–2.1.6 aż do wypreparowania odpowiedniej liczby mózgów lub do upływu 20 min.
UWAGA: Czas dysekcji nie powinien przekraczać 20 min, aby zachować wysoką jakość tkanki. - Użyć pipety 200 μL do odessania większości buforu z mózgów, pozostawiając go w ilości wystarczającej do ich zanurzenia.
- Fiksacja: Dodać 200 μL zimnego roztworu fiksacyjnego (4% formaldehydu) do mózgów w naczyniu do dysekcji i przykryć szkiełkiem podstawowym, a następnie umieścić naczynie na rockerze laboratoryjnym przy prędkości kołysania 28 i kącie 8° na 20 min.
UWAGA: Należy unikać wysokich prędkości kołysania, aby zapobiec dezintegracji tkanki.
OSTRZEŻENIE: Formaldehyd jest substancją niebezpieczną. Podczas pracy z roztworami zawierającymi formaldehyd należy stosować odpowiednie środki ochrony indywidualnej, w tym rękawiczki, fartuch laboratoryjny, maseczkę oraz ochronę oczu. - Odessać roztwór fiksacyjny, a następnie dodać 200 μL buforu płuczącego (1X PBS z 0,3% Triton X-100). Wykonać dwa szybkie płukania w PBST, a następnie dwa 20-minutowe mycia.
UWAGA: Triton X-100 jest detergentem kluczowym dla permeabilizacji próbek tkankowych i ułatwienia penetracji przeciwciał. - Blokowanie: Odessać PBST i dodać roztwór blokujący (5% normalne surowica kozia lub 5% BSA w 1x PBST) do mózgów. Inkubować przez 40 min w temperaturze pokojowej.
UWAGA: Inkubacja w roztworze blokującym nasyca nieswoiste miejsca wiązania w tkance, co redukuje barwienie tła i zwiększa swoistość przeciwciał. Krok ten jest zalecany, choć można go pominąć, jeśli barwienie przeciwciałami jest swoiste i wykazuje minimalne tło.
- Immunobarwienie
- Przygotować koktajl przeciwciał pierwszorzędowych w zalecanym rozcieńczeniu w około 50 μL płuczącego PBST.
UWAGA: Alikwoty przeciwciał należy przechowywać w lodzie podczas przygotowania, aby zachować ich stabilność i aktywność. - Przenieść mózgi ze szklanej płytki do probótek mikrocentryfugowych 1,5 mL. Usunąć nadmiar roztworu blokującego z mózgów, pozostawiając ilość wystarczającą do ich zanurzenia.
- Przygotować roztwór koktajlu przeciwciał i dodać go do probówki z mózgami. Delikatnie wymieszać za pomocą pipetowania końcówką 20 µL, aby zapewnić równomierny rozkład przeciwciał.
UWAGA: Inkubacja mózgów w 50 µL roztworu przeciwciał pierwszorzędowych zmniejsza zużycie przeciwciał bez pogorszenia jakości barwienia. - Inkubować probówki zawierające mózgi w statywie w temperaturze 4 °C przez 16 h.
UWAGA: Inkubację z przeciwciałami pierwszorzędowymi można prowadzić przez 48–72 h w 4 °C w celu wzmocnienia barwienia w niektórych przypadkach. Przeciwciała pierwszorzędowe można wykorzystać ponownie co najmniej 3 razy bez zmniejszenia jakości barwienia. - Dodać 200 μL PBST. Wykonać 2 szybkie mycia, a następnie 2 długie mycia po 20 min każde.
- Przygotować koktajl przeciwciał wtórnych w zalecanych rozcieńczeniach w około 250 μL płuczącego PBST.
UWAGA: Wszystkie inkubacje po dodaniu przeciwciał wtórnych należy przeprowadzać w ciemności, aby uniknąć ekspozycji na światło, która może spowodować fotobielenie. - Usunąć nadmiar PBST, a następnie dodać koktajl przeciwciał wtórnych do mózgów. Inkubować przez 2 h w temperaturze pokojowej (22–25 °C) lub 16 h w 4 °C na rockerze, przykrywszy go kartonowym pudełkiem, aby zachować ciemność.
- Powtórzyć powyższe kroki mycia (2 szybkie płukania, a następnie 2 długie mycia po 20 min każde) przy użyciu PBST.
PUNKT PRZERWANIA: Mózgi można przechowywać w PBST w 4 °C do 1 tygodnia. Zaleca się jednak obrazowanie próbek jak najszybciej po zamontowaniu, aby zminimalizować utratę sygnału wynikającą z degradacji tkanki lub zaniku fluoroforu.
- Przygotować koktajl przeciwciał pierwszorzędowych w zalecanym rozcieńczeniu w około 50 μL płuczącego PBST.
- Montowanie płatów optycznych larwy
- Przygotować szkiełko mikroskopowe, oczyszczając je 70% etanolem i pozostawiając do wyschnięcia na 5 min (Rycina 2E).
- Nakleić dwa równoległe paski dwustronnej taśmy w centrum szkiełka mikroskopowego, pozostawiając przerwę 5–10 mm między paskami.
- Używając pipety 200 µL z odciętą końcówką, przenieść mózgi na inne czyste szkiełko mikroskopowe i usunąć niepotrzebne tkanki, takie jak przymiotniki imaginalne odnóży, które mogłyby zasłaniać obszar zainteresowania podczas obrazowania.
UWAGA: Małe fragmenty tkanki, które nie zasłaniają obszaru zainteresowania podczas obrazowania, mogą pozostać nienaruszone podczas montowania. - Przenieść mózgi na szkiełko mikroskopowe z dwustronną taśmą.
UWAGA: Należy upewnić się, że mózgi nie wyschną i są zawsze zanurzone w buforze 1x PBST. - Zidentyfikować orientację przednio-tylną każdego mózgu larwalnego pod stereomikroskopem, wykorzystując charakterystyczną wypukłą morfologię mózgu oraz pozycję brzusznego sznura nerwowego (VNC) jako punkty orientacyjne (Rycina 2A–D).
- Montowanie przednie: Ustawić mózg stroną wypukłą skierowaną do góry, z dala od szkiełka, a VNC skierowany w stronę szkiełka (Rycina 2A, Rycina 3A).
- Montowanie tylne: Ustawić mózg stroną wypukłą skierowaną do szkiełka, a VNC skierowany z dala od szkiełka (Rycina 2B, Rycina 3F).
- Montowanie boczne: Przeciąć mózg zamontowany przednio oraz VNC wzdłuż linii środkowej za pomocą igły strzykawki 1 mL lub cienkiej igły wolframowej, aby uzyskać dwie hemisekcji mózgu (Rycina 2C). Obrócić każdą półkulę o 90° i ustawić ją tak, aby boczna strona z lobulą była skierowana do szkiełka nakrywnego, a przyśrodkowa powierzchnia cięcia była skierowana z dala od płaszczyzny obrazowania (Rycina 2D, Rycina 3K).
UWAGA: W razie potrzeby skorygować pozycję mózgu pod stereomikroskopem, aby uzyskać pożądaną orientację. Podczas pozycjonowania utrzymywać mózg w zanurzeniu. - Odessać większość buforu, pozostawiając ilość wystarczającą do zanurzenia mózgów.
- Dodać 20–40 μL medium montującego (SlowFade Gold Antifade) do obszaru zawierającego mózgi i rozprowadzić równomiernie pipetą 20 μL.
- Ostrożnie nałożyć szkiełko nakrywne tak, aby opierało się na obu paskach taśmy, i uszczelnić krawędzie lakierem do paznokci.
UWAGA: Jeśli po nałożeniu szkiełka nakrywnego powstaną duże pęcherzyki powietrza, dodać więcej medium montującego w szczelinę między szkiełkiem nakrywnym a podstawowym, aż pęcherzyki znikną.
3. Disekcja, immunobarwienie i montaż dorosłego mózgu
- Wycinanie: Wycinanie mózgu dorosłych osobników jest bardziej wymagające technicznie i wymaga ostrożnego obchodzenia się z próbką. Zdecydowanie zaleca się stosowanie ostrej pęsety ze stali nierdzewnej do wycinania mózgów dorosłych much.
- Znieczulić odpowiednią liczbę dorosłych much w wymaganym wieku na podkładce z CO2, a następnie przenieść je na wilgotny ręcznik papierowy umieszczony na wiadrze z lodem, aby utrzymać znieczulenie podczas wycinania.
UWAGA: Po znieczuleniu muchy można utrzymywać w wilgoci za pomocą ręcznika papierowego na lodzie podczas wycinania, co eliminuje konieczność pozostawienia włączonej podkładki z CO2 i ułatwia manipulację. - Za pomocą precyzyjnej pęsety delikatnie chwycić dorosłą muchę za odnóża i umieścić ją w szalce Petriego powlekanej Sylgardem.
- Utrwalić muchę na płytce powlekanej Sylgardem, wbijając szpilkę od góry przez środek klatki piersiowej, z dala od obszaru mózgu. Zanurzyć muchę w kropli lodowatego buforu 1X PBS/pożywki Schneidera i ustawić głowę muchy do wycinania, obracając muchę w stronę badacza lub przesuwając płytkę.
OSTRZEŻENIE: Szpilki do wycinania są ostre i mogą spowodować obrażenia. Należy je utylizować w wyznaczonym pojemniku na odpady ostre. - Używając pęsety w dominującej dłoni, ostrożnie usunąć proboscis oraz przednią kutykulę między oczami, aby częściowo odsłonić mózg. Tworzy to otwór pod kutykulą siatkówki, który ułatwia późniejsze wycinanie mózgu za pomocą pęsety.
- Używając precyzyjnej pęsety, delikatnie chwycić siatkówkę za jej zewnętrzne krawędzie i rozsunąć ją na obie strony. Należy uważać, aby nie nakłuć płatów optycznych podczas oddzielania siatkówki.
- Ostrożnie oczyścić mózg z pozostałych tkanek, takich jak tchawki lub przedjelito.
- Przenieść oczyszczony mózg do szklanej płytki z wgłębnikami zawierającej 200 µL 1X PBS, przechowywanej na lodzie.
- Powtarzać kroki wycinania od 3.1.2 do 3.1.7, aż do zebrania odpowiedniej liczby mózgów lub upływu 30 min.
- Użyć pipety 200 µL, aby odessać PBS z mózgów, pozostawiając tylko tyle, by pozostały zanurzone.
- Fiksacja: Dodać 200 μL zimnego roztworu fiksującego (4% formaldehydu w 1X PBS) do szklanej płytki z wgłębnikami zawierającej wycięte mózgi dorosłych, następnie umieścić płytkę, przykrytą szkiełkiem mikroskopowym, na wstrząsarce laboratoryjnej przy prędkości kołysania 28 przez 30 min.
OSTRZEŻENIE: Formaldehyd jest substancją niebezpieczną. Podczas pracy z roztworami zawierającymi formaldehyd należy stosować odpowiednie rękawice, fartuch laboratoryjny i ochronę oczu. - Odessać roztwór fiksujący, pozostawiając ilość wystarczającą do zanurzenia mózgów, i dodać 200 µL PBST. Powtórzyć 3 szybkie przemycia i 2 długie przemycia, każde po 20 min.
- Blokowanie: Usunąć PBST i inkubować mózgi w roztworze blokującym (5% NGS lub 5% BSA) przez 45 min.
- Przenieść mózgi do probówki 1,5 mL i usunąć większość roztworu blokującego, pozostawiając tylko tyle, aby mózgi pozostały zanurzone.
- Znieczulić odpowiednią liczbę dorosłych much w wymaganym wieku na podkładce z CO2, a następnie przenieść je na wilgotny ręcznik papierowy umieszczony na wiadrze z lodem, aby utrzymać znieczulenie podczas wycinania.
- Immunobarwienie
- Przygotować koktajl przeciwciał pierwszorzędowych w odpowiednim rozcieńczeniu w 50 µL PBST.
- Dodać koktajl przeciwciał pierwszorzędowych do probówki z mózgami i inkubować przez 12–16 h w temperaturze 4 °C.
- Odessać roztwór przeciwciał, a następnie dodać PBST do 2 szybkich płukań i 2 długich przemyć po 20 min każde.
- Przygotować koktajl przeciwciał drugorzędowych w zalecanych rozcieńczeniach w 250 µL PBST.
- Usunąć PBST, a następnie dodać koktajl przeciwciał drugorzędowych. Inkubować na wstrząsarce laboratoryjnej w temperaturze pokojowej (22–25 °C) przez 2 h lub pozostawić na 12–16 h w 4 °C w ciemności.
- Powtórzyć przemycia (3 szybkie i 2 długie, każde po 20 min).
PUNKT PRZERWANIA: Można przerwać procedurę na tym etapie i przechowywać mózgi w PBST w 4 °C przez tydzień.
- Montowanie płatów optycznych dorosłych osobników
- Przygotować szkiełko mikroskopowe, oczyszczając je 70% etanolem.
- Przygotować mostek z szkiełek nakrywkowych, umieszczając dwa szkiełka 18 x 18 mm na małej kropli kleju uniwersalnego, aby stworzyć przestrzeń (mniej niż 1 mm) między nimi dla mózgów (Rycina 2F).
- Używając uciętego końcówki pipety 200 µL, przenieść oczyszczone mózgi na szkiełko i usunąć tkanki, takie jak tchawki lub kutykula głowy, które mogą zasłaniać widok podczas obrazowania.
- Przenieść oczyszczone mózgi na stronę montażową przygotowaną w kroku 3.3.2.
UWAGA: Przez całą procedurę montowania mózgi muszą być zanurzone w 1x PBST; nie wolno dopuścić do ich wyschnięcia. - Pod stereomikroskopem określić orientację przednio-tylną każdego mózgu dorosłego osobnika na podstawie jego ogólnej morfologii. Powierzchnia wypukła odpowiada stronie przedniej, natomiast powierzchnia wklęsła odpowiada stronie tylnej.
- Montaż przedni: Ustawić mózg tak, aby powierzchnia przednia i płaty antenalne były zwrócone w stronę szkiełka nakrywkowego (Rycina 4A).
- Montaż tylny: Ustawić mózg tak, aby powierzchnia tylna była zwrócona w stronę szkiełka nakrywkowego, a płaty antenalne były skierowane w stronę przeciwną do szkiełka nakrywkowego (Rycina 4D).
- Montaż boczny: Ustawić mózg tak, aby neuropile wzrokowe były zorientowane równolegle do płaszczyzny obrazowania. Umieścić mózg w pozycji przedniej, obrócić go o 90° i oprzeć o krawędź szkiełka nakrywkowego pełniącego rolę dystansera (Rycina 4G).
- Odessać większość buforu 1x PBST, pozostawiając ilość wystarczającą do zanurzenia mózgów.
- Dodać 40 μL medium montażowego (preferencyjnie VECTASHIELD Antifade Mounting Media) na obszar zawierający mózgi, a następnie rozprowadzić je równomiernie pipetą 20 μL. W razie potrzeby dodać więcej medium montażowego.
UWAGA: Medium montażowe VECTASHIELD Antifade Mounting Media dobrze współpracuje z mostkiem ze szkiełek nakrywkowych, ponieważ jego wyższa lepkość pomaga utrzymać je w przestrzeni między szkiełkami. - Ostrożnie położyć szkiełko nakrywkowe 22 x 22 mm tak, aby spoczywało na dwóch szkiełkach. Usunąć pęcherzyki powietrza, dodając więcej medium montażowego przez szczelinę.
- Uszczelnić krawędzie lakierem do paznokci (Rycina 2F).
4. Pozyskiwanie i przetwarzanie obrazów
- Należy pozyskać obrazy za pomocą konfokalnego mikroskopu Leica STELLARIS 8 z obiektywami 40x (NA = 1.3) oraz 63x z imersją olejową (NA = 1.4), przy rozdzielczości 1024 × 1024 pikseli.
- Należy zebrać stosy Z (Z-stacks) z krokiem z wynoszącym 1 µm przy prędkości skanowania 200 Hz.
- Obrazowanie należy przeprowadzić przy użyciu skanowania dwukierunkowego z zakresem powiększenia (zoom) od 0.75–1.0x, w zależności od próbki.
- Detekcję należy wykonać przy ustawieniu wzmocnienia (gain) wynoszącym 100, używając odpowiedniego detektora dla każdego fluoroforu.
UWAGA: Należy zastosować długości fal wzbudzenia 405, 488, 555 i 647 nm oraz dostosować moc lasera do obrazowanego przeciwciała i fluoroforu. - Obrazy należy pozyskać przy użyciu oprogramowania akwizycyjnego Leica, a następnie przetworzyć w programie Fiji/ImageJ2 w wersji 2.16.0/1.54p.
Wyniki
Prawidłowa dysekcja, immunobarwienie oraz odpowiednia orientacja podczas montowania preparatów są niezbędne do zachowania ogólnej struktury rozwijającego się płata optycznego i dokładnego uchwycenia jego cech anatomicznych, przejść rozwojowych oraz typów komórek. Różne orientacje montowania zapewniają komplementarne widoki układów wzrokowych larwy i dorosłej Drosophila, umożliwiając wizualizację różnych regionów anatomicznych i cech neuronalnych.
Orientacje montowania larw:
W tej sekcji przedstawiono reprezentatywne orientacje montowania, które ułatwiają obrazowanie rozwijającego się płata wzrokowego larwy (Rycina 3). Schemat mózgu larwy wyróżnia główne struktury płata wzrokowego, w tym OPC, medulę i laminę (Rycina 3A). Montowanie przednie ukazuje OPC, przejście neuroepitelium w neuroblasty (NE-to-NB), pas neuroblastów meduli oraz rozwijającą się laminę. Mózg zamontowany przednio i zabarwiony przeciwciałami przeciwko Deadpan (Dpn), E-Cadherin (ECad) oraz Dachshund (Dac) uwydatnia te struktury (Rycina 3B). Ta orientacja pozwala również rozróżnić czasową kaskadę czynników transkrypcyjnych w neuroblastach meduli, co obrazuje sekwencyjna ekspresja Hth, Opa, Erm oraz Ey (Rycina 3C). Aksony fotoreceptorów, znakowane przeciwciałami anty-Chp i przeplatane z neuronami laminy, mogą być również wizualizowane w orientacji przedniej (Rycina 3D, E). Montowanie tylne odsłania wewnętrzne centrum proliferacji (IPC) oraz końce OPC, zapewniając komplementarny widok rozwijającego się płata wzrokowego (Rycina 3F, G-H). Aksony fotoreceptorów (dodatnie dla Chp) przeplatane z neuronami laminy mogą być również wizualizowane w orientacji tylnej (Rycina 3I, J). Wraz z montowaniem przednim, orientacja ta zapewnia komplementarny dostęp do różnych obszarów rozwijającego się systemu wzrokowego larwy. Montowanie boczne ujawnia wzorce przestrzenne OPC wraz z koncentryczną organizacją neuronów (Rycina 3K). Montowanie boczne zapewnia jednocześnie widok koncentrycznej organizacji neuronów meduli (Rycina 3L). Reprezentatywne populacje neuronalne obejmują niezależne od domeny przestrzennej neurony wewnętrzne meduli dodatnie dla Bsh (Mi1) i neurony transmedularne dodatnie dla TfAP-2 (Tm1, Tm2, Tm4 i Tm6), a także specyficzne dla regionu podtypy neuronalne, takie jak Dm8, DRA-Dm8 i Dm11 (Rycina 3L). Vsx i Optix (Optix-GAL4>GFP) występują w neuroepitelium (NE), ale nie w neuroblastach (NB), natomiast Rx znajduje się zarówno w NE, jak i w NB19. Dodatkowo Vsx i Rx są eksprimowane w specyficznych neuronach pomitotycznych odpowiadających ich domenom przestrzennym19 (Rycina 3M). Aksony fotoreceptorów kierujące się do laminy i meduli mogą być wizualizowane w orientacji bocznej (Rycina 3N, O). Te orientacje montowania umożliwiają analizę tego, w jaki sposób przestrzenne i czasowe wzorcowanie neuroblastów meduli prowadzi do powstania odrębnych tożsamości neuronalnych14,22.
Orientacje montowania osobników dorosłych: W tej sekcji przedstawiono schemat i reprezentatywny przykład orientacji montowania do obrazowania płata optycznego dorosłych Drosophila. Montowanie przednie zapewnia widok frontalny płata optycznego, ujawniając laminę, medulę oraz przednie aspekty lobuli i płytki lobuli (Rycina 4A). Przeciwciało anty-Bruchpilot (Brp) znakuje neuropile optyczne, natomiast Bsh oznacza neurony Mi1 w korze meduly (Rycina 4B). W tej samej orientacji przeciwciało anty-Chaoptin (Chp) znakuje aksony fotoreceptorów rzutujące do laminy i meduly (Rycina 4C). Orientacja montowania tylnego odsłania głębsze regiony płata optycznego, umożliwiając wizualizację neuropilu meduly w głąb (Rycina 4D, E). W tej orientacji barwienie Chp pozwala rozróżnić terminale fotoreceptorów w obrębie meduly (Rycina 4F). Montowanie boczne zapewnia widok z boku płata optycznego, umożliwiając jednoczesną wizualizację laminy, meduly, lobuli i płytki lobuli (Rycina 4G, H). Bsh znakuje neurony laminy (L4 i L5) wraz z wewnętrznymi neuronami meduly (Mi1), podczas gdy Brp wyznacza granice neuropilu. Projekcje fotoreceptorów kierują się do laminy i meduly (Rycina 4I), zapewniając przegląd organizacji układu wzrokowego osobników dorosłych.
Razem z orientacjami montowania przednią, tylną i boczną, zapewniają one komplementarne widoki rozwijającego się i dojrzałego układu wzrokowego, co umożliwia badaczom analizę różnych regionów anatomicznych, cech rozwojowych i populacji neuronów w zależności od celów eksperymentalnych.
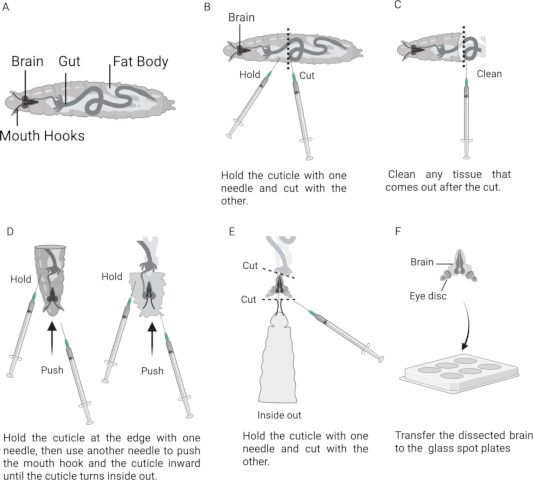
Rysunek 1: Disekcja mózgu larwy Drosophila z wykorzystaniem metody z igłami strzykawki. (A) Schemat larwy w późnym trzecim stadium rozwoju, pokazujący położenie mózgu i powiązanych struktur anatomicznych. (B) Larwa umieszczona między dwiema igłami strzykawki; linia przerywana wskazuje przybliżone miejsce przecięcia poprzecznego. (C) Przednia połowa larwy po usunięciu tkanek otaczających. (D) Kolejne etapy wywinięcia kutykuli larwy za pomocą igieł strzykawki. (E) Preparat wywinięty, ukazujący mózg, krążki imaginalne i haki gębowe. (F) Izolowany mózg larwy w szklanej płytce do testów. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
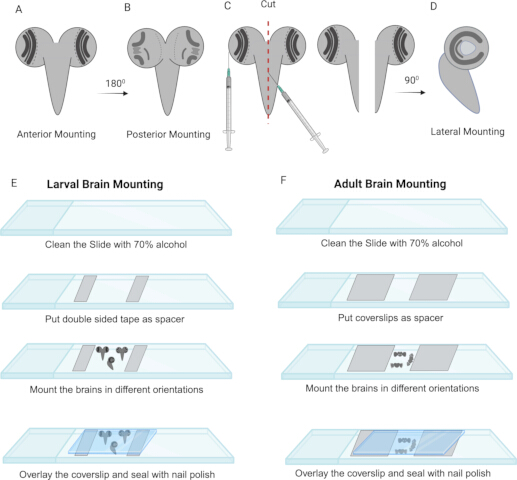
Rysunek 2: Etapy montowania płatów wzrokowych larwy i osobnika dorosłego Drosophila. (A) Przednia orientacja montowania mózgu larwy. (B) Tylna orientacja montowania mózgu larwy. (C) Dwustronne przecięcie mózgu zamontowanego przodem za pomocą igły strzykawki. (D) Boczna orientacja montowania przeciętego na pół mózgu. (E) Reprezentatywne etapy montowania mózgu larwy. (F) Reprezentatywne etapy montowania mózgu osobnika dorosłego. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
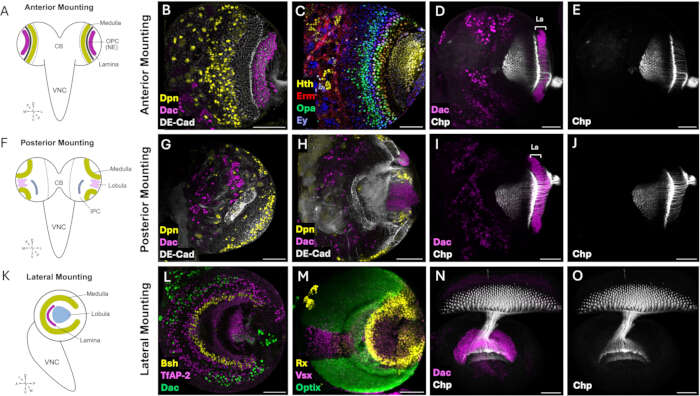
Rysunek 3: Orientacje montowania do obrazowania układu wzrokowego larwy Drosophila. (A) Schemat przedstawiający przednią orientację montowania mózgu larwy trzeciego stadium, z powierzchnią przednią skierowaną w stronę szkiełka nakrywkowego. (B) Reprezentatywny obraz konfokalny przednio zamontowanego mózgu larwy, pokazujący zewnętrzne centrum proliferacji (OPC) znakowane przeciwciałem anty-DE-Cadherin (DE-CAD, szary), neuroblasty meduli znakowane przeciwciałem anty-Deadpan (Dpn, żółty) oraz rozwijającą się laminę znakowaną przeciwciałem anty-Dachshund (Dac, magenta). (C) Obraz neuroblastów (NBs) meduli sekwencyjnie wykazujących ekspresję temporalnych czynników transkrypcyjnych Homothorax (Hth), Odd-paired (Opa), Earmuff (Erm) i Eyeless (Ey) podczas rozwoju neuroblastów. (D-E) Reprezentatywny obraz aksonów fotoreceptorów projektujących z tarczki imaginalnej oka do rozwijającej się laminy i meduli. (F) Schemat przedstawiający tylną orientację montowania mózgu larwy, z powierzchnią tylną skierowaną w stronę szkiełka nakrywkowego. (G) Obraz konfokalny powierzchownej tylnej powierzchni płata wzrokowego, pokazujący wewnętrzne centrum proliferacji (IPC) oraz neuroblasty meduli rozmieszczone na końcach OPC (tOPC). (H) Przekrój optyczny wykonany głębiej w tylnej części płata wzrokowego, uwidaczniający IPC i rozwijającą się lobulę. (I-J) Widok tylny aksonów fotoreceptorów projektujących do rozwijającego się płata wzrokowego. (K) Schemat przedstawiający boczną orientację montowania hemisektowanego mózgu larwy, z przeciętą powierzchnią przyśrodkową skierowaną w stronę szkiełka nakrywkowego w celu wizualizacji koncentrycznej organizacji rozwijającej się meduli wraz z laminą i wtyczką lobuli. (L) Reprezentatywny obraz konfokalny pokazujący koncentryczny układ populacji neuronalnych meduli, w tym neurony Mi1 znakowane przez Brain-specific homeobox (Bsh), neurony Tm1, Tm2, Tm4 i Tm6 znakowane przez TfAP-2, neurony Dm8 dodatnie dla Dachshund (Dac) w brzusznej części meduli oraz neurony DRA-Dm8 i Dm11 w obszarze krawędzi grzbietowej, ilustrujący organizację przestrzenną podtypów neuronów meduli. (M) Projekcja maksymalnej intensywności zewnętrznego centrum proliferacji, pokazująca domeny wzorca przestrzennego zdefiniowane przez czynniki transkrypcyjne Vsx, Optix (Optix-GAL4>GFP) i Rx w rozwijającym się płacie wzrokowym. (N-O) Reprezentatywny obraz aksonów fotoreceptorów w bocznej orientacji montowania, pokazujący ich projekcje i celowanie w obrębie rozwijającej się laminy i meduli. Pasek skali = 50 µm. Skróty: La = Lamina. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
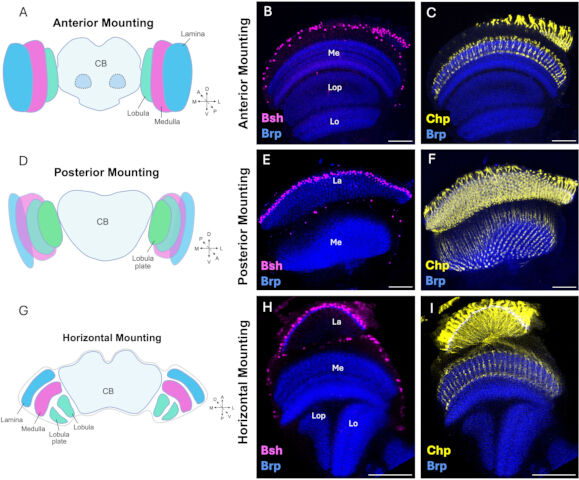
Rycina 4: Orientacje montowania podczas obrazowania systemu wzrokowego dorosłej Drosophila. (A) Schemat ilustrujący przednią orientację montowania mózgu dorosłego osobnika, z powierzchnią przednią skierowaną w stronę szkiełka podstawowego. (B) Reprezentatywny obraz konfokalny przednio zamontowanego mózgu dorosłego osobnika, pokazujący neurony Mi1 dodatnie pod kątem białka Brain-specific homeobox (Bsh) (magenta) w korze medulla oraz neuropile znakowane przeciwciałem anty-Bruchpilot (Brp, niebieski). Ta orientacja zapewnia widok przedni obwodowej lamina, medulla, lobula i płytki lobula. (C) Reprezentatywny obraz aksonów fotoreceptorów znakowanych przeciwciałem anty-Chaoptin (Chp, żółty), rzutujących na neuropile lamina i medulla. (D) Schemat ilustrujący tylną orientację montowania mózgu dorosłego osobnika, z powierzchnią tylną skierowaną w stronę szkiełka podstawowego. (E) Reprezentatywny obraz konfokalny tylnio zamontowanego systemu wzrokowego dorosłego osobnika, wyróżniający głębsze warstwy neuropilu medulla znakowane anty-Brp. (F) Widok tylny aksonów fotoreceptorów znakowanych przeciwciałem anty-Chaoptin (Chp, żółty), pokazujący ich rozmieszczenie w neuropilu medulla. (G) Schemat ilustrujący boczną orientację montowania mózgu dorosłego osobnika, z jednym płatem optycznym ustawionym równolegle do szkiełka podstawowego w celu wizualizacji ogólnej organizacji systemu wzrokowego. (H) Reprezentatywny widok boczny płata optycznego dorosłego osobnika, pokazujący dodatnie dla Bsh neurony lamina (L4 i L5) oraz neurony Mi1 medulla (magenta), wraz z neuropilami znakowanymi anty-Brp (niebieski), ujawniający organizację przestrzenną lamina, medulla, lobula i płytki lobula. (I) Reprezentatywny obraz aksonów fotoreceptorów znakowanych przeciwciałem anty-Chaoptin (Chp, żółty), rzutujących do neuropili lamina i medulla znakowanych anty-Brp (niebieski). Pasek skali = 50 µm. Skróty: Me = Medulla; La = Lamina; Lo = Lobula; Lop = Płytka lobula. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Dyskusja
Niniejszy protokół przedstawia niezawodną metodę preparowania, immunostynowania i montowania układów wzrokowych larw oraz osobników dorosłych Drosophila do wysokorozdzielczego obrazowania konfokalnego. Procedura ta pozwala zachować integralność strukturalną i morfologię rozwijających się oraz dojrzałych płatów optycznych, zapewniając jednocześnie orientację preparatów umożliwiającą optymalną wizualizację kluczowych procesów rozwojowych, populacji neuronalnych i struktur neuropila. Opisane reprezentatywne przykłady obejmują przejście neuroepithelium w neuroblasty (NE-to-NB), wzorce czasoprzestrzenne w obrębie medully, kierowanie aksonów fotoreceptorów w płacie optycznym oraz organizację neuropili w dorosłym układzie wzrokowym9,10,13,14,23. Protokół ten oferuje zatem elastyczne ramy, które można łatwo dostosować do wizualizacji innych procesów lub typów komórek na dowolnym etapie rozwoju.
W porównaniu z wcześniej opublikowanymi metodami, niniejszy protokół łączy zoptymalizowane procedury dla układów wzrokowych larw i osobników dorosłych Drosophila oraz oferuje wiele orientacji montowania, dostosowanych do różnych pytań badawczych. Chociaż kilka opublikowanych protokołów opisuje sekcję mózgu Drosophila i immunobarwienie28,29,30,31,32, stosunkowo niewiele z nich koncentruje się konkretnie na układzie wzrokowym w kontekście procesów rozwojowych27. Protokół opisuje alternatywną metodę sekcji larw, w której wykorzystuje się łatwo dostępne strzykawki 1 mL zamiast specjalistycznych pęset precyzyjnych. Choć podejście to wymaga dłuższego procesu nauki, stanowi czystą, niedrogą i szybką alternatywę, która może być szczególnie cenna dla laboratoriów dydaktycznych i grup badawczych z ograniczonym dostępem do specjalistycznego sprzętu do sekcji. Z naszej wiedzy wynika, że ta metoda sekcji jest mniej obciążająca dla mózgu niż metoda z użyciem pęset, która powoduje pociąganie mózgu podczas sekcji i często prowadzi do jego uszkodzenia. Ponadto nasz protokół immunobarwienia rozważnie wykorzystuje koktajle przeciwciał w zmniejszonych objętościach bez obniżania jakości barwienia, co pozwala na oszczędność często kosztownych przeciwciał komercyjnych. Wspólnie cechy te zapewniają praktyczne korzyści w zakresie dostępności, sekcji i montowania, umożliwiając jednocześnie łatwe dostosowanie protokołu do różnych wymagań eksperymentalnych.
Pomyślna implementacja protokołu zależy od uważnego przeprowadzenia kilku kluczowych kroków. Typowe problemy można zazwyczaj rozwiązać poprzez dostosowanie procedur sekcji, fiksacji, barwienia lub montowania. Nadmierny stres mechaniczny podczas sekcji, mieszania lub pipetowania może spowodować uszkodzenie lub fragmentację tkanki. Dlatego sekcję należy przeprowadzać szybko w lodowatym PBS, stosując delikatne ruchy podczas usuwania tkanek otaczających oraz podczas późniejszego mieszania i pipetowania. Słaba fiksacja, objawiająca się deformacją tkanki, utratą morfologii lub niespójnym barwieniem, może wynikać z niewystarczającego czasu fiksacji lub niewłaściwego roztworu fiksatywu. Stosowanie świeżo przygotowanego roztworu formaldehydu i pełne zanurzenie tkanki podczas fiksacji pomaga zachować morfologię tkanki i spójność barwienia. Słabe lub nierównomierne barwienie może być wynikiem niewystarczającej permeabilizacji, nieodpowiedniej penetracji przeciwciał lub suboptimalnej inkubacji przeciwciał. Zwiększenie czasu permeabilizacji lub inkubacji przeciwciał, a w odpowiednich przypadkach przedłużenie inkubacji przeciwciał pierwszorzędowych w 4 °C, może poprawić penetrację przeciwciał i jakość barwienia. Wysokie tło może wynikać z niewłaściwego blokowania lub przemywania, bądź z nadmiernego stężenia przeciwciał. Odpowiednie blokowanie i przemywanie, wraz z właściwym dostosowaniem stężenia przeciwciał, mogą pomóc w redukcji barwienia niespecyficznego. Nieprawidłowa orientacja podczas montowania może przesłonić obszar zainteresowania lub umieścić go zbyt daleko od szkiełka nakrywnego. Ponowne zorientowanie mózgu zgodnie z punktami anatomicznymi opisanymi w protokole oraz umieszczenie obszaru zainteresowania blisko szkiełka nakryjnego może ułatwić obrazowanie właściwej struktury anatomicznej.
pomimo swojej wszechstronności, protokół może wymagać dostosowania do konkretnych tkanek, etapów rozwojowych, przeciwciał i wymagań obrazowania. Na przykład niektóre tkanki mogą wymagać krótszej fiksacji na lodzie, podczas gdy niektóre przeciwciała mogą wymagać przedłużonej inkubacji w 4 °C do jednego tygodnia lub, przeciwnie, krótszej inkubacji w 22–25 °C. Jakość fiksacji można ocenić na podstawie zachowania ogólnej morfologii mózgu i płata optycznego, wyraźnych granic tkanek oraz minimalnych zniekształceń, fragmentacji lub odklejeń. Podobnie, odpowiednią permeabilizację można ocenić na podstawie stosunkowo jednorodnego barwienia przeciwciałami w całej tkance, co wskazuje na wystarczającą penetrację przeciwciał. Rozważania te pozwalają na elastyczne dostosowanie warunków fiksacji, permeabilizacji, barwienia i montowania do konkretnego zastosowania eksperymentalnego przy jednoczesnym zachowaniu układu wzrokowego Drosophila.
Oświadczenia
Autorzy oświadczają, że nie stwierdzono konfliktu interesów. Autorzy zapoznali się ze wszystkimi końcowymi poprawkami i zatwierdzili je.
Do korekty pisowni i restrukturyzacji zdań wykorzystano narzędzie do edycji językowej (Grammarly).
Podziękowania
Przeciwciała monoklonalne Brp, Dac, DE-Cad i Chp zostały pozyskane z Developmental Studies Hybridoma Bank, utworzonego przez NICHD w ramach NIH i utrzymywanego przez University of Iowa, Department of Biology, Iowa City, IA 52242. A.B., A.R. oraz C.S. otrzymali wsparcie od Tamkeen w ramach NYU Abu Dhabi Research Institute Award przyznanego NYU Abu Dhabi Center for Genomics and Systems Biology (ADHPG-CGSB) oraz z grantu NIH RO1 EY017916 przyznanego C.D.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Szpilki do stabilizacji owadów Austerlitz, 0.15mm | Fine Science Tools | 26002-15 | |
| Przeciwciało: mysie anty-Brp | Developmental Studies Hybridoma Bank | nc82 | Rozcieńczenie 1:50 |
| Przeciwciało: mysie anty-Chp | Developmental Studies Hybridoma Bank | 24B10 | Rozcieńczenie 1:50 |
| Przeciwciało: szczurze anty-DE-CAD | Developmental Studies Hybridoma Bank | DCAD2 | Rozcieńczenie 1:20 |
| Przeciwciało: mysie anty-Dac | Developmental Studies Hybridoma Bank | mAbdac1-1 | Rozcieńczenie 1:100 |
| Przeciwciało: owcze anty-GFP | BioRad | 4745-1051 | Rozcieńczenie 1:200 |
| Przeciwciało: królicze anty-Bsh | Desplan lab | - | Rozcieńczenie 1:1000 |
| Przeciwciało: świni morskie anty-Hth | Desplan lab | - | Rozcieńczenie 1:100 |
| Przeciwciało: świni morskie anty-TfAP-2 | Desplan lab | - | Rozcieńczenie 1:500 |
| Przeciwciało: królicze anty-Ey | Desplan lab | - | Rozcieńczenie 1:200 |
| Przeciwciało: szczurze anty-Erm | Desplan lab | - | Rozcieńczenie 1:100 |
| Przeciwciało: świni morskie anty-Rx | Desplan lab | - | Rozcieńczenie 1:300 |
| Przeciwciało: królicze anty-Vsx | Desplan lab | - | Rozcieńczenie 1:100 |
| Przeciwciało: osioł anty-mysie IgG sprzężone z Alexa Fluor 405 | Abcam | ab175658 | Rozcieńczenie 1:250 |
| Przeciwciało: osioł anty-mysie IgG sprzężone z Alexa Fluor 488 | Jackson ImmunoResearch | 715-547-003 | Rozcieńczenie 1:400 |
| Przeciwciało: osioł anty-mysie IgG sprzężone z Alexa Fluor 555 | ThermoFisher Scientific | A31570 | Rozcieńczenie 1:500 |
| Przeciwciało: osioł anty-mysie IgG sprzężone z Alexa Fluor 647 | Jackson ImmunoResearch | 715-605-151 | Rozcieńczenie 1:250 |
| Przeciwciało: osioł anty-świni morskie IgG sprzężone z Alexa Fluor 405 | Jackson ImmunoResearch | 706-475-148 | Rozcieńczenie 1:250 |
| Przeciwciało: osioł anty-świni morskie IgG sprzężone z Alexa Fluor 555 | Sigma-Aldrich | SAB4600297-5OUL | Rozcieńczenie 1:500 |
| Przeciwciało: osioł anty-świni morskie IgG sprzężone z Alexa Fluor 647 | Jackson ImmunoResearch | 706-605-148 | Rozcieńczenie 1:250 |
| Przeciwciało: osioł anty-królicze IgG sprzężone z Alexa Fluor 405 | Abcam | ab175651 | Rozcieńczenie 1:250 |
| Przeciwciało: osioł anty-królicze IgG sprzężone z Alexa Fluor 555 | Invitrogen | A31572 | Rozcieńczenie 1:500 |
| Przeciwciało: osioł anty-szczurze IgG sprzężone z Alexa Fluor 555 | Abcam | Ab150154 | Rozcieńczenie 1:500 |
| Przeciwciało: osioł anty-owcze IgG sprzężone z Alexa Fluor 488 | Jackson ImmunoResearch | 713-545-147 | Rozcieńczenie 1:400 |
| Strzykawka BD 1ml z igłą 25g x 16mm, opakowanie 120 szt. | BD | 303175 | |
| Seryjna albumina wołowa (BSA), 30% | Sigma-Aldrich | A7284-50ML | |
| deactivate Szkiełka zakrywkowe 18 x 18 mm | VWR | 631-0120 | |
| Szkiełka zakrywkowe 24 x 24 mm | VWR | 631-0126 | |
| Taśma dwustronna 19mm x 33m | Scotch | AMS12354 | |
| Mucha: Canton S | BDSC | 64349 | |
| Mucha: Optix-GAL4 | Kyoto | 104266 | |
| Mucha: nls-GFP/CyO-YFP | BDSC/ Desplan lab | 4775 | |
| Podłoża do much Flystuff Drosophila Ultimate Flypads | Genesee Scientific Corporation | 59-172B | |
| Kubełek z lodem z pokrywką, okrągły, 4L, niebieski | Corning | 432123 | |
| Oprogramowanie do obrazowania (FIJI) | (National Institutes of Health, Bethesda, MD, USA) | Fiji/ImageJ2 version 2.16.0/1.54p | |
| Precyzyjne chusteczki Kimtech Science | Kimberly-Clark Professional | 05511 | |
| Laboratoryjna folia uszczelniająca | Parafilm M | PM-996 | |
| Szkiełka przedmiotowe | VWR | 8037/1 | |
| Miniwirówka | VWR | 521-2848 | |
| Lakier do paznokci | Mumuso | 2023/11/05 | |
| Normalne surowica kozia | Sigma-Aldrich | G9023 | |
| Pędzel do malowania | Camlin | S-66 | |
| Paraformaldehyd (PFA) | Sigma | P6148 | |
| Szalki Petriego 100mm x 15mm | Falcon | 351029 | |
| Bufor fosforanowo-solny (PBS) | Sigma | P5493 | |
| Szklane płytki do testów z 9 wgłębieniami PYREX® | Corning | 7220-85 | |
| Mieszadło kołyszące (nablatowe) | Fisherbrand | 8861025 | |
| Probówki Safelock 1.5mL | Eppendorf | O219706H | |
| Pożywka dla owadów Schneidera | Sigma | S0146 | |
| Środek przeciwblaknięciowy Slowfade gold | Invitrogen | S36936 | |
| Elastomer silikonowy Sylgard 184 | Dow | 4019862 | |
| TritonX-100 | Sigma | 93426 | |
| Igły wolframowe 0.25 mm | Fine Science Tools | 10130-10 | |
| Igły wolframowe 0.5 mm | Fine Science Tools | 10130-20 | |
| Klej uniwersalny UHU | UHU | 40815 | |
| Pinceta ultraprecyzyjna | WPI | 500235 | |
| Medium montażowe przeciwblaknięciowe Vectashield | Vector | H-1000 | |
| Mieszadło wiroksowe (vortex) | VWR | VM-3000 |
Bibliografia
- Nériec N, Desplan C. From the Eye to the Brain: Development of the Drosophila Visual System. Curr Top Dev Biol. 2016;116:247–71.
- Montell C. Drosophila visual transduction. Trends Neurosci. 2012;35(6):356–63.
- Currier TA, Pang MM, Clandinin TR. Visual processing in the fly, from photoreceptors to behavior. Genetics. 2023;224(2),1–28.
- Fischbach KF, Dittrich APM. The optic lobe of Drosophila melanogaster. I. A Golgi analysis of wild-type structure. Cell Tissue Res. 1989;258(3):441–75.
- Dorkenwald S, et al. Neuronal wiring diagram of an adult brain. Nature. 2024;634(8032):124–38.
- Matsliah A, et al. Neuronal “parts list” and wiring diagram for a visual system. bioRxiv: The Preprint Server for Biology. Preprint posted online April 2024.
- Younossi-Hartenstein A, Nassif C, Green P, Hartenstein V. Early neurogenesis of the Drosophila brain. J Comp Neurol. 1996;370(3):313–29.
- Zhang Y, Li X. Development of the Drosophila Optic Lobe. Cold Spring Harb Protoc. 2024;2024(3):108156.
- Apitz H, Salecker I. A Challenge of Numbers and Diversity: Neurogenesis in the Drosophila Optic Lobe. J Neurogenet. 2014;28(3-4):233–49.
- Egger B, Gold KS, Brand AH. Notch regulates the switch from symmetric to asymmetric neural stem cell division in the Drosophila optic lobe. Development. 2010;137(18):2981–7.
- Sato M, Yasugi T, Minami Y, Miura T, Nagayama M. Notch-mediated lateral inhibition regulates proneural wave propagation when combined with EGF-mediated reaction diffusion. Proc Natl Acad Sci U S A. 2016;113(35):E5153–62.
- Wang W, et al. Notch signaling regulates neuroepithelial stem cell maintenance and neuroblast formation in Drosophila optic lobe development. Dev Biol. 2011;350(2):414–28.
- Yasugi T, Sugie A, Umetsu D, Tabata T. Coordinated sequential action of EGFR and Notch signaling pathways regulates proneural wave progression in the Drosophila optic lobe. Development. 2010;137(19):3193–203.
- Bakshi A, Ben El Kadhi K, Desplan C. Decoding neuronal diversity: Mechanisms governing neural cell fate in Drosophila. Curr Opin Neurobiol. 2025;93.
- Holguera I, Desplan C. Neuronal specification in space and time. Science (1979). 2018;362(6411):176–80.
- Konstantinides N, et al. A complete temporal transcription factor series in the fly visual system. Nature. 2022;604(7905):316–22.
- Li X, et al. Temporal patterning of Drosophila medulla neuroblasts controls neural fates. Nature. 2013;498(7455):456–62.
- Suzuki T, Kaido M, Takayama R, Sato M. A temporal mechanism that produces neuronal diversity in the Drosophila visual center. Dev Biol. 2013;380(1):12–24.
- Chen YC, et al. Single-locus chromatin memory enables flexible spatial fate specification in the Drosophila visual system. bioRxiv. Published online August 21, 2026:2026.08.09.743789.
- Erclik T, et al. Integration of temporal and spatial patterning generates neural diversity. Nature. 2017;541(7637):365–70.
- Simon F, et al. Spatial, temporal and Notch determination of terminal selector expression controls neuronal cell fate in the Drosophila optic lobe. Nat Neurosci. 2026;29(5):1068–78.
- Bhattacharya A, Rao H, Sen SQ. Chromatin priming and Hunchback recruitment integrate spatial and temporal cues in Drosophila neuroblasts. eLife15:RP110150.
- Bostock MP, Prasad AR, Donoghue A, Fernandes VM. Photoreceptors generate neuronal diversity in their target field through a Hedgehog morphogen gradient in Drosophila. Elife. 2022;11:e78093.
- El-Danaf RN, et al. Morphological and functional convergence of visual projection neurons from diverse neurogenic origins in Drosophila. Nat Commun. 2025;16(1):1–15.
- Pinto-Teixeira F, et al. Development of Concurrent Retinotopic Maps in the Fly Motion Detection Circuit. Cell. 2018;173(2):485–98.
- Xu C, Ramos TB, Rogers EM, Reiser MB, Doe CQ. Homeodomain proteins hierarchically specify neuronal diversity and synaptic connectivity. Elife. 2023;12:RP90133.
- Arain U, Valentino P, Islam IM, Erclik T. Dissection, Immunohistochemistry and Mounting of Larval and Adult Drosophila Brains for Optic Lobe Visualization. J Vis Exp. 2021;(170):e61273.
- Zhang Y, Li X. Immunostaining of Drosophila Brains to Study Optic Lobe Development. Cold Spring Harb Protoc. 2024;2024(3):108157.
- Daul AL, Komori H, Lee CY. Immunofluorescent staining of Drosophila larval brain tissue. Cold Spring Harb Protoc. 2010;2010(7):pdb.prot5460.
- Sweeney ST, Hidalgo A, de Belle JS, Keshishian H. Dissection of adult Drosophila brains. Cold Spring Harb Protoc. 2011;2011(12):1472–4.
- Tito AJ, Cheema S, Jiang M, Zhang S. A Simple One-step Dissection Protocol for Whole-mount Preparation of Adult Drosophila Brains. J Vis Exp. 2016;(118):55128.
- Wu JS, Luo L. A protocol for dissecting Drosophila melanogaster brains for live imaging or immunostaining. Nat Protoc. 2006;1(4):2110–5.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny