Opisano szczegółową metodę oceny fenotypów mutantów genów zainteresowania oraz określania ich roli w fuzji mioblastów z wykorzystaniem embrionów Drosophila. Podejście to umożliwia systematyczną charakterystykę funkcji genów podczas embrionalnego rozwoju mięśni.
Artykuł metodologiczny
Analiza genetyczna, fenotypowa i ilościowa fuzji mioblastów w embrionach Drosophila
W tym artykule
Podsumowanie
Streszczenie
Fuzja jednojądrowych mioblastów w wielojądrowe syncytia jest fundamentalnym procesem w rozwoju mięśni szkieletowych. Drosophila melanogaster jest potężnym, podatnym na manipulacje genetyczne modelem do szybkiej i wydajnej oceny funkcji genów kandydackich zaangażowanych w ten proces. W niniejszej pracy opisujemy kompleksowy protokół z instrukcjami krok po kroku dotyczącymi analizy fenotypu fuzji mioblastów w zarodkach Drosophila . Metoda ta obejmuje wybór linii mutantów dla genu kandydackiego, zbieranie i fiksację zarodków, immunobarwienie całych preparatów, określanie stadium rozwoju, obrazowanie konfokalne oraz analizę fenotypową. Barwienie ciężkiego łańcucha miozyny (MHC) jest wykorzystywane do wizualizacji ogólnej morfologii mięśni i identyfikacji niefuzowanych jednojądrowych mioblastów. Równolegle barwienie białka Even-skipped (Eve) znakuje jądra w obrębie konkretnego włókna mięśniowego, co umożliwia ilościową analizę stopnia fuzji poprzez zliczanie jąder włączonych do tego włókna. W całości protokół ten pozwala czytelnikom na ocenę fenotypów mutantów dowolnych genów zainteresowania i ewaluację ich roli w fuzji mioblastów. Podejście to stanowi solidne ramy dla identyfikacji i charakteryzacji nowych regulatorów fuzji mioblastów.
Wprowadzenie
Mięsień szkieletowy jest najliczniejszą tkanką w ludzkim organizmie, stanowiąc ponad 30% całkowitej masy ciała. Podczas rozwoju embrionalnego włókna mięśni szkieletowych powstają poprzez fuzję mononuklearnych komórek mięśniowych, znanych jako mioblasty, w wielojądrowe syncytialne miofibry1,2. Proces ten jest niezbędny dla prawidłowego formowania, wzrostu i funkcji mięśni, a jego zaburzenia wiążą się z wieloma schorzeniami mięśniowymi3,4. Podobnie jak w mięśniach szkieletowych kręgowców, wielojądrowe miofibry tworzące muskulaturę ścian ciała embrionów i larw Drosophila melanogaster również powstają w wyniku fuzji mononuklearnych mioblastów5,6,7,8. U Drosophila fuzja zachodzi pomiędzy dwoma typami komórek mięśniowych: komórkami inicjującymi mięśnie (muscle founder cells) oraz mioblastami zdolnymi do fuzji (FCMs), w obrębie asymetrycznej synapsy fuzjogennej9,10,11,12,13. Co istotne, zdarzenia komórkowe i mechanizmy molekularne sterujące fuzją mioblastów są wysoce konserwatywne między Drosophila a kręgowcami14,15,16, co czyni Drosophila potężnym organizmem modelowym do badania genetycznych i komórkowych podstaw fuzji mioblastów.
Model Drosophila oferuje również kilka zalet eksperymentalnych. Po pierwsze, krótki cykl życiowy Drosophila (~10 dni w 25 °C) umożliwia szybkie krzyżówki genetyczne i efektywne wytwarzanie linii mutantów. Po drugie, zarodki Drosophila są małe i po utrwaleniu wykazują wysoką przepuszczalność dla przeciwciał, co pozwala na immunostening całych preparatów i obrazowanie rozwoju mięśni w wysokiej rozdzielczości bez konieczności preparowania tkanek. Po trzecie, rozwój mięśni zarodkowych Drosophila przebiega według ściśle określonego schematu, przy czym w większości półsegmentów brzusznych występuje 30 włókien mięśniowych. Każde włókno mięśniowe jest specyfikowane przez jedną komórkę założycielską, która łączy się z określoną liczbą FCM (od 3 do 30)17, co umożliwia powtarzalną i ilościową analizę fuzji mioblastów. Wreszcie, publicznie dostępne kolekcje mutantów genowych i linii deficyjnych z delecjami chromosomalnymi pozwalają na szybkie analizy utraty funkcji niemal wszystkich genów bez konieczności czasochłonnego tworzenia mutantów de novo.
Przedstawiono szczegółowy protokół oceny fenotypów fuzji mioblastów w embrionach Drosophila (Rysunek 1). Protokół obejmuje strategie wyboru odpowiednich alleli mutantów, zbieranie i utrwalanie embrionów, immunobarwienie całych preparatów (whole-mount), obrazowanie embrionów oraz ilościową analizę fenotypów fuzji. Wspólnie procedury te zapewniają szybki i wydajny proces analizy genetycznej genów kandydackich zaangażowanych w fuzję mioblastów.
Protokół
1. Wybór szczepów mutantów do analizy genetycznej fuzji mioblastów
- Wyszukaj linie mutantów interesującego genu w bazie FlyBase. Otwórz odpowiednią stronę raportu o genie i przejrzyj allele mutantów wymienione w sekcji „Alleles, Insertions, Constructs, and Aberrations”.
- Wybierz allele null lub allele z silną utratą funkcji, analizując zgłoszone zmiany molekularne dla każdego allelu. Priorytetowo traktuj allele zawierające mutacje nonsensowne, mutacje przesuwające ramkę odczytu, delecje lub insercje zaburzające funkcję genu.
- Umieść wybrany allel mutant nad chromosomem balancer niosącym marker fluorescencyjny, aby odróżnić homozygotyczne zarodki mutantów od rodzeństwa niosącego balancer. Wybierz odpowiedni fluorescencyjny balancer zgodnie z chromosomem niosącym allel mutant (Tabela 1).
2. Zbieranie i utrwalanie embrionów Drosophila
- Przygotować kubki do zbierania embrionów, wykonując za pomocą igły 25 G wiele otworów wentylacyjnych na ściankach i dnie plastikowych zlewków o pojemności 100 mL (Ryc. 1).
- Przygotować agar z sokiem winogronowym, łącząc 15 g agaru z 400 mL wody destylowanej (dH₂O), a następnie autoklawując w temperaturze 121 °C przez 21 min. Schłodzić roztopiony agar do temperatury, w której jest on ciepły w dotyku.
- Podgrzać 100 mL 100% soku z winogron do temperatury ciepłej w dotyku i dokładnie wymieszać z roztopionym agarem. Rozlać około 10 mL do każdej szalki hodowlanej o średnicy 60 mm, pozwolić płytkom zestalić się w temperaturze pokojowej i przechowywać w 4 °C.
- Przygotować świeżą pastę drożdżową, mieszając 10 g suchych drożdży w 15 ml dH₂O do uzyskania gładkiej i smarownej konsystencji. Nałożyć pastę na środek płytki z agarem z sokiem winogronowym i podgrzać płytkę do 25 °C (Ryc. 1).
UWAGA: Przygotowaną pastę drożdżową przechowywać w temperaturze 4 °C przez maksymalnie 2 tygodnie. - Przenieść dorosłe muchy w wieku 3−7 dni, heterozygotyczne pod względem allela mutantowego i odpowiedniego balancer fluorescencyjnego, do kubków do zbierania.
UWAGA: Jako kontrolę należy użyć much typu dzikiego, np. w1118. Do jednego kubka wystarczy około 50−80 samic i 40−50 samców. - Nałożyć podgrzaną płytkę z agarem z sokiem winogronowym na kubek do zbierania i zabezpieczyć gumkami recepturkami (Ryc. 1). Inkubować kubek w temperaturze 25 °C przez 12 h.
- Delikatnie stuknąć w kubek, aby zrzucić muchy, i zastąpić płytkę nową, podgrzaną płytką. Powtarzać wymianę płytek co 12 h przez 2 dni w celu aklimatyzacji much.
UWAGA: Każdą płytkę należy podgrzać do 25 °C przed użyciem, ponieważ na zimnych płytkach składanie jaj jest ograniczone. - Po 2-dniowym okresie aklimatyzacji zastąpić płytkę nową, podgrzaną płytką. Pozostawić muchy do składania jaj przez noc, przez 14−15 h.
- Napełnić probówkę do mikrocentrifugowania o pojemności 1,5 mL roztworem 0,1% (v/v) Triton X-100 w wodzie destylowanej. Zebrać embriony z płytki za pomocą pędzelka uprzednio namoczonego w 0,1% Triton X-100, a następnie przenieść je do probówki.
- Mocno wstrząsnąć probówką, aby resuspendować embriony i usunąć resztki pasty drożdżowej. Pozostawić embriony do osadzenia, a następnie przemyć 0,1% Triton X-100 co najmniej 3 razy, aż roztwór stanie się przejrzysty (Ryc. 1).
- Dodać 1,5 mL ok. 50% domowego wybielacza, aby uzyskać końcowe stężenie podchlorynu sodu 2,85%. Inkubować na nutatorze przez 3 min w celu dechorionacji embrionów.
UWAGA: Należy unikać przedłużonego kontaktu z wybielaczem, ponieważ nadmierna dechorionacja może uszkodzić embriony i pogorszyć późniejsze barwienie immunocytochemiczne. - Pozostawić embriony do osadzenia, usunąć wybielacz i przemyć 3x 0,1% Triton X-100.
- Usunąć pozostały roztwór płuczący i dodać 700 µL 3,7% formaldehydu w soli fizjologicznej z buforem fosforanowym (PBS) oraz 700 µL heptanu.
OSTROŻNIE: Formaldehydem i heptanem należy operować w dygestorium i utylizować je zgodnie z odpowiednimi procedurami bezpieczeństwa chemicznego. - Szczelnie zamknąć probówkę i energicznie wstrząsać przez 30 s. Inkubować embriony na nutatorze przez 30 min w celu zakończenia fiksacji.
- Pozostawić embriony do zgromadzenia się na granicy między górną fazą heptanu a dolną fazą wodną (Ryc. 1). Ostrożnie usunąć fazę wodną, nie naruszając embrionów.
- Dodać około 700 µL metanolu i energicznie wstrząsać przez 30 s w celu dewitellinizacji embrionów.
UWAGA: Prawidłowo zdewitellinizowane embriony opadają na dno probówki, natomiast oddzielone błony witelinowe pozostają na granicy faz (Ryc. 1).
OSTROŻNIE: Metanolem należy operować w dygestorium i utylizować go zgodnie z odpowiednimi procedurami bezpieczeństwa chemicznego. - Usunąć heptan i metanol, pozostawiając embriony przykryte niewielką objętością metanolu. Przemyć embriony dwukrotnie metanolem.
- Rehydratyzować embriony, przemywając je trzy razy PBST (0,1% Triton X-100 w PBS) przez 5 min podczas każdego płukania na nutatorze. Chronić embriony przed światłem podczas tego i wszystkich kolejnych kroków.
UWAGA: Po dewitellinizacji należy utrzymywać embriony pod powierzchnią roztworu, aby zapobiec ich odwodnieniu i zachować morfologię embrionów. Należy zminimalizować ekspozycję na światło otoczenia w celu ochrony białek fluorescencyjnych i przeciwciał sprzężonych z fluoroforami.
3. Wykonaj immunostaining całego preparatu
- Usunąć PBST i inkubować zarodki w 1,5 mL PBSBT (0,5% BSA (w/v) i 5 mM NaN3 w PBST) przez co najmniej 1 h w temperaturze pokojowej na nutatorze.
- Odciąć końcówkę końcówki pipety, aby stworzyć szerszy otwór i zminimalizować uszkodzenia mechaniczne podczas przenoszenia zarodków.
- Przenieść zablokowane zarodki do probówki do mikrocentryfugi o pojemności 0,5 mL i usunąć roztwór blokujący. Dodać 200−300 µL świeżego PBSBT zawierającego przeciwciało anty-MHC (1:500)18 i/lub przeciwciało anty-Eve (0,5 µg/mL).
- Inkubować zarodki z przeciwciałami pierwszorzędowymi przez noc w temperaturze 4 °C na nutatorze.
UWAGA: Wykonać wspólne barwienie anty-Eve do analizy ilościowej po zidentyfikowaniu fenotypu fuzji mioblastów. Do wizualizacji muskulatury embrionalnej Drosophila można użyć przeciwciała anty-MHC pochodzenia króliczego lub szczurzego. - Usunąć roztwór przeciwciał pierwszorzędowych i przemyć zarodki trzykrotnie za pomocą PBST przez 10 min na każde płukanie na nutatorze.
UWAGA: Przechowywać roztwór przeciwciał pierwszorzędowych w temperaturze 4 °C w celu ponownego wykorzystania, jeśli jest to odpowiednie. Roztwór można zazwyczaj wykorzystać do trzech razy w ciągu 1 miesiąca. - Inkubować zarodki w 300 µL PBSBT zawierającego odpowiednie fluorescencyjne przeciwciała drugorzędowe w rozcieńczeniu 1:500 przez 2 h w temperaturze pokojowej na nutatorze.
- Usunąć roztwór przeciwciał drugorzędowych i przemyć zarodki trzykrotnie za pomocą PBST przez 10 min na każde płukanie.
- Usunąć ostatnią porcję PBST i dodać około 80 µL medium montażowego. Przenieść zarodki na szkiełko mikroskopowe, delikatnie przykryć próbkę szkiełkiem cover-slip i uszczelnić krawędzie (Rysunek 1).
UWAGA: Przechowywać przygotowane preparaty w temperaturze 4 °C, chroniąc je przed światłem, i obrazować je jak najszybciej, aby uzyskać optymalny sygnał fluorescencyjny.
4. Określanie stadium i obrazowanie embrionów
- Zidentyfikuj zarodki w późnej fazie 15, rozpoznając charakterystyczną morfologię jelita środkowego w kształcie serca19 pod oświetleniem w jasnym polu.
UWAGA: Ekspresja białka MHC jest niewykrywalna w zarodkach w fazie 14 lub wcześniejszych. W zarodkach w fazie 16 jelito środkowe w kształcie serca ulega zwężeniu i zostaje podzielone na cztery komory19. - Zidentyfikuj zarodki mutacyjne homozygotyczne po braku markera fluorescencyjnego.
UWAGA: Homozygotyczne zarodki mutacyjne nie posiadają fluorescencyjnie znakowanego balansera, w związku z czym nie wykazują ekspresji białka fluorescencyjnego. Pomiń ten krok w przypadku kontrolnych zarodków typu dzikiego. - Wybierz zarodki zorientowane bocznie, aby zwizualizować całą muskulaturę somatyczną znakowaną przeciwciałem anty-MHC.
UWAGA: Zarodki zorientowane grzbietowo lub brzusznie ujawniają głównie odpowiednią część muskulatury. Używaj zarodków zorientowanych bocznie do kompleksowej oceny defektów fuzji mioblastów. - Dostosuj moc lasera i wzmocnienie detektora, aby uzyskać wyraźną fluorescencję MHC bez nasycenia sygnału; zachowaj te ustawienia dla wszystkich próbek w ramach każdego eksperymentu. Zdefiniuj górną i dolną granicę stosu z-stack, aby objął całą głębokość muskulatury somatycznej.
- Ustaw rozdzielczość obrazu na 1024 × 1024 piksele, otwór pinhole na 1 jednostkę Airy’ego, średnią linii/klatki (line/frame average) na 1 oraz współczynnik powiększenia (zoom) na 1; zachowaj te ustawienia dla wszystkich próbek w ramach każdego eksperymentu. Wykonaj konfokalne obrazy z-stack w odstępach 1,0 µm przy użyciu obiektywu imersyjnego 40×.
- Obrazuj około 6−10 zarodków na genotyp, aby ocenić powtarzalność fenotypu.
UWAGA: Nabywaj obraz z kanału markera-balansera jednocześnie z kanałem MHC, gdy wymagane jest potwierdzenie homozygotycznego genotypu mutacyjnego.
5. Obrazowanie mięśnia DA1 w celu ilościowego oznaczenia fuzji
- Przeprowadzić podwójne barwienie na MHC i Eve po zidentyfikowaniu defektu fuzji mioblastów w embrionach zorientowanych bocznie.
- Do obrazowania wybrać embriony mutantów i kontrolne w stadium 15, zorientowane grzbietowo.
UWAGA: Eve (Even-skipped) wykazuje specyficzną ekspresję w jądrach mięśnia grzbietowego DA1 (dorsal acute muscle 1)20. Ilościowo określić fuzję mioblastów, ustalając liczbę jąder Eve-dodatnich włączonych do mięśnia DA1. - Dostosować parametry obrazowania, aby uzyskać wyraźną fluorescencję MHC i Eve bez nasycenia sygnału. Na podstawie sygnału Eve zdefiniować stos Z (z-stack) obejmujący całą głębokość mięśnia DA1.
- Nabyć obrazy w stosie Z za pomocą mikroskopu konfokalnego, stosując opisane powyżej parametry obrazowania. Obrazować około 6−10 embrionów na genotyp w celu kwantyfikacji fuzji.
6. Kwantyfikacja jąder oraz analiza statystyczna
- Zidentyfikuj brzuszne hemisegmenty A1−A7 na podstawie ich stereotypowych i powtarzalnych wzorów mięśniowych.
- Zidentyfikuj jądra dodatnie dla Eve w obrębie mięśnia DA1 znakowanego MHC. Przejrzyj cały stos obrazów (z-stack) i policz wszystkie jądra dodatnie dla Eve znajdujące się w różnych płaszczyznach ogniskowych w obrębie każdego mięśnia DA1.
UWAGA: Każdy brzuszny hemisegment zawiera pojedynczy mięsień DA1. W związku z tym wszystkie jądra dodatnie dla Eve w danym hemisegmencie są przypisywane do odpowiadającego mu mięśnia DA1. - Ilościowo określ liczbę jąder DA1 w tym samym zestawie hemisegmentów brzusznych, np. A2−A5, dla każdego embrionu.
UWAGA: Choć mięśnie DA1 z hemisegmentów brzusznych A1−A7 nadają się do kwantyfikacji, analiza wszystkich siedmiu hemisegmentów nie jest konieczna. Zamiast tego należy przeprowadzić kwantyfikację dla kilku hemisegmentów na embrion, np. A2−A5, i analizować ten sam zestaw hemisegmentów we wszystkich embrionach w celu zachowania spójności. - Oblicz średnią liczbę jąder na mięsień DA1 dla każdego embrionu i przyjmij tę wartość średnią jako jeden niezależny punkt danych. Wprowadź poszczególne punkty danych z embrionów do oprogramowania do analizy statystycznej w celu przeprowadzenia analizy i sporządzenia wykresów.
- Użyj obustronnego testu t Studenta do porównania dwóch warunków. W przypadku porównania trzech lub więcej warunków zastosuj jednoczynnikową analizę wariancji (ANOVA), a następnie test Dunnetta, przyjmując wartość p < 0,05 za istotną statystycznie.
Wyniki
Strona raportu genu spook (spo) w bazie FlyBase została przedstawiona jako przykład ilustrujący wybór odpowiedniego allela mutantowego. spo jest jednym z genów „Halloween” kodującym enzymy zaangażowane w biosyntezę hormonów steroidowych21,22 i wykazano, że promuje on fuzję mioblastów23. Sekcja „Alleles” na stronie raportu genu spo w FlyBase wymienia 12 alleli mutantowych spo opisanych w literaturze, z których cztery zostały zdeponowane w BDSC (Rysunek 2A) i są łatwo dostępne. Jeśli pożądany allel nie jest dostępny za pośrednictwem BDSC, można go poprosić bezpośrednio grupę badawczą, która pierwotnie opisała tę linię mutantową.
Spośród czterech dostępnych z BDSC alleli mutantów, spo1 posiada mutację missense (G481E), podczas gdy spoMI06810 zawiera insercję MiMIC w obrębie sekwencji kodującej, co skutkuje przesunięciem ramki odczytu przy aminokwasie Y341 (Rycyna 2B,C). Ponieważ białko Spo składa się z 543 aminokwasów, przewiduje się, że spoMI06810 (Y341fs) prowadzi do powstania skróconego białka, któremu brakuje około 40% całkowitej długości, co sprawia, że prawdopodobnie reprezentuje ono silny allel z utratą funkcji. W związku z tym do analizy fenotypowej fuzji mioblastów preferowany jest spoMI06810 zamiast spo1 .
Fuzja mioblastów rozpoczyna się w 12. stadium embrionalnym (7,3−9,3 h po zniesieniu jaj [AEL]) i jest w dużej mierze zakończona do końca stadium 15 (11,3−13,3 h AEL)24. Fenotypy fuzji są zatem zazwyczaj oceniane w późnym stadium 15 embrionów, kiedy uformowany został wzór mięśni somatycznych i większość procesów fuzji została zakończona.
Zarodki w stadium 15 można zidentyfikować na podstawie dwóch wyraźnych cech morfologicznych: zakończenia zamknięcia grzbietowego oraz nabycia charakterystycznej, w kształcie serca morfologii jelita środkowego (Rycina 3A–C)19. Zarodki w stadium 14 można odróżnić na podstawie trwającej inwolucji głowy (Rycina 3A), podczas gdy zarodki w stadium 15 wykazują charakterystyczne jelito środkowe w kształcie serca (Rycina 3B). Zarodki w stadium 16 można zidentyfikować po zwężeniu jelita środkowego i utworzeniu czterech komór (ślepe jelita żołądkowe; Rycina 3C)19. Dodatkowo ekspresja białka MHC jest niewykrywalna we wcześniejszych stadiach, w tym w stadium 14, ale staje się wyraźna w stadium 15 i w stadiach późniejszych (Rycina 3A–C).
W późnym stadium embryonalnym 15 mięśni ścian ciała są w pełni ukształtowane w embrionach typu dzikiego (w1118), a większość półsegmentów brzusznych wykazuje identyczny, stereotypowy wzorzec mięśniowy w widoku bocznym (Rysunek 3B). Ten stereotypowy wzorzec mięśniowy można zwizualizować, używając przeciwciał anty-MHC z królika lub szczura (Rysunek 3B,D). W przeciwieństwie do tego, mniej włókien mięśniowych jest widocznych, gdy embriony są obrazowane w orientacji grzbietowej lub brzusznej (Rysunek 3E,F). Zatem obrazowanie embrionów w orientacji bocznej umożliwia wizualizację całej muskulatury ścian ciała i ułatwia ocenę defektów fuzji mioblastów.
Aby zbadać defekty fuzji mioblastów, obrazuje się muskulaturę ściany ciała embrionów mutantów homozygotycznych w orientacji bocznej. Mutanty homozygotyczne identyfikuje się na podstawie braku fluorescencyjnego markera balancerowego, takiego jak GFP lub YFP. Na przykład embriony mutantów homozygotycznych spo pochodzące od rodziców spoMI06810/TM3, twi>UAS-GFP są negatywne pod kątem GFP, podczas gdy embriony rodzeństwa niosące balancer wykazują ekspresję GFP w mezodermie (Rysunek 4B,C). W porównaniu z embrionami typu dzikiego oraz GFP-dodatnimi embrionami rodzeństwa, embriony mutantów spo wykazują defekt fuzji mioblastów, który charakteryzuje się obecnością licznych niefuzowanych mioblastów zdolnych do fuzji (FCMs; Rysunek 4A–C).
Warto zauważyć, że w głębszych przekrojach optycznych (Z3 i Z4) obserwuje się więcej niezlepionych FCM niż w przekroju powierzchniowym (Z1) zarodków mutantów spo (Rycina 4B). Rozkład ten odzwierciedla organizację przestrzenną komórek założycielskich i FCM podczas embrionalnej fuzji mioblastów. Komórki założycielskie i rosnące prątki mięśniowe znajdują się głównie w powierzchniowej warstwie mezodermy, podczas gdy FCM zalegają w głębszych warstwach przed migracją w stronę rosnących prątków mięśniowych i ich fuzją25. W konsekwencji niezlączone mioblasty są liczniejsze w głębszych przekrojach konfokalnych, szczególnie u zarodków z częściowymi wadami fuzji. Pozyskiwanie stosów Z (z-stacks) obejmujących całą głębokość muskulatury ściany ciała jest zatem niezbędne, aby uniknąć niedoszacowania nasilenia fenotypu fuzji.
Choć wizualizacja ogólnej muskulatury ściany ciała w orientacji bocznej umożliwia ocenę fenotypową defektów fuzji mioblastów, analiza ilościowa może zostać przeprowadzona poprzez wizualizację mięśnia DA1 w orientacji grzbietowej. W embrionach typu dzikiego mięsień DA1 jest w pełni uformowany i zawiera 13,03 ± 0,60 jąder wykazujących ekspresję Eve (Rysunek 5A,C). W embrionach mutantów spo liczba jąder Eve-dodatnich w mięśniu DA1 jest zredukowana do 8,16 ± 0,54 (Rysunek 5B,C), co wskazuje na defekt fuzji, w którym mniejsza liczba FCM łączy się z komórką założycielską DA1. Aby uzyskać spójne i powtarzalne wyniki ilościowe, zliczane i uśredlane na jeden embrion są jądra Eve-dodatnie w mięśniach DA1 tych samych hemisegmentów brzusznych (A2−A5), a średnia z każdego embrionu jest traktowana jako pojedynczy punkt danych do analizy statystycznej (Rysunek 5C).
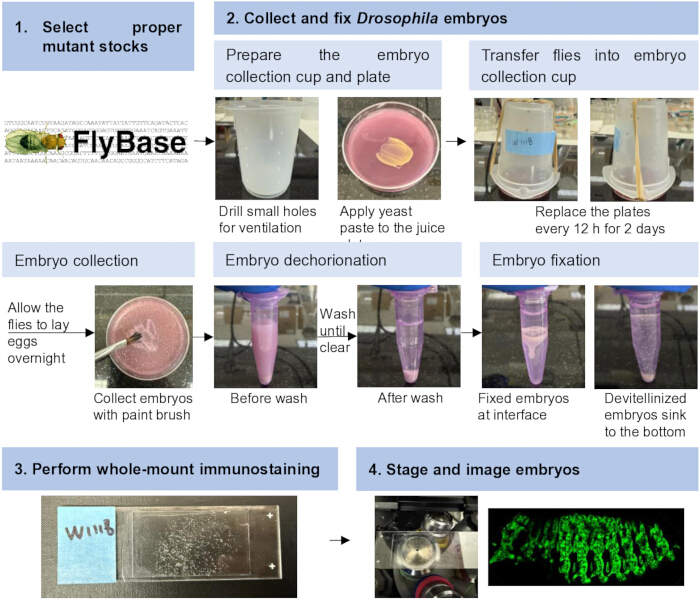
Rycina 1: Schemat analizy genetycznej, fenotypowej i ilościowej fuzji mioblastów w embrionach Drosophila. Schemat obejmuje wybór odpowiednich linii mutantów, pobieranie i fiksację embrionów, immunobarwienie całych preparatów i ich montowanie, a także określanie stadium rozwoju embrionów i obrazowanie. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
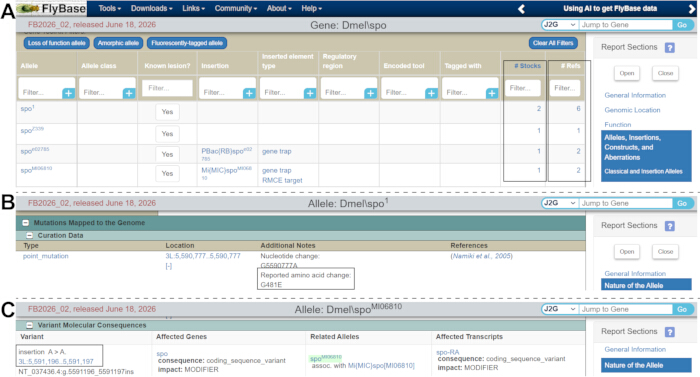
Rysunek 2: Wybór alleli mutantów przy użyciu FlyBase. (A) Zrzut ekranu strony raportu genu spo w bazie FlyBase. Allele mutantów są wymienione w sekcji „Alleles”. Kolumna Stocks (obramowana) wskazuje liczbę dostępnych linii, natomiast kolumna Refs (obramowana) wskazuje liczbę powiązanych referencji. (B,C) Uszkodzenia molekularne dwóch reprezentatywnych alleli mutantów spo, spo1 (B) oraz spoMI06810 (C). Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
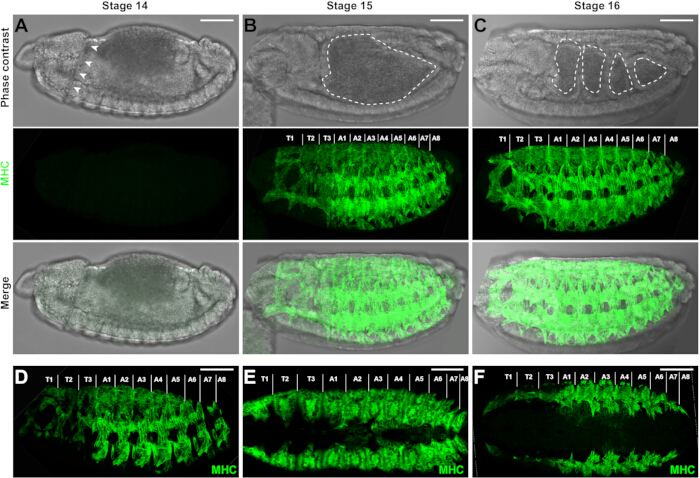
Rysunek 3: Układ mięśniowy embrionów Drosophila. (A–C) Obrazy w kontraście fazowym, obrazy konfokalne z projekcją Z po barwieniu na MHC oraz obrazy nałożone embrionów typu dzikiego (WT) w stadiach 14, 15 i 16. Inwolucja głowy jest widoczna (groty strzałek) w embrionie w stadium 14 (A). Charakterystyczne sercowate jelito środkowe (linia przerywana) jest obserwowane w embrionie w stadium 15 (B), natomiast jelito środkowe jest podzielone na cztery wyraźne komory (linie przerywane) w embrionie w stadium 16 (C). Ekspresja białka MHC jest niewykrywalna w stadium 14 (A), ale staje się intensywna w stadiach 15 (B) i 16 (C). Embriony przedstawiono w widoku bocznym, z przodem po lewej stronie, tyłem po prawej, stroną grzbietową u góry i brzuszną u dołu. Oznaczono hemisegmenty torakalne (T1–T3) i abdominalne (A1–A8). (D) Obraz konfokalny widoku bocznego układu mięśniowego w embrionie WT w stadium 15, wizualizowany przy użyciu przeciwciała szczurzego anty-MHC. Do obrazów w pozostałych panelach użyto przeciwciała króliczego anty-MHC. (E,F) Obrazy konfokalne z projekcją Z widoku grzbietowego (E) i brzusznego (F) układu mięśniowego w embrionach WT w stadium 15. W orientacjach grzbietowej i brzusznej widocznych jest mniej włókien mięśniowych niż w orientacji bocznej. Pasek skali = 50 µm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
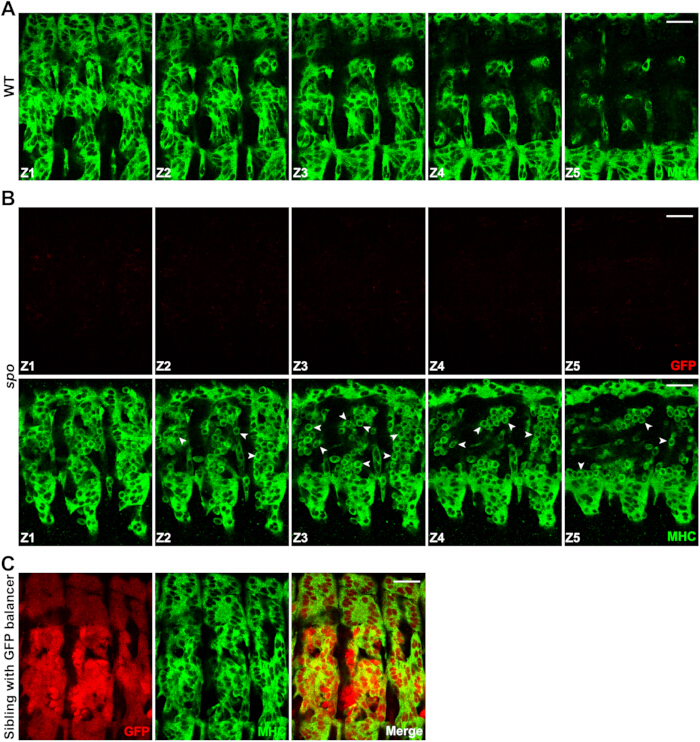
Rycina 4: Porównanie układu mięśniowego embrionów typu dzikiego i mutantów spo. (A) Reprezentatywne obrazy z serii z-stack wykonane za pomocą mikroskopu konfokalnego, przedstawiające mięśnie ściany ciała w widoku bocznym późnego embrionu WT w stadium 15. Fuzja mioblastów jest zakończona i nie obserwuje się niefuzowanych mioblastów. MHC pokazano w kolorze zielonym. (B) Reprezentatywne obrazy z serii z-stack wykonane za pomocą mikroskopu konfokalnego, przedstawiające mięśnie ściany ciała w widoku bocznym embrionu mutanty spo negatywnego pod kątem GFP, pochodzącego od rodziców spoMI06810/TM3, twi>UAS-GFP. Brak fluorescencji GFP (czerwony) wskazuje, że embrion jest homozygotą dla spoMI06810. Groty strzałek wskazują reprezentatywne niefuzowane mioblasty. Więcej niefuzowanych mioblastów obserwuje się w głębszych przekrojach optycznych (Z3 i Z4) niż w pobliżu powierzchni embrionu (Z1). MHC pokazano w kolorze zielonym. (C) Obrazy konfokalne w widoku bocznym dodatniego pod kątem GFP embrionu rodzeństwa, pochodzącego od tych samych rodziców spoMI06810/TM3, twi>UAS-GFP. Mezodermalna ekspresja GFP (czerwony) sterowana przez transgen twi>UAS-GFP na balancerze TM3 pozwala odróżnić dodatnie pod kątem GFP embriony rodzeństwa od negatywnych pod kątem GFP homozygotycznych embrionów mutanty spo. MHC pokazano w kolorze zielonym. Pasek skali = 20 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
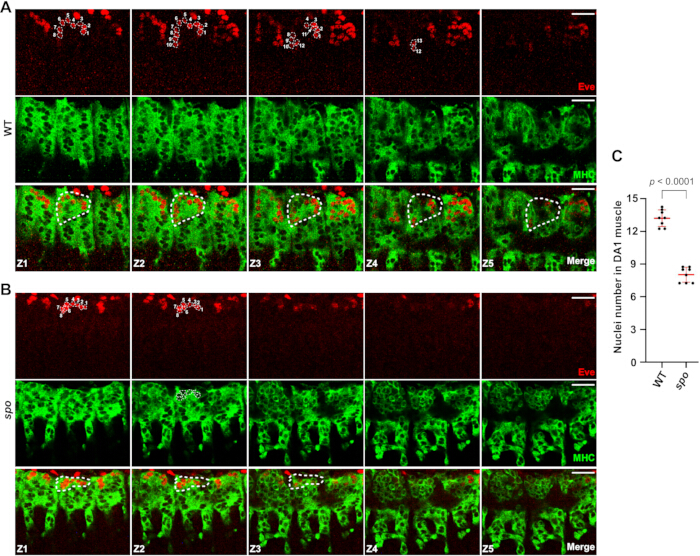
Rysunek 5Reprezentatywne obrazy z serii z-stack wykonane za pomocą mikroskopu konfokalnego oraz analiza ilościowa mięśni DA1. (A,B) obrazy z serii z-stack wykonane za pomocą mikroskopii konfokalnej, przedstawiające widok grzbietowy zarodków WT w późnej fazie 15 (A) i spo mutant (B) zarodki znakowane przeciwciałem anty-MHC (zielony) i przeciwciałem anty-Eve (czerwony). Konfokalne serie obrazów (z-stacks) pozyskano przez całą głębokość mięśnia DA1 wykazującego ekspresję Eve, aby uchwycić wszystkie jądra w obrębie tego mięśnia. Jądra Eve-dodatnie widoczne są jako obszary niezabarwione w obrębie sygnału MHC. Reprezentatywny mięsień DA1 zaznaczono linią przerywaną, a jądra Eve-dodatnie w obrębie mięśnia DA1 ponumerowano. (C) Ilościowe oznaczenie jąder Eve-dodatnich w mięśniach DA1 u osobników WT i spo zarodki mutanty. Dla każdego genotypu ilościowo oceniono osiem zarodków. Każdy punkt danych reprezentuje średnią liczbę jąder w mięśniach DA1 hemisegmentów A2–A5 jednego zarodka. Dane przedstawiono jako średnią ± SD (czerwone słupki). Istotność statystyczną określono za pomocą dwustronnego testu t Studenta Proszę o podanie tekstu źródłowego do tłumaczenia.-test; p < 0,0001. Pasek skali = 20 µm. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
| numer katalogowy BDSC | Genotyp | Cel |
| 6873 | N1/FM7c, twi>UAS-GFP | Ekspresja GFP w mezodermie umożliwia identyfikację embrionów homozygotycznych mutantów niewykazujących ekspresji GFP. |
| 6662 | wgGla-1/CyO, twi>UAS-GFP | |
| 6663 | drMio/TM3, twi>UAS-GFP | |
| 23229 | baza4/FM7c, Dfd-YFP | Ekspresja YFP specyficzna dla głowy umożliwia identyfikację embrionów mutantów homozygotycznych, które nie wykazują ekspresji YFP. |
| 23230 | SNASco/ CyO, Dfd-YFP | |
| 23232 | dr1/TM6B, Dfd-YFP |
Tabela 1: Linie Drosophila niosące gen markera fluorescencyjnego na chromosomach balancerowych.
Dyskusja
Opisany tutaj protokół zapewnia kompleksowy schemat analizy genetycznej, fenotypowej i ilościowej fuzji mioblastów w embrionach Drosophila. Co istotne, zaobserwowanie defektu fuzji w linii mutantowej wymaga dodatkowych analiz genetycznych w celu potwierdzenia, że gen docelowy odpowiada za obserwowany fenotyp. Podczas utrzymywania linii mogą gromadzić się spontaniczne mutacje tła, które mogą wpływać na fenotypy mutantów26. Jednym z podejść jest badanie embrionów trans-heterozygotycznych, otrzymywanych poprzez krzyżowanie allelu mutantowego z deficyencją chromosomalną usuwającą gen docelowy. Obserwacja tego samego defektu fuzji w tych embrionach potwierdziłaby wniosek, że fenotyp wynika z zaburzenia genu kandydującego, a nie z niezwiązanych z nim mutacji tła. Eksperymenty z ratowaniem genetycznym (genetic rescue), takie jak te z wykorzystaniem systemu GAL4/UAS27, mogą zapewnić dalszą walidację poprzez ustalenie, czy ekspresja genu docelowego przywraca prawidłową fuzję mioblastów w embrionach mutantowych.
Chociaż Muszka owocówka Projekt Gene Disruption Project stworzył publicznie dostępną kolekcję linii mutantów obejmującą około 75% Muszka owocowa geny28, odpowiednie allele mutacyjne, w szczególności silne allele utraty funkcji, mogą nie być dostępne dla każdego interesującego nas genu. W takich przypadkach linie z deficycją chromosomową mogą służyć jako alternatywne źródło do oceny, czy dany gen kandydacki bierze udział w fuzji mioblastów. Obecnie dostępne kolekcje linii z deficycją obejmują ponad 98% euchromatyny Muszka owocówka genom29co umożliwia analizę utraty funkcji niemal wszystkich genów. Deficyty chromosomalne można zidentyfikować w sekcji „Aberrations” raportu genów w bazie FlyBase. Ponieważ jednak każda linia deficyjna usuwa wiele genów, defektu fuzji mioblastów zaobserwowanego w embrionach homozygotycznych pod względem deficytu nie można przypisać konkretnemu genowi w usuniętym regionie chromosomalnym bez dalszej walidacji. W związku z tym, gdy defekt fuzji zostanie zidentyfikowany przy użyciu linii deficyjnej, należy wygenerować i przeanalizować mutant z nokautem pojedynczego genu, aby określić szczególną rolę kandydującego genu w fuzji mioblastów.
Chociaż niniejszy protokół koncentruje się na analizie fenotypowej mutantów poszczególnych genów będących przedmiotem zainteresowania, schemat ten można również zastosować do szerokozakresowych przesiewów deficyjnych w celu poszukiwania nowych regulatorów fuzji mioblastów przy użyciu dostępnych kolekcji deficyjnych29. Ponadto zastąpienie przeciwciała przeciwko MHC przeciwciałami przeciwko konkretnym regulatorom fuzji mioblastów pozwala na dostosowanie ogólnego schematu postępowania, obejmującego zbieranie embrionów, fiksację i immunobarwienie, do badania lokalizacji białek względem synapsy fuzjogennej. Wreszcie opisane tutaj metody można dostosować do analizy fenotypowej innych procesów rozwoju embrionalnego poza fuzją mioblastów, rozszerzając tym samym użyteczność protokołu na szerszy zakres badań rozwojowych.
Oświadczenia
Autorzy oświadczają, że nie mają żadnych konfliktów interesów. ChatGPT 5 (OpenAI) został wykorzystany wyłącznie do redakcji gramatycznej i językowej. Nie służył on do generowania treści naukowych, danych, analiz ani rycin.
Podziękowania
Dziękujemy Bloomington stock center za udostępnienie szczepów much. Praca ta była finansowana z grantów NIH R01AR085116 oraz R35GM136316 przyznanych E.H.C.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Agar | Fisher | BP1423-500 | Agar w proszku; stosowany do przygotowania stałej pożywki hodowlanej. |
| Siarczyn albuminy wołowej (BSA) | Sigma | A7906 | Albumina surowicy bydlęcej; stosowana do przygotowania roztworów blokujących podczas immunostynowania. |
| Mikroskop konfokalny | Leica | SP8 | Laserowy skaningowy mikroskop konfokalny stosowany do obrazowania fluorescencyjnego barwionych preparatów. |
| Mikroskop konfokalny | Nikon | A1R | Laserowy skaningowy mikroskop konfokalny stosowany do obrazowania fluorescencyjnego barwionych preparatów. |
| KappendChild | Fisher | 12-545-CP | Szklana lamella, 40 mm × 22 mm; stosowana do montowania preparatów do mikroskopii. |
| Szalka hodowlana | Corning | 430166 | Szalka hodowlana 60 mm; stosowana do obsługi, hodowli lub przetwarzania próbek biologicznych. |
| Drożdże suche | Sigma | YSC2 | Suche drożdże stosowane jako źródło odżywcze dla hodowli organizmów. |
| Formaldehyd, 37% | Fisher | BP531-500 | Stężony roztwór formaldehydu stosowany do przygotowania utrwalacza. UWAGA: Toksyczny i lotny; obsługiwać przy użyciu odpowiednich środków ochrony osobistej i w dygestorium chemicznym. |
| Kozie przeciwciała anty-mysie IgG 647 | ThermoFisher | A-21236 | Koniugowane z fluorophorem kozie wtórne przeciwciała anty-mysie IgG do detekcji fluorescencyjnej mysich przeciwciał pierwotnych. |
| Kozie przeciwciała anty-krolik IgG 568 | ThermoFisher | A-11036 | Koniugowane z fluorophorem kozie wtórne przeciwciała anty-krolik IgG do detekcji fluorescencyjnej króliczych przeciwciał pierwotnych. |
| Heptan | Fisher | H350 | Rozpuszczalnik organiczny stosowany podczas utrwalania i permeabilizacji preparatów. UWAGA: Łatwopalny i szkodliwy; obsługiwać w dygestorium chemicznym z odpowiednimi środkami ochrony osobistej. |
| Inkubator | Percival | I36LL | Inkubator z kontrolą temperatury stosowany do utrzymywania kultur lub organizmów eksperymentalnych w określonych warunkach środowiskowych. |
| Metanol | Pharmco | 339000ACSBK01 | Metanol stosowany podczas utrwalania, odwadniania lub permeabilizacji preparatów. UWAGA: Łatwopalny i toksyczny; obsługiwać w dygestorium chemicznym z odpowiednimi środkami ochrony osobistej. |
| Szkiełka mikroskopowe | Fisher | 12-550-15 | Szklane szkiełka mikroskopowe stosowane do montowania preparatów do obrazowania. |
| Medium montażowe | ThermoFisher | P36980 | Medium montażowe przeciw zanikaniu fluorescencji (antifade) stosowane do zachowania fluorescencji i montowania barwionych preparatów do mikroskopii. |
| Mysie przeciwciała anty-Even skipped (Eve) | DSHB | 2B8 | Mysie monoklonalne przeciwciała pierwotne rozpoznające białko Even skipped; stosowane do barwienia immunofluorescencyjnego. |
| Nutator | Corning | 6720 | Laboratoryjny mieszadło nutacyjne stosowane do łagodnego i ciągłego wstrząsania próbek podczas etapów przemywania, blokowania lub inkubacji z przeciwciałami. |
| Zlew plastikowy | Sigma | Z245380 | Plastikowy zlew 100 mL stosowany do stworzenia naczynia do zbierania much. |
| Królicze przeciwciała anty-ciężki łańcuch miozyny (MHC) | — | — | Królicze przeciwciała pierwotne rozpoznające ciężki łańcuch miozyny Drosophila; źródło przeciwciał opisane przez Kiehart i Feghali (1986), Journal of Cell Biology 103, 1517–1525. |
| Szczurze przeciwciała anty-ciężki łańcuch miozyny (MHC) | DSHB | BB7/21.14 | Szczurze monoklonalne przeciwciała pierwotne rozpoznające ciężki łańcuch miozyny; stosowane do barwienia immunofluorescencyjnego. |
| Azydek sodu (NaN3) | Sigma | S8032 | Azydek sodu stosowany jako konserwant w roztworach przeciwciał lub buforach. UWAGA: Silnie toksyczny; unikać połknięcia, wdychania, kontaktu ze skórą i kontaktu z metalami. |
| Triton X-100 | Fisher | AAA16046AP | Detergent niejonowy stosowany do permeabilizacji błon oraz przygotowania buforów do przemywania lub blokowania. |
| 10× fosforanowy bufor solny (PBS) | Fisher | BP3994 | Stężony fosforanowy bufor solny stosowany do przygotowania 1× PBS do przemywania, rozcieńczania i przygotowania buforów. |
Bibliografia
- Abmayr SM, Pavlath GK. Myoblast fusion: Lessons from flies and mice. Development. 2012;139(4):641-656.
- Petrany MJ, Millay DP. Cell fusion: Merging membranes and making muscle. Trends Cell Biol. 2019;29(12):964-973.
- Wherley TJ et al. Current topics in developmental biology. Vol. 158. Academic Press; 2024:53-82.
- Millay DP. Regulation of the myoblast fusion reaction for muscle development, regeneration, and adaptations. Exp Cell Res. 2022;415(2):113134.
- Dworak HA, Sink H. Myoblast fusion in Drosophila. Bioessays. 2002;24(7):591-601.
- Schejter ED. Myoblast fusion: Experimental systems and cellular mechanisms. Semin Cell Dev Biol. 2016;60:112-120.
- Deng S, Azevedo M, Baylies M. Acting on identity: Myoblast fusion and the formation of the syncytial muscle fiber. Semin Cell Dev Biol. 2017;72:45-55.
- Lee DM, Chen EH. Drosophila myoblast fusion: Invasion and resistance for the ultimate union. Annu Rev Genet. 2019;53:67-91.
- Bate M. The development of Drosophila melanogaster. CSH Laboratory Press; New York; 1993:1013-1090.
- Baylies MK, Bate M, Ruiz Gomez M. Myogenesis: A view from Drosophila. Cell. 1998;93(6):921-927.
- Chen EH, Olson EN. Towards a molecular pathway for myoblast fusion in Drosophila. Trends Cell Biol. 2004;14(8):452-460.
- Sens KL et al. An invasive podosome-like structure promotes fusion pore formation during myoblast fusion. J Cell Biol. 2010;191(5):1013-1027.
- Kim JH et al. Mechanical tension drives cell membrane fusion. Dev Cell. 2015;32(5):561-573.
- Chen EH. Invasive podosomes and myoblast fusion. Curr Top Membr. 2011;68:235-258.
- Kim JH, Jin P, Duan R, Chen EH. Mechanisms of myoblast fusion during muscle development. Curr Opin Genet Dev. 2015;32:162-170.
- Kim JH, Chen EH. The fusogenic synapse at a glance. J Cell Sci. 2019;132(18).
- Haralalka S, Abmayr SM. Myoblast fusion in Drosophila. Exp Cell Res. 2010;316(18):3007-3013.
- Kiehart DP, Feghali R. Cytoplasmic myosin from Drosophila melanogaster. J Cell Biol. 1986;103(4):1517-1525.
- Campos-Ortega JA, Hartenstein V. The embryonic development of Drosophila melanogaster. 2nd ed. Springer Berlin Heidelberg; Berlin, Heidelberg; 1997:9-102.
- De Joussineau C, Bataille L, Jagla T, Jagla K. Diversification of muscle types in Drosophila: Upstream and downstream of identity genes. Curr Top Dev Biol. 2012;98:277-301.
- Namiki T et al. Cytochrome P450 CYP307A1/Spook: A regulator for ecdysone synthesis in insects. Biochem Biophys Res Commun. 2005;337(1):367-374.
- Niwa R, Niwa YS. Enzymes for ecdysteroid biosynthesis: Their biological functions in insects and beyond. Biosci Biotechnol Biochem. 2014;78(8):1283-1292.
- Ruan ZR, Yu Z, Xing C, Chen EH. Inter-organ steroid hormone signaling promotes myoblast fusion via direct transcriptional regulation of a single key effector gene. Curr Biol. 2024;34(7):1438-1452.e6.
- Beckett K, Baylies MK. 3D analysis of founder cell and fusion competent myoblast arrangements outlines a new model of myoblast fusion. Dev Biol. 2007;309(1):113-125.
- Richardson B, Beckett K, Baylies M. Visualizing new dimensions in Drosophila myoblast fusion. BioEssays. 2008;30(5):423-431.
- Huang W et al. Spontaneous mutations and the origin and maintenance of quantitative genetic variation. eLife. 2016;5.
- McGuire SE, Roman G, Davis RL. Gene expression systems in Drosophila: A synthesis of time and space. Trends Genet. 2004;20(8):384-391.
- Bellen HJ et al. The Drosophila Gene Disruption Project: Progress using transposons with distinctive site specificities. Genetics. 2011;188(3):731-743.
- Cook RK et al. The generation of chromosomal deletions to provide extensive coverage and subdivision of the Drosophila melanogaster genome. Genome Biol. 2012;13(3).
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny