Niniejszy protokół opisuje analizę długości życia opartą na mikrofluidyce przy użyciu mikroskopii poklatkowej gamet Saccharomyces cerevisiae uzyskanych z młodych lub starych komórek prekursorowych.
Artykuł metodologiczny
Analiza oparta na mikrofluidyce w celu odkrycia czynników odmładzania gametogenicznego w Saccharomyces cerevisiae
W tym artykule
Podsumowanie
Streszczenie
Saccharomyces cerevisiae starzeje się stopniowo poprzez asymetryczne podziały komórkowe, w których uszkodzenia związane ze starzeniem kumulują się w komórce matki, podczas gdy powstają młode komórki potomne. Gametogeneza całkowicie resetuje replikacyjną długość życia starszych komórek, cofając tym samym zegar starzenia dla następnego pokolenia. Chociaż odmładzanie gametogenne u drożdży zostało opisane wcześniej, brakowało technik pozwalających na wysokoprzepustową kwantyfikację resetowania replikacyjnej długości życia. Poprzednie metody ilościowego oznaczania odmłodzenia po gametogenezie ograniczały się do niskoprzepustowych, pracochłonnych podejść opartych na wielokrotnej, ręcznej mikromanipulacji pojedynczymi komórkami. W niniejszej pracy szczegółowo opisujemy wysokoprzepustowy test mikroskopowy oparty na mikrofluidyce, który umożliwia systematyczną charakterystykę czynników niezbędnych do odmłodzenia gametogennego u S. cerevisiae. Metoda ta wykorzystuje dwie obojętne modyfikacje genetyczne, które umożliwiają ocenę replikacyjnej długości życia gamet za pomocą mikrofluidyki. Po sortowaniu według wieku i dysocjacji tetrad, warunkowo sterylne gamety są wprowadzane do mikrofluidycznych urządzeń obrazujących i identyfikowane za pomocą specyficznego markera gamet. Długoterminowe obrazowanie time-lapse umożliwia rzetelne śledzenie i porównywanie replikacyjnej długości życia gamet pochodzących z młodych i starych komórek prekursorowych. Przedstawiamy tutaj protokół krok po kroku, który umożliwia systematyczną kwantyfikację długości życia gamet oraz wysokoprzepustową identyfikację czynników molekularnych pośredniczących w komórkowym odmłodzeniu gametogennym u S. cerevisiae.
Wprowadzenie
Saccharomyces cerevisiae starzeją się replikacyjnie podczas mitozy poprzez asymetryczny podział, zachowując uszkodzenia związane z wiekiem w komórce matki, podczas gdy powstają młode komórki potomne1,2,3,4. Długość życia replikacyjnego drożdży jest zatem ograniczona i definiuje się ją jako liczbę komórek potomnych, które dana komórka matki produkuje przed swoim terminalnym podziałem, po którym następuje starzenie, a ostatecznie śmierć. Uderzające jest to, że jeśli stara komórka S. cerevisiae ukończy gametogenezę, długość życia replikacyjnego wszystkich powstałych gamet zostaje całkowicie zresetowana, co czyni je nieodróżnialnymi od gamet pochodzących z młodych komórek prekursorowych5,6,7,8,9 (Rycina 1A). Od czasu pierwszego odkrycia odmładzania gametogenicznego u drożdży zidentyfikowano wiele istotnych czynników, które usuwają uszkodzenia związane z wiekiem podczas gametogenezy, jednak brak technik wysokoprzepustowych utrudnia badanie wpływu tych szlaków na długość życia gamet6. Ilościowe określanie długości życia replikacyjnego gamet opierało się historycznie na ręcznym zliczaniu podziałów komórkowych przy użyciu mikroskopu do mikrodysekcji fluorescencyjnej, w którym długość życia replikacyjnego gamet ocenia się przez kilka dni poprzez ciągłe liczenie i ręczne usuwanie generowanych komórek potomnych7. Choć długość życia replikacyjnego gamet można analizować za pomocą tej techniki, jej pracochłonny i czasochłonny charakter spowodował marginalne zastosowanie w tej dziedzinie w ciągu ostatniej dekady10,11. Fakt, że od czasu pierwotnego odkrycia nie wykazano, aby żadne konkretne szlaki molekularne bezpośrednio przyczyniały się do odmładzania gametogenicznego7, podkreśla ograniczenia obecnej techniki i potrzebę opracowania zautomatyzowanego testu wysokoprzepustowego.
W ostatnich latach nowe podejścia oparte na mikroprzepływach zastąpiły kwantyfikację długości życia replikacyjnego za pomocą micromanipulacji, co eliminuje potrzebę ręcznego oddzielania komórek potomnych12. Zaprojektowano różne pułapki do wychwytywania i zatrzymywania komórek macierzystych w komorach obrazowania, zapewniające stały przepływ świeżego medium przez cały okres ich życia replikacyjnego, co pozwala na wypłukiwanie nowo powstałych komórek potomnych. Paralelizacja wielu komór obrazowania umożliwia dodatkowo wyznaczenie długości życia replikacyjnego dla setek komórek o różnych podłożach genetycznych w ciągu kilku dni w ramach jednego eksperymentu13,14,15,16,17,18,19. Chociaż podejścia oparte na mikroprzepływach są obecnie preferowane dla wegetatywnie rosnących haploidalnych komórek drożdży, zastosowanie tej techniki do pomiaru długości życia replikacyjnego gamet drożdży nie zostało do tej pory opisane.
Trzy główne przeszkody techniczne i biologiczne utrudniają ocenę czasu życia replikacyjnego gamet S. cerevisiae przy użyciu urządzeń mikroprzepływowych. Po pierwsze, podczas gametogenezy diploidalna komórka drożdży przechodzi dwa podziały meiotyczne i tworzy ściśle upakowaną tetradę zawierającą cztery haploidalne gamety z segregacją 2:2 dwóch typów zapłodnienia, MATa i MATα (Rysunek 1A). W związku z tym, podczas ładowania gamet MATa i MATα do urządzeń mikroprzepływowych, wydzielane feromony zapłodnienia wywołują odpowiedź na zapłodnienie w pobliskich komórkach, co prowadzi do zahamowania wzrostu, nieprawidłowej morfologii komórek i zapychania się urządzeń mikroprzepływowych. Po drugie, cztery gamety w obrębie askusa tetradowego nie oddzielają się naturalnie podczas kiełkowania. Zatem bez ręcznego rozdzielenia, w komorach mikroprzepływowych mogą zostać uwięzione jedynie całe tetradny. Zmniejszona retencja nieoddzielonych tetrad w pułapkach oraz brak możliwości śledzenia poszczególnych podziałów czterech wciąż połączonych gamet uniemożliwiają ocenę czasu życia replikacyjnego każdej pojedynczej gamety. Po trzecie, jeśli tetradny zostaną rozdzielone na pojedyncze gamety przed załadowaniem do urządzeń mikroprzepływowych, są one znacznie mniejsze od komórek rosnących wegetatywnie i nie są wychwytywane przez standardowe pułapki (Rysunek 2A–C).
Aby przezwyciężyć te ograniczenia, Spiri i in. 20269 połączyli obojętne modyfikacje genetyczne, separację tetrad i wyrastanie gamet oraz specyficzny dla gamet marker, aby umożliwić mikrofluidyczną wysokoprzepustową kwantyfikację replikacyjnego czasu życia gamet oraz charakterystykę czynników niezbędnych do odmłodzenia gametogenicznego w S. cerevisiae (Ryc. 1B–F). Po pierwsze, aby zapobiec zapłodnieniu po kiełkowaniu bez zakłócania standardowych krzyżówek genetycznych, zaprojektowano warunkowo sterylną allel (Ryc. 3A). Po drugie, w celu rozdzielenia tetrad na pojedyncze gamety, zastosowano obróbkę Zymolyase, która osłabia zewnętrzną ścianę zarodnikową, w połączeniu z manipulacją mechaniczną. Po trzecie, aby umożliwić efektywną identyfikację gamet, nawet po ich separacji i krótkim okresie wyrastania wymaganym do użycia standardowych pułapek mikrofluidycznych, wprowadzono długotrwały, utrzymujący się fluorescencyjny reporter specyficzny dla gamet. Wykorzystując to podejście, pojedyncze gamety pochodzące z uprzednio wyselekcjonowanych młodych i starych komórek prekursorowych mogą być izolowane i ładowane do urządzeń mikrofluidycznych w celu przeprowadzenia ciągłego obrazowania time-lapse przez 72 h, co pozwala na ilościową analizę i porównanie replikacyjnego czasu życia gamet z młodych i starych komórek prekursorowych9. Szczegółowy protokół opisany w niniejszej pracy znacznie zwiększa wykonalność i przepustowość analizy czasu życia gamet zarówno w starych, jak i młodych komórkach prekursorowych, umożliwiając bezpośrednią identyfikację szlaków molekularnych pośredniczących w odmłodzeniu komórkowym podczas gametogenezy.
Protokół
Szczegółowa lista odczynników i sprzętu użytych w tym protokole znajduje się w Tabeli materiałów.
1. Starzenie replikacyjne komórek macierzystych
UWAGA: Wszystkie eksperymenty z wykorzystaniem poniższego protokołu są przeprowadzane w diploidalnych komórkach S. cerevisiae o pochodzeniu szczepu SK1, zawierających następujące minimalne tło genetyczne: pPMA2-PMA2-eGFP, ste5::NATR-pTet07.1-STE5, pRNR2-TetR-TUP1, pTetO7.1-TetR, flo8Δ, amn1D368V. W przypadku wszystkich kultur inkubowanych w kolbach szklanych objętość kultury nie powinna przekraczać 1/5 objętości kolby, aby zapewnić odpowiednie napowietrzanie.
- Rozmrozić komórki diploidalne na płytkach z glicerolem i ekstraktem drożdżowym z peptoną (YP), inkubować w temperaturze 30 °C przez noc. Przenieść komórki diploidalne na płytki YPD (ekstrakt drożdżowy, peptona, dekstroza), inkubować w temperaturze 30 °C (>8 h).
- Zaszczepić świeżo rozmrożone diploidy w 5 mL ciekłego medium YPD (2% dekstrozy). Inkubować kultury z wytrząsaniem (300 rpm) w temperaturze pokojowej przez noc (>12 h).
- Ponownie rozcieńczyć kulturę startową do gęstości optycznej przy 600 nm (OD600) = 0,2 w 30 mL YPD (2% dekstrozy). Inkubować kultury z wytrząsaniem (300 rpm) w temperaturze 30 °C przez 3–4 h, aż osiągną gęstość OD600 = 0,6–1.
- Upewnić się, że przygotowano wystarczającą ilość kultury, aby uzyskać 16 jednostek OD600 komórek do znakowania dla każdego genotypu. Przenieść 2 x 8 jednostek OD600 komórek dla każdego genotypu do probówki stożkowej o pojemności 50 mL.
- Zalecenie: podzielić 16 jednostek OD600 na dwie próbki (po 8 jednostek OD600 każda), aby utworzyć dwie niezależne kultury komórek założycielskich dla każdego genotypu. Po sortowaniu według wieku (krok 2.16) połączyć starsze komórki z obu kultur założycielskich, aby zwiększyć całkowitą wydajność starszych komórek.
- Wirować probówkę stożkową 50 mL przez 2 min przy 1 900 x g i odlać nadosad. Resuspender osad w 20 mL solistka buforu fosforanowego (PBS) (pH 8).
- Powtórzyć krok 1.6 jeszcze dwa razy, aby uzyskać łącznie trzy przemycia w PBS (pH 8). Przygotować roztwór biotyny o stężeniu 8 mg/mL (potrzebne 500 μL na 8 jednostek OD600 komórek).
- Odważyć biotynę (4 mg/próbka) i całkowicie rozpuścić proszek w PBS (pH 8), aby uzyskać stężenie końcowe 8 mg/mL (potrzebne 500 μL na próbkę). Po trzecim przemyciu resuspender komórki w 1 mL PBS (pH 8).
- Rozdzielić 500 μL zawiesiny komórkowej do dwóch probówek wirówkowych o niskiej adhezji, dzieląc początkowe 2 x 8 jednostek OD600. Dodać 500 μL roztworu biotyny (8 mg/mL) do każdej probówki, aby uzyskać objętość końcową 1 mL (Rysunek 1B).
- Uszczelnić wieczko parafilmem i mieszać na wortexie przez 1 minutę. Starsze komórki są wrażliwe na stres mechaniczny; jest to ostatni moment mieszania komórek na wortexie. Od tej pory resuspender osady komórkowe poprzez delikatne pipetowanie w górę i w dół.
- Przenieść probówki wirówkowe do statywu rotacyjnego i inkubować przez 30 min w temperaturze 4 °C. Wirować przez 2 min przy 1 900 x g, a następnie odessać nadosad. Resuspender osad w 1 mL PBS (pH 8 + 100 mM glicyny), aby chemicznie zneutralizować nadmiar biotyny.
- Powtórzyć krok 1.11 jeszcze trzy razy, aby uzyskać łącznie 3 przemycia z PBS (pH 8 + 100 mM glicyny). Resuspender komórki w 1 mL YPD (2% dekstrozy).
- Wirować przez 2 min przy 1 900 x g i odessać nadosad. Przygotować w kolbach 500 mL kultury 50 mL YPD (2% dekstrozy) + ampicylina (100 µg/mL) dla każdej próbki znakowanej biotyną.
- Resuspender komórki znakowane biotyną w 1 mL YPD (2% dekstrozy) i dodać do kolby 500 mL. Zmierzyć gęstość optyczną (OD600) kultury założycielskiej, aby oszacować liczbę generacji w następnym dniu.
- Inkubować kultury założycielskie z wytrząsaniem (300 rpm) w temperaturze 30 °C przez noc (16–18 h), aby uzyskać starzenie replikatywne (Rysunek 1B). Spowoduje to około 6–7 podziałów każdej znakowanej biotyną komórki założycielskiej.
2. Izolacja starych komórek progenitorowych
UWAGA: Przechowywać PBS (pH 7.4) + BSA (5 g/L) w temperaturze 4 °C i utrzymywać na lodzie podczas przeprowadzania eksperymentu.
Podczas ponownego rozcieńczania osadów komórkowych należy upewnić się, że zostały one całkowicie resuspenderowane i wymieszane, aby uniknąć zapchania kolumny i zmaksymalizować wydajność sortowania. Aby zwiększyć czystość populacji komórek starzejących się, przeprowadza się dwa kolejne sortowania, nakładając eluat z pierwszej kolumny sortującej na nową, drugą kolumnę sortującą. Procedura ta pozwala na uzyskanie populacji komórek starzejących się z minimalnym zanieczyszczeniem komórkami młodymi (czystość 90–98%). Komórki starzejące się są wrażliwe na stres mechaniczny; osady komórkowe należy resuspenderować poprzez delikatne pipetowanie w górę i w dół przy użyciu pipety serologicznej.
- Po 16–18 h inkubacji zmierz gęstość optyczną (OD600) każdej kultury wyjściowej. Oblicz szacowaną liczbę generacji (średni wiek = log2(OD600Koniec / OD600Start)).
- Wirować każdą kulturę przez 2 min przy 1,900 x g w stożkowych probówkach 50 mL i odlać supernatant. Resuspendować osad w 20 mL PBS (pH 7,4 + BSA (5 g/L)), pipetując zawiesinę w górę i w dół za pomocą serologicznej pipety 25 mL.
- Powtórzyć krok 2.2 raz. Wymieszać fiolkę z zawiesiną Anti-Biotin MicroBeads przez odwracanie. Za pomocą odciętej końcówki pipety dodać 100 μL Anti-Biotin MicroBeads do zawiesiny komórkowej.
- Wymieszać przez odwracanie. Inkubować w 4 °C przez 15 min. Inkubować na rotatorze lub odwracać probówkę co najmniej 3–4 razy co 5 min (Rysunek 1C).
- Przygotować statyw magnetyczny QuadroMACS, kolumny oraz filtry przedseparacyjne (30 µm). Umieścić pod kolumną pojemnik na zbieranie wszystkich odpadów przepływających przez urządzenie.
- Nasycić każdy filtr/kolumnę 3 mL PBS (pH 7,4 + BSA (5 g/L)). Oznaczyć dwie stożkowe probówki 15 mL dla każdej kolumny i warunku (jedną jako „eluat komórek starych” i jedną jako „przelew komórek młodych”).
- Wirować zawiesiny komórkowe przez 2 min przy 1,900 x g i odlać supernatant. Resuspendować osad w 20 mL PBS (pH 7,4 + BSA (5 g/L)) i ponownie odwirować.
UWAGA: Ten krok jest istotny dla usunięcia nadmiaru wolnych Anti-Biotin MicroBeads, które w przeciwnym razie nasyciłyby kolumnę. - Całkowicie resuspendować osad komórkowy w 5 mL PBS (pH 7,4 + BSA (5 g/L)) i nanieść na pierwszą kolumnę sortującą (Rysunek 1C). Oznaczyć kolumny naniesionym genotypem w celu monitorowania.
- Zebrać pierwszy przelew do stożkowych probówek 15 mL oznaczonych jako „przelew komórek młodych”. Po przepłynięciu zawiesiny komórkowej przez kolumnę wymienić probówki 15 mL na pojemnik na odpady z przelewu.
- Połączyć dwie zawiesiny z przelewu komórek młodych z tego samego genotypu w jednej stożkowej probówce 15 mL. Rozcieńczyć 250 μL połączonego przelewu komórek młodych w 9,75 mL PBS (pH 7,4 + BSA (5 g/L)) w nowej stożkowej probówce 15 mL. Odstawić probówkę oznaczoną jako „rozcieńczone komórki młode” do późniejszych etapów.
- Przemyć każdą kolumnę 4x przy użyciu 3 mL PBS (pH 7,4 + BSA (5 g/L)). Podczas pierwszego płukania nanieść 3 mL PBS (pH 7,4 + BSA (5 g/L)) z powrotem do stożkowej probówki 50 mL, która zawierała zawiesinę komórkową. Przenieść do odpowiedniej kolumny, aby nanieść na nią wszelkie pozostałe komórki. Przemyć kolumnę 3 razy świeżym roztworem 3 mL PBS (pH 7,4) + BSA (5 g/L).
- Przygotować świeże kolumny i filtry przedseparacyjne (30 µm) do drugiego sortowania. Nasycić każdy filtr/kolumnę 3 mL PBS (pH 7,4 + BSA (5 g/L)).
- Zdjąć pierwszą kolumnę z magnesu i utrzymać ją nad drugą kolumną do drugiego sortowania. Dodać 5 mL PBS (pH 7,4 + BSA (5 g/L)) do pierwszej kolumny i jednostajnie (delikatnie, ale stanowczo) nacisnąć dostarczonym tłokiem, aby eluować stare komórki.
- Nanieść eluowane stare komórki na drugą kolumnę. Oznaczyć kolumny naniesionym genotypem w celu monitorowania.
- Przemyć każdą kolumnę 3 razy przy użyciu 3 mL PBS (pH 7,4) + BSA (5 g/L). Zdjąć kolumnę z magnesu i umieścić ją w stożkowej probówce 15 mL oznaczonej jako eluat komórek starych. Dodać 5 mL PBS (pH 7,4) + BSA (5 g/L) do kolumn i jednostajnie (delikatnie, ale stanowczo) nacisnąć dostarczonym tłokiem, aby eluować stare komórki.
- Połączyć dwa eluaty z dwóch niezależnych kultur wyjściowych tego samego genotypu, aby zwiększyć całkowitą wydajność starych komórek (patrz krok 1.5).
3. Fluorescencyjne znakowanie blizn pączkowych i biotyny
UWAGA: W przypadku znakowania barwnikami fluorescencyjnymi, komórki należy chronić przed światłem podczas inkubacji. Kondycjonowane pożywki indukujące gametogenezę otrzymuje się poprzez sterylizację filtracyjną kultury indukującej gametogenezę w standardowych pożywkach indukujących gametogenezę 5 h po indukcji gametogenezy. Kondycjonowane pożywki indukujące gametogenezę należy przechowywać w temperaturze 4 °C, zabezpieczając je parafilmem.
- Wirować połączoną zawiesinę starych i rozcieńczonych młodych komórek przez 2 min przy 1,900 x g, a następnie odlać nadsącz. Resuspender komórki w 12 mL PBS (pH 7).
- Powtórzyć krok 3.1 dwukrotnie, przy czym przy drugim razie resuspender komórki w 4 mL PBS (pH 7). Do każdej probówki dodać 4 μL znakowanej fluorescencyjnie aglutyniny kiełków pszenicy (1 µg/mL) oraz 4 μL znakowanej fluorescencyjnie streptawidyny (1 µg/mL) (Rysunek 1C).
- Inkubować przez 15 min w ciemności w temperaturze pokojowej. Odwracać probówki 3–4 razy co 5 min. Wirować komórki przez 2 min przy 1,900 x g, a następnie odlać nadsącz.
- Resuspender w 12 mL pożywki indukującej gametogenezę. Powtórzyć cykl wirowania i resuspensji trzykrotnie; po ostatnim przemyciu resuspender komórki w 2 mL warunkowanej pożywki indukującej gametogenezę zawierającej ampicylinę (100 µg/mL).
4. Indukcja gametogenezy i analiza sortowania wiekowego
OSTRZEŻENIE: Formaldehyd jest toksyczny i drażniący; należy z nim pracować w dygestorium chemicznym, używając odpowiednich środków ochrony indywidualnej (ŚOI).
- Zmierz gęstość (OD600) resuspendowanej zawiesiny komórek (z kroku 3.4). Rozcieńcz kultury do OD600 wynoszącej 0.8 za pomocą kondycjonowanego pożywki indukującej gametogenezę zawierającej ampicylinę (100 µg/mL), a następnie przenieś do kolby szklanej.
UWAGA: Objętość zależy od całkowitej wydajności komórek starzejących się; końcowa objętość kultury wynosząca 10 mL jest wystarczająca do dalszych zastosowań. - Odmierz alikwoty 135 μl rozcieńczonej kultury przedgametogenicznej do probówek wirówkowych 1.5 mL zawierających 15 μl formaldehydu (37%). Mieszaj rotacyjnie i inkubuj w temperaturze pokojowej przez 15 min. Przechowuj w 4 °C.
- Wstrząsaj kultury (300 rpm) w temperaturze 30 °C przez 24 h, aby dokończyć gametogenezę (Rysunek 1C).
PRZERWA: Obrazowanie komórek utrwalonych formaldehydem można przeprowadzić w dowolnym, najdogodniejszym momencie. Zaleca się jednak zweryfikowanie wydajności sortowania starzejących się komórek przed kontynuacją reszty protokołu. Komórki można przechowywać do 48 h w medium do utrwalania formaldehydem w 4 °C. Do długoterminowego przechowywania wymień roztwór zawierający formaldehyd na sorbitol (1.2 M) i przechowuj w -20 °C. - Przed obrazowaniem odwirowuj komórki utrwalone formaldehydem przez 2 min przy 1,900 x g. Odpipetuj nadsącz do dedykowanego pojemnika na odpady z formaldehydem.
- Resuspenduj w 20 μL sorbitolu (1.2 M). Nanieś 3.3 μL zawiesiny komórkowej na standardne szkiełko i nałóż szkiełko nakrywkowe 22 x 22 mm.
- Wykonaj stos z-stack obejmujący całkowitą objętość komórek w kanałach DAPI, mCherry, FITC oraz w kontraście interferencyjnym (DIC), aby ocenić liczbę blizn po pączkowaniu, znacznik biotyny oraz Pma2-GFP (Rysunek 1C i Rysunek 4A; odpowiednio w kolorach purpurowym, żółtym i cyjanowym).
- Kontynuuj obrazowanie, aż zostanie zarejestrowanych co najmniej 50 komórek na każdą warunek.
5. Analiza obrazu w celu oceny wydajności znakowania biotyną oraz liczby blizn pączkowania
PRZERWA: Analizę obrazu w celu weryfikacji rozdzielenia grup wiekowych można przeprowadzić w dowolnym, najdogodniejszym momencie. Zaleca się jednak sprawdzenie wydajności sortowania przed przejściem do pozostałych etapów protokołu.
UWAGA: Obrazy są kwantyfikowane przy użyciu niestandardowych półautomatycznych makr Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Szczegółowe uwagi dotyczące danych wejściowych makr znajdują się w nagłówku każdego makra i muszą zostać dostosowane do poszczególnych danych wejściowych.
- Otwórz program Fiji/ImageJ. Przeciągnij i upuść makro Manual ROI Selection and TIFF Export (Supplementary File 1) do Fiji/ImageJ, aby je otworzyć.
- Kliknij Run w oknie makra. Wybierz foldery wejściowe i wyjściowe zgodnie z prośbą, a następnie kliknij OK.
- Obrysuj prostokątem interesujące komórki i dodaj każdy prostokąt do menedżera obszarów zainteresowania (ROI manager) ręcznie lub za pomocą skrótu t. Zamknij w prostokącie całą komórkę, pozostawiając margines o szerokości około jednej średnicy komórki z każdej strony.
- Po dodaniu wszystkich ROI z pierwszego obrazu do ROI manager, kliknij OK w oknie komunikatu: Action Required (all ROI selected and saved to ROI manager (t)?) (Supplementary Figure 1). Wszystkie wybrane ROI zostaną automatycznie wycięte i zapisane. Kolejny obraz z folderu wejściowego zostanie otwarty automatycznie.
- Powtórz kroki 5.3–5.4 dla wszystkich obrazów w folderze wejściowym. Makro zatrzyma się po przetworzeniu wszystkich obrazów w folderze wejściowym. Przeciągnij i upuść makro Single-Cell 3D and Z Projection (Supplementary File 2) do Fiji/ImageJ, aby je otworzyć.
- W razie potrzeby dostosuj odstępy między przekrojami w poleceniu 3D Project…. Kliknij Run w oknie makra. Wybierz foldery wejściowe i wyjściowe zgodnie z prośbą, a następnie kliknij OK.
UWAGA: Makro zostanie uruchomione automatycznie i nie wymaga interwencji użytkownika. Makro zatrzyma się po przetworzeniu wszystkich obrazów w folderze. - Przenieś wszystkie obrazy o nazwie Y_projection… do nowego folderu wejściowego do zliczania. Przeciągnij i upuść makro Manual Budscar and Biotin Annotation (Supplementary File 3) do Fiji/ImageJ, aby je otworzyć.
- Kliknij Run w oknie makra. Wybierz foldery wejściowe i wyjściowe zgodnie z prośbą, a następnie kliknij OK. Policz blizny po pączkowaniu (bud scars), obracając komórkę w 3D.
UWAGA: Każdą pierścieniowatą strukturę pozytywną pod kątem DAPI i mCherry liczy się jako jedną bliznę po pączkowaniu, chyba że struktury te nakładają się na siebie i reprezentują to samo zdarzenie powstawania blizny. Duża, wypełniona, kolista marka pozytywna pod kątem biotyny (mCherry) na każdej komórce od momentu jej powstania nie jest wliczana do całkowitej liczby blizn po pączkowaniu (Figure 4A). - Kliknij OK w oknie komunikatu: Action Required (Number of bud scars?). Wpisz zliczoną liczbę blizn po pączkowaniu w oknie komunikatu, a następnie kliknij OK (Supplementary Figure 2).
- Ustal, czy komórka jest znakowana biotyną, analizując sygnał mCherry. Jeśli komórka była obecna podczas znakowania biotyną, cała komórka będzie mCherry-pozytywna (Figure 4A).
- Kliknij OK w oknie komunikatu: Action Required (Biotin label: No = 0/ Yes = 1?). Wybierz 0, jeśli komórka nie ma znacznika biotyny, i 1, jeśli komórka ma znacznik biotyny. W kolejnym oknie komunikatu kliknij OK (Supplementary Figure 3).
- Wyniki zostaną automatycznie zapisane w oknie Log i zapisane jako plik .txt w folderze wyjściowym. Nie zamykaj okna Log podczas zliczania.
- Kolejny obraz zostanie otwarty automatycznie. Powtórz kroki 5.9–5.13 dla wszystkich obrazów w folderze wejściowym. Makro zatrzyma się po przetworzeniu wszystkich obrazów w folderze wejściowym.
6. Ocena wydajności gametogenezy i analiza wieku tetrad
UWAGA: Ważne jest ponowne zweryfikowanie rozdzielenia wieku tetrad, aby wykluczyć specyficzne dla gametogenezy ubożenie starzejących się komórek. Należy zastosować ten sam proces analizy, co w przypadku komórek przedgametogennych opisany w kroku 5 (Analiza obrazu w celu oceny wydajności znakowania biotyną i liczby blizn po pączkowaniu), z tą różnicą, że w warunkach pogametogennych do analizy wycina się i wykorzystuje wyłącznie tetrady, ponieważ tylko gamety w obrębie tetrad przeżyją traktowanie Zymolyase i tym samym włączą się do populacji gamet. Obrazy są kwantyfikowane przy użyciu niestandardowych półautomatycznych makr Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Szczegółowe uwagi dotyczące danych wejściowych makr znajdują się w nagłówku każdego makra i muszą zostać dostosowane do indywidualnych danych wejściowych.
MOMENT PRZERWY: Pomiar wydajności sporulacji można przeprowadzić po przygotowaniu do separacji przetrwalników, odkładając do probówki wirówkowej alikwot (100 μl) kultury początkowej w celu policzenia komórek.
- Określ wydajność sporulacji poprzez policzenie liczby monad, dyad i tetrad dla 300 komórek z każdej hodowli przy użyciu mikroskopu świetlnego.
- Po 24 h w medium indukującym gametogenezę, odpipować część objętości (alikwot) 135 μL rozcieńczonej hodowli po gametogenezie (z kroku 4.3) do probówek zawierających 15 μL formaldehydu (37%).
- Rotować i inkubować w temperaturze pokojowej przez 15 min. Przechowywać w 4 °C.
MOMENT PRZERWANIA: Jeśli dokonano oceny sortowania ze względu na wiek komórek przedgametogennych, obrazowanie utrwalonych formaldehydem tetrad można przeprowadzić w dowolnym, najdogodniejszym momencie. Komórki można przechowywać do 48 h w medium utrwalającym z formaldehydem w temperaturze 4 °CDo długoterminowego przechowywania należy wymienić roztwór zawierający formaldehyd na sorbitol (1,2 M) i przechowywać w temperaturze -20 °C. - Przed obrazowaniem odwirować komórki utrwalone formaldehydem przez 2 min w temperaturze 1900 g. Proszę podać tekst źródłowy do tłumaczenia. g. Odpipetować nadsącz do dedykowanego pojemnika na odpady zawierające formaldehyd.
- Resuspender w 20 μL sorbitolu (1,2 M). Dodać 3.3 μL zawiesiny komórkowej na standardne szkiełko i nałożyć szkiełko cover-slip o wymiarach 22 x 22 mm.
- Należy wykonać obrazowanie w stosie z (z-stack), obejmujące całą objętość komórek w kanałach DAPI, mCherry, FITC i DIC, aby ocenić liczbę blizn po pączkowaniu, znakowanie biotyną oraz PMA2-GFP (Rycina 1D i Rysunek 4A; odpowiednio w kolorze purpurowym, żółtym i cyjanowym).
- Kontynuuj obrazowanie, aż do uzyskania co najmniej 50 tetrad na każdą grupę badawczą.
PRZERWA: Jeśli dokonano sortowania komórek przedgametogennych ze względu na wiek, analizę wydajności znakowania biotyną oraz liczbę blizn pączkowania na tetradach można przeprowadzić w dowolnym, najdogodniejszym momencie. - Należy przeanalizować wydajność znakowania biotyną oraz liczbę blizn pączkowania w tetradach pogametogenicznych, zgodnie z opisem w kroku 5.
7. Rozdzielanie tetrad na pojedyncze gamety
UWAGA: Po traktowaniu Zymolyase komórki stają się bardzo lepkie; należy zachować ostrożność podczas resuspensji pelletów komórkowych, aby uniknąć ich odessania lub utraty. Pożywkę YPD (2% dextrose) + ampicylinę (100 µg/mL) należy przygotować na świeżo i wysterylizować przez filtr w dniu eksperymentu, aby wyeliminować wszelkie niepożądane zanieczyszczenia lub osady.
UWAGA: β-merkaptoetanol jest toksyczny i lotny; należy z nim pracować w dygestorium, stosując odpowiednie środki ochrony indywidualnej.
- Po 24 h w pożywce indukującej gametogenezę przenieść kultury (z kroku 4.3) do stożkowych probówek o pojemności 15 mL. Odwirować przez 2 min przy 1 900 x g i odlać nadsącz.
- Resuspendować w 900 μl sterylnej wody dejonizowanej H2O i przenieść do probówek o niskiej adhezji o pojemności 1,5 mL. Dodać 100 μL Zymolyase (1 mg/mL).
- W dygestorium dodać 2 μL β-merkaptoetanolu. Uszczelnić probówki parafilmem, przenieść na statyw rotacyjny i inkubować przez 3 h w temperaturze 30 °C (Rysunek 1D).
- Po 3 h inkubacji przenieść zawiesinę do stożkowej probówki o pojemności 15 mL. Pipetować ostrożnie: komórki są bardzo lepkie. Odwirować próbki przez 2 min przy 1 900 x g. Całkowicie i ostrożnie odpipetować nadsącz, unikając naruszenia lepkiego osadu, a następnie resuspendować w 1 mL sterylnej wody dejonizowanej H2O.
- Powtórzyć krok 7.4 raz. Poddać próbki sonikacji za pomocą sonikatora ręcznego (Rysunek 1D). Sonikować próbki przez 20 sekund przy 1 impulsie/sekundę i 50% cyklu pracy. Umieścić próbki w lodzie na 1 minutę pomiędzy każdym cyklem sonikacji.
- Przemywać sonikator 70% etanolem pomiędzy próbkami. Powtórzyć procedurę sonikacji opisaną w kroku 7.5 jeszcze pięć razy, aby uzyskać łącznie sześć cykli sonikacji.
- Zweryfikować rozdział tetrad za pomocą mikroskopu świetlnego (Rysunek 3B). Dodać 1 mL YPD (2% dekstrozy) + ampicyliny (100 µg/mL) (sterylizowanej filtrem w dniu eksperymentu) do każdej próbki.
- Ponownie rozcieńczyć do OD600 = 0,8 za pomocą YPD (2% dekstrozy) + ampicyliny (100 µg/mL). Objętość zależy od całkowitej wydajności oddzielonych komórek.
UWAGA: Maksymalna objętość wynosi 12 mL w przypadku użycia stożkowych probówek o pojemności 15 mL. - Przefiltrować kultury przez filtr do wstępnego rozdziału do nowej stożkowej probówki o pojemności 15 mL. Przenieść na statyw rotacyjny i inkubować w 30 °C przez 3 h przed wprowadzeniem do urządzeń mikroprzepływowych (Rysunek 1D).
8. Przygotowanie urządzenia mikroprzepływowego
UWAGA: Ta sekcja opisuje konfigurację urządzeń mikroprzepływowych (Rycina 2A–C) zgodnie z zaleceniami producenta, z wykorzystaniem odwróconego mikroskopu fluorescencyjnego z komorą kontroli środowiskowej. W celu zminimalizowania ryzyka wprowadzenia zanieczyszczeń, podczas całej konfiguracji należy używać 70% etanolu do sterylizacji obszaru roboczego, nożyczek, rurek i rękawiczek. Aby zmniejszyć ryzyko agregacji komórek i zapychania się układu podczas eksperymentu, do pożywki wzrostowej dodaje się Pluronic F-127. Na dzień przed eksperymentem rozpuścić 5 g proszku Pluronic F-127 (10 g/L) w 500 mL pożywki YPD (2% dekstrozy), dodać ampicylinę (100 µg/mL) i wysterylizować przez filtr na 1–2 h przed użyciem. Podczas konfiguracji urządzenia mikroprzepływowego należy upewnić się, że w strzykawkach z pożywką i w rurkach nie pozostały pęcherzyki powietrza.
- Rozpuścić 5 g proszku Pluronic F-127 (10 g/L) w 500 ml pożywki YPD (2% dekstrozy). Przygotować roztwór dzień przed eksperymentem i pozostawić do całkowitego rozpuszczenia przez noc. W dniu eksperymentu dodać ampicylinę (100 µg/mL) do pożywki YPD (2% dekstrozy), Pluronic F-127 (10 g/L).
- przefiltruj i wysterylizuj pożywkę YPD (2% dekstrozy) + ampicylinę (100 µg/mL) + Pluronic F-127 (10 g/l). Pozostawić na 1–2 h przed uruchomieniem pomp z medium, aby usunąć pęcherzyki powietrza wprowadzone podczas filtracji.
- Należy sprawdzić urządzenie mikroprzepływowe pod kątem ewentualnych uszkodzeń, takich jak pęknięcia szkła przykrywowego. Porty wlotowe do ładowania komórek należy zatkać pełnymi trzpieniami ze stali nierdzewnej (Rycina 2A,D,E).
UWAGA: Należy uważać, aby nie wprowadzać stalowych pinów zbyt głęboko do portów ładowania komórek, ponieważ może to utrudnić ich wyjęcie podczas ładowania komórek. - Odciąć wężyk wylotowy do medium na odpowiednią długość, aby połączyć port wylotowy z pojemnikiem na odpady, pozostawiając zapas na ruchy stolika podczas obrazowania (Rycina 2A,G).
- Podłącz puste w środku piny ze stali nierdzewnej do rurek wylotowych medium. Włóż piny ze stali nierdzewnej i rurki do portów wylotowych medium (Rycina 2D–F). Nanieś olej na obiektyw mikroskopu oraz na szkiełko nakrywkowe urządzenia mikrofluidycznego.
- Zamocuj urządzenie mikroprzepływowe na mikroskopie (Rysunek 2G). Wyznaczyć płaszczyznę ogniskową jednostek obrazujących i sprawdzić integralność struktur pułapek w kształcie litery U wykonanych z polidimetylosiloksanu (PDMS) (Rysunek 2C).
- Podłączyć rurkę bezpośrednio z portu wylotowego medium do pojemnika na odpady (Rycina 2G). Przymocuj taśmą rurkę wylotową medium do stolika mikroskopu (Rycina 2G, zielona taśma).
- Należy upewnić się, że rurka odprowadzająca pożywkę znajduje się znacznie powyżej dna pojemnika na odpady, aby zapobiec jej zanurzeniu w pożywce zużytej, która będzie gromadzić się podczas eksperymentu, co mogłoby spowodować powstanie ciśnienia wstecznego.
- W razie potrzeby skrócić rurkę wylotową medium. Odciąć rurkę wlotową medium do długości niezbędnej do połączenia portu wlotowego medium ze strzykawkami z medium umieszczonymi na mikropompach. Pozostawić zapas długości rurki, aby umożliwić ruch stolika podczas obrazowania.
- Podłącz puste w środku piny ze stali nierdzewnej do rurki doprowadzającej medium. Otwórz opakowanie strzykawki 20 ml i całkowicie usuń z niej powietrze.
- Pobrać 20 ml pożywki YPD (2% dekstrozy) + ampicyliny (100 µg/mL) + Pluronic F-127 (10 g/L) do strzykawek o pojemności 20 mL. Do głowicy strzykawki z medium podłącz adapter strzykawkowy.
- Upewnij się, że adapter strzykawki jest mocno dokręcony. Podłącz rurkę doprowadzającą medium do adaptera strzykawki z medium. Przymocuj taśmą drugi koniec rurki doprowadzającej medium do pojemnika na odpady w taki sposób, aby pusty w środku stalowy trzpień był skierowany w stronę pojemnika.
- Ostrożnie usuń pozostałe pęcherzyki powietrza z strzykawki z medium. Trzymaj strzykawkę z medium pionowo, pozwalając pęcherzykom powietrza unieść się w stronę tłoka. Wywieraj nacisk, aby wypchnąć pęcherzyki powietrza i medium przez dren do pojemnika na odpady.
- Lekko opukaj ściankę strzykawki o blat stołu, trzymając ją w pozycji pionowej, aby uwolnić pozostałe pęcherzyki powietrza, a następnie ponownie wywrzyj nacisk, aż do usunięcia wszystkich pęcherzyków. Uważnie sprawdź przewody i strzykawkę pod kątem obecności pozostałych pęcherzyków powietrza.
- Zamocuj strzykawkę z medium do mikropompy. W przypadku korzystania z mikropompy z wieloma gniazdami, powtórz przygotowanie strzykawek opisane w krokach 8.10–8.14 dla każdej dodatkowej strzykawki, a następnie zamocuj każdą przygotowaną strzykawkę w mikropompie, aż wszystkie wymagane gniazda zostaną wypełnione. Przesuń tłok mikropompy do przodu, aż zazębi się z tłokami strzykawek i medium zacznie wypływać przez przewody wszystkich strzykawek.
- Wprowadź drążone piny ze stali nierdzewnej, połączone z rurkami i strzykawką z pożywką, do wlotu pożywki zamontowanego urządzenia mikrofluidycznego (Rycina 2A,H,I).
- Uruchom pompę z przepływem wynoszącym 2.4 µL/min po podłączeniu wszystkich strzykawek zamontowanych na mikropompce do urządzenia mikroprzepływowego, przymocuj taśmą rurkę podłączoną do wlotu medium do stolika mikroskopu (Rysunek 2I, zielona taśma w tle).
- Należy pozostawić zapas długości przewodów, aby umożliwić ruch stolika podczas obrazowania. Włączyć komorę środowiskową i ustawić ją na 30 °CPompy z medium należy uruchomić na co najmniej 2 h przed wsadzaniem komórek, aby nasycić jednostki obrazujące medium.
- Wykonaj testowe obrazy ROI po około 1 h przepływu medium, aby sprawdzić różnice w płaszczyźnie ogniskowania w obrębie pojedynczej jednostki obrazującej.
- W zależności od mikroskopu i powiększenia, należy pozyskać dla każdej komory 2 x 27 obrazów oraz trzy przekroje w osi z dla każdej pozycji z 3–8 µm odstępy, aby zrekompensować różnice w płaszczyźnie ogniskowania w obrębie jednej jednostki obrazującej.
- Zatrzymaj pompy na 1 h przed załadunkiem komórek, aby zmniejszyć ciśnienie i ułatwić proces załadunku.
9. Ładowanie gamet do urządzeń mikrofluidycznych
UWAGA: Załadunek komórek dla wszystkich warunków musi zostać ukończony w czasie krótszym niż 1 h, aby uniknąć przedwczesnych podziałów gamet. Niedopełnienie tego wymogu doprowadzi do rozcieńczenia gamet przez nowo powstałe komórki potomne i niedokładnej oceny całkowitego czasu życia replikacyjnego. Dla każdego stanu i genotypu załadowywane są dwie jednostki obrazowania w celu uzyskania dwóch replik technicznych do analizy.
- Dotnij rurkę do ładowania komórek do długości niezbędnej do połączenia wlotu ładowania komórek ze strzykawką. Połącz drutowe piny ze stali nierdzewnej z rurką do ładowania komórek. Podłącz adapter strzykawki do głowicy strzykawki 5 mL.
- Podłącz rurkę do ładowania komórek do adaptera strzykawki na strzykawce 5 mL. Po 3 h ponownego wzrostu (krok 7.9) sprawdź, czy większość gamet rozpoczęła wzrost. Za pomocą mikroskopu świetlnego sprawdź, czy występują powiększone gamety i pojawiające się pąki.
- Odmiar 2 mL pierwszej zawiesiny do załadowania do probówki wirówkowej 2 mL. Dla każdego wariantu wykonaj kroki 9.3–9.15 po kolei. Usuń lity pin ze stali nierdzewnej z dwóch jednostek obrazowania, które zostaną załadowane komórkami z danego wariantu, aby zwolnić ciśnienie.
- Sonikuj odmierzone komórki za pomocą sonikatora ręcznego (pięć impulsów przy częstotliwości 1 impuls/sekundę i 50% cyklu pracy) bezpośrednio przed pobraniem ich do strzykawki. Przepuść sonikowaną zawiesinę komórkową przez filtr wstępny (30 µm) do nowej probówki wirówkowej 2 mL.
- Załaduj zawiesinę komórkową do przygotowanej strzykawki 5 mL przez drutowy pin ze stali nierdzewnej i podłączoną rurkę. Usuń powietrze ze strzykawki zawierającej zawiesinę komórkową, upewniając się, że w strzykawce i rurce nie pozostały pęcherzyki powietrza.
- Przesuń tłok strzykawki, aż na drutowym pinie ze stali nierdzewnej pojawi się mała kropla cieczy. Wprowadź drutowy pin ze stali nierdzewnej do wlotu ładowania komórek w urządzeniu mikrofluidycznym.
- Upewnij się, że do układu nie dostało się powietrze, łącząc kroplę cieczy z pinu stalowego bezpośrednio z wlotem ładowania komórek. Użyj zwiniętej bezpyłowej chusteczki laboratoryjnej, aby odsączyć nadmiar cieczy z urządzenia mikrofluidycznego.
- Załaduj komórki ręcznie, ostrożnie naciskając tłok strzykawki i obserwując jednostkę obrazowania bezpośrednio pod mikroskopem w trybie podglądu na żywo. Naciskaj tłok, aż struktury pułapek U z PDMS zaczną się lekko odkształcać.
- Utrzymuj ciśnienie w sposób ciągły i czekaj, aż komórki zaczną wpływać do obszaru obrazowania. Nie stosuj nadmiernego ciśnienia, ponieważ może to doprowadzić do przeładowania i/lub odklejenia się struktur PDMS od szkiełka podstawowego, co uczyni jednostkę obrazowania bezużyteczną.
- Zwolnij ciśnienie, gdy komórki zaczną wpadać do pułapek, i monitoruj efektywność ładowania w całej jednostce obrazowania. Ponownie przyłóż ciśnienie, aby powtórzyć cykl ładowania, aż zostanie uwięziona odpowiednia liczba komórek.
- Powtórz cykl ładowania, jeśli zajętych jest mniej niż 200 pułapek. Optymalnie załadowane jednostki będą miały komórki zajmujące 2/3 pułapek, co stanowi kompromis między wystarczającym ładowaniem a ryzykiem przeładowania, które zwiększa ryzyko zapchania układu podczas eksperymentu.
- Jeśli wspólne pompy są używane dla różnych jednostek obrazowania i jedna z nich zostanie przeładowana, rurkę tej jednostki odłącza się od pompy z pożywką, aby zapobiec zablokowaniu pompy z powodu zapchania i uniknąć utraty dodatkowych wariantów eksperymentalnych (Rysunek 2J).
- Usuń drutowe piny ze stali nierdzewnej z wlotu ładowania komórek po załadowaniu odpowiedniej liczby komórek. Ostrożnie i powoli włóż lity pin ze stali nierdzewnej z powrotem do portu wlotowego ładowania komórek.
- Unikaj zbyt głębokiego lub zbyt szybkiego wprowadzania litego pinu stalowego do portu ładowania, ponieważ może to spowodować nagły wzrost ciśnienia w jednostce obrazowania, prowadząc do utraty uwięzionych komórek. Załaduj drugi kanał dla tego samego wariantu, zaczynając ponownie od kroku 9.6.
- Usuń lity pin stalowy z jednostek obrazowania, które mają zostać załadowane jako następne, a następnie zacznij ponownie od kroku 9.3, aby załadować kolejny wariant. Powtarzaj czynność, aż wszystkie warianty zostaną załadowane.
- Korzystając z podglądu na żywo w mikroskopie, sprawdź wszystkie załadowane jednostki obrazowania, upewniając się, że ładowanie jest wystarczające i stabilne oraz że jednostka nie jest przeładowana. Gdy wszystkie jednostki obrazowania podłączone do mikropompy zostaną załadowane i potwierdzono prawidłowe napełnienie komórkami, uruchom mikropompę ze stałą prędkością przepływu 2,4 µL/min.
- Po wznowieniu przepływu pożywki dokładnie sprawdź urządzenie mikrofluidyczne pod kątem ewentualnych wycieków z ponownie zamkniętych portów ładowania. W przypadku stwierdzenia wycieku: wyjmij i ostrożnie włóż ponownie lity pin stalowy.
- Jeśli wycieku nie uda się zatrzymać, odłącz dotkniętą jednostkę obrazowania od pompy z pożywką, usuwając rurkę z adaptera strzykawki z pożywką 20 mL (Rysunek 2J). Jeśli jednostka obrazowania jest przeładowana, odłącz ją od pompy z pożywką, wyjmując rurkę z adaptera strzykawki przy głowicy strzykawki z pożywką 20 mL.
10. Pozyskiwanie obrazów
UWAGA: Po uruchomieniu pomp i zakończeniu kontroli jakości, gamety są identyfikowane poprzez obrazowanie całego pola widzenia (obszarów zawierających uwięzione komórki) dla każdej komory w kanałach FITC i w świetle przechodzącym w punkcie czasowym t0 (Rysunek 1E oraz Rysunek 3D,E). Warunki obrazowania zależą od konkretnego systemu i potrzeb eksperymentalnych i mogą być odpowiednio dostosowane. Na przykład, przy użyciu obiektywu 40x, w kanałach FITC i świetle przechodzącym pozyskuje się 2 x 27 obrazów oraz trzy przekroje z w osi z dla każdej pozycji z odstępami 3–8 µm, aby zrekompensować zmienne różnice w płaszczyźnie ogniskowania w obrębie jednej jednostki. Po pozyskaniu obrazów t0, obrazowanie time-lapse tego samego pola widzenia jest wykonywane w odstępach 15–20 min przez 72 h, aby objąć pełny okres życia replikacyjnego gamet (Rysunek 3D,E). Obrazowanie time-lapse jest wykonywane wyłącznie w kanale DIC, aby uniknąć kumulatywnej fototoksyczności wynikającej z powtarzającego się obrazowania w kanale FITC.
- Po uruchomieniu mikropomp należy ponownie zweryfikować wszystkie ROI oraz płaszczyzny ogniskowania dla wszystkich załadowanych jednostek obrazujących. Należy zarejestrować pierwszy punkt czasowy (t0) w kanałach FITC i DIC dla wszystkich ROI, aby zidentyfikować gamety (GFP-dodatnie) (Rycina 1D i Rycina 3C).
- Po zarejestrowaniu t0 należy rozpocząć obrazowanie poklatkowe w odstępach 15–20 min przez łącznie 72 h, rejestrując obraz wyłącznie w kanale DIC (Rycina 1E i Rycina 3D,E). W trakcie eksperymentu należy sporadycznie monitorować urządzenie pod kątem ewentualnych samoistnych wycieków. W przypadku zaobserwowania wycieków należy odłączyć odpowiednią strzykawkę, aby zapobiec rozległym awariom pompy lub rozlaniu medium do mikroskopu.
- Po zakończeniu obrazowania poklatkowego należy przenieść dane i przystąpić do sprzątania.
11. Prace porządkowe
- Zatrzymaj pompy na 30 min przed rozpoczęciem sprzątania, po zakończeniu akwizycji time-lapse. Wyjmij strzykawki z pożywką z mikropomp i wyłącz pompy. Odłącz stalowe piny łączące rurki ze strzykawkami z pożywką.
- Zdejmij urządzenie mikrofluidyczne z mikroskopu i odłącz wszystkie stalowe piny. Usuń olej z obiektywu mikroskopu.
- Wyrzuć urządzenie mikrofluidyczne oraz stalowe piny do odpowiednich pojemników na odpady. Przenieś dane i wyłącz mikroskop.
12. Analiza długości życia replikacyjnego gamet
UWAGA: Aby określić ilościowo replikacyjną długość życia gamet po zakończeniu eksperymentu time-lapse, obrazy są przetwarzane, a następnie zliczana jest replikacyjna długość życia gamet (Rycina 1F). Przetwarzanie zależy od konfiguracji i wymagań mikroskopu. W skrócie, obrazy time-lapse w jasnym polu z każdego wariantu (ta sama jednostka obrazowania) są łączone w celu utworzenia hyper-stacka. W razie potrzeby hyper-stack obrazów time-lapse w jasnym polu oraz obrazy FITC w czasie t0 są przycinane i zmieniane rozmiarem tak, aby współrzędne X-Y konkretnego punktu były identyczne na wszystkich obrazach. Obrazy są analizowane ilościowo przy użyciu niestandardowych, półautomatycznych makr Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Szczegółowe uwagi dotyczące danych wejściowych makr znajdują się w nagłówku każdego makra i muszą być dostosowane do poszczególnych danych wejściowych. Replikacyjna długość życia jest mierzona dla 200 komórek na powtórzenie techniczne dla każdego genotypu i wariantu. Wyniki z dwóch powtórzeń technicznych są łączone w celu uzyskania wiarygodnych pomiarów replikacyjnej długości życia. Eksperyment jest powtarzany w celu uzyskania indywidualnego powtórzenia biologicznego.
PRZERWA: Analizę obrazu w celu oceny długości życia replikacyjnego gamet można przeprowadzić w dowolnym dogodnym momencie po zakończeniu części eksperymentalnej protokołu.
- Otwórz obraz t0 FITC dla konkretnej jednostki mikroprzepływowej. Wybierz foldery wejściowe i wyjściowe zgodnie z instrukcją i kliknij OK.
- Narysuj prostokąt wokół gametu FITC-dodatniego załadowanego do pułapki mikroprzepływowej i dodaj prostokąt do menedżera ROI (skrót t). Nie przycinaj obszaru zbyt ciasno wokół komórki; pozostaw margines o szerokości około jednej pułapki z każdej strony (Rysunek 1D, Rysunek 3C, oraz Rysunek dodatkowy 4).
- Kontynuuj, aż wszystkie gamety FITC-dodatnie zostaną dodane do menedżera ROI (Rysunek dodatkowy 5). Przejdź do menedżera ROI i zaznacz wszystkie punkty. Kliknij More, a następnie Save.
- Zapisz listę ROI w folderze wyjściowym. Przeciągnij i upuść makro Manual ROI Crop and TIFF Export - Open Images (Plik dodatkowy 4) do programu FIJI/ImageJ, aby je otworzyć.
- Zaznacz ostatnie ROI na liście i kliknij Run w oknie makra: Manual ROI Crop and TIFF Export - Open Images (Plik dodatkowy 4). Wybierz folder wyjściowy zgodnie z instrukcjami, aby uruchomić makro.
- Makro rozpoczyna powielanie i zapisywanie wszystkich wybranych ROI w określonym folderze wyjściowym. Makro zatrzymuje się po powieleniu i zapisaniu wszystkich ROI.
- Zamknij obraz t0 FITC. Otwórz hyperstack z obrazowaniem time-lapse w świetle jasnym dla tej samej jednostki mikroprzepływowej. Jeśli nie jest otwarte, przeciągnij i upuść makro Manual ROI Crop and TIFF Export - Open Images (Plik dodatkowy 4) do programu Fiji/ImageJ, aby je otworzyć.
- Jeśli nie jest otwarta, przeciągnij i upuść zapisaną listę ROI z obrazu t0 FITC do programu Fiji/ImageJ, aby ją otworzyć. Zaznacz ostatnie ROI na liście i kliknij Run w makrze: Manual ROI Crop and TIFF Export - Open Images (Plik dodatkowy 4).
- Wybierz folder wyjściowy zgodnie z instrukcjami, aby uruchomić makro, i kliknij OK. Makro rozpoczyna powielanie i zapisywanie wszystkich wybranych ROI w określonym folderze wyjściowym.
- Makro zatrzymuje się po powieleniu i zapisaniu wszystkich wybranych ROI. Zamknij hyperstack z obrazowaniem time-lapse w świetle jasnym.
- Przeciągnij i upuść makro Manual GFP, RLS, and Terminal Phenotype Annotation (Plik dodatkowy 5) do programu Fiji/ImageJ, aby je otworzyć. Kliknij Run w oknie makra.
- Wybierz foldery wejściowe i wyjściowe zgodnie z instrukcją, a następnie kliknij OK. Sprawdź obraz t0 FITC, aby upewnić się, że gamet (komórka GFP-dodatnia) został załadowany. Porównaj obraz t0 FITC z time-lapse w świetle jasnym t0 , aby upewnić się, że ta sama komórka jest nadal obecna w obrazowaniu t0 w świetle jasnym (Rysunek 3C).
- Kliknij OK w oknie komunikatu: Action Required (GFP cell trapped Y/N?) (Rysunek dodatkowy 6). Jeśli komórka na t0 FITC nie jest GFP-dodatnia, wybierz 0 w oknie komunikatu.
- Jeśli komórka załadowana w time-lapse w świetle jasnym t0 nie jest tą samą komórką, która była załadowana na obrazie t0 FITC, wybierz 0 w oknie komunikatu. Jeśli komórka na t0 FITC jest GFP-dodatnia i komórka w time-lapse w świetle jasnym t0 jest tą samą komórką, co na obrazie t0 FITC, wybierz 1 w oknie komunikatu (Rysunek dodatkowy 7). Kliknij OK w oknie komunikatu po podjęciu decyzji dotyczącej komórki GFP.
- Oblicz replikacyjną długość życia (RLS), oceniając, ile komórek potomnych powstaje z załadowanego gametu, zanim osiągnie on fenotyp terminalny (przestanie się dzielić) lub zostanie wyrzucony z pułapki (zniknie z ROI).
- Po obliczeniu replikacyjnej długości życia kliknij OK w oknie komunikatu: Action Required (RLS of cell?) (Rysunek dodatkowy 8). W oknie komunikatu wybierz liczbę zaobserwowanych podziałów (RLS) (Rysunek 3D,E; Rysunek dodatkowy 9)).
- Po zgłoszeniu RLS kliknij OK w oknie komunikatu. Określ, czy komórka osiągnęła fenotyp terminalny, czy została wyrzucona z pułapki przed zaprzestaniem podziałów.
- Kliknij OK w oknie komunikatu: Action Required (Terminal?) (Rysunek dodatkowy 10)). W oknie komunikatu wybierz 0, jeśli komórka została wyrzucona podczas gdy wciąż się dzieliła, przed zaobserwowaniem fenotypu terminalnego.
- W oknie komunikatu wybierz 1, jeśli zaobserwowano fenotyp terminalny (Rysunek dodatkowy 11)). W oknie komunikatu wybierz „?”, jeśli sytuacja jest niejasna.
- Kliknij OK w oknie komunikatu po podjęciu decyzji o losie terminalnym. Kliknij OK w oknie komunikatu: Action Required (Reason?) (Rysunek dodatkowy 12).
- Jeśli komórka została wyrzucona przed osiągnięciem fenotypu terminalnego, wybierz los komórki wyrzuconej: „ejected” = komórka wyrzucona podczas gdy wciąż się dzieliła; jeśli komórka osiągnęła fenotyp terminalny, wybierz terminalny los komórki: (a) ejected/done = komórka uzyskała morfologię terminalną, ale została wyrzucona w ciągu 3 h od ostatniego podziału; (b) enlarged = komórka powiększyła się i przestała się dzielić; (c) failed division and enlarged = komórka nie oddzieliła się podczas ostatniego podziału i przestała się dzielić; (d) shriveled up = komórka nie dzieli się już i wykazuje morfologię pomarszczoną, skurczoną (Rysunek dodatkowy 13); (e) other = każda inna klasa, która nie pasuje do powyższych opisów.
- Kliknij OK w oknie komunikatu po podjęciu decyzji o terminalnym losie komórki. Wyniki ze wszystkich komunikatów zostaną automatycznie zapisane w oknie Log i zapisane jako plik .txt w folderze wyjściowym.
- Nie zamykaj okna Log podczas zliczania. Kolejny obraz w folderze wejściowym otworzy się automatycznie. Powtarzaj kroki 12.12–12.22, aż skrypt przejdzie przez wszystkie obrazy w folderach wejściowych.
Wyniki
Ocena separacji wieku replikacyjnego i wydajności gametogenezy
Aby porównać długość życia replikacyjnego gamet pochodzących z komórek prekursorowych w różnym wieku, należy zapewnić odpowiednią separację wiekową i czystość populacji komórek. W celu zwiększenia czystości uzyskanych populacji komórek starzejących się do 90–100% wprowadzono krytyczną modyfikację standardowego protokołu separacji wiekowej, polegającą na ponownym naniesieniu eluatu komórek starzejących się z pierwszej sortowania na nową kolumnę w celu przeprowadzenia drugiego sortowania9. Aby ocenić czystość i wiek dwukrotnie sortowanych populacji komórek starzejących się i młodych, wykonuje się barwienie blizn pączkowania oraz biotyny, a dla każdego wariantu obrazuje się około 50 komórek. Aglutynina z kiełków pszenicy wiąże się specyficznie z bliznami pączkowania, które są bogatymi w chitynę strukturami pierścieniowatymi na ścianie komórkowej drożdży; jedna taka struktura pozostaje po każdym zdarzeniu pączkowania, co pozwala na określenie dokładnego wieku replikacyjnego komórki (Rysunek 1C i Rysunek 4A)22. Obrazy komórek przedgametogenicznych są analizowane zgodnie z procedurą analizy obrazu opisaną w kroku 5 protokołu.
Opisany tutaj protokół sortowania następczego konsekwentnie pozwala na uzyskanie młodych populacji komórek zawierających jedynie około 3,63% komórek biotynilowanych i średni wiek replikacyjny wynoszący 1,16, oraz starych populacji komórek zawierających około 96,74% komórek biotynilowanych i średni wiek replikacyjny wynoszący 8,55 (Rysunek 4B,C)9. Jeśli czystość populacji komórek starych lub młodych, oceniona poprzez barwienie biotyną, jest niższa niż 80%, eksperyment zostaje przerwany. W optymalnym eksperymencie różnica w średnim wieku między młodymi a starymi populacjami komórek wynosi co najmniej 6 podziałów; jeśli separacja jest mniejsza niż 4 podziały, eksperyment zostaje przerwany.
Wydajność gametogenezy analizuje się po 24 h w podłożu indukującym gametogenezę. W opisanych warunkach 79,8% młodych komórek i 78,89% komórek starszych pomyślnie tworzy wyraźnie widoczne tetrady w genotypie kontrolnym (Rysunek 4D)9. Niska wydajność gametogenezy nie stanowi krytycznego wąskiego gardła dla tego protokołu, jednak obniża ona uzysk gamet, co utrudnia kolejne etapy i zmniejsza ich powtarzalność. Dlatego, jeśli wydajność gametogenezy spadnie poniżej 30%, ilość komórek poddawanych sortowaniu zostaje podwojona (4 x 8 OD600), aby zapewnić wystarczająco wysoki uzysk gamet z prekursorowych komórek starszych.
Populacje tetrad pogametogenicznych pochodzące z młodych komórek prekursorowych wykazują powtarzalną czystość na poziomie 13,38% komórek biotynylowanych i średni wiek replikacyjny wynoszący 1,31, podczas gdy populacje z komórek starzejących się mają czystość 97,34% komórek biotynylowanych i średni wiek replikacyjny wynoszący 8,17 (Rysunek 4E,F)9. Dalsze oceny muszą zostać przeprowadzone, jeśli w konkretnym genotypie czystość posortowanych populacji tetrad zmienia się o więcej niż 20% lub średni wiek starzejących się tetrad zmniejsza się o więcej niż 3 podziały w stosunku do populacji starzejących się komórek przed gametogenezą (Rysunek 4E,F).
Podsumowując, następujące po sobie sortowania za pomocą kulek magnetycznych umożliwiają efektywną separację komórek przedmeiotycznych ze względu na wiek, przy porównywalnej wydajności gametogenezy zarówno w komórkach młodych (79,8%), jak i starych (78,89%). Wiek replikacyjny oraz czystość populacji komórek są analizowane dwukrotnie: przed i po gametogenezie. Ponowna weryfikacja separacji tetrad ze względu na wiek jest istotna, aby wykluczyć możliwość, że dana mutacja zakłóca gametogenezę w sposób zależny od wieku, prowadząc do specyficznego dla gametogenezy ubytku komórek starych.
Ocena odmłodzenia gametogenicznego
Komórki typu dzikiego w fazie przedgametogenicznej posortowano na populacje młodych i starych komórek, a następnie zindukowano gametogenezę zgodnie z opisem przedstawionym w niniejszej procedurze. Ilość blizn pączkowania na tetradę została określona w celu ustalenia wieku replikacyjnego populacji przed separacją gamet oraz nabytego wieku replikacyjnego gamet (Rysunek 5A)9. Po obrazowaniu w trybie time-lapse, ilościowa analiza i porównanie długości życia replikacyjnego gamet pochodzących z młodych i starych komórek prekursorowych wykazały podobne mediany długości życia replikacyjnego dla gamet pochodzących z młodych i starych prekursorów (odpowiednio 21 i 22 podziały; p = 0,982; Rysunek 5B), co potwierdza, że opisany tutaj protokół pozwala na uchwycenie procesu odmłodzenia gametogenicznego.
Stosując to podejście, wykazaliśmy, że degradacja uszkodzonych komponentów komórkowych poprzez selektywną autofagię jest niezbędna do odmłodzenia gametogenicznego9. Szlaki autofagii, które pośredniczą w degradacji uszkodzonych elementów poprzez wakuolę, słabną wraz z wiekiem, co prowadzi do wzrostu liczby uszkodzonych komponentów komórkowych23,24. Atg11, główne białko rusztowania selektywnej autofagii wymagane do rekrutacji rdzenia maszynerii autofagicznej do receptorów selektywnej autofagii znakujących konkretne ładunki, jest dynamicznie zwiększane podczas gametogenezy9. Aby sprawdzić, czy usuwanie uszkodzeń poprzez selektywną autofagię jest istotne dla odmłodzenia gametogenicznego, komórki atg11Δ w fazie przedgametogenicznej posortowano na populacje młodych i starych komórek, a następnie indukowano gametogenezę zgodnie z opisanym tutaj protokołem. Po potwierdzeniu wieku replikacyjnego populacji tetrad poprzez określenie liczby blizn po pączkowaniu na tetradę (Rycina 5C)9, tetrady rozdzielono i wyznaczono replikacyjną długość życia gamet. Ilościowe określenie medianowej replikacyjnej długości życia gamet atg11Δ z młodych i starych prekursorów ujawniło, że gamety z wiekowych komórek prekursorowych miały istotnie i powtarzalnie krótszą replikacyjną długość życia niż gamety z młodych komórek prekursorowych atg11Δ (Rycina 5D, Rep.1, p = 2 x 10⁻⁶, Rep.2, p = 3 x 10⁻⁶ w porównaniu do Ryciny 5B)9. Wynik ten sugeruje, że selektywna autofagia poprzez Atg11 odgrywa kluczową rolę w pełnym odmłodzeniu gamet pochodzących ze starych komórek prekursorowych i pokazuje, że opisany tutaj schemat postępowania pozwala zidentyfikować komponenty niezbędne do wytworzenia w pełni odmłodzonych gamet.
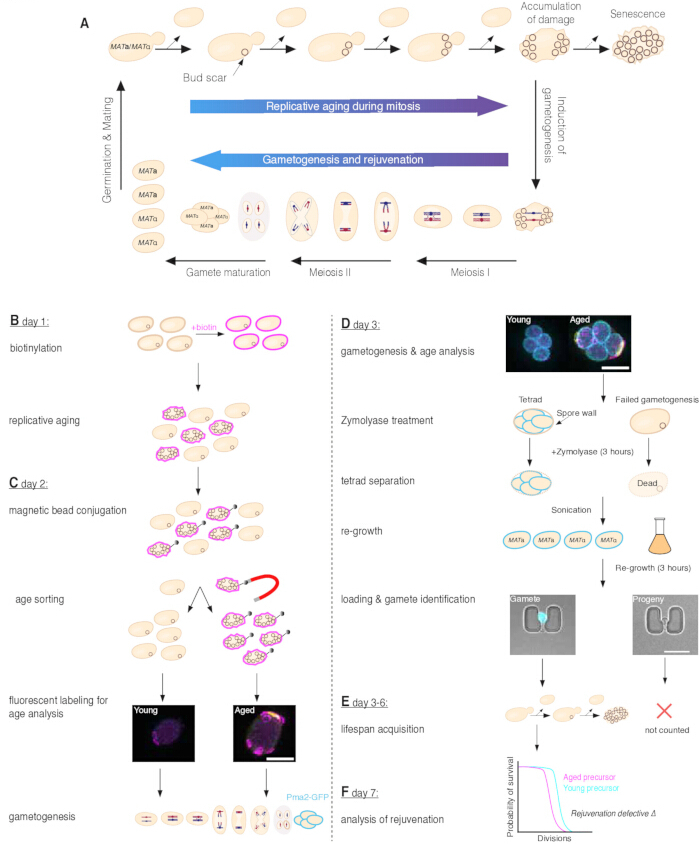
Rycina 1. Odmłodzenie gametogenne oraz schemat oceny długości życia replikacyjnego gamet. (A) Podczas wzrostu wegetatywnego drożdże pączkujące dzielą się asymetrycznie. Nowo powstałe komórki potomne są młode, podczas gdy komórki macierzyste stopniowo gromadzą uszkodzenia związane z wiekiem i ostatecznie ulegają starzeniu. Wiek replikacyjny pojedynczej komórki drożdży jest określany przez liczbę blizn pączkowania, które powstają po każdym podziale i pozostają na ścianie komórki macierzystej (panel górny). Gametogeneza jest indukowana przez wyczerpanie składników odżywczych (strzałka w dół, prawa strona). Podczas tego procesu diploidalne drożdże dzielą się symetrycznie, tworząc tetrady zawierające cztery równo młode haploidalne gamety dwóch typów kopulacyjnych. Długość życia replikacyjnego gamet zostaje całkowicie zresetowana, nawet w gametach pochodzących ze starzejących się replikacyjnie komórek prekursorowych (panel dolny). Po dodaniu składników odżywczych gamety kiełkują, wznawiają wzrost mitotyczny i tworzą komórki diploidalne po kopulacji dwóch typów kopulacyjnych (strzałka w górę, lewa strona). (B) Komórki założycielskie są znakowane biotyną w dniu 1. i hodowane przez noc w bogatym medium w optymalnej temperaturze wzrostu w celu uzyskania starzejących się replikacyjnie komórek założycielskich i młodych komórek potomnych. (C) W dniu 2. znakowane biotyną komórki założycielskie są koniugowane z kuleczkami magnetycznymi, a następnie poddawane magnetycznemu sortowaniu według wieku, aby oddzielić stare komórki założycielskie od młodych komórek potomnych. Następnie ocenia się fluorescencję biotyny i blizn pączkowania, aby określić wydajność sortowania i zweryfikować wiek replikacyjny oddzielonych populacji. Komórki są następnie inkubowane przez noc w medium indukującym gametogenezę w celu wytworzenia tetrad wykazujących ekspresję Pma2-GFP. (D) W dniu 3. ocenia się wydajność gametogenezy, znakowanie biotyną oraz blizny pączkowania, aby zweryfikować przebieg gametogenezy i rozkład wieku populacji. Tetrady są traktowane Zymolyase przez 3 h w celu strawienia ściany zarodnikowej i lizy komórek, które nie przeszły przez proces gametogenezy, po czym następuje mechaniczne rozdzielenie poprzez sonikację. Rozdzielone gamety są poddawane ponownemu wzrostowi, aby ułatwić ich zatrzymanie w mikrofluidycznych pułapkach U i są następnie wprowadzane do urządzenia mikrofluidycznego. Reprezentatywne obrazy przedstawiają gametę dodatnią pod kątem Pma2-GFP (lewo) oraz potomstwo gamety ujemne pod kątem Pma2-GFP (prawo) uwięzione w pułapce U i zwizualizowane w świetle przechodzącym oraz za pomocą fluorescencji Pma2-GFP (cyjan). (E) Długość życia replikacyjnego gamet jest mierzona przy użyciu długoterminowego obrazowania time-lapse opartego na mikrofluidyce w dniach 3–6 protokołu. (F) Hipotetyczny wynik po analizie długości życia replikacyjnego gamet w tle z defektem odmłodzenia w dniu 7. protokołu. Paski skali = 5 µm. Rycina zaadaptowana z pracy Spiri et al.9. Proszę kliknąć tutaj, aby wyświetlić większą wersję tej ryciny.
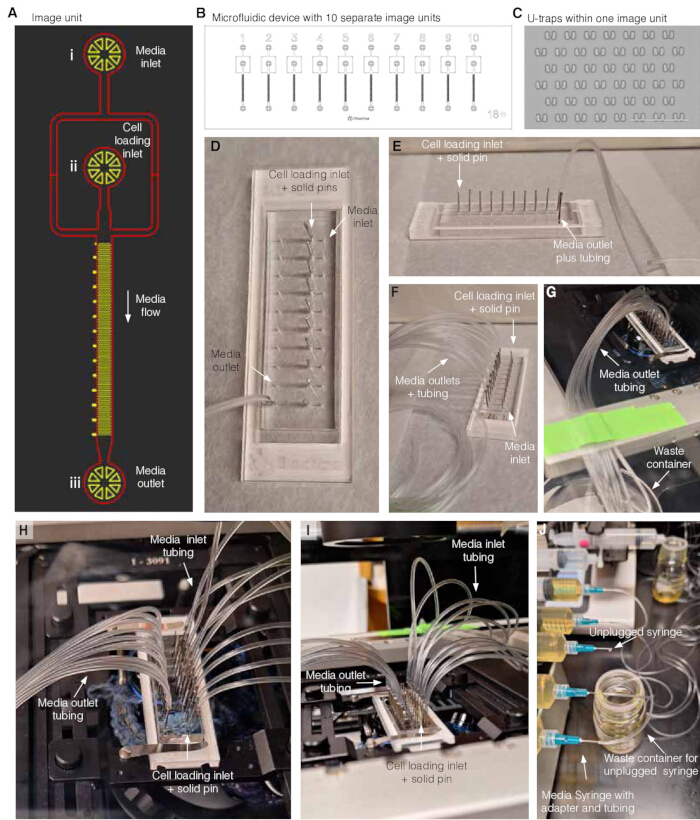
Rysunek 2. Przygotowanie urządzenia mikrofluidycznego. (A) Schematyczny przekrój jednej jednostki obrazowania. (i) wlot pożywki; (ii) wlot do wprowadzania komórek oraz (iii) wylot pożywki. Podczas eksperymentu świeża pożywka przepływa z wlotu pożywki (i) do wylotu pożywki (iii), podczas gdy wlot do wprowadzania komórek (ii) jest zatkany pełnym trzpieniem ze stali nierdzewnej. (B) Schematyczny przekrój jednego urządzenia mikrofluidycznego zawierającego 10 oddzielnych jednostek obrazowania. (C) Obraz pułapek U z PDMS oraz odstępów w jednej jednostce obrazowania, pasek skali wynosi 100 µm. (D) Widok z góry urządzenia mikrofluidycznego z pełnymi trzpieniami ze stali nierdzewnej zatkanymi we wszystkich wlotach do wprowadzania komórek oraz pustym trzpieniem ze stali nierdzewnej wraz z rurką zatkanym w jednym wylocie pożywki w celu zbierania przepływu pożywki. (E) Widok z boku urządzenia mikrofluidycznego z pełnymi trzpieniami ze stali nierdzewnej zatkanymi we wszystkich wlotach do wprowadzania komórek oraz pustym trzpieniem ze stali nierdzewnej wraz z rurką zatkanym w jednym wylocie pożywki w celu zbierania przepływu pożywki. (F) Urządzenie mikrofluidyczne z pełnymi trzpieniami ze stali nierdzewnej zatkanymi we wszystkich wlotach do wprowadzania komórek oraz pustymi trzpieniami ze stali nierdzewnej wraz z rurkami zatkanymi we wszystkich wylotach pożywki w celu zbierania przepływu pożywki. (G) Urządzenie mikrofluidyczne z pełnymi trzpieniami ze stali nierdzewnej zatkanymi we wszystkich wlotach do wprowadzania komórek oraz pustymi trzpieniami ze stali nierdzewnej wraz z rurkami zatkanymi we wszystkich wylotach pożywki w celu zbierania przepływu pożywki, zamontowane na mikroskopie. Rurki do zbierania przepływu pożywki są przyklejone (zielona taśma) do stolika mikroskopu i skierowane do pojemnika na odpady. (H) Urządzenie mikrofluidyczne z pełnymi trzpieniami ze stali nierdzewnej zatkanymi we wszystkich wlotach do wprowadzania komórek, pustymi trzpieniami ze stali nierdzewnej wraz z rurkami zatkanymi we wszystkich wylotach pożywki oraz pustymi trzpieniami ze stali nierdzewnej wraz z rurkami podłączonymi do strzykawek z pożywką i zatkanymi we wszystkich wlotach pożywki, zamontowane na mikroskopie. (I) Urządzenie mikrofluidyczne z pełnymi trzpieniami ze stali nierdzewnej zatkanymi we wszystkich wlotach do wprowadzania komórek, pustym trzpieniem ze stali nierdzewnej wraz z rurką zatkanym we wszystkich wylotach pożywki oraz pustym trzpieniem ze stali nierdzewnej wraz z rurką podłączonym do strzykawki z pożywką i zatkanym we wszystkich wlotach pożywki, zamontowane na mikroskopie. Rurki ze strzykawek z pożywką są przyklejone do stolika mikroskopu (zielona taśma w tle). (J) Przykład odłączenia strzykawki z pożywką od urządzenia mikrofluidycznego w przypadku wycieku lub przeciążenia jednostki obrazowania. Rysunki 2A–C zostały opracowane na podstawie Jo et al.15. Rysunki D–J zostały opracowane na podstawie Spiri et al.9. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
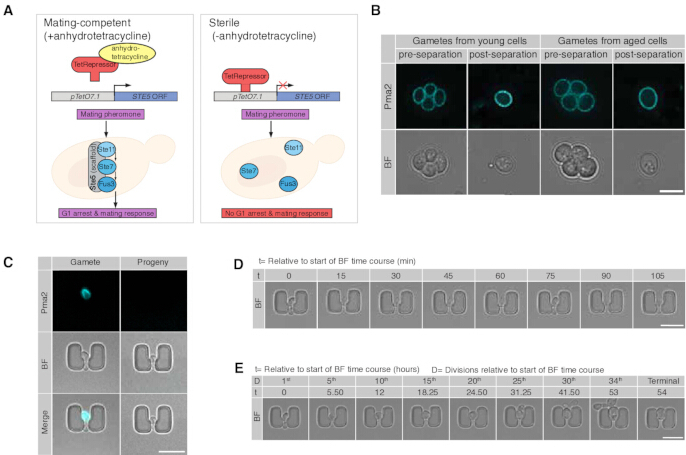
Rysunek 3. Przygotowanie gamet do mikrofluidalnego wyznaczania replikacyjnej długości życia gamet. (A) Schematyczny opis systemu genetycznego służącego do uzyskania sterylności warunkowej. Endogenny promotor STE5, białka rusztowaniowego niezbędnego do transdukcji sygnału po wykryciu feromonu matingowego, zostaje zastąpiony fragmentem promotora pTetO7.1. W stanie podstawowym białko represora Tet (TetR), wyrażane pod promotorem konstytutywnym, wiąże pTetO7.1 i hamuje transkrypcję z tego promotora. Dodanie i związanie anhydrotetracykliny indukuje zmianę konformacyjną represora Tet, zmniejszając jego powinowactwo do pTet07.1, a tym samym znosząc represję transkrypcji STE5. (B) Reprezentatywne pojedyncze przekroje z (z-slices) tetrad oraz gamet młodych (lewy panel) i starych (prawy panel) odpowiednio przed i po separacji, obrazujące pole jasne oraz Pma2-GFP (cyjan). (C) Reprezentatywna gameta Pma2-GFP dodatnia (lewy panel) oraz potomstwo gamety Pma2-GFP ujemnej (prawy panel) uwięzione w urządzeniach mikrofluidalnych, obrazujące pole jasne oraz Pma2-GFP (cyjan). (D) Reprezentatywna uwięziona gameta dzieli się dwukrotnie w ciągu 2 h. (E) Reprezentatywna gameta uwięziona w mikrofluidalnej jednostce obrazowania, obrazująca co 5ty podział aż do końcowego 34tego podziału w czasie 54 h. Paski skali = 5 µm. Rysunek zaadaptowany z Spiri et al.9. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
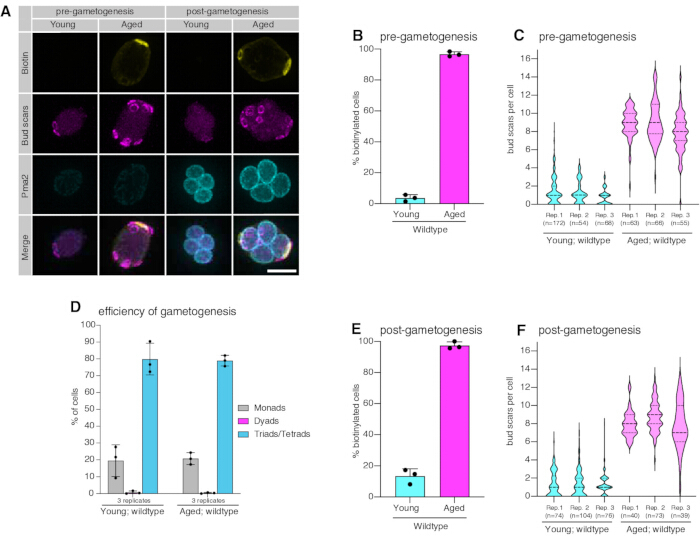
Rysunek 4. Ilościowe określanie wieku replikacyjnego i wydajności gametogenezy. (A) Reprezentatywne komórki przed gametogenezą (lewy panel) i tetrad po gametogenezie (prawy panel), posortowane według wieku, z zastosowaniem projekcji maksymalnej intensywności, wizualizujące biotynę za pomocą fluorescencyjnie znakowanej streptawidyny (żółty), blizny pączkowania bogate w chitynę wizualizowane za pomocą fluorescencyjnie znakowanej aglutyniny z kiełków pszenicy (magenta) oraz Pma2-GFP (cyjan). (B) Ilościowe określenie frakcji biotynilowanych komórek w populacjach komórek typu dzikiego młodych (3,63 ± 2,12 %, średnia ± odchylenie standardowe (SD), 3 replikaty, odpowiednio n = 172, 54 i 68) oraz starych (96,74 ± 1,58 %, średnia ± SD, 3 replikaty, odpowiednio n = 63, 66 i 55); słupki błędów reprezentują SD. (C) Ilościowe określenie wieku replikacyjnego poprzez ocenę liczby blizn pączkowania w populacjach komórek typu dzikiego młodych (1,16 ± 0,41, średnia ± SD, n = 3 replikaty, odpowiednio n = 172, 54 i 68) oraz starych (8,55 ± 0,66, średnia ± SD, 3 replikaty, odpowiednio n = 63, 66 i 55). (D) Ilościowe określenie frakcji tetrad w populacjach komórek typu dzikiego po gametogenezie dla komórek młodych (79,8 ± 9,43%; średnia ± SD, 3 replikaty, Rep.1 i 3 n = 300, Rep. 2 n = 281) oraz starych (78,89 ± 3,17 %, średnia ± SD, 3 replikaty, każda n = 300); słupki błędów reprezentują SD. (E) Ilościowe określenie frakcji biotynilowanych tetrad w populacjach typu dzikiego młodych (13,38 ± 4,74%, średnia ± SD, n = 3 replikaty, odpowiednio n = 74, 104 i 76) oraz starych (97,34 ± 2,33%, średnia ± SD, 3 replikaty, odpowiednio n = 40, 73 i 39) po zakończeniu gametogenezy; słupki błędów reprezentują SD. (F) Ilościowe określenie wieku replikacyjnego poprzez ocenę liczby blizn pączkowania w populacjach tetrad typu dzikiego młodych (1,31 ± 0,04, średnia ± SD, 3 replikaty, odpowiednio n = 74, 104 i 76) oraz starych (8,17 ± 0,54, średnia ± SD, 3 replikaty, odpowiednio n = 40, 73 i 39). Paski skali = 5 µm. Przedziały ufności obliczono metodą wyniku Wilsona. Wykresy skrzypcowe wskazują medianę (linie ciągłe) oraz 25th i 75th percentyle (linie przerywane). Rysunek zaadaptowano z pracy Spiri et al.9. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
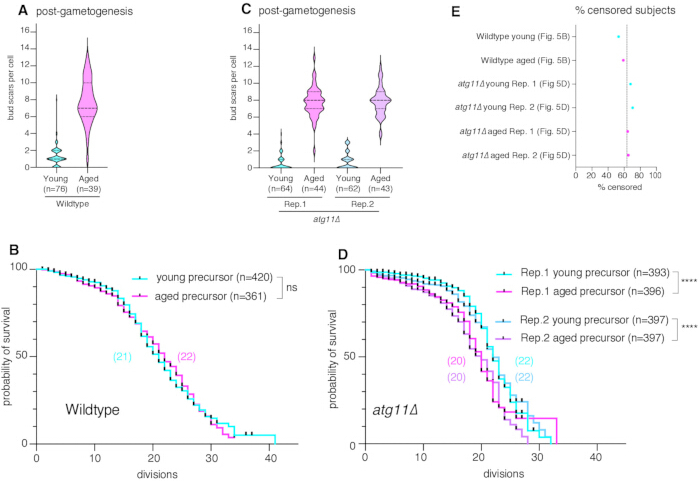
Rycina 5. Ilościowe określenie długości życia replikacyjnego. (A) Ilościowe określenie wieku replikacyjnego poprzez ocenę liczby blizn pączkowania w młodych (1,3 ± 1,2, średnia ± SD, n = 76) i starych (7,8 ± 2,6, średnia ± SD, n = 39) populacjach gamet typu dzikiego; te same dane, które przedstawiono na Rycini 4F dla Rep. 3. (B) Ilościowe określenie długości życia replikacyjnego młodych (mediana długości życia = 21, n = 420, 223 osobniki ocenzurowane) i starych (mediana długości życia = 22, n = 361, 213 osobniki ocenzurowane, p = 0,982 w porównaniu do młodych) gamet typu dzikiego. Połączono dane z dwóch powtórzeń technicznych. (C) Ilościowe określenie wieku replikacyjnego poprzez ocenę liczby blizn pączkowania w populacjach tetrad atg11Δ : Rep. 1 młode (0,53 ± 0,91, średnia ± SD, n = 64) i stare (7,8 ± 1,8, średnia ± SD, n = 44); Rep. 2 młode (0,82 ± 1, średnia ± SD, n = 62) i stare (7,9 ± 1,7, średnia ± SD, n = 43). (D) Ilościowe określenie długości życia replikacyjnego gamet atg11Δ dla dwóch niezależnych powtórzeń biologicznych: Rep. 1 młode (mediana długości życia = 22, n = 393, 267 osobniki ocenzurowane) i stare (mediana długości życia = 20, n = 396, 255 osobniki ocenzurowane, p = 2 x 10⁻⁶); Rep. 2 młode (mediana długości życia = 22, n = 397, 280 osobniki ocenzurowane) i stare (mediana długości życia = 20, n = 397, 259 osobniki ocenzurowane, p = 3 x 10⁻⁶ w porównaniu do młodych). Dla każdego niezależnego powtórzenia biologicznego połączono dane z dwóch powtórzeń technicznych. (E) Procent zdarzeń ocenzurowanych we wszystkich eksperymentach dotyczących długości życia. Linia przerywana wskazuje średnią (63,4% ± 6,2 średnia ± SD) osobników ocenzurowanych z n = 6 eksperymentów. Istotność statystyczną różnic w długości życia replikacyjnego oceniono za pomocą testu Log-rank (Mantel-Cox); znaczniki na krzywych przeżycia reprezentują zdarzenia ocenzurowane. Wykresy skrzypcowe wskazują medianę (linie ciągłe) oraz 25.th i 75.th percentyle (linie przerywane). Wskazano wartości p (ns = p > 0,05, * = p ≤ 0,05, ** = p ≤ 0,01, *** = p ≤ 0,001, **** = p ≤ 0,0001). Rycina została zaadaptowana z pracy Spiri et al.9. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Rycina uzupełniająca 1: Wybór obszarów zainteresowania do analizy blizn pąkowka. Reprezentatywny zrzut ekranu z programu ImageJ przedstawiający pojedyncze komórki wybrane za pomocą prostokątnych obszarów zainteresowania (ROI) i dodane do Menedżera ROI w celu późniejszej analizy. Wybrane ROI są wyświetlone jako żółte ramki. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 2: Ręczne wprowadzanie liczby blizn pączkowych. Reprezentatywny zrzut ekranu z programu ImageJ pokazujący okno dialogowe używane do ręcznego wprowadzania liczby zidentyfikowanych blizn pączkowych dla każdej wybranej komórki. Blizny pączkowe są liczone poprzez obracanie projekcji Y i analizę sygnału aglutyniny z zarodków pszenicy. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 3: Ręczna klasyfikacja znakowania biotyną. Reprezentatywny zrzut ekranu z programu ImageJ pokazujący okno dialogowe służące do rejestrowania, czy wybrana komórka jest pozytywna czy negatywna pod kątem znakowania biotyną. Wartość 1 oznacza komórkę biotyna-pozytywną, a wartość 0 oznacza komórkę biotyna-negatywną. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 4: Wybór obszarów zainteresowania w urządzeniu mikrofluidycznym. Reprezentatywny zrzut ekranu z programu ImageJ przedstawiający poszczególne pułapki w kształcie litery U w układzie mikrofluidycznym, wybrane za pomocą prostokątnych ROI i dodane do menedżera ROI (ROI Manager). Każde ROI obejmuje pojedynczą pułapkę U do dalszej analizy. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 5: Wizualizacja wybranych obszarów zainteresowania (ROI) pułapek U w układzie mikroprzepływowym.Reprezentatywny zrzut ekranu z programu ImageJ pokazujący wiele prostokątnych obszarów ROI nałożonych na urządzenie mikroprzepływowe po wybraniu poszczególnych pułapek U. Obszary ROI są wyświetlane jednocześnie przy użyciu funkcji „Show All” w menedżerze ROI (ROI Manager). Prosimy kliknąć tutaj, aby pobrać ten plik.
Rysunek uzupełniający 6: Identyfikacja komórek GFP-dodatnich w mikrofluidycznych pułapkach w kształcie litery U.Zrzut ekranu z programu ImageJ przedstawiający polecenie użyte do określenia, czy komórka GFP-dodatnia została uwięziona w wybranej pułapce U. Obraz fluorescencyjny jest wyświetlany obok obrazu w polu jasnym, aby ułatwić identyfikację. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 7: Ręczna klasyfikacja komórek GFP-dodatnich. Reprezentatywny zrzut ekranu z programu ImageJ przedstawiający okno dialogowe służące do rejestrowania statusu GFP dla komórki w wybranym U-trap. Wartość 1 oznacza komórkę GFP-dodatnią, natomiast wartość 0 oznacza komórkę GFP-ujemną. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 8: Ręczne wprowadzanie długości życia replikacyjnego. Reprezentatywny zrzut ekranu z programu ImageJ pokazujący okno dialogowe używane do wprowadzania długości życia replikacyjnego (RLS) pojedynczej komórki po przeanalizowaniu stosu obrazów time-lapse. RLS jest określany jako całkowita liczba zaobserwowanych podziałów komórkowych. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 9: Ręczne wprowadzanie długości życia replikacyjnego. Reprezentatywny zrzut ekranu z programu Fiji/ImageJ przedstawiający okno dialogowe służące do wprowadzania długości życia replikacyjnego (RLS) poszczególnych komórek po przeanalizowaniu stosu obrazów time-lapse w świetle przechodzącym. RLS jest zapisywany jako całkowita liczba zaobserwowanych podziałów komórkowych. Aby pobrać ten plik, kliknij tutaj.
Rysunek uzupełniający 10: Ocena stanu terminalnego podczas analizy czasu życia replikacyjnego. Reprezentatywny zrzut ekranu z programu Fiji/ImageJ pokazujący monit „Terminal?”, używany do określenia, czy analizowana komórka osiągnęła fenotyp terminalny, czy została usunięta z pułapki przed zatrzymaniem terminalnym. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 11: Rejestracja stanu końcowego podczas analizy długości życia replikacyjnego.Reprezentatywny zrzut ekranu z programu Fiji pokazujący wybór wartości stanu końcowego po ustaleniu, czy zaobserwowano fenotyp końcowy. Proszę kliknąć tutaj, aby pobrać ten plik.
Rycina uzupełniająca 12: Wybór końcowego losu komórek. Reprezentatywny zrzut ekranu z programu Fiji pokazujący prompt użyty do przypisania przyczyny cenzurowania lub końcowego losu analizowanej komórki. Prosimy kliknąć tutaj, aby pobrać ten plik.
Rycina uzupełniająca 13: Klasyfikacja morfologii komórek terminalnych. Reprezentatywny zrzut ekranu z programu Fiji pokazujący wybór fenotypu terminalnego, w tym klasyfikację jako „skurczona” (shriveled up) dla komórki, która przestała się dzielić i wykazywała pomarszczoną morfologię. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 1. Makro Fiji do ręcznego wyboru ROI i eksportu do formatu TIFF. Niestandardowe makro Fiji/ImageJ służące do ręcznego zaznaczania poszczególnych komórek jako obszarów zainteresowania (ROI), wycinania wybranych ROI oraz eksportowania wyciętych obrazów jako plików TIFF do dalszej analizy. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 2. Makro Fiji do projekcji Z i 3D pojedynczych komórek. Niestandardowe makro Fiji/ImageJ wykorzystywane do generowania projekcji trójwymiarowych oraz obrazów z projekcją Z pojedynczych wyciętych komórek w celu późniejszej analizy blizn pączkowania i znakowania biotyną. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 3. Makro Fiji do ręcznej adnotacji blizn pąkowca i biotyny. Niestandardowe makro Fiji/ImageJ służące do ręcznego rejestrowania liczby blizn pąkowca oraz klasyfikowania poszczególnych komórek pod kątem statusu znakowania biotyną. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 4. Ręczne wycinanie ROI i eksport TIFF – makro Fiji Open Images.Niestandardowe makro Fiji/ImageJ służące do wycinania i eksportowania odpowiadających sobie obszarów zainteresowania (ROI) z obrazów FITC w czasie t0 oraz hiperstosów time-lapse w jasnym polu do późniejszej analizy czasu życia replikacyjnego gamet. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 5. Makro Fiji do ręcznej adnotacji GFP, RLS i fenotypu końcowego. Niestandardowe makro Fiji/ImageJ służące do identyfikacji gamet GFP-dodatnich, ręcznego zapisywania długości życia replikacyjnego (RLS), określania statusu końcowego oraz klasyfikacji fenotypów końcowych lub wyrzucenia podczas analizy długości życia replikacyjnego gamet. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
W niniejszym opracowaniu przedstawiamy szczegółowy protokół pomiaru długości życia replikacyjnego gamet drożdży pochodzących z komórek prekursorowych o różnym wieku, z wykorzystaniem wysokoprzepustowego przepływu opartego na mikrofluidyce, wprowadzonego przez Spiriego i współpracowników9. Technika ta przyspiesza badanie wydajności odmłodzenia gametogenicznego w różnych tłach genetycznych i może być wykorzystana do uzyskania wglądu w mechanizmy zachowanego procesu odmłodzenia gametogenicznego. Odkrycie, że gametogeneza resetuje długość życia replikacyjnego u drożdży, zostało poczynione pierwotnie w tłach szczepów W303 i A364, z wykorzystaniem analizy mikrodysekcji jako metody odczytu7. Resetowanie długości życia replikacyjnego podczas gametogenezy nie mogło być oceniane dla szczepu SK1, pomimo jego powszechnego wykorzystania w badaniach nad gametogenezą, ze względu na trudności w oddzielaniu pierwszych kilku komórek potomnych od gamety7. Podczas opracowywania tego protokołu obejście tego ograniczenia osiągnęliśmy poprzez modyfikację tła szczepu SK1, wprowadzając mutację punktową D368V do locus AMN1 w celu modulacji separacji komórek oraz usuwając FLO8, aby wyeliminować flokulację25,26. Ponadto ekspresja STE5, białka rusztowania sygnałowego niezbędnego do wywołania odpowiedzi na kojarzenie, została ograniczona warunkowo poprzez wdrożenie systemu Tet-OFF indukowanego anhydrotetracykliną w locus endogennym (Rycina 3A)27,28,29. Skutkuje to całkowitym warunkowym deficytem kojarzenia między komórkami MATa i MATα, co umożliwia krzyżowanie genetyczne przy jednoczesnym unikaniu wywoływania odpowiedzi na kojarzenie między gametami MATa i MATα podczas eksperymentów. Wreszcie, aby zidentyfikować gamety i odróżnić je od komórek wegetatywnych po krótkim okresie wzrostu, wprowadzono transgeniczny reporter niosący białko fuzyjne Pma2-GFP pod jego promotorem endogennym. Pma2-GFP jest specyficznie eksprimowane w późnej fazie gametogenezy, lokalizuje się w błonie plazmatycznej gamety i jest utrzymywane przez kilka rund podziałów komórkowych po kiełkowaniu (Rycina 1D, Rycina 3B,C, oraz Rycina 4A)9. Opisany tutaj test oparty na mikrofluidyce znacznie zwiększa przepustowość i wykonalność badań nad programem odmłodzenia gametogenicznego w porównaniu z żmudnymi, wielodniowymi analizami mikrodysekcji, które były jedyną wcześniej dostępną metodą ilościowego określania odmłodzenia gametogenicznego. Zgodnie z wynikami uzyskanymi w szczepach W303 i A364 za pomocą mikrodysekcji7, wykazujemy, że długość życia replikacyjnego ulega całkowitemu zresetowaniu po gametogenezie w tle szczepu SK1. Ponadto, stosując tę metodę, wykazaliśmy, że selektywna autofagia zależna od Atg11 jest niezbędna do pełnego odmłodzenia gamet (Rycina 5B,D) (dane pochodzące od Spiriego i współpracowników)9.
Układy mikroprzepływowe (Rysunek 2A–D) są przygotowywane i montowane zgodnie z opisanym protokołem (krok 8). Przed zamontowaniem układu mikroprzepływowego na mikroskopie, szkiełko nakrywkowe jest uważnie sprawdzane pod kątem pęknięć. Podczas obchodzenia się z układem mikroprzepływowym należy zachować ostrożność, aby nie uszkodzić szkiełka nakrywkowego. W przypadku wykrycia pęknięć, uszkodzona jednostka obrazowania nie będzie używana, aby zapobiec wyciekowi mediów do mikroskopu oraz niespójności ciśnienia podczas eksperymentu. Choć nieuszkodzone jednostki obrazowania tego samego układu mikroprzepływowego teoretycznie mogą być nadal używane, zaleca się przejście na nowy układ mikroprzepływowy, ponieważ strukturalnie uszkodzone szkiełko nakrywkowe niesie ze sobą wysokie ryzyko dalszego rozprzestrzeniania się pęknięć podczas eksperymentu. Następnie każda jednostka obrazowania musi zostać sprawdzona pod mikroskopem w celu zweryfikowania integralności struktur PDMS oraz ich prawidłowego połączenia ze szkiełkiem nakrywkowym. Aby zmniejszyć ryzyko agregacji komórek i zapychania się układu podczas eksperymentu, do pożywki wzrostowej dodaje się Pluronic F-127, a pożywkę sterylizuje się poprzez filtrację w celu usunięcia zanieczyszczeń przed eksperymentem. Pożywka jest przepuszczana przez mikroprzepływowe jednostki obrazowania przez co najmniej 2 h przed załadowaniem komórek, aby zapewnić odpowiednie nasycenie jednostek obrazowania pożywką. Jeśli w konkretnej jednostce obrazowania w górnej części obszaru pułapki w kształcie litery U nagromadzi się znaczna ilość zanieczyszczeń, utrudniając ładowanie komórek i przepływ pożywki, zaleca się wykluczenie tej jednostki z eksperymentu poprzez odłączenie jej od pompy do pożywki (Rysunek 2J). Po całkowitym rozprowadzeniu pożywki w jednostkach obrazowania pozyskuje się obraz testowy ROI, aby skontrolować różnice w płaszczyźnie ogniskowej w obrębie pojedynczej jednostki obrazowania oraz w całym układzie mikroprzepływowym. Jeśli układ mikroprzepływowy posiada wewnętrzne nachylenie, problem ten można zniwelować poprzez mikrokorektę nachylenia stolika. Alternatywnie można obrazować trzy plastry z w odstępem 3–8 µm z dla każdej pozycji i punktu czasowego, aby skompensować różnice w płaszczyźnie ogniskowej w obrębie pojedynczej jednostki obrazowania.
Aby rozdzielić tetrady na pojedyncze gamety, kultury posortowane według wieku po gametogenezie inkubuje się z Zymolyase przez 3 h (Ryc. 1D). Enzym ten specyficznie trawi ścianę komórkową drożdży, osłabiając worek tetradowy chroniący gamety oraz lizując komórki niebędące gametami (Ryc. 1D). Rozdzielone gamety są chronione przez własne ściany komórkowe, które są bardziej odporne na trawienie, co zapobiega ich lizie. Po rozdzieleniu tetrad należy sprawdzić rozdzielone gamety, aby potwierdzić wystarczającą dysocjację tetrad i zachowanie integralności gamet. Jeśli więcej niż 30% komórek pozostaje w formie nienaruszonych tetrad, dodatkowe cykle sonikacji mogą pomóc w ich dalszym rozbiciu (Ryc. 3B). Zaleca się przerwanie eksperymentu i rozpoczęcie go od nowa ze świeżą partią Zymolyase, jeśli więcej niż 30% tetrad pozostaje nienaruszonych, ponieważ mogą one tworzyć skupiska komórek podczas wzrostu, co może powodować problemy podczas ładowania i eksploatacji systemu mikroprzepływowego. Po rozdzieleniu kultury gamet poddaje się wzrostowi przez 3 h w 30 °C w pożywce bogatej; jest to czas wystarczający, aby gamety zwiększyły swój rozmiar, co umożliwi ich łatwe wychwycenie w urządzeniach mikroprzepływowych, ale jednocześnie na tyle krótki, aby większość komórek nie ukończyła pierwszego podziału (Ryc. 1D). Po okresie wzrostu komórki sprawdza się pod mikroskopem świetlnym, aby zweryfikować zwiększenie rozmiaru i pojawienie się pierwszego pączka. Jeśli w przypadku konkretnego genotypu zwiększenie rozmiaru gamet i rozpoczęcie podziałów trwa znacznie dłużej, czas ten należy odpowiednio dostosować, aby zapewnić efektywne wychwytywanie gamet.
Nadmiarowe komórki są następnie ręcznie wprowadzane do mikrofluidycznych jednostek obrazujących poprzez ostrożne wywieranie nacisku na strzykawkę przy jednoczesnej obserwacji jednostki w trybie podglądu na żywo pod mikroskopem. Należy uważać, aby nie stosować nadmiernego ciśnienia, ponieważ może ono spowodować odklejenie się struktur PDMS od szkiełka podstawowego, co doprowadzi do uszkodzenia jednostki obrazującej. Ciśnienie jest przykładane w sposób ciągły, aż do momentu, gdy struktury PDMS zaczną się lekko odkształcać, a komórki zaczną wpływać do obszaru obrazowania. Gdy komórki zaczną napływać do urządzenia obrazującego, ciśnienie jest zmniejszane w miarę ich przechodzenia przez jednostkę i zajmowania poszczególnych pułapek. Jeśli w pierwszej rundzie zostanie uwięzionych mniej niż 200 komórek, ciśnienie jest przykładane ponownie w celu powtórzenia cyklu ładowania. Optymalnie załadowane jednostki będą miały komórki zajmujące co najmniej 66% pułapek, co stanowi równowagę między wystarczającym załadowaniem a przeładowaniem, które zwiększa ryzyko zapchania podczas eksperymentu. Przeładowane jednostki obrazujące zawierają nadmierną ilość komórek i szczątków nad i wewnątrz obszaru pułapki w kształcie litery U, co może utrudniać przepływ medium przez całą jednostkę obrazującą. Jeśli wspólne pompy są używane dla różnych jednostek obrazujących i jedna z nich zostanie przypadkowo przeładowana, taka jednostka jest odłączana od pompy do medium, aby zapobiec zatrzymaniu pompy z powodu zapchania, co zapobiega zakłóceniu pracy pozostałych grup eksperymentalnych (Ryc. 2J). Ładowanie wszystkich wariantów jest kończone w ciągu 1 h, aby uniknąć przedwczesnych podziałów gamet, co prowadziłoby do rozcieńczenia gamet przez powstałe komórki potomne i nieprecyzyjnej oceny długości życia replikacyjnego. Po zakończeniu ładowania dla wszystkich wariantów i wznowieniu przepływu medium, urządzenie mikrofluidyczne jest dokładnie sprawdzane pod kątem wycieków medium z ponownie zamkniętych portów ładowania. W przypadku zaobserwowania wycieku należy ostrożnie wyjąć stalowy trzpień i ponownie wprowadzić go do portów ładowania, aby rozwiązać problem. Alternatywnie, jeśli wycieku nie uda się zatrzymać, jednostka obrazująca jest odłączana od pompy do medium, aby zapobiec rozlaniu cieczy do mikroskopu podczas eksperymentu (Ryc. 2J). Jeśli jednostka obrazująca jest przeładowana, co sygnalizowana jest liczbą komórek i obecnością szczątków wokół pierwszych kilku pułapek, zostaje ona również odłączona od pompy do medium, aby zapobiec zatrzymaniu pompy podczas eksperymentu z powodu zwiększonego ciśnienia wstecznego wynikającego ze zmniejszonego przepływu medium (Ryc. 2J).
Zastosowane tutaj spersonalizowane mikroprzepływowe urządzenia z otwartymi pułapkami w kształcie litery U, dostosowane do pracy z SK1, pozwalają na uchwycenie szerokiego zakresu dynamicznego długości życia replikacyjnego przy mniejszym ograniczeniu przestrzeni dla komórek w porównaniu z innymi konstrukcjami pułapek, co minimalizuje ryzyko wystąpienia wcześniej raportowanych efektów wpływających na długowieczność30. Jednakże ta otwarta konstrukcja ma tę wadę, że komórki mogą zostać przedwcześnie wyrzucone, zanim uda się zaobserwować starzenie; wynika to głównie ze znacznego zwiększenia rozmiaru komórek podczas ostatnich kilku podziałów życia replikacyjnego (zaobserwowanego konkretnie dla SK1 i nieuniknionego) lub z niewielkich aberracji ciśnienia w układzie płynowym w czasie. Dlatego podczas przygotowania urządzenia i ładowania komórek należy zachować szczególną ostrożność, aby nie wprowadzić powietrza do układu mikroprzepływowego. Aby uniknąć błędu systematycznego podczas oceny długości życia replikacyjnego gamet, każda gameta załadowana na początku obrazowania time-lapse jest liczona, aż do analizy 200 gamet. Komórki wyrzucone przed wystąpieniem starzenia są w celach analitycznych ściśle klasyfikowane jako obiekty ocenzurowane. Stwierdzono, że wskaźniki cenzurowania są porównywalne między genotypami (Rycina 5E, obiekty ocenzurowane = 63,4% ± 6,2, średnia ± SD), a między częstotliwością wyrzucania a obserwowanymi fenotypami długości życia nie występuje systematyczna zależność. Choć dotychczas nie zaobserwowano takiej sytuacji, zaleca się powtórzenie eksperymentu, jeśli wskaźnik wyrzucania przekroczy 80% analizowanych komórek. Zatem, mimo że wyrzucanie komórek stanowi istotne źródło cenzurowania immanentne dla tego testu – częściowo dlatego, że liczymy każdą załadowaną gametę, nawet jeśli zostanie ona wyrzucona w ciągu pierwszych kilku podziałów – nie widzimy dowodów na to, aby różnice w częstotliwości wyrzucania między genotypami wpływały na raportowane różnice w długości życia. Stosując to podejście, długość życia replikacyjnego można mierzyć w sposób spójny i rzetelny. W celu ograniczenia liczby wyrzuceń w przyszłych eksperymentach, obecnie opracowywane i testowane są urządzenia o nowej konstrukcji pułapek.
Chociaż przepustowość pomiaru resetu długości życia podczas gametogenezy jest znacznie wyższa niż w przypadku poprzedniej metody, podziały komórkowe w każdej gamecie muszą być liczone ręcznie przez przeszkolonego naukowca, co sprawia, że analiza danych stanowi obecnie ograniczenie zaprezentowanej metody. Niedawne postępy w podejściach opartych na uczeniu maszynowym w celu automatyzacji analizy replikacyjnej długości życia drożdży oferują obiecującą strategię przezwyciężenia wspomnianego ograniczenia31. Szczególnie obiecujące jest niedawno opublikowane podejście o nazwie BudFinder, które wykorzystuje Masked Autoencoder wstępnie wytrenowany w sposób samonadzorowany na wielkoskalowych danych obrazowych drożdży, a następnie używa go do udoskonalenia modelu transformera w celu bezpośredniego wykrywania zdarzeń podziału komórkowego32. Podejście to znacznie zmniejsza liczbę ręcznie adnotowanych zdarzeń podziału wymaganych do udoskonalenia modelu w porównaniu z wcześniejszymi metodami. Co istotne, ogromna ilość danych wygenerowanych i adnotowanych zgodnie z opisanym tutaj protokołem nadaje się do zastosowania podobnego podejścia, które w przyszłości mogłoby zautomatyzować analizę replikacyjnej długości życia gamet i wyeliminować obecne ograniczenie. Ponadto w przyszłych zastosowaniach protokół ten można łatwo połączyć z uznanymi biomarkerami i zaawansowanymi systemami ekspresji w celu zidentyfikowania mechanizmów molekularnych i czynników pośredniczących w odmładzaniu komórkowym podczas gametogenezy u S. cerevisiae, co pozwoli na zdobycie nowej wiedzy na temat tego konserwatywnego procesu.
Oświadczenia
Autorzy declare, że nie mają żadnych konfliktów interesów.
Podziękowania
Dziękujemy obecnym i byłym członkom laboratoriów Brara i Ünala za krytyczne dyskusje i uwagi do manuskryptu. Praca ta jest wspierana przez stypendium mobilnościowe Swiss National Science Foundation P500PB_214421 przyznane S.S., G.A.B. otrzymuje wsparcie finansowe z National Institutes of Health (R01AG071869), a T.L.S. otrzymał wsparcie z Longevity Impetus Grant od Norn Group, Hevolution Foundation oraz Rosenkranz Foundation. E.Ü. jest wspierany funduszami z National Institutes of Health (R01AG071801) oraz Astera Institute.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| System butli do filtrowania próżniowego i przechowywania 1000 mL | Corning | 431098 | Membrana PES, sterylna, pory 0.22 µm, 54.5 cm2. Przechowywać w temperaturze pokojowej. |
| Strzykawka 20 mL | Becton, Dickinson and Company (BD) | 302830 | Strzykawka Luer-Lok 20 mL. Przechowywać w temperaturze pokojowej. |
| Strzykawka 5 mL | Becton, Dickinson and Company (BD) | 14-829-45 | Strzykawka Luer-Lok 5 mL, przechowywać w temperaturze pokojowej. |
| Ampicylina | Alpha Teknova | A9510 | Po rozpuszczeniu w wodzie przechowywać w temperaturze -20 °C . |
| Magnetyczne kuleczki antybiotynowe | Miltenyi Biotechnology | 130-097-046 | Przechowywać w temperaturze 4 °C. |
| β-merkaptoetanol | MilliPORE SIGMA | M625-250mL | Przechowywać w temperaturze 4 °C. |
| BSA | MilliPORE SIGMA | A4503-100G | Przechowywać w temperaturze 4 °C. |
| Adapter Luer-Stub Clay Adams Intramedic | Becton, Dickinson and Company (BD) | 427565 | Rozmiar 23 G, przechowywać w temperaturze pokojowej. |
| Kuwety | Bio Rad | 2239955 | Jednorazowe polistyrenowe kuwety półmikroobjętościowe. Przechowywać w temperaturze pokojowej. |
| Ethanol | NA | różne | |
| EZ-Link Sulfo-NHS-LC-biotin | ThermoFisher Scientific | 21335 | Biotyna do znakowania komórek macierzystych w badaniu starzenia replikacyjnego |
| Oprogramowanie Fiji | https://fiji.sc/ | NA | wersja: Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m) |
| Streptawidyna znakowana fluorescencyjnie | ThermoFisher Scientific | S11225 | Koniugat Alexa Fluor 546, przechowywać w temperaturze -20 °C w alikwotach. |
| Aglutynina zarodźca pszenicy znakowana fluorescencyjnie | ThermoFisher Scientific | W11263 | Koniugat Alexa Fluor 350, przechowywać w temperaturze -20 °C w alikwotach. |
| Formaldehyd | ThermoFisher Scientific | F79-1 | 37%, przechowywać w temperaturze 4 °C. |
| Pożywka indukująca gametogenezę | NA | Przygotowana wewnętrznie według standardowej receptury | 2% octanu potasu, suplementy aminokwasowe i ampicylina (40 mg/L adeniny, 40 mg/L uracylu, 10 mg/L histydyny, 10 mg/L leucyny i 10 mg/L tryptofanu, 100 μg/mL ampicyliny) |
| Glicyna | ThermoFisher Scientific | BP381-1 | 100%, 200 proof. Przechowywać w temperaturze pokojowej. |
| Drut ze stali nierdzewnej z otworem | iBiochips | HSP-100 | P/N: 0.28” OD, 0.016” ID, dł. 0.500”, przechowywać w temperaturze pokojowej. |
| Odwrócony mikroskop fluorescencyjny | NA | NA | |
| Pompy strzykawkowe Legato 200 | kdScientific | 788200 | Przechowywać w temperaturze pokojowej. |
| Plastikowy lub szklany wielostanowiskowy stojak 6/10 do Legato 200/210 | kdScientific | 788300 | Przechowywać w temperaturze pokojowej. |
| Mikroskop świetlny | NA | NA | |
| Probówki niskoadhezyjne | USA Scientific | 1415-2600 | Przechowywać w temperaturze pokojowej. |
| Kolumny LS | Miltenyi Biotechnology | 130-042-401 | Przechowywać w temperaturze pokojowej. |
| Urządzenia mikrofluidyczne | iBiochips | ADU-10, (AD-Chips of the #18++) | Przechowywać w temperaturze pokojowej. |
| Rurki medyczne wolne od DEHP | iBiochips | MTB-100 | ID = 0.202”, OD = 0.060”, ścianka = 0.20”, przechowywać w temperaturze pokojowej. |
| PBS | NA | Przygotowany wewnętrznie według standardowej receptury | Przygotować 1L z: PBS pH 7; PBS pH 8, PBS pH 8 + 100 mM glicyny, PBS pH 7.4 + 0.5% BSA |
| Pluronic F-127 | MilliPORE SIGMA | P2443 | Przechowywać w temperaturze pokojowej. |
| Filtr przedseparacyjny | Miltenyi Biotechnology | 130-041-407 | Wielkość porów 30 µm |
| Separator i zestawy startowe QuadroMACS | Miltenyi Biotechnology | 130-091-051 | Przechowywać w temperaturze pokojowej. |
| Litek ze stali nierdzewnej | iBiochips | SSP-200 | OD 0.027”, ID 0.500”, przechowywać w temperaturze pokojowej. |
| Sonikator | Branson | 100-132-1623R & 101-135-066R | |
| Spektrofotometr | NA | NA | |
| Rotator do probówek | NA | NA | |
| Y+A8+2:29+2:31+A8+2+2:33 | Baza szczepów drożdży Brar-Ünal | pÜB42275 | trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| Szczep drożdży 2 | Baza szczepów drożdży Brar-Ünal | pÜB48561 | atg11Δ::KanMX, trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| YPD (YEP + 2% glukozy, suplementowany Trp i Ura) | NA | Przygotowany wewnętrznie według standardowej receptury | YPD (1% ekstraktu drożdżowego, 2% peptonu, 2% glukozy, 22.4 mg/L uracylu i 80 mg/L tryptofanu). |
| Zymolyase 100T | MP Biomedicals | 8320932 | Po rozpuszczeniu w wodzie przechowywać w alikwotach w temperaturze -20 °C. |
Bibliografia
- Denoth Lippuner A, Julou T, Barral Y. Budding yeast as a model organism to study the effects of age. FEMS Microbiol Rev. 2014;38(2):300-25.
- Higuchi-Sanabria R et al. Role of asymmetric cell division in lifespan control in Saccharomyces cerevisiae. FEMS Yeast Res. 2014;14(8):1133-46.
- Hughes AL, Gottschling DE. An early age increase in vacuolar pH limits mitochondrial function and lifespan in yeast. Nature. 2012;492(7428):261-5.
- Nyström T, Liu B. Protein quality control in time and space—links to cellular aging. FEMS Yeast Res. 2014;14(1):40-8.
- Neiman AM. Sporulation in the budding yeast Saccharomyces cerevisiae. Genetics. 2011;189(3):737-65.
- Sing TL, Brar GA, Ünal E. Gametogenesis: exploring an endogenous rejuvenation program to understand cellular aging and quality control. Annu Rev Genet. 2022;56(1):89-112.
- Ünal E, Kinde B, Amon A. Gametogenesis eliminates age-induced cellular damage and resets life span in yeast. Science. 2011;332(6037):1554-7.
- Ünal E, Amon A. Gamete formation resets the aging clock in yeast. Cold Spring Harb Symp Quant Biol. 2011;76:73-80.
- Spiri S et al. A role for selective ER autophagy in gametogenic rejuvenation revealed by high-throughput lifespan profiling. Nat Commun. 2026. doi:10.1038/s41467-026-77993-0.
- Koch BA, Staley E, Jin H, Yu HG. The ESCRT-III complex is required for nuclear pore complex sequestration and regulates gamete replicative lifespan in budding yeast meiosis. Nucleus. 2020;11(1):219-36.
- Lee MB et al. Defining the impact of mutation accumulation on replicative lifespan in yeast using cancer-associated mutator phenotypes. Proc Natl Acad Sci U S A. 2019;116(8):3062-71.
- Mortimer RK, Johnston JR. Life span of individual yeast cells. Nature. 1959;183(4677):1751-2.
- Chen KL, Crane MM, Kaeberlein M. Microfluidic technologies for yeast replicative lifespan studies. Mech Ageing Dev. 2017;161(Pt B):262-9.
- Jin M et al. Divergent aging of isogenic yeast cells revealed through single-cell phenotypic dynamics. Cell Syst. 2019;8(3):242-53.e3.
- Jo MC et al. High-throughput analysis of yeast replicative aging using a microfluidic system. Proc Natl Acad Sci U S A. 2015;112(30):9364-9.
- Li Y et al. A programmable fate decision landscape underlies single-cell aging in yeast. Science. 2020;369(6501):325-9.
- Li Y et al. Multigenerational silencing dynamics control cell aging. Proc Natl Acad Sci U S A. 2017;114(42):11253-8.
- Liu P, Young TZ, Acar M. Yeast Replicator: a high-throughput multiplexed microfluidics platform for automated measurements of single-cell aging. Cell Rep. 2015;13(3):634-44.
- Thayer NH et al. The Yeast Lifespan Machine: a microfluidic platform for automated replicative lifespan measurements. bioRxiv. 2022;2022.02.14.480146.
- Schindelin J et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Spiri S. Fiji macros for microscopy analysis of gametogenic rejuvenation [Internet]. Zenodo; 2026. Available from: [https://doi.org/10.5281/zenodo.22004193](https://doi.org/10.5281/zenodo.22004193)
- Cabib E, Bowers B. Chitin and yeast budding: localization of chitin in yeast bud scars. J Biol Chem. 1971;246(1):152-9.
- Mizushima N, Levine B, Cuervo AM, Klionsky DJ. Autophagy fights disease through cellular self-digestion. Nature. 2008;451(7182):1069-75.
- Rubinsztein DC, Mariño G, Kroemer G. Autophagy and aging. Cell. 2011;146(5):682-95.
- Kobayashi O, Suda H, Ohtani T, Sone H. Molecular cloning and analysis of the dominant flocculation gene FLO8 from Saccharomyces cerevisiae. Mol Gen Genet. 1996;251(6):707-15.
- Fang O et al. Amn1 governs post-mitotic cell separation in Saccharomyces cerevisiae. PLoS Genet. 2018;14(10):e1007691.
- Azizoglu A, Brent R, Rudolf F. A precisely adjustable, variation-suppressed eukaryotic transcriptional controller to enable genetic discovery. eLife. 2021;10:e69549.
- Choi KY, Satterberg B, Lyons DM, Elion EA. Ste5 tethers multiple protein kinases in the MAP kinase cascade required for mating in S. cerevisiae. Cell. 1994;78(3):499-512.
- Bellí G et al. An activator/repressor dual system allows tight tetracycline-regulated gene expression in budding yeast. Nucleic Acids Res. 1998;26(4):942-7.
- Gao Z et al. Comparative analysis of yeast replicative lifespan in different trapping structures using an integrated microfluidic system. Adv Mater Technol. 2020;5(12):2000655.
- Aspert T, Hentsch D, Charvin G. DetecDiv, a generalist deep-learning platform for automated cell division tracking and survival analysis. eLife. 2022;11:e79519.
- Nguyen P et al. BudFinder: a masked auto-encoder vision transformer framework for yeast budding detection and lifespan quantification. PLoS Comput Biol. 2026;22(5):e1013700.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny