Este vídeo demonstra a amplificação dependente do iniciador de um plasmídeo suicida em E. coli. O plasmídeo, que carrega um gene de resistência a antibióticos, se replica apenas na presença de uma proteína iniciadora codificada pelo hospedeiro. Após eletroporação e incubação em meio de recuperação, a mistura é semeada em ágar contendo antibióticos. As bactérias com um plasmídeo sobrevivem, pois sua proteína iniciadora permite a expressão do gene resistente a antibióticos do plasmídeo.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Amplificação de um plasmídeo suicida em um hospedeiro bacteriano
755 visualizações
⸱
26 de setembro de 2025
Neste artigo
Resumo
Protocolo
1. Geração de mutantes nulos nos genes da ilha de glicosilação de flagelos
NOTA: Este método de mutagênese é baseado na troca alélica de produtos de deleção em quadro da reação em cadeia da polimerase (PCR) usando o vetor suicida pDM428 (GenBank: KC795686.1). A replicação do vetor pDM4 é dependente do lambda pir , e a troca alélica completa é coagida pela utilização do gene sacB localizado no vetor.
- Construção de produtos de deleção PCR in-frame.
- Projete dois pares de primers que amplificam as regiões de DNA a montante (primers A e B) e a jusante (primers C e D) do gene ou região selecionada a ser excluída (Figura 1B).
- Certifique-se de que os primers A e D tenham mais de 600 pb a montante desde o início e a jusante da parada, respectivamente, do gene ou genes a serem excluídos. Esses dois primers precisam incluir um local de restrição na extremidade 5 'para uma endonuclease que permita a clonagem em pDM4.
NOTA: O local de restrição incluído na extremidade 5' dos primers A e D não deve ser o mesmo que os locais dentro dos amplicons AB ou CD. - Certifique-se de que os Primers B e C estejam dentro do gene a ser excluído ou dentro do primeiro e último gene, respectivamente, da região a ser excluída. Certifique-se de que ambos os primers (B e C) estejam no quadro e localizados entre 5-6 códons dentro do gene. Além disso, certifique-se de que ambos os primers incluam na extremidade 5 'uma sequência complementar de 21 pb (Tabela 1) que permita unir os amplicons de DNA AB e CD.
- Cultive a cepa selecionada de Aeromonas em 5 mL de caldo de soja tríptico (TSB) durante a noite (O/N) a 30 °C. Use um kit disponível comercialmente para purificação de DNA genômico e siga as instruções do fabricante (Tabela de Materiais). Quantificar 2 μL do ADN purificado utilizando um espectrofotómetro.
NOTA: Use água bidestilada como branco, com o instrumento configurado para registrar a absorbância a 260 nm. Registre a absorbância com 2 μL de DNA purificado 3-5 vezes e calcule uma leitura média de absorbância. Use a lei de Beer-Lambert para calcular a concentração de DNA, onde A = Ɛ.c.l. Em que "A" é a absorbância, "Ɛ" é o coeficiente de extinção médio molar para o DNA, "c" é a concentração de DNA e "l" é o comprimento do caminho (consulte as instruções do fabricante para o comprimento do caminho de cada instrumento). - Use 100 ng de DNA cromossômico purificado como molde em dois conjuntos de PCRs assimétricos com primers AB e CD (Tabela de Materiais). Use uma proporção molar de 10:1 de pares de primers A:B e D:C.
NOTA: As PCRs assimétricas permitem a amplificação preferencial de uma fita do molde sobre a outra. - Analise os produtos de PCR por eletroforese em gel de agarose a 1%. Use TAE (40 mM Tris-acetato, 1 mM de ácido etilenodiaminotetracético (EDTA)) como tampão de execução de gel e uma configuração de potência de 8 V / cm. Para visualizar o DNA, adicione brometo de etídio (0,5 μg/mL) ao gel e visualize os produtos de PCR usando uma estação de bioimagem (Tabela de Materiais).
- Extirpar os amplicons do gel com bisturi, purificá-los seguindo o protocolo do fabricante (Tabela de Materiais) e quantificá-los.
- Junte os amplicons AB e CD por suas sequências sobrepostas de 21 pb na extremidade 3 'dos produtos de PCR (Figura 2). Misture 100 ng de cada amplicon (AB e CD) em um tubo de PCR com reagentes de PCR (PCR pré-AD), mas sem primers, e estenda usando o programa termociclador. Em seguida, adicione 100 μM de primers A e D à reação (AD PCR) e amplifique como um único fragmento.
- Analise o produto de PCR (amplicon AD) por eletroforese em um gel de agarose a 1% usando as condições descritas na etapa 1.1.6, excise o amplicon do gel, purifique-o seguindo o protocolo do fabricante e quantifique o amplicon (Tabela de Materiais).
- Construção do plasmídeo recombinante pDM4 com a deleção no quadro.
- Cultive uma cultura O/N de Escherichia coli cc18λ pir contendo pDM4 em caldo Luria-Bertani (LB) Miller (10 mL) com cloranfenicol (25 μg/mL) a 30 °C.
- Centrifugar a cultura a 5.000 x g a 4 °C e suspender o pellet em 600 μL de água destilada estéril. Realize a extração e purificação do plasmídeo pDM4 usando um kit de purificação de plasmídeo disponível comercialmente, seguindo as instruções do provedor (Tabela de Materiais).
- Digerir 1 μg de pDM4 e 400 ng de amplicon AD por 2 h com uma endonuclease capaz de digerir ambas as extremidades do amplicon AD e o local de clonagem de pDM4 (Figura 2). Siga o protocolo do fabricante da enzima para as condições de reação (Tabela de Materiais).
- Limpe o plasmídeo digerido e o amplicon usando um kit de purificação de DNA e quantifique-os seguindo as instruções do fabricante (Tabela de Materiais).
- Para evitar a religação do pDM4 linearizado, remova o grupo fosfato de ambas as extremidades 5' usando a enzima fosfatase alcalina seguindo as instruções do fabricante (Tabela de Materiais). Em seguida, limpar o plasmídeo tratado e quantificá-lo utilizando um espectrofotómetro, conforme descrito no passo 1.1.4 (Tabela de materiais).
- Combine 150 ng do pDM4 digerido e tratado com fosfatase alcalina com 95-100 ng de amplicon AD digerido em uma proporção molar vetor: inserção de 1: 4. Preparar a reação de ligadura em um volume de 15 μL, seguindo as instruções do fabricante (Tabela de Materiais).
- Incubar O/N a 20 °C ou ao fim de semana a 4 °C. Após a incubação, inative a ligase T4 a 70 °C por 20 min.
- Use a ligação para introduzir o plasmídeo na cepaλpir de Escherichia coli MC1061 por eletroporação. Use bactérias eletrocompetentes e cubetas de eletroporação com intervalo de 2 mm.
- Preparação de E. coli eletrocompetente e eletroporação de plasmídeo recombinante pDM4
- Inocular uma única colónia de estirpe de E. coli MC1061λpir em caldo Luria-Bertani (LB) Miller e cultivar O/N a 30 °C com agitação de 200 rpm.
- Diluir 2 mL da cultura bacteriana em 18 mL de caldo LB e incubar a 30 ° C com agitação (200 rpm) até atingir uma densidade óptica (OD600) entre 0,4-0,6.
- Pulverize a cultura bacteriana por centrifugação a 5.000 x g e 4 °C por 15 min. Rejeitar o sobrenadante e suspender o pellet em 40 ml de H2O destilado refrigerado.
- Repita esta etapa de limpeza mais duas vezes para remover todos os sais de cultura. Finalmente, suspenda o pellet em 4 mL de H2O destilado resfriado e transfira 1 mL da suspensão para cada um dos quatro tubos cônicos de 1,5 mL.
- Pulverize a cultura bacteriana por centrifugação a 14.000 x g e 4 °C por 5 min. Remover o sobrenadante sem perturbar o sedimento e suspender cada sedimento em 100 μL de H2O destilado refrigerado.
- Adicione 3-3,5 μL da mistura de ligadura a cada tubo e incube no gelo por 5 min. Em seguida, transfira o conteúdo de cada tubo para uma cubeta de eletroporação gelada com intervalo de 2 mm e aplique 2 kV, 129 Ω e uma constante de tempo de cerca de 5 ms.
NOTA: Pré-resfrie as cubetas de eletroporação em gelo. Mantenha as bactérias no gelo durante todo o procedimento. - Após a eletroporação, adicione 250 μL de meio SOC (caldo Super Optimal com repressão catabólica) a cada uma das quatro cubetas para recuperar seu conteúdo, transfira-as para um tubo de cultura (cerca de 1 mL) e incube por 1 h a 30 ° C com agitação (200 rpm).
- Coloque as células transformadas em placas de ágar Luria-Bertani (LB) suplementadas com cloranfenicol (25 μg/mL) para garantir que todas as colônias que crescem na placa tenham a estrutura do plasmídeo.
Tabela 1: Primers usados para a construção de mutantes nulos. As regiões sobrepostas nos primers B e C são sublinhadas. O site BamHI está em negrito nos primers A e D.
| Nome do primer | Sequência na direção de 5 'a 3' | Usado para |
| A. piscicola AH-3 | ||
| A-FLGI1 | CGCGGATCCGACTGTACCCGTTTCAATCA | Mutante FGI |
| B-FLGI1 | CCCATCCACTAAACTTAAACAGATCACCTCGAACTCGAAA | |
| C-FLGI12 | TGTTTAAGTTTAGTGGATGGGGGAACCTTAAATGCCATGA | |
| D-FLGI12 | CGCGGATCCCAGTCTTCAGCTTCCATCC | |
| E-FLGI1 | ACCCGCTTCATTCGCTAT | |
| F-FLGI12 | TCCGATTTTCTGACTCAGGG | |
| A-Fgi4 | CGCGGATCCGATGCGTACGCTAATATGAA | Mutante FGI-4 |
| B-FGI4 | CCCATCCACTAAACTTAAACACATATTATCTTGCCCCTGAT | |
| C-Fgi4 | TGTTTAAGTTTAGTGGATGGGATGGAGCTAATCACTCGTTT | |
| D-FGI4 | CGCGGATCCACATATCAACCCCCAAC | |
| E-FGI4 | ATTTCCCTGCCAAATACG | |
| F-FGI4 | CCTGCCAACAGGATGTAAG | |
| vetor pDM4 | ||
| pDM4para | AGTGATCTTCCGTCACAGG | Inserções no vetor pDM4 |
| pDM4rev | AAGGTTTAACGG TTGTGGA | |
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
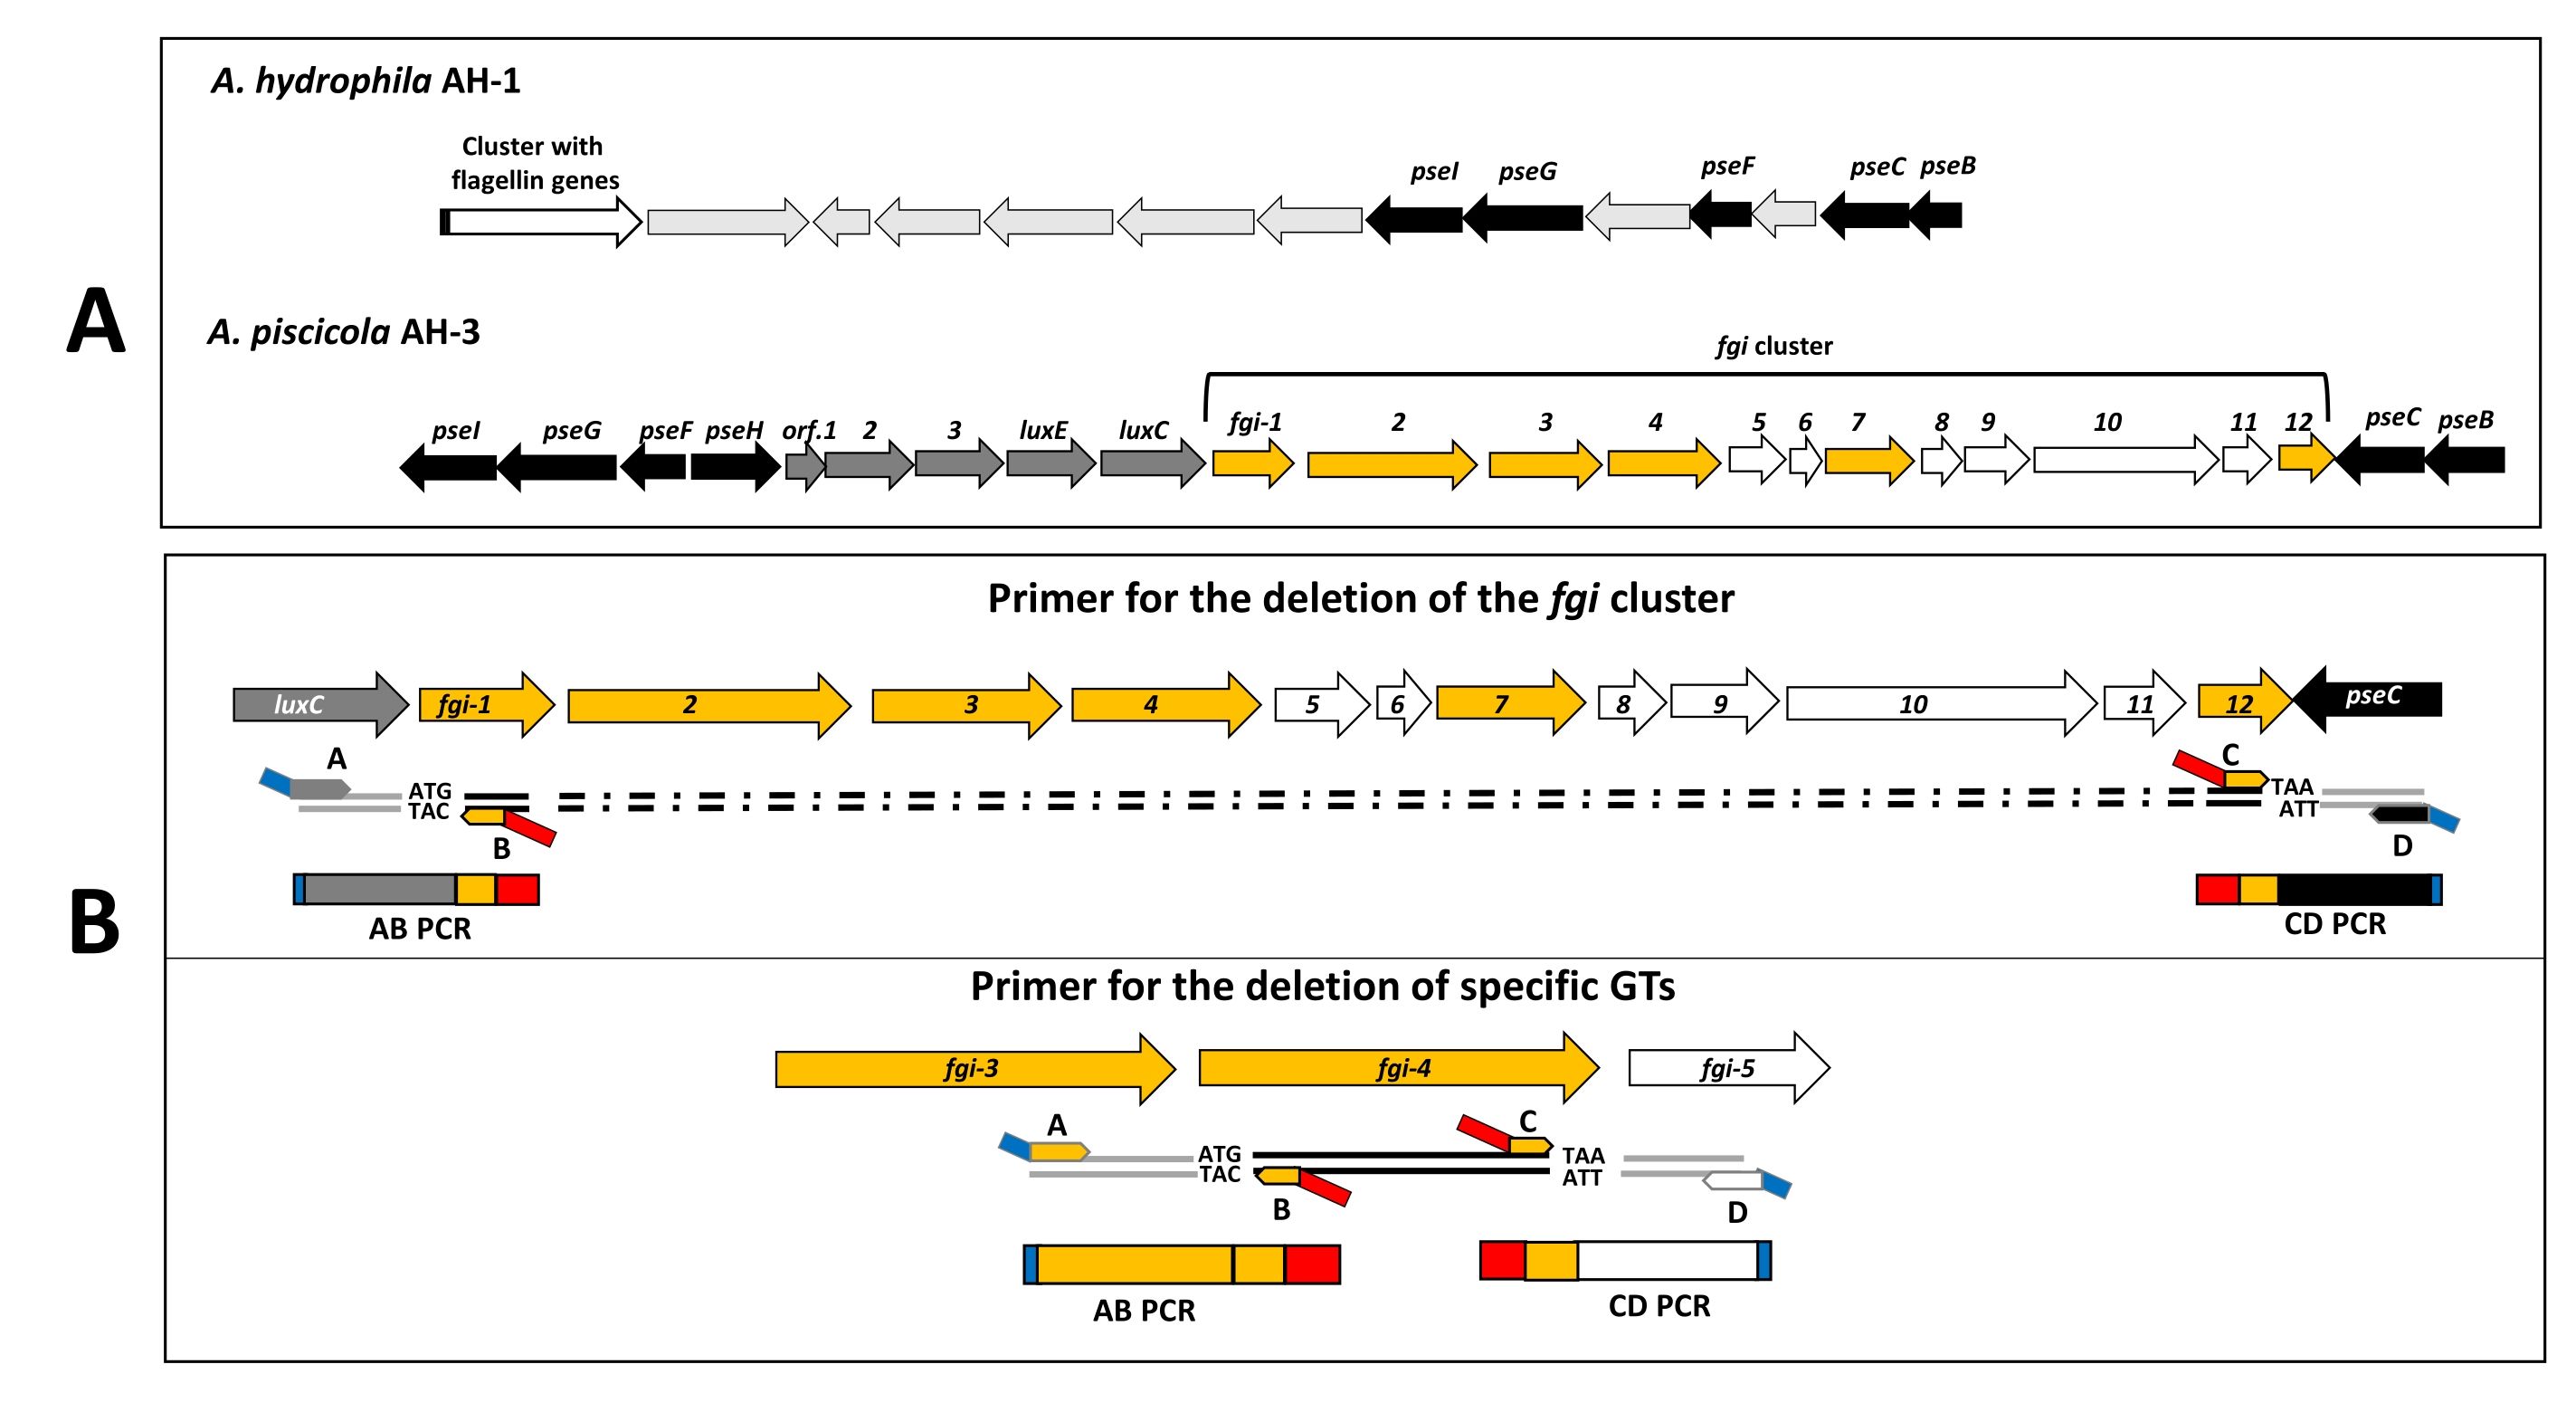
Figura 1: Detecção bioinformática de regiões cromossômicas e design de primer. (A) Esquema de regiões cromossômicas identificadas em A. hydrophila AH-1 e A. piscicola AH-3. A ilha de glicosilação de flagelos AH-1 de A. hydrophila é represent...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| ABI PRISM Big Dye Terminator v. 3.1 Kit de Reação Pronta para Sequenciamento de Ciclo | Biossistemas Aplicados | 4337455 | Usado para sequenciamento |
| AccuPrime Taq DNA Polimerase, alta fidelidade | Invitrogen | 12346-086 | Usado para amplificação de fragmentos AB, CD e AD |
| Agarose | Conda-Pronadise | 8008 | Usado para eletroforese de DNA |
| Fosfatase alcalina intestinal de vitelo (CIAP) | Promega | M1821 | Usado para remover o fosfato na extremidade 5' |
| Ágar-bacto | Becton Dickinson | 214010 | Use para análise de motilidade |
| BamHI | Promega | R6021 | Usado para restrição de endonuclease |
| BglII | Promega | R6081 | Usado para restrição de endonuclease |
| Sistema BioDoc-It Imagin | UVP | Estação de bioimagem usada para visualização de DNA | |
| Biotaq polimerase | Biolinha | BIO-21040 | Usado para triagem de colônias |
| Kit de Purificação de Banda de Gel e DNA de PCR de GCixa Cytiva illustra | Cytivia | 28-9034-71 | Usado para purificação de amplicons de PCR e fragmentos de DNA. |
| EDTA | Aplicativo | 131026.1211 | Usado para eletroforese de DNA |
| Cubetas de eletroporação com folga de 2 mm | VWR | 732-1133 | Usado para transformação |
| Ágar Luria-Bertani (LB) Miller | Condalab | 996 | Usado para cultura de Escherichia coli |
| Caldo Luria-Bertani (LB) Miller | Condalab | 1551 | Usado para cultura de Escherichia coli |
| Nanodrop ND-1000 | NanoDrop Techonologies Inc | Espectrofotômetro usado para quantificação de DNA | |
| Rifampicin | Aplicativo | A2220,0005 | Usado para acasalamento triparental |
| SOC Médio | Invitrogen | 15544034 | Usado para recuperação de eletroporação |
| DNA ligase T4 | Invitrogen | 15224017 | Usado para reação de ligadura |
| Termociclador Veriti de 96 poços | Biossistemas Aplicados | Usado para reações de PCR |
