O vídeo demonstra um método para gerar mutantes marcados com antibióticos em cianobactérias. O protocolo começa com a cultura de cianobactérias, seguida pelas etapas de centrifugação e lavagem que preservam os pili da superfície. Um plasmídeo carregando um gene de resistência a antibióticos flanqueado por sequências homólogas é então introduzido. Durante a incubação, o plasmídeo é internalizado via pili e substitui o gene alvo por meio de recombinação homóloga. A seleção de antibióticos e a recolocação são usadas para isolar e purificar a cepa mutante.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Geração de mutantes marcados com antibióticos em cianobactérias por meio de recombinação homóloga
664 visualizações
⸱
30 de outubro de 2025
Neste artigo
Resumo
Protocolo
- Preparação de meios de cultura
- Prepare o meio azul-esverdeado 11 (meio BG11) de acordo com Castenholz (1988).
- Prepare soluções estoque de 100x BG11, oligoelementos e estoque de ferro (Tabela 1).
- Prepare soluções separadas de estoque de fosfato, estoque de carbonato de sódio (Na₂CO₃), tampão de ácido N-[Tris(hidroximetil)metil]-2-aminoetanossulfônico (TES) e bicarbonato de sódio (NaHCO₃) (Tabela 1).
- Autoclave os estoques de fosfato e Na₂CO₃. Filtre o tampão TES e NaHCO₃ com filtros de 0,2 μm.
- Prepare o BG11 combinando 976 ml de água, 10 ml de 100x BG11, 1 ml de oligoelementos e 1 ml de estoque de ferro e autoclave a solução. Depois que esta solução esfriar à temperatura ambiente, adicione 1 ml de estoque de fosfato, 1 ml de estoque de Na₂CO₃ e 10 ml de NaHCO₃.
- Para o meio sólido BG11, adicionar 15 g de ágar e 700 ml de água a um balão. Ao segundo frasco, adicione 3 g de tiossulfato de sódio (Na₂S₂O₃), 226 ml de água, 10 ml de 100x BG11, 1 ml de oligoelementos e 1 ml de estoque de ferro. Autoclave ambas as soluções. Depois que essas soluções esfriarem à temperatura ambiente, combine-as e adicione 1 ml de estoque de fosfato, 1 ml de estoque de Na₂CO₃, 10 ml de tampão TES e 10 ml de NaHCO₃.
NOTA: As soluções são preparadas separadamente para evitar a precipitação de certos sais.
- Prepare o meio azul-esverdeado 11 (meio BG11) de acordo com Castenholz (1988).
- Para a seleção em sacarose, prepare uma solução de sacarose a 50% (p / v). Filtre esterilize a solução com filtros de 0,2 μm e adicione ao BG11 (100 ml de sacarose a 50% para 900 ml de BG11) para produzir placas de sacarose BG11 / 5%.
NOTA: Não adicione NaHCO₃ às placas de ágar sacarose BG11/5%. Adicione Na₂CO₃ normalmente. - Para a cultura de Synechococcus, adicione 10 ml de ácido 1 M 4-(2-hidroxietil)piperazina-1-etanossulfónico, N-(2-hidroxietil)piperazina-N′-(ácido 2-etanossulfónico) (HEPES) e 1 ml de vitamina B12 (Tabela 1) a 1 L de meio BG11.
NOTA: A transformação de cepas cultivadas em meios BG11 disponíveis comercialmente é significativamente menos eficiente do que nas receitas de meios BG11 descritas aqui e, portanto, não é recomendada.
Tabela 1: Soluções utilizadas neste estudo.
| Receitas de solução de estoque | |
| Químico | Montante (g) |
| 100x BG11 (por L) | |
| NaNO₃ | 149.6 |
| MgSO₄·7H₂O | 7.49 |
| CaCl₂·2H₂O | 3.6 |
| Ácido cítrico | 0.6 |
| Adicionar 1,12 ml 0,25 M Na₂EDTA, pH 8,0 | |
| 0,25 M Na₂EDTA, pH 8,0 (por 100 ml) | |
| Na₂EDTA | 9.3 |
| Oligoelementos (por 100 ml) | |
| H₃BO₃ | 0.286 |
| MnCl₂·4H₂O | 0.181 |
| ZnSO₄·7H₂O | 0.022 |
| Na₂MoO₄·2H₂O | 0.039 |
| CuSO₄·5H₂O | 0.008 |
| Co(NO₃)₂·6H₂O | 0.005 |
| Caldo de ferro (por 100 ml) | |
| Citrato férrico de amônio | 1.11 |
| Estoque de fosfato (por 100 ml) | |
| K₂HPO₄ | 3.05 |
| Estoque de Na2CO3 (por 100 ml) | |
| Na₂CO₃ | 2 |
| Tampão TES, pH 8,2 (por 100 ml) | |
| TES | 22.9 |
| Estoque de NaHCO3 (por 100 ml) | |
| NaHCO₃ | 8.4 |
| HEPES, pH 8,2 (por 500 ml) | |
| HEPES | 119.15 |
| Vitamina B₁₂ (Por 50 ml) | |
| Cyanocobalamin | 0.02 |
| Luria Bertani média (Por 500 ml) | |
| Caldo Luria Bertani | 12.5 |
| 1 M MgCl₂ (Por 100 ml) | |
| MgCl₂·6H₂O | 20.33 |
| Solução A (por 200 ml) | |
| MnCl₂·4H₂O | 0.395 |
| CaCl₂·2H₂O | 1.47 |
| Hidrato de ácido 2-(N-morfolino)etanossulfônico, ácido 4-morfolineetanossulfônico (MES) | 0.4265 |
| Solução A + glicerol | |
| 10 ml de solução A | |
| 1,5 ml de glicerol |
2. Crescimento de cepas de cianobactérias
- Cultivar estirpes em balões cónicos de 100 ml com um volume máximo de 50 ml e agitar a 120 rotações por minuto (rpm). Sele as placas BG11 com Parafilm e faça três pequenos orifícios na lateral da placa para permitir a troca gasosa. Incubar todas as cepas a 30 ° C sob lâmpadas fluorescentes em um fotobiorreator a uma intensidade de luz entre 20-40 μmol fótons m-2 seg-1.
- Use as melhores técnicas estéreis. Manuseie todas as cepas de cianobactérias em uma capela de fluxo laminar.
NOTA: Isso é especialmente importante quando as cepas são cultivadas com meios contendo sacarose, que podem ser facilmente contaminados.
3. Geração de Construções de Plasmídeo
- Projete conjuntos de primers, incluindo os locais de enzimas de restrição necessários, usando software de design de primer como o Primer3 (http://frodo.wi.mit.edu/primer3/), para amplificar duas regiões de ~ 1 kb 5 'e 3' do gene de interesse. Consulte a sequência do genoma das espécies de cianobactérias via Cyanobase (http://genome.kazusa.or.jp/cyanobase). Consulte a Tabela 2 para todos os primers usados aqui. Ao projetar primers, considere os seguintes fatores:
- Certifique-se de que as regiões amplificadas incluam regiões 5 'e 3' do gene que será mutado, por exemplo, Figura 1.
- Não mutar regiões intergênicas para evitar mutação não intencional de RNAs antisense e não codificantes.
- Ao escolher regiões flanqueadoras, não inclua todo o quadro de leitura aberto de genes adjacentes, pois a expressão desses genes em Escherichia coli pode interferir na clonagem.
- Amplificar produtos por reação em cadeia da polimerase (PCR) usando DNA polimerase de alta fidelidade de acordo com as instruções do fabricante.
NOTA: Em nossa experiência, essa enzima produz poucos erros.- Configure reações de PCR de 50 μl contendo tampão de alta fidelidade (tampão HF) e 0, 1,5 ou 3 μl de dimetilsulfóxido (DMSO). Use 100 ng de DNA genômico por reação. Use um programa que consista em uma etapa inicial de desnaturação de 98 ° C por 30 segundos, 35 rodadas de 98 ° C por 10 segundos, 67 ° C por 30 segundos, 72 ° C por 30 segundos, seguido por uma etapa final de extensão de 72 ° C por 5 min. Isso normalmente fornece produtos consistentes.
- Verifique os produtos de PCR e as amostras digeridas com enzimas endonuclease para o tamanho correto por meio de eletroforese em gel. Execute géis de agarose a 1% (p / v) contendo 0.02% (v / v) de brometo de etídio por 45 min a 100 V.CUIDADO: O brometo de etídio é um mutagênico potencial e deve ser manuseado com proteção adequada.
- Purifique os produtos de PCR usando um kit de purificação de DNA de acordo com as instruções do fabricante. Além disso, use este kit para purificação de fragmentos de plasmídeo, incluindo pedaços cortados de géis de agarose. Eluir DNA purificado em 14 μl de água.
- Para as fases de clonagem, incubar misturas de reacções de endonuclease de restrição a 37 °C durante >1 h num volume total de 30 μl, de acordo com as instruções do fabricante.
- Para as etapas de ligação, ligue fragmentos de DNA à temperatura ambiente por >1 h em um volume total de 20 μl, contendo 5 μl de plasmídeo digerido purificado, 12 μl de inserto digerido purificado, 2 μl de tampão e 1 μl de ligase.
- Preparar as células transformadoras de Escherichia coli DH5α de acordo com o método a seguir.
- Cultive uma cultura de E. coli durante a noite em 10 ml de meio Luria Bertani (LB).
- Inocular 400 ml de LB num balão cónico de 1 l contendo 6 ml de 1 M MgCl2 (quadro 1) com 1 ml de cultura durante a noite.
- Cultive a cultura a 37 °C a 220 rpm por aproximadamente 4 horas ou até que OD₆₀₀nm atinja 0,4-0,6.
- Coloque as células no gelo por 1 hora.
- Centrifugar a 2.800 × g durante 10 min para granular células a 4 °C.
- Remover o sobrenadante e ressuspender em 160 ml de solução A (Tabela 1) e incubar em gelo durante 20 min.
- Centrifugar a 2.800 × g durante 10 min para granular células a 4 °C.
- Remover o sobrenadante e ressuspender em 4 ml de solução A + glicerol (Tabela 1).
- Preparar alíquotas de 50 μl, congelar em N2 líquido, conservar a -80 °C.
- Misturar 5 μl de mistura de ligação com 50 μl de células competentes e incubar durante 1 hora no gelo.
- Choque térmico das células a 42 °C por 90 segundos, seguido de incubação em gelo por 2 min.
- Adicione 950 μl de meio LB (Tabela 1) e incube a 37 ° C por 1 hora.
- Alíquota 50 e 200 μl em placas com o antibiótico adequado, ampicilina (100 μg/ml) e/ou canamicina (30 μg/ml).
CUIDADO: Tanto a canamicina quanto a ampicilina são tóxicas e devem ser manuseadas com proteção adequada. - Colher e incubar colónias isoladas em 2 ml de meio LB inoculado com o antibiótico adequado.
- Purifique todos os plasmídeos usando um kit de purificação de plasmídeo miniprep de acordo com as instruções do fabricante.
- Gere plasmídeos, neste exemplo específico para nocautear os genes cpcC1C2 , de acordo com as etapas a seguir.
- Amplifique os 1.012 pares de bases (pb) 5 'região flanqueadora (fragmento esquerdo) usando os primers cpcC1C2leftfor e cpcC1C2leftrev (consulte a etapa 3.2, Tabela 2). Remova uma pequena quantidade da reação de PCR e confirme se o produto de tamanho correto foi amplificado por eletroforese em gel (etapa 3.3). Digerir este fragmento e pUC19 com XbaI e BamHI (passo 3.5).
- Purifique ambas as preparações (etapa 3.4), ligue (etapa 3.6), transforme (etapa 3.7) e configure quatro culturas líquidas de 2 ml LB com ampicilina (100 μg / ml) de colônias separadas para purificação de plasmídeo por meio de minipreparações (etapa 3.8).
- Verifique a inserção do fragmento no pUC19 por meio da digestão XbaI/BamHI e eletroforese em gel (etapa 3.3). Bandas de 2.660 pb e 1.012 pb indicam a introdução correta do inserto no plasmídeo.
- Amplifique a região flanqueadora de 1.016 pb 3' (fragmento direito) usando os primers cpcC1C2rightfor e cpcC1C2rightrev (consulte a etapa 3.2, Tabela 2). Remova uma pequena quantidade da reação de PCR e confirme se o produto de tamanho correto foi amplificado por eletroforese em gel (etapa 3.3). Digerir este fragmento e pUC19 com SacI e EcoRI (passo 3.5).
- Purifique ambas as preparações (etapa 3.4), ligue (etapa 3.6), transforme (etapa 3.7) e configure quatro culturas líquidas de 2 ml LB com ampicilina (100 μg / ml) de colônias separadas para purificação de plasmídeo por meio de minipreparações (etapa 3.8).
- Verifique a inserção do fragmento no pUC19 por meio da digestão do SacI / EcoRI (etapa 3.5) e eletroforese em gel (etapa 3.3). Bandas de 2.660 pb e 1.016 pb indicam a introdução correta do inserto no plasmídeo. NOTA: Os locais XbaI / BamHI para clonagem da região 5 'e SacI / EcoRI para clonagem da região 3' em pUC19 são usados sempre que possível. Se possível, sempre inclua um local BamHI no primer reverso para a região 5' ou o primer direto para a região 3' para garantir que as etapas posteriores de clonagem sejam mais fáceis de executar.
- Sequencie ambas as inserções para determinar se a sequência está correta usando primers abrangendo o local de inserção, por exemplo, M13 para frente e M13 para trás (Tabela 2). A sequência deve estar correta para garantir que nenhum erro seja introduzido nas regiões de flanqueamento.
- Extirpar o fragmento esquerdo de pUC19 por digestão de XbaI/BamHI. Digerir o pUC19 + fragmento direito com XbaI/BamHI (passo 3.5).
- Purifique o fragmento esquerdo de 1.012 pb e o fragmento direito de pUC19 + 3.676 pb de um gel de agarose (etapa 3.3) por meio da excisão do DNA usando uma lâmina de bisturi.
- Purificar ambas as preparações (etapa 3.4), ligar (etapa 3.6), transformar (etapa 3.7) e configurar quatro culturas líquidas de 2 ml LB com ampicilina (100 μg/ml) de colônias separadas para purificação de plasmídeo por meio de minipreparações (etapa 3.8).
- Verifique a inserção do fragmento em pUC19 + fragmento direito por meio de digestão XbaI/BamHI (etapa 3.5) e eletroforese em gel (etapa 3.3). Bandas de 3.676 pb e 1.012 pb indicam a inserção correta do inserto no plasmídeo (consulte isso como plasmídeo B).
- Extirpar o do gene da neomicina fosfotransferase / levansucrase (npt1 / sacB) de pUM24cm19 via digestão BamHI. Digerir o plasmídeo B com BamHI (passo 3.5).
NOTA: O npt1/sacB não precisa ser purificado a partir de géis de agarose, pois o pUM24cm codifica uma proteína que confere resistência ao cloranfenicol. Portanto, se as colônias forem cultivadas em placas de ágar LB / ampicilina / canamicina, a única combinação possível que levará a colônias resistentes é a incorporação do npt1 / sacB no plasmídeo B. - Purifique ambas as preparações (etapa 3.4), ligue (etapa 3.6), transforme (etapa 3.7) e configure quatro culturas líquidas de 2 ml LB com ampicilina (100 μg / ml) e canamicina (30 μg / ml) de colônias separadas para purificação de plasmídeo por meio de minipreparações (etapa 3.8).
- Verifique a inserção do npt1/sacB no plasmídeo B por meio da digestão BamHI (etapa 3.5) e eletroforese em gel (etapa 3.3). Bandas de 4.688 pb e 3.894 pb indicam a inserção correta do inserto no plasmídeo (consulte isso como plasmídeo A).
Tabela 2: Primers usados neste estudo. Os locais de endonuclease de restrição são sublinhados.
| Cartilha | Seqüenciar |
| cpcC1C2de esquerdapara | GTACTCTAGAGCGGCTAAATGCTACGAC |
| cpcC1C2leftrev | GATCGGATCCGCGGTAATTGTTCCCTTTGA |
| cpcC1C2para a direitapara | GATCGAGCTCTGCACTGGTCAGTCGTTC |
| cpcC1C2rightrev | GACTGAATTCATCGTTGCTTGAACGGTCTC |
| M13 para a frente | TGTAAAACGACGGCCAGT |
| M13 reverso | CAGGAAACAGCTATGAC |
| cpcC1C2para | GTTTTCATTGGCATCGGTCT |
| cpcC1C2rev | ATGTCCCAGGAACGACTGAC |
| A1173para | AGCAAACCGTTTTTGTGACC |
| A1173rev | TGCAAGGTGGCGAACTGTAT |
4. Geração de mutantes marcados de Synechocystis e Synechococcus
- Estabeleça uma nova cultura inoculando uma alça cheia de células em 30-50 ml de meio BG11. Cultive a cultura por 2-3 dias até uma densidade óptica de 750 nanômetros, ou OD₇₅₀nm = 0,2 a 0,6.
NOTA: Normalmente, as colônias individuais são muito pequenas para serem usadas para inoculação, e a exposição de células individuais a níveis baixos de luz resultará em fotoinibição e seleção de mutantes resistentes à luz. - Centrifugar 1-2 ml da cultura a 2.300 × g durante 5 min e rejeitar o sobrenadante. Não centrifugue nenhuma cultura de cianobactérias a >2.300 × g, pois isso pode danificar as células. Lave o pellet uma vez com meio BG11.
NOTA: Não ressuspenda as células por vórtice, pois isso pode resultar em perda de pili, que são essenciais para a absorção de DNA. Ressuspenda as células por pipetagem suave. - Adicionar o meio BG11 a um volume final de 100 μl. Transferir as células para um tubo de fundo redondo de 14 ml.
- Adicionar 1 μg de plasmídeo A às células e misturar batendo suavemente. Adicionar <10 μl de plasmídeo.
NOTA: De preferência, o plasmídeo deve estar a uma concentração de >100 ng/μl, mas concentrações inferiores a isso são adequadas para uma transformação bem-sucedida. - Coloque os tubos horizontalmente na incubadora. Incube culturas por 4-6 horas.
NOTA: As células podem ser misturadas brevemente batendo a cada 1-2 horas, mas isso não é essencial. As amostras podem ser colocadas em uma incubadora agitada, embora isso não melhore significativamente a eficiência. - Espalhar alíquotas da mistura de cultura celular/ADN plasmidial em placas de ágar BG11 sem antibióticos. Normalmente, alíquotas de 20 μl e 80 μl são espalhadas em placas separadas.
- ~ 24 horas depois, adicione 2,5-3 ml de uma solução de ágar a 0,6% em água contendo canamicina (por 20 ml: 0,12 g de ágar, 100 μl de 100 mg / ml de canamicina) à placa de ágar. Arrefecer esta solução a ~42 °C e adicioná-la ao bordo da placa de ágar. Incline a placa para que a solução forme uma camada uniforme de 'ágar superior' na superfície.
- Incubar placas de ágar por mais um período de tempo. As colônias devem ser visíveis após aproximadamente 7 dias.
NOTA: As placas de ágar podem ser empilhadas com 3 de altura em uma incubadora. Normalmente, centenas de colônias são obtidas por transformação. - Listrar colônias individuais em placas de ágar BG11 + canamicina (30 μg/ml). Divida a placa de ágar em 6 setores e use um palito de ponta romba para riscar as colônias em cada setor. A obtenção de colônias únicas não é importante; apenas o crescimento dos transformantes é.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
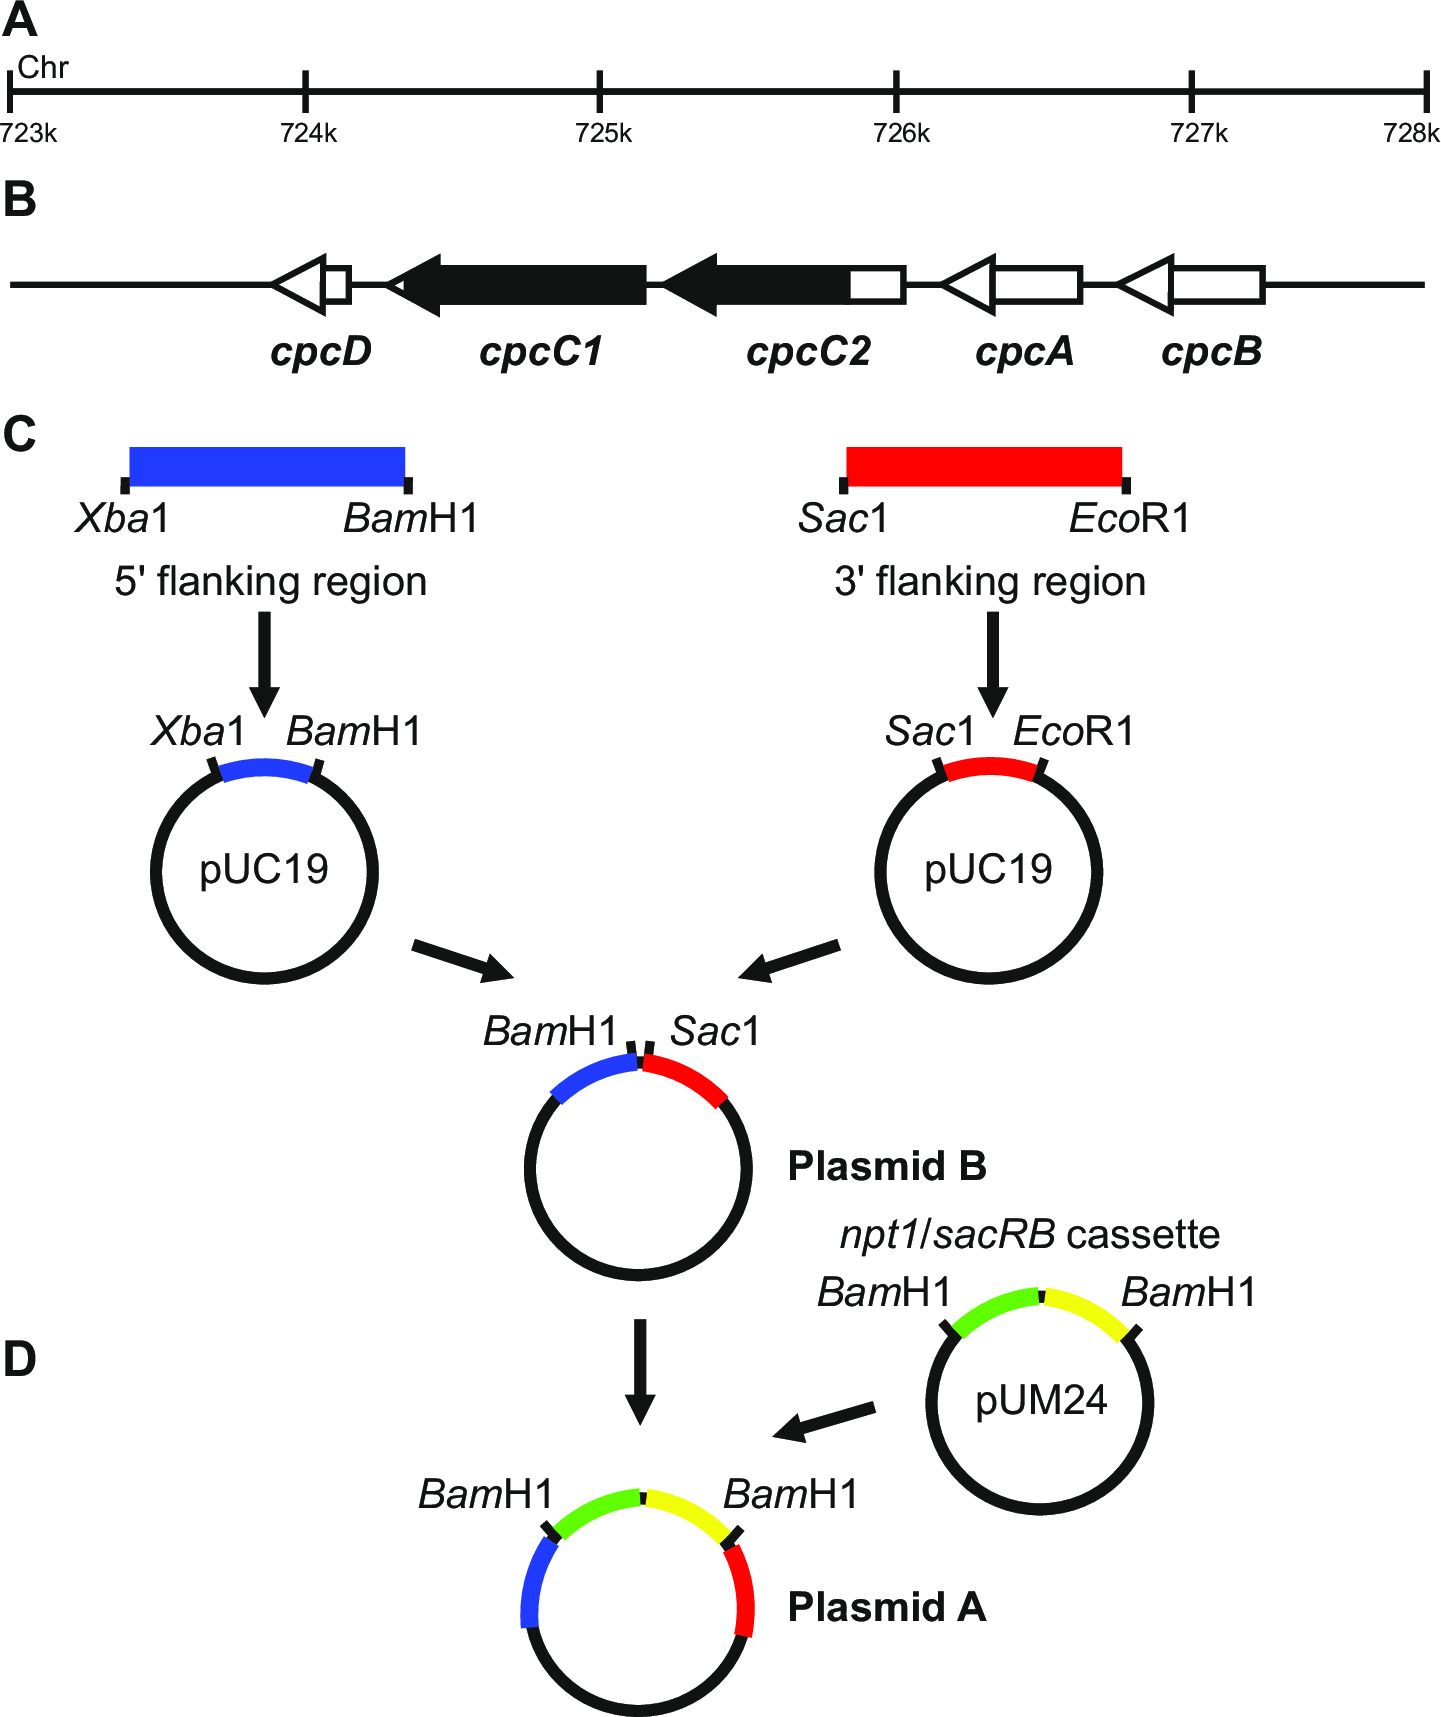
Figura 1: Construção de plasmídeo para a geração de nocautes marcados e não marcados, por exemplo, cpcC1 e cpcC2 em <...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| NaNO₃ | Sigma | S5506 | |
| MgSO₄·7H₂O | Sigma | 230391 | |
| CaCl₂ | Sigma | C1016 | |
| Ácido cítrico | Sigma | C0759 | |
| Na₂EDTA | Pescador | EDT002 | |
| H₃BO₃ | Sigma | 339067 | |
| MnCl₂·4H₂O | Sigma | M3634 | |
| ZnSO₄·7H₂O | Sigma | Z4750 | |
| Na₂MoO₄·2H₂O | Sigma | 331058 | |
| CuSO₄·5H₂O | Sigma | 209198 | |
| Co(NO₃)₂·6H₂O | Sigma | 239267 | |
| Citrato férrico de amônio | Sigma | F5879 | |
| K₂HPO₄ | Sigma | Pág. 3786 | |
| Na₂CO₃ | Pescador | SODC001 | |
| TES | Sigma | T1375 | |
| NaHCO₃ | Pescador | SODH001 | |
| HEPES | Sigma | H3375 | |
| Cyanocobalamin | Sigma | 47869 | |
| Na₂S₂O₃ | Sigma | 72049 | |
| Ágar-bacto | BD | 214010 | |
| Sacarose | Pescador | SUC001 | |
| Placa de Petri 90 mm tripla ventilada | Greiner | 633185 | |
| Filtros de 0,2 μm | Sartorius | 16534 | |
| Balões cónicos de 100 ml | Pyrex | CON004 | |
| Parafilme M 100 mm x 38 m | Bemis | FIL003 | |
| Polimerase de DNA de alta fidelidade de Phusion | Phusion | F-530 | |
| Agarose | Melford | MB1200 | |
| Kit de purificação de DNA | MoBio | 12100-300 | |
| Endonucleases de restrição | NEB | ||
| T4 ligase | Thermo Científico | EL0011 | |
| Caldo Luria Bertani | Invitrogen | 12795-027 | |
| Economia de mercado | Sigma | M8250 | |
| Sulfato de canamicina | Sigma | 60615 | |
| Ampicilina | Sigma | A9518 | |
| Kit de minipreparação de plasmídeo GeneJET | Thermo Científico | K0503 | |
| Tubo de fundo redondo de 14 ml | Falcão BD | 352059 | |
| Glicerol | Sigma | G5516 | |
| DMSO | Sigma | D8418 |
