O vídeo demonstra a montagem in vitro de nucleocapsídeos específicos do vírus a partir de um complexo purificado de nucleoproteína–fosfoproteína livre de RNA, sua purificação por cromatografia de exclusão por tamanho e a validação do RNA viral de comprimento completo dentro das partículas montadas.
Artigo de método
Reconstituição In Vitro e Purificação de Partículas Semelhantes ao Nucleocapsídeo Viral
12 visualizações
⸱
30 de setembro de 2026
Neste artigo
Resumo
Protocolo
1. Clonagem molecular
NOTA: A clonagem independente de ligase (LIC) foi utilizada para gerar um plasmídeo de construção de coexpressão bicistrônica do vírus sincicial respiratório (VSR). A LIC é um método desenvolvido no início da década de 1990, que utiliza a atividade exonucleásica 3’-5’ da polimerase do DNA T4 para criar extremidades salientes com complementaridade entre o vetor e o fragmento de DNA. As construções foram feitas utilizando o DNA do vetor 2BT-10, que contém uma marcação com 10x His na extremidade N-terminal do quadro de leitura aberto (QLA) (Figura 1).
- Realize a linearização de vetores LIC utilizando digestão com SSPI.
- Combine 10 μL de tampão SSPI 10X, 4 μL da enzima SSPI numa concentração de 5 U/μL, o volume equivalente de 5 μg de DNA do vetor obtido por miniprep, e água estéril ddH2O até completar 100 μL.
- Incube a digestão por 3 horas a 37 °C.
- Execute a digestão em gel de agarose a 1,0% para a extração do DNA do vetor.
- Utilize um kit de extração em gel para realizar a extração e purificação. Suspenda o volume final de DNA do vetor em 30 μL de ddH2O e armazene a -20 °C.
Prepare os fragmentos de DNA para N1-391 e P1-126 utilizando os primers direto N1-391, inverso N1-391, direto P1-126 e inverso P1-126 (Tabela 1).
NOTA: Existe sobreposição suficiente com o vetor linearizado para garantir uma temperatura de fusão entre 55 °C e 60 °C. Para o primer inverso, há sobreposição suficiente com a fita complementar reversa do vetor linearizado pela mesma razão.
Tabela 1. Sequências dos primers.
Primers Sequência N1-391 Direto 5’-TACTTCCAATCCAATGCAATGGCCCTGAGCAAAGTGAAG-3’ N1-391 Inverso 5’-TTATCCACTTCCAATGTTATTACAGTTCCACGTCGTTGTCCTTGG-3' P1-126 Direto 5’-TACTTCCAATCCAATGCAATGGAAAAGTTCGCCCCCGAG-3' P1-126 Inverso 5’-TTATCCACTTCCAATGTTATTACTGGTCGTTGATTTCCTCGTAGC-3’ - Realize a amplificação por reação em cadeia da polimerase (PCR) do fragmento de DNA utilizando as condições descritas na Tabela 2 e na Tabela 3.
- Extraia o fragmento de DNA amplificado. Execute os produtos da PCR do passo anterior em gel de agarose a 1,0%, em seguida extraia e purifique as bandas por extração em gel. Suspenda o volume final de DNA extraído em 15 μL de ddH2O.
Tabela 2. Reagentes para amplificação por PCR do fragmento de DNA.
Amplificação por PCR do fragmento de DNA 15 μL tampão de reação 10x para polimerase Pfu 3 μL primer direto (concentração de 100 μM) 3 μL primer inverso (concentração de 100 μM) 15 μL mistura de desoxinucleotídeos trifosfato (dNTP) a 2,5 mM 6 μL DNA plasmidial contendo o gene de N ou P (100 ng/μL) 7 μL dimetilsulfóxido (DMSO) 3 μL polimerase Pfu a 2,5 U/μL Volume para completar 150 μL água estéril ddH2O Tabela 3. Programa de termociclagem para amplificação por PCR do fragmento de DNA.
Amplificação por PCR do fragmento de DNA Etapa Tempo Temperatura Ciclos Desnaturação 4 min. 95 ºC 1 Desnaturação 45 seg. 95 ºC 30 Anelamento 30 seg. 62 ºC Extensão* 90 seg. 72 ºC Extensão 10 min. 72 ºC 1 Manutenção ∞ 4 ºC 1 A mistura de 150 μL pode ser executada em três reações PCR separadas (3 x 50 μL). *Para a polimerase Pfu de DNA, recomenda-se uma velocidade de 1 kb/min na fase de extensão. Aqui, os comprimentos do gene N1-391 ou do gene P1-126 são inferiores a 1,5 kb. Assim, 90 segundos foram utilizados na etapa de extensão. Tratamento do DNA do vetor e do fragmento com polimerase T4 (Tabela 4).
Tabela 4. Tratamento com polimerase T4.
Tratamento com polimerase T4 Tampão 10x 2 μL DNA do vetor/fragmento (0,1 pmol de vetor ou 0,2 pmol de fragmento) 5 μL dNTP* a 25 mM 2 μL DTT a 100 mM 1 μL polimerase T4 de DNA (qualificada para LIC) 0,4 μL (1,25 U) água estéril ddH2O 9,6 μL *dGTP foi utilizado para o vetor e dCTP para o DNA do fragmento. NOTA: O tratamento deve ser realizado separadamente para o DNA do vetor e para o DNA do fragmento.
- Incube a mistura por 40 minutos à temperatura ambiente. Em seguida, inative a polimerase por calor a 75 °C por 20 minutos. Armazene a mistura da reação a -20 °C.
- Anelamento do vetor LIC e do vetor com fragmento.
- Monte um controle negativo com 2 μL de DNA do vetor LIC e 2 μL de água estéril ddH2O.
- Combine 2 μL de DNA do fragmento e 2 μL de DNA do vetor LIC das reações anteriores com polimerase T4 em um tubo de 0,2 mL.
- Realize a reação de anelamento à temperatura ambiente por 10 minutos.
- Interrompa a reação com 1,3 μL de ácido etilenodiaminotetraacético (EDTA) numa concentração de 25 mM.
- Transforme a reação em 100 μL de células competentes Escherichia coli Top10 e plaque-as em uma placa de seleção com ampicilina.
- Identifique os construtos positivos.
- Prepare a solução de miniprep de plasmídeo. Isso pode ser feito por seleção de colônias e inoculação em meio caldo Luria (LB). Normalmente, 3 colônias são suficientes.
- Incube a mistura durante a noite a 37 °C.
- Centrifugue a mistura a 4.560 x g por 10 minutos e descarte o sobrenadante.
- Resuspenda os pellets em 250 μL de tampão P1 e prepare minipreps de plasmídeo utilizando um kit de miniprep por centrifugação.
- Realize uma análise por digestão do produto da miniprep utilizando AseI ou outras enzimas de restrição.
- Carregue as amostras em gel de agarose a 0,8% e execute o plasmídeo digerido. Analise o gel sob lâmpada UV.
- Utilize um serviço de sequenciamento para validar a sequência do produto positivo.
Obtenha o fragmento de DNA para coexpressão.
- Realize PCR para obter N1-391 e P1-126 utilizando os construtos previamente preparados 2BT-10 N1-391 e 2BT-10 P1-126 como modelos.
- Realize a 1ª PCR para obter N1-391 a partir do construto 2BT-10 N1-391 utilizando as condições de PCR da Tabela 2 e Tabela 3 com o primer direto N1-391 e o primer inverso 5 ́-GTGAAGATCCTGGCTGATGCAATGCGGCGGCGCGCCGCGATCGCGGATCC-3 ́.
- Realize a 2ª PCR para obter P1-126 a partir do construto 2BT-10 P1-126 utilizando o primer direto: 5’-CCGCCGCATTGCATCAGCCAGGATCTTCACTGCAGGACTCGAGTTCTAGA-3 ́ e o primer inverso P1-126 (utilize as condições de PCR da Tabela 2 e Tabela 3).
- Finalmente, realize PCR de sobreposição nos produtos mistos das duas reações PCR anteriores para fundir N1-391 e P1-126. Utilize o primer direto N1-391 e o primer inverso P1-126. Utilize as condições de PCR da Tabela 5 e Tabela 6.
Tabela 5. Reagentes para PCR de sobreposição.
PCR de sobreposição 15 μL tampão de reação 10 X para polimerase Pfu 3 μL primer direto (100 μM) 3 μL primer inverso (100 μM) 15 μL mistura de dNTP (2,5 mM) 3 μL DNA da 1ª rodada de PCR contendo o gene N1-391 (100 ng/μL) 3 μL DNA da 1ª rodada de PCR contendo o gene P1-126 (100 ng/μL) 7 μL DMSO 3 μL polimerase Pfu (2,5 U/μL) Volume para completar 150 μL água estéril ddH2O Tabela 6. Programa de termociclagem para PCR de sobreposição.
PCR de sobreposição Etapa Tempo Temperatura Ciclos Desnaturação 4 min. 95 °C 1 Desnaturação 45 seg. 95 °C 30 Anelamento 30 seg. 62 °C Extensão* 2 min. 72 °C Extensão 10 min. 72 °C 1 Manutenção ∞ 4 °C 1 A mistura de 150 μL pode ser executada em três reações PCR separadas (3 x 50 μL). *Para a polimerase Pfu de DNA, recomenda-se uma velocidade de 1 kb/min na fase de extensão. Aqui, o comprimento total dos genes N1-391 e P1-126 é inferior a 2,0 kb. Assim, 2 minutos foram utilizados na etapa de extensão. - Una o vetor e o fragmento de DNA.
- Trate o produto da PCR de sobreposição com polimerase T4 seguindo o protocolo do passo 1.3.
- Anelhe o vetor LIC e o produto da PCR seguindo o protocolo do passo 1.4.
- Identifique os construtos positivos seguindo o protocolo do passo 1.5.
2. Expressão e purificação de proteínas
NOTA: Utilize E. coli para o construto bicistrônico de coexpressão das proteínas N e P. Incube as células a 37 °C, mas realize a expressão a uma temperatura reduzida (16 °C) durante a noite. Purifique os complexos proteicos por meio de uma combinação de cromatografia em coluna de cobalto, troca iônica e exclusão por tamanho (Figura 2).
- Utilize o E. coli Estirpe BL21(DE3) para produção proteica. Cultive 4 L de culturas celulares a 37 °C em meio LB (Luria Broth) até OD600 atinge 0,6.
- Reduza a temperatura para 16 °CUma hora depois, induza a expressão com 0,5 mM de Isopropil β-D-1-tiogalactopiranosídeo (IPTG) durante a noite.
- Centrifugue as células a 4.104 x g durante 25 min e, em seguida, descarte o sobrenadante.
- Resuspenda os pellets celulares em 200 mL do tampão de lise A (50 mM de fosfato de sódio, pH 7,4, 500 mM de NaCl, 5 mM de imidazol, 10% de glicerol e 0,2% de NP40). Utilize 50 mL do tampão de lise para ressuspender os pellets celulares provenientes de 1 L de cultura celular.
Lise as células por sonicação durante 15 min, com ciclos de 3 segundos ligados e 3 segundos desligados. Em seguida, centrifugue as células a 37.888 x g durante 40 min.
OBSERVAÇÃO: O protocolo pode ser interrompido congelando as células antes da sonicação em um -80 °C congelador
- Carregue o sobrenatante em uma coluna de gravidade de cobalto (diâmetro x comprimento: 2,5 cm x 10 cm) com cerca de 10 mL de esferas previamente equilibradas com 5-10 volumes de coluna (VC) de tampão de lise.
- Lave a coluna com 5 CV do tampão B (50 mM Tris-HCl pH 7,4, 1 M NaCl, 10% glicerol e 5 mM imidazol) e 5 CV do tampão C (50 mM Tris-HCl pH 7,4, 500 mM NaCl, 10% glicerol e 5 mM imidazol).
- Elua a proteína das perlas utilizando 2 CV do tampão D (50 mM Tris-HCl pH 7,4, 500 mM NaCl e 250 mM imidazol).
- Dilua a proteína eluída 5 vezes com tampão QA (50 mM Tris-HCl pH 8,0, 5% glicerol) para a coluna Q.
- Lave a coluna Q de 5 mL com tampão QA para equilibrar a coluna, em seguida, carregue a amostra diluída na coluna Q utilizando uma bomba peristáltica (por exemplo, Rabbit).
- Carregue a coluna Q na máquina de CLAE juntamente com o tampão QA e o tampão QB (50 mM Tris-HCl pH 7,4, 1,5 M NaCl, 5% glicerol). Configure a vazão para 1 mL/min.
- Execute o programa de "lavagem da bomba" para lavar o equipamento com tampão QB, seguido por tampão QA (1-2 CVs/cada). Defina o fluxo do sistema para 3 mL/min.
- Defina o UV1 em 280 nm e o UV2 em 260 nm. Utilize uma placa de 96 poços profundos para coletar as frações.
- Elua as proteínas utilizando um gradiente escalonado do agente de eluição (Tampão QB), aplicando 3-4 volumes de coluna (CV) de cada concentração, aumentando a porcentagem em 5% a cada etapa, começando com 0% de Tampão QB. O complexo proteico N0P será eluído com 15% de Tampão QB.
- Depois que toda a proteína for eluída, lave a coluna com tampão QB a 100% (2 CV).
- Isole o proteína por meio de filtração em gel em coluna Superdex 200 Increase 10/300 GL (diâmetro x comprimento: 1,0 cm x 30 cm) e equilibre com o tampão E (20 mM 4-(2-hidroxietil)-1-piperazinaetanossulfônico, ou HEPES pH 7,4 e 200 mM NaCl).
- Analise as frações contendo proteína por eletroforese em gel de poliacrilamida com dodecilsulfato de sódio (SDS-PAGE).
3. Montagem in vitro do NC específico do vírus
NOTA: A montagem in vitro do NC específico ao VSR (N:RNA) foi realizada incubando o complexo N0P preparado com oligonucleotídeos de RNA. Em seguida, a cromatografia de exclusão por tamanho (CET) foi utilizada para separar o complexo montado do N0P e do excesso de RNA (Figura 2).
- Misture e incube o complexo N0P purificado com oligo de RNA na proporção molecular de 1:1,5 à temperatura ambiente por 1 hora; geralmente, 1 mL da proteína N0P com concentração de 1 mg/mL é suficiente para o próximo passo. Prepare a amostra controle, que contém apenas a mesma quantidade da proteína N0P.
- Pre-equilibre a coluna de filtração em gel Superdex 200 Increase 10/300 GL com o tampão E (20 mM HEPES, pH 7,4, 200 mM NaCl).
- Centrifugue a amostra a 21.130 × g durante 15 min, remova qualquer precipitação e carregue o sobrenadante na coluna de CLS.
- Compare as imagens da cromatografia de CLS da amostra de montagem N:RNA e da amostra controle N0P, combinando com a razão A260/A280 para identificar quais picos correspondem ao N-RNA montado, N0P e RNA livre.
- Colete as frações dos picos, realize eletroforese em gel de SDS-PAGE ou prepare as grades.
- Para o complexo N-RNA montado, colete todas as frações do pico de N-RNA, realize a extração de RNA e execute o gel de eletroforese em ureia-PAGE para verificar novamente o comprimento do RNA específico, que deve ser o mesmo utilizado na mistura e incubação no primeiro passo.
Resultados
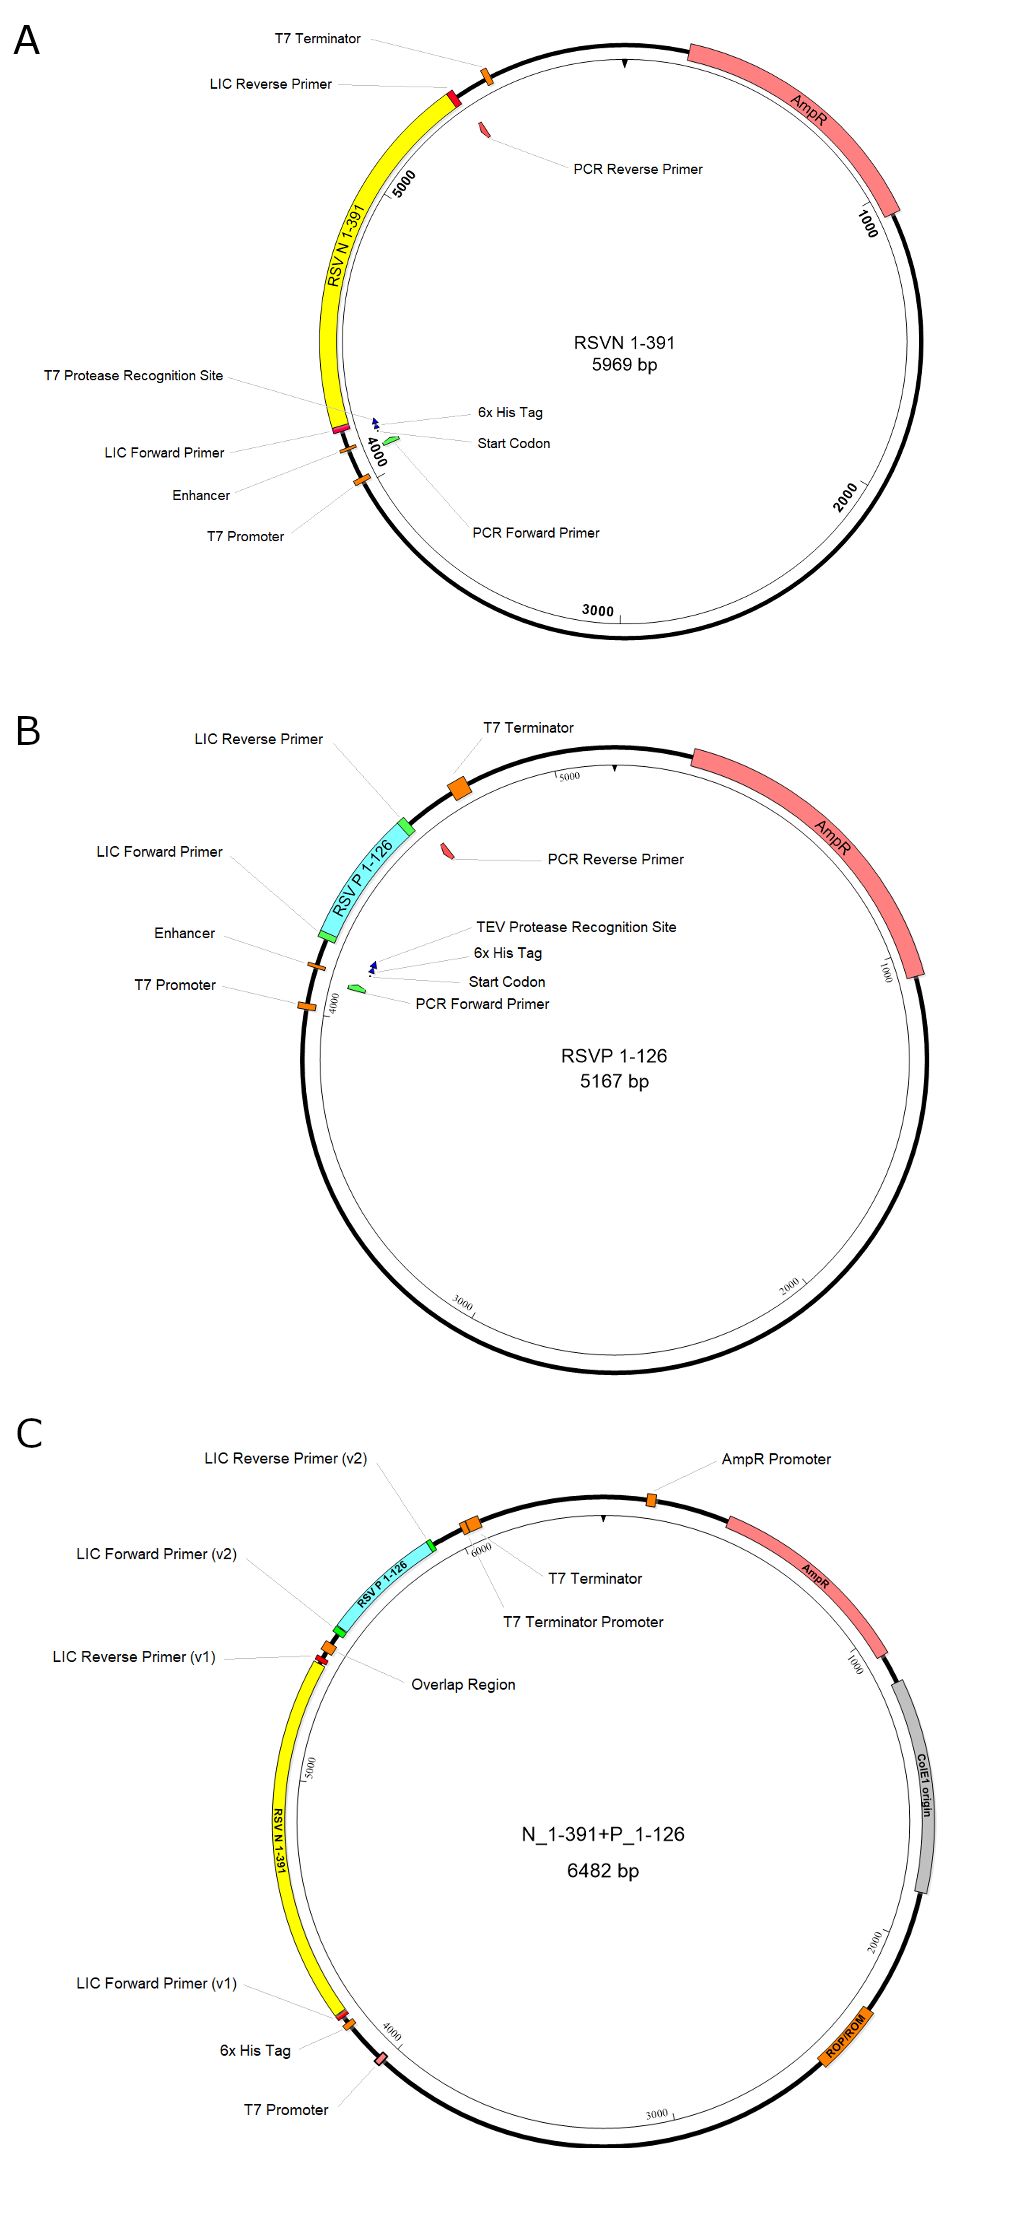
Figura 1. A ilustração das construções de plasmídeos. A. A construção do RSV N1-391; B. A construção do RSV P1-126; C. A construção bicistrônica para a coexpressão de N1-391 e P1-126. O primeiro gene RSV N1-391, o segundo gene RSV P1-126, o gene de resistência a antibiótico (AmpR) e os promotores são destacados em caixas amarelas, ciano, rosa e laranja, respectivamente. Em resumo, os fragmentos gênicos do RSV N1-391 e do RSV P1-126 são construídos separadamente e montados.
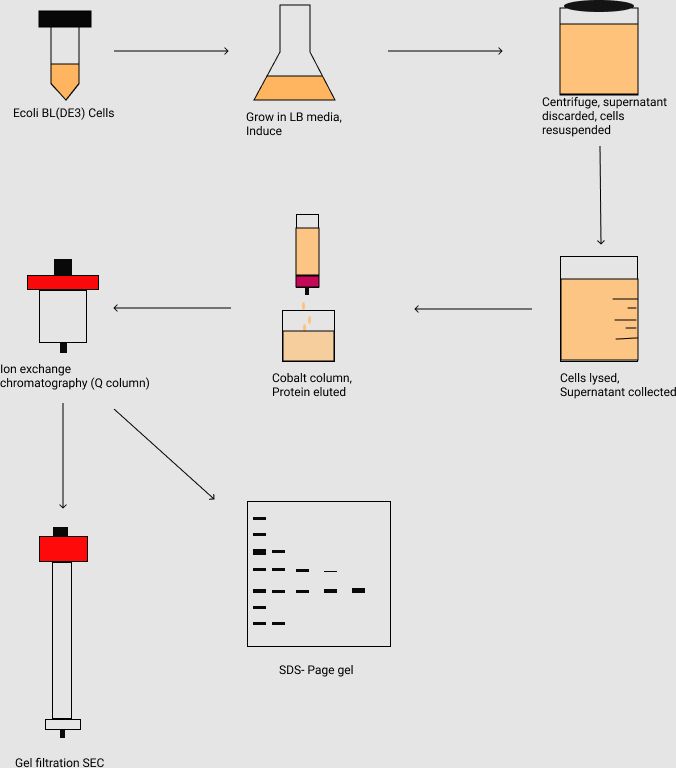
Figura 2. Fluxograma da purificação do complexo proteico N1-391P1-126. Ele descreve a inoculação e o cultivo em larga escala da cultura celular de E. coli e a coleta das células por centrifugação. Após a lise celular, as amostras proteicas são purificadas por cromatografia de afinidade (ou seja, coluna de Co2+), cromatografia de troca iônica (ou seja, coluna Q) e cromatografia de exclusão por tamanho em gel (SEC). As amostras proteicas são posteriormente analisadas por eletroforese em gel de SDS-PAGE.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Agarose | SIgma | A9539-500G | preparação de construto usando o método LIC |
| Ampicilina sódica | GOLD BIOTECHNOLOGY | 5118.111317A | antibiótico para cultura celular |
| AseI | NEB | R0526S | preparação de construto usando o método LIC |
| Perlas de Agarose de Cobalto (Alta Densidade) | Gold Bio | H-310-500 | Para purificação de proteína com marcação His |
| Aquecedor de Banho Seco Digital Corning LSE | CORNING | 6885-DB | Aquecer a amostra |
| dCTP | Invitrogen | 10217016 | preparação de construto usando o método LIC |
| dGTP | Invitrogen | 10218014 | preparação de construto usando o método LIC |
| Glicerol | Sigma | G5516-4L | preparação de solução |
| HEPES | Sigma | H3375-100G | preparação de solução |
| HiTrap Q HP | Sigma | GE29-0513-25 | Purificação de proteína |
| Imidazol | Sigma | I5513-100G | preparação de solução |
| IPTG (Isopropil-beta-D-tiogalactopiranosídeo) | GOLD BIOTECHNOLOGY | 1116.071717A | induzir a expressão da proteína |
| Tubos de microcentrífuga | VWR | 47730-598 | para PCR |
| Processador Ultrassônico Líquido Misonix Sonicator XL2020 | SpectraLab | MSX-XL-2020 | sonicador para lise celular |
| New Brunswick Innova 44/44R | eppendorf | M1282-0000 | Agitador para cultura celular |
| Substituto Nonidet P 40 | Sigma | 74385-1L | preparação de solução |
| OneTaq DNA Polimerase | NEB | M0480L | PCR |
| Kit QIAquick de Extração de Gel | QIAGEN | 28706 | Purificar DNA |
| SSPI-HF | NEB | R3132S | preparação de construto usando o método LIC |
| Superose 6 Increase 10/300 GL | Sigma | GE29-0915-96 | Purificação de proteína |
| T4 DNA polimerase | Sigma | 70099-3 | preparação de construto usando o método LIC |
| Centrífuga Thermo Scientific Sorvall RC 6 Plus | Fisher Scientific | 36-101-0816 | Centrífuga, velocidade máxima de 20.000 rpm |
| Cloridrato de Trizma | Sigma | T3253-250G | preparação de solução |
