1. Preparação de lipossomas
- Combine os estoques de clorofórmio de lipídios em proporções apropriadas para imitar a membrana mitocondrial externa.
- Prepare 25 mg de mistura lipídica. Usamos uma mistura previamente estabelecida de lipídios que imitam as membranas mitocondriais, consistindo em uma proporção molar de 48:28:10:10:4 de fosfatidilcolina de ovo de galinha (PC), fosfatidiletanolamina de ovo de galinha (PE), fosfatidil inositol de fígado bovino (PI), 1,2-dioleoil-sn-glicero-3-fosfo-L-serina sintética (DOPS) e 1',3'-bis [1,2-dioleoil-sn-glicero-3-fosfo]-glicerol sintético (TOCL). Os cálculos de amostra são mostrados na Tabela 1.
- Leve todos os estoques de lipídios à temperatura ambiente antes de abrir, pois isso limitará a condensação. Como a maioria dos laboratórios não tem uma maneira precisa de medir a concentração dos lipídios, qualquer água absorvida pelo estoque de clorofórmio alterará a concentração do estoque de lipídios e, portanto, a proporção de lipídios usados no ensaio.
- Como os estoques de lipídios vêm em ampolas de vidro, transfira a quantidade necessária de lipídios para um frasco de vidro usando uma seringa de 1 mL. Adicione 2 mg de ditiotreitol (DTT) ao frasco para evitar a oxidação lipídica. Trabalhe rapidamente, pois a evaporação do clorofórmio alterará a concentração do lipídio.
- Transfira qualquer lipídio restante para um frasco de vidro separado e coloque-o com um septo PFTE. Adicione 2 mg de TDT ao frasco para injetáveis, envolva com parafilme e conserve a -20 °C para evitar a oxidação lipídica. Tente usar os lipídios dentro de 3 meses após a transferência para os frascos. Para evitar a contaminação potencial dos estoques de clorofórmio pelo escoamento do marcador, transfira os adesivos das ampolas originais para os frascos de vidro em vez de rotular com marcador.
- Evaporar o clorofórmio sob uma corrente muito suave de nitrogênio enquanto gira o frasco de vidro continuamente com a mão em uma capela de exaustão, agindo essencialmente como um rotovap manual. Gire o frasco para injetáveis a uma velocidade consistente (20-40 rpm) manualmente para manter os lipídios em movimento. O objetivo é evaporar todo o clorofórmio e obter uma camada uniforme de lipídios em todo o frasco de vidro.
cuidado: O clorofórmio é neurotóxico e esta etapa deve ser realizada na hotte.
- Conecte uma pipeta Pasteur nova ao tubo de nitrogênio. Não deixe nenhum dos lipídios espirrar para fora do frasco ou para a pipeta Pasteur. Aponte a ponta para o fundo do frasco para que o ar salte do fundo e empurre os lipídios para cima em direção ao centro do frasco. Obtenha uma camada uniforme em todo o frasco, evitando qualquer acúmulo nos cantos ou na tampa. Todo esse processo leva cerca de 5 minutos.
- À medida que a mistura engrossa em uma "gota" de lipídios, guie-a para o centro do frasco alterando o ângulo do frasco. Quando o grânulo começar a ficar menor, aumente ligeiramente o fluxo de nitrogênio para dispersá-lo, garantindo que nenhum dos lipídios saia do frasco.
- Remova qualquer clorofórmio restante sob vácuo.
- Coloque o frasco de vidro em uma bomba de vácuo de vácuo de diafragma ou vácuo de diafragma por 1 hora para remover a maior parte do clorofórmio residual. Esses aspiradores geralmente não são fortes o suficiente para remover todo o clorofórmio, mas podem tolerar pequenas quantidades de solvente melhor do que os aspiradores rotativos.
- Coloque o frasco em um vácuo forte (<1 mTorr) por 12-16 h para remover todo o clorofórmio residual. Certifique-se de evitar bater no frasco durante este processo.
- Ressuspenda os lipídios em 1,25 mL de tampão lipossomal (50 mM HEPES KOH pH 7,5, 15% de glicerol, 1 mM de DTT). Como começamos com 25 mg de lipídios, isso resulta em uma concentração de 20 mg / mL. Ressuspenda totalmente os lipídios sem pedaços visíveis. Se os lipídios se acumularem no canto do frasco, isso pode ser um processo demorado.
- Vortex o frasco vigorosamente até que a amostra fique lisa e leitosa. Descobrimos que, se a evaporação do clorofórmio foi feita corretamente na noite anterior, esse processo leva cerca de 5 a 10 minutos.
- Para garantir a ressuspensão completa dos lipídios, gire em uma roda em temperatura ambiente por 3 horas a ~ 80 rpm. Remova o frasco da roda uma vez a cada hora por 1 minuto de vórtice para garantir uma mistura uniforme.
- Transfira os lipídios cuidadosamente para um tubo de microcentrífuga limpo de 1,5 mL. Execute 5 ciclos de congelamento e descongelamento usando nitrogênio líquido para congelar e um bloco de calor de 30 ° C para descongelar. Esta etapa ajuda a converter vesículas multilamelares em vesículas unilamelares.
- Expulsar os lípidos.
- Durante os ciclos de congelamento e descongelamento, prepare a miniextrusora. Monte a miniextrusora com suportes de filtro de 10 mm e uma membrana de policarbonato com o tamanho de poro desejado (usamos 200 nm). O tamanho do filtro afetará o tamanho do lipossoma, o que afetará a concentração de proteínas necessárias para a reconstituição (Etapa 2.3).
- Coloque a miniextrusora em uma placa quente e leve a temperatura da extrusora até 60 °C.
- Retire os lipídios em uma seringa de vidro à prova de gás de 1 mL e coloque cuidadosamente em uma extremidade da miniextrusora. Coloque a seringa vazia à prova de gás no outro lado da miniextrusora. Deixe os lipídios se equilibrarem até a temperatura do suporte da extrusora por 5 a 10 minutos.
- Transfira os lipídios para a seringa alternativa empurrando suavemente o êmbolo da seringa cheia. Empurre a solução da seringa alternativa para a seringa original. Repita esse processo de ida e volta 15 vezes, de modo que na15ª passagem os lipídios terminem na seringa alternada. Monitore o volume em cada passagem para garantir que não haja vazamentos.
- Preparar alíquotas descartáveis dos lípidos, congelar rapidamente em azoto líquido e conservar a -80 °C. Os lipossomas são estáveis a -80 °C por vários meses. As reconstituições requerem 10 μL de lipossomas por vez (Etapa 2.3.4), por isso é conveniente preparar alíquotas de 10 μL ou 20 μL.
2. Reconstituição da proteína Msp1 e Modelo TA
- Prepare o tampão de reconstituição: 50 mM HEPES pH 7,5, 200 mM de acetato de potássio, 7 mM de acetato de magnésio, 2 mM de DTT, 10% de sacarose, 0,01% de azida de sódio, 0,2-0,8% de Deoxy Big Chaps (DBC).
- Otimize as condições de reconstituição para o novo lote de lipossomas. A concentração de DBC e bioesferas necessárias para uma reconstituição ideal varia dependendo do lote de lipossomas utilizados. Para limitar a variabilidade de preparação para preparação, use o mesmo lote de DBC para todos os experimentos. Ao alterar lotes de DBC, repita o processo de otimização.
- Configure uma série de reconstituições com diferentes concentrações de DBC (0,2% - 0,8%) e bioesferas (25 mg - 100 mg) cada vez que um novo lote de lipossomas é preparado. É importante não deixar cair o DBC abaixo da concentração crítica de micelas (CMC) de ~ 0,12%. Uma vez que as condições sejam otimizadas, recomendamos coletar todos os dados usando as mesmas condições de preparação e reconstituição de lipossomas.
- Avaliar a eficácia das várias condições de reconstituição utilizando o ensaio de extracção descrito no passo 3.
- Preparar as bioesferas a uma concentração final de 250 mg/ml.
- Pese 2,7 g de bioesferas secas e ressuspenda em um tubo de centrífuga de 50 mL de metanol 100% (cerca de 45 mL) para molhar as contas. Inicialmente, molhe as bioesferas em metanol para evitar que o ar fique preso nos poros das contas. Uma vez em metanol, mantenha as bioesferas molhadas, pois qualquer ar preso pelas bioesferas alterará sua capacidade de absorver detergente.
- Remova o metanol lavando os grânulos 8x com cerca de 45 mL de água ultrapura (18.2 mΩ), doravante denominada ddH2O. Grânulos de pellets girando a 3,200 x g por 1 minuto. Transvasar o líquido e ressuspender em ddH2O.
- Após a lavagem, ressuspender em 10 ml de ddH2O com 0,02% de azida sódica e conservar a 4 °C. As bioesferas podem ser conservadas a 4 °C durante vários meses. Este estoque é de 250 mg / mL, pois presume-se que ~ 0,2 g seja perdido durante as etapas de lavagem.
- Calcule o tamanho do lipossoma e o número desejado de moléculas de proteína TA e Msp1 por lipossoma. Isso determinará a concentração de proteína Msp1 e TA necessária para a reconstituição.
- Primeiro, calcule o número de moléculas lipídicas por lipossomo unilamelar (Ntotal) usando a equação
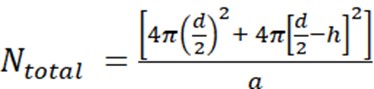
onde d é o diâmetro do lipossoma, h é a espessura da bicamada e a é a área do grupo lipídico.
- Meça o diâmetro do lipossomo por DLS. Em nosso exemplo, foi obtido um valor de 70 nm para o diâmetro do lipossomo (d).
- Use um valor de 5 nm para h e 0,71 nm2 para a, que é o tamanho do grupo principal para fosfatidilcolina. Nesta situação particular, ototal de N é 37.610.
- Em seguida, calcule a concentração molar de lipídio MLipid usando o peso molecular médio dos lipídios na mistura. Neste exemplo, a concentração de lipídios é de 20 mg / mL (Etapa 1.4) e o peso molecular médio dos lipídios é de 810 g / mol (Tabela 1). Isso resulta em um valor de 0,0247 M para M Lipid.
- Em seguida, calcule a concentração molar dos lipossomas, MLipossomo, usando a equação
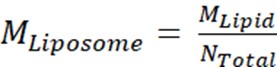
onde MLipídio é a concentração molar de lipídios da Etapa 2.3.2 e Ntotal é o número total de lipídios por lipossomo calculado na Etapa 2.3.1. Neste exemplo, a concentração estoque de 20 mg/mL de lipossomas é de aproximadamente 660 nM.
- Calcule a quantidade de proteína Msp1 e TA necessária para uma reação de reconstituição de 100 μL.
nota: A concentração final de lipídios na reconstituição é de 2 mg / mL, que é uma diluição de 10x do estoque de lipossomas. Isso dá uma concentração final de lipossomas de 66 nM. A concentração final de Msp1 é de 792 nM, o que dá uma média de 12 cópias totais (2 hexâmeros funcionais) por lipossoma. A concentração final da proteína TA é de 660 nM, o que dá uma média de 10 cópias por lipossoma.
- Em um tubo de reação em cadeia da polimerase (PCR), misture Msp1 purificada, proteína TA e lipossomas em tampão de reconstituição. A ordem de adição é tampão, proteínas e lipossomas por último. O volume total é de 100 μL. Deixe a mistura descansar sobre gelo por 10 minutos. Purifique a proteína Msp1 e TA.
- Use a proteína TA modelo bem caracterizada His-Flag-Sumo-Sec22 como substrato de controle positivo ao estabelecer o ensaio pela primeira vez. Esta construção possui uma etiqueta His para facilitar a purificação, uma etiqueta 3x-Flag para detecção por western blot, um domínio Sumo para aumentar a solubilidade e o TMD da proteína ER-TA Sec22 para reconstituição e reconhecimento por Msp1.
- Certifique-se de que as soluções de estoque de Msp1 e da proteína TA sejam de aproximadamente 100 μM para minimizar o efeito do N-Dodecil β-D-maltosídeo (DDM) da purificação da proteína na reconstituição. O Msp1 purificado está em 20 mM HEPES pH 7,5, cloreto de sódio 100 mM, cloridrato de Tris (2-carboxietil) fosfina 0,1 mM (TCEP), 0,05% DDM, enquanto a proteína TA purificada está em 50 mM Tris pH 7,4, cloreto de sódio 150 mM, cloreto de magnésio 10 mM, β-mercaptoetanol 5 mM, 10% de glicerol, 0,1% DDM. As soluções-mãe de aproximadamente 100 μM de proteína TA e monômero Msp1 garantem que esses componentes representem < 5% do volume final de reconstituição, resultando em uma diluição do DDM abaixo do CMC.
- Adicione a quantidade desejada de bioesferas à amostra para remover o detergente.
- Corte a ponta de uma pipeta p200 com cerca de 1/8de polegada de diâmetro para que as contas possam caber na ponta. Vortex o tubo de bioesferas completamente para obter uma mistura uniforme e remova rapidamente a tampa e pipete o volume antes que as bioesferas assentem. Transfira as bioesferas para um tubo de PCR vazio.
- Quando a reconstituição terminar sua incubação de 10 minutos no gelo, use uma ponta de pipeta não cortada para remover todo o líquido das bioesferas. Em seguida, transfira a reconstituição de 100 μL para o tubo com as bioesferas. Isso deve ser feito rapidamente para que as bioesferas não prendam o ar, o que fará com que as esferas flutuem.
- Deixar a reconstituição rodar sobre uma roda a ~80 rpm durante 16 horas a 4 °C.
- Remova o material reconstituído das bioesferas. Faça uma rotação rápida em uma picofuga para pellet as bioesferas e, em seguida, use uma ponta de pipeta não cortada para transferir o material reconstituído para um tubo de PCR limpo. Repita este processo 1-2 vezes até que não haja mais bioesferas na amostra. Mantenha a reconstituição no gelo.
- Limpe previamente o material reconstituído para remover quaisquer proteínas que não tenham se reconstituído nos lipossomas.
- Prepare o tampão de extração: 50 mM HEPES pH 7,5, 200 mM de acetato de potássio, 7 mM de acetato de magnésio, 2 mM DTT, 100 nM de cloreto de cálcio.
- Equilibre as colunas de centrifugação de glutationa com o tampão de extração de acordo com as instruções do fabricante. Isso normalmente envolve 3 rodadas de lavagem com 400 μL de tampão e, em seguida, centrifugação a 700 x g por 2 minutos em temperatura ambiente para remover o tampão.
- Adicione 5 μM de cada chaperona (GST-SGTA e GST-Calmodulina) ao material reconstituído. Essas chaperonas se ligarão ao TMD de quaisquer proteínas que não tenham se reconstituído nos lipossomas. A purificação de chaperonas foi descrita anteriormente.
nota: Esses acompanhantes estão disponíveis comercialmente, mas preferimos purificar internamente para controlar o custo e a qualidade. Ambas as proteínas estão em 20 mM Tris pH 7,5, cloreto de sódio 100 mM e TCEP 0,1 mM e têm uma concentração estoque em torno de 160 μM. O SGTA reconhece substratos com uma DTM altamente hidrofóbica, enquanto a Calmodulina se liga às DTMs com hidrofobicidade moderada. Juntos, este coquetel acompanhante pode reconhecer uma ampla gama de substratos.
- Adicione 100 μL de tampão de extração ao material reconstituído, elevando o volume para 200 μL. Adicione isso às colunas de rotação de glutationa equilibradas. Observe que as colunas de rotação de glutationa fornecem a maior recuperação de amostra quando o volume de pré-limpeza é de 200 a 400 μL.
- Conecte as colunas giratórias e gire a ~80 rpm a 4 °C por 30 minutos para permitir que as chaperonas se liguem à resina.
- Gire as colunas a 700 x g por 2 minutos em temperatura ambiente. O fluxo é um material pré-limpo que é esgotado de proteínas agregadas. Mantenha o material no gelo e prossiga diretamente com o ensaio de extração.
3. Ensaio de Extração
- Prepare os tubos para análise SDS PAGE. Cada reação terá 4 tubos: INPUT (I), FLOW THROUGH (FT), WASH (W) e ELUTE (E).
- Adicione 45 μL de amostra ddH2O ao tubo INPUT, 40 μL de ddH2O ao tubo FLOW THROUGH e 0 μL aos tubos WASH e EUTE.
nota: A melhor relação sinal-ruído neste ensaio é obtida quando as amostras WASH e ELUTE são 5x concentradas em relação às amostras INPUT e FLOW THROUGH. Devido às diluições durante o ensaio, isso requer a coleta de 5 μL de amostra para a amostra INPUT, 10 μL de amostra para a amostra FLOW THROUGH e 50 μL de amostra para as amostras WASH e ELUTE.
- Adicione 16,6 μL de 4x SDS PAGE Loading Buffer a cada tubo. O volume total de cada amostra é de 50 μL antes do buffer de carregamento SDS PAGE. O volume final é de 66,6 μL (amostra de 50 μL + 16,6 μL de 4x SDS PAGE Loading Buffer).
- Monte o ensaio de extração.
- Prepare a reação de extração contendo 60 μL de proteolipossomas pré-limpos, 5 μM de GST-SGTA, 5 μM de GST-Calmodulina e 2 mM de ATP. Combine todos os reagentes, exceto o ATP, que é usado para iniciar a reação. Leve a um volume final de 200 μL com o tampão de extração.
nota: Como 60 μL de amostra são usados para cada ensaio de extração, uma reconstituição pode ser usada para três ensaios de extração diferentes. Realizar controles positivos e negativos (+ATP e -ATP) em material da mesma reconstituição.
- Ensaio de extração pré-quente em bloco de calor a 30 °C por 2 minutos.
- Iniciar o ensaio de extracção adicionando ATP à concentração final de 2 mM e iniciar o temporizador.
- Dê um giro de 5 segundos em um picofugo para misturar ATP na reação. Incubar a reação a 30 °C durante 30 minutos.
- Durante a incubação, pegue 5 μL da reação e adicione ao tubo INPUT. O momento disso é flexível.
- Durante este período de incubação, equilibrar-se uma coluna de centrifugação de glutationa para cada amostra do ensaio de extracção.
- Execute pull-down em chaperonas para isolar o material extraído.
- Quando a incubação de 30 minutos terminar, adicione 200 μl de tampão de extração ao tubo para trazer o volume total para 400 μL. Adicione à resina de glutationa equilibrada e deixe ligar à roda a 4 ° C por 30 minutos.
- Gire as colunas a 700 x g por 2 minutos em temperatura ambiente para coletar o fluxo. Tome 10 μL para o tubo FLOW THROUGH. Esta amostra contém substratos que ainda estão integrados na bicamada lipídica.
- Lave a resina duas vezes com 400 μL de tampão de extração, descartando o fluxo. Na terceira lavagem, mantenha o fluxo e leve 50 μL para o tubo WASH.
- Prepare 5 mL de tampão de eluição adicionando glutationa reduzida a uma concentração final de 5 mM no tampão de extração. Prepare este buffer fresco a cada vez.
- Adicione 200 μL de tampão de eluição à coluna de rotação. Incube em temperatura ambiente por 5 minutos. Gire a 700 x g por 2 minutos em temperatura ambiente para eluir. Mantenha o fluxo através. Repita o processo uma segunda vez para que o volume total de eluição seja de 400 μL.
- Pegue 50 μL de amostra da amostra de eluição e adicione-a ao tubo ELUTE.
| lipídio | Mol % | Mw | Média MW | μmol em 25 mg | mg em 25 mg | Estoque de cloro (mg/mL) | μL para 25 mg |
| computador pessoal | 48% de sucesso | 770 | 369,6 | 14.82 | 11.41 | 25 | 456.4 |
| Pe | 28% de sucesso | 746 | 208.88 | 8.64 | 6.45 | 25 | 258.0 |
| pi | 10% de sucesso | Pedido 902 | 90,2 | 3.09 | 2,78 | 10 | 278,5 |
| DOPS | 10% de sucesso | 810 | 81 | 3.09 | 2,50 | 10 | 250,1 |
| TOCL | 4% de sucesso | 1502 | 60.08 | 1.23 | 1,85 | 25 | 74.2 |
| Conc. Corr Avg MW | 809.76 |
| μmol em 25 mg | 30.87 |
Tabela 1: Cálculos de amostra para preparação de lipossomas. Os principais objetivos desta tabela são calcular o peso molecular médio corrigido por concentração da mistura lipídica e o volume de cada estoque lipídico necessário para fazer os lipossomas. O MW e a concentração de estoque vêm dos rótulos dos produtos. Lipídios e molar % são escolhidos pelo usuário.
