Todos os procedimentos que envolvem coleta de amostras foram realizados de acordo com as diretrizes do IRB do instituto.
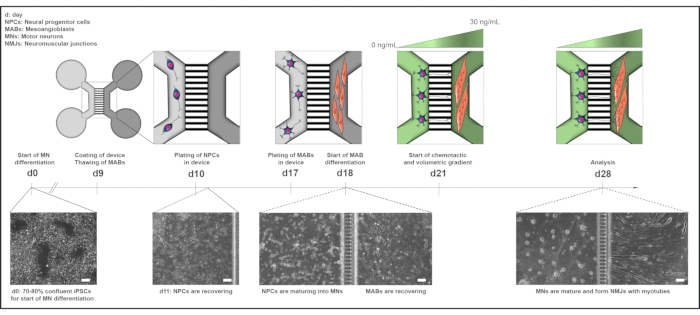
Todos os reagentes e equipamentos utilizados neste protocolo estão listados na Tabela de Materiais e devem ser usados estéreis. A mídia deve ser aquecida à temperatura ambiente (RT) antes do uso, a menos que especificado de outra forma. Para obter uma visão geral do protocolo de cocultura, consulte a Figura 1.
1. Diferenciação de progenitores de neurônios motores de células-tronco pluripotentes induzidas (iPSCs)
- Siga o protocolo de diferenciação do neurônio motor, adaptado de um estudo anterior, até atingir o estado de progenitor neural (NPCs) do dia 10. De acordo com o cronograma do protocolo, a diferenciação é iniciada em uma segunda-feira (dia 0), o que resulta no dia 10 NPCs em uma quinta-feira.
- Criopreservar NPCs do dia 10 em reposição de soro knock-out com 10% de dimetilsulfóxido (DMSO) a uma densidade de 2 x 10⁶- 4 x 10⁶ células por frasco.
cuidado: DMSO é tóxico: manusear em hotte com equipamento de proteção individual.
NOTA: Espera-se que aproximadamente 50% dos NPCs do dia 10 sejam vitais após o descongelamento. Pare o protocolo de diferenciação do neurônio motor neste estado de 'NPC do dia 10' e criopreserve os NPCs para gerar um grande número de NPCs, que podem ser armazenados e usados posteriormente, reduzindo a duração da linha do tempo geral do protocolo de co-cultura de 28 dias para 19 dias no total.
2. Derivação e manutenção de mesoangioblastos humanos (MABs)
NOTA: MABs são células-tronco mesenquimais associadas a vasos, que neste caso foram colhidas de biópsias obtidas de um doador saudável de 58 anos. Fontes comerciais alternativas estão disponíveis. O protocolo para obtenção de MABs é brevemente explicado. Para mais informações, consulte o protocolo detalhado. Todos os meios MAB devem ser aquecidos a 37 °C antes da utilização.
- Pique o tecido da biópsia e incube em placas de 6 cm revestidas com colágeno (de couro de bezerro) em um meio de crescimento (Tabela 1) por 2 semanas. Troque o meio a cada 4 dias.
- Para preparar o revestimento de colágeno, dissolva 100 mg de colágeno em 20 mL de ácido acético 0,1 M. O colágeno leva tempo para se dissolver, então coloque a mistura em uma plataforma de balanço durante a noite em RT. No dia seguinte, complete com 80 mL de ddH2O até um volume final de 100 mL.
cuidado: O ácido acético é tóxico; Punho em hotte com equipamento de proteção individual.
nota: O colágeno do revestimento de couro de bezerro pode ser reutilizado em até 5x. Conservar a 4 °C.
- Cubra toda a superfície do recipiente ou do balão com colágeno, feche e incube por 20 min em RT dentro de um fluxo laminar. Após 20 min, recuperar o colagénio num recipiente fresco, fechar a cápsula/balão vazio e deixar repousar 10 min à temperatura de ureia no fluxo laminar.
- Transferir a cápsula/frasco para a incubadora para incubação durante a noite (ou pelo menos 6 h) (37 °C, 5% CO2). Lave 5x com solução salina tamponada com fosfato de Dulbecco sem cálcio ou magnésio (DPBS) antes de plaquear as células.
- Após 14 dias, o FACS (classificação de células ativadas por fluorescência) classifica os MABs para fosfatase alcalina humana, seguida de expansão adicional. Manter os MAB em balões T75 revestidos de colagénio no meio de cultura e mudar o meio de cultura de 2 em 2 dias (10 ml por balão).
- Criopreservação, passagem ou semeadura de MABs em dispositivos ao atingir 70% de confluência.
nota: Os MABs perdem seu potencial miogênico devido a fusões espontâneas no contato célula a célula. Certifique-se de não exceder 70% de confluência ao expandir MABs. Um frasco T75 70% confluente contém aproximadamente 600.000-800.000 células, que podem ser criopreservadas a 100.000 células por frasco. Cada frasco pode ser posteriormente descongelado e semeado em um frasco T75 para expansão.
- Para passar os MABs, lave-os suavemente uma vez com 7 mL de DPBS e, em seguida, incube em 7 mL de solução de dissociação MAB por 3 min a 37 ° C em 5% de CO2 para dissociar as células.
- Neutralize a solução de dissociação MAB com 7 mL do meio de crescimento, raspe suavemente as células e transfira a suspensão celular para um tubo de centrífuga de 50 mL. Lave suavemente o frasco com mais 5 ml do meio de crescimento para recolher os MAB potencialmente restantes.
- Centrifugue a suspensão celular por 3 min a 300 x g, depois passe diretamente para um novo frasco T75 revestido de colágeno para expansão, criopreserve em substituição de soro knock-out com DMSO a 10% ou conte para semear em um dispositivo microfluídico.
NOTA: As passagens são realizadas 1x-2x por semana para expansão celular até um número máximo de passagem de 13. Após a dissociação, os MABs parecem esféricos e de grande forma quando examinados ao microscópio.
3. Preparação de dispositivos microfluídicos pré-montados - Dia 9
NOTA: O protocolo é adaptado do protocolo de dispositivo de neurônio do fabricante do dispositivo microfluídico e foi ajustado para o uso de dispositivos pré-montados e de silicone. Aqui, dispositivos pré-montados são usados para imunocitoquímica (ICC) e registros transitórios de cálcio de células vivas, enquanto dispositivos de silicone são usados para microscopia eletrônica de varredura (SEM). A linha do tempo do protocolo segue a linha do tempo para o protocolo de diferenciação de neurônios motores.
- Prepare os dispositivos microfluídicos um dia antes da semeadura das células, pois o revestimento precisa ser incubado durante a noite. De acordo com o protocolo do neurônio motor, esta será uma quarta-feira. Adicione ~ 10 mL de etanol 70% -100% a uma placa de Petri de 10 cm. Use uma pinça para transferir o dispositivo do contêiner de transporte para a placa de Petri para esterilização.
- Mergulhe o dispositivo em etanol por 10 s e transfira o dispositivo com uma pinça para um pedaço de papel para secar ao ar no fluxo laminar por ~ 30 min. Vire o dispositivo algumas vezes para permitir que ambos os lados sequem. Quando o dispositivo estiver seco, use uma pinça para mover cada dispositivo para uma placa de Petri individual de 10 cm para facilitar o manuseio.
cuidado: O etanol é tóxico; Punho em hotte com equipamento de proteção individual
- Revestir o dispositivo com Poli-L-ornitina (PLO) (100 μg/ml) em DPBS e incubar a 37 °C, 5% de CO2 durante 3 h.
- Use uma pipeta P200 para adicionar 100 μL de PLO em DPBS em um poço superior o mais próximo possível da abertura do canal e observe o fluido passando do poço superior através do canal para o poço inferior. Posteriormente, adicione 100 μL de PLO em DPBS ao poço inferior.
- Repita do outro lado das microranhuras e termine adicionando 100 μL em um lado do dispositivo para criar um gradiente de volume entre os dois lados espelhados do dispositivo para revestir as microranhuras (por exemplo, lado direito 200 μL, lado esquerdo 300 μL). Após 3 h, lave o dispositivo 3x por 5 min com DPBS. Use um sistema de sucção, se necessário.
nota: Certifique-se de evitar a formação de bolhas de ar nos canais em qualquer ponto durante o revestimento ou cultura das células. Mesmo pequenas bolhas se expandirão em um curto período de tempo, inibindo assim o revestimento, a semeadura celular ou o fluxo de mídia através do canal. Se o fluido parar no canal durante o revestimento, ressuspenda a solução de PLO diretamente no canal de ambos os lados. Se ainda houver bolhas, use 200 μL de DPBS para lavar o canal e repita o processo de revestimento conforme indicado acima nas etapas 3.3.1-3.3.2. Se aparecerem bolhas após a semeadura da célula, é impossível recuperar o dispositivo, pois a lavagem do canal danificará as células.
- Cubra o dispositivo com laminina (20 μg / mL) em um meio neurobasal e incube durante a noite a 37 ° C, 5% CO2. Siga as mesmas instruções para o revestimento PLO das etapas 3.3.1-3.3.2.
- No dia seguinte, use uma pipeta P200 e posicione a ponta no poço oposto à abertura do canal para remover o revestimento de laminina dos poços. Adicione DPBS a todos os poços e deixe os dispositivos com DPBS no fluxo laminar em RT para semeadura celular.
NOTA: A partir deste ponto, é importante não remover o líquido (revestimento de laminina, DPBS, meio, solução de fixação, etc.) diretamente dos canais, pois isso pode causar a formação de bolhas de ar. Sempre inspecione os dispositivos ao microscópio antes de semear as células.
4. Plaqueamento de NPCs em dispositivos microfluídicos - Dia 10
NOTA: De acordo com o protocolo de diferenciação de neurônios motores, o revestimento dos NPCs do dia 10 ocorre em uma quinta-feira.
- Use NPCs recém-dissociados do dia 10 ou descongele 1-2 frascos de NPCs armazenados por 10 mL de meio neurônio motor do dia 10 (Tabela 2 e Tabela 3) com solução inibidora de ROCK (10 μL / mL) e centrifugue a suspensão celular a 100 x g por 4 min.
- Ressuspenda o pellet celular em 500-1000 μL de meio neurônio motor dia 10 com solução inibidora de ROCK (10 μL / mL) e conte as células vivas usando qualquer método de contagem preferido.
nota: Conforme indicado abaixo, certifique-se de ressuspender os NPCs na quantidade correta de mídia para acomodar um volume de propagação ideal.
- Remova o DPBS de dois poços em um lado dos microsulcos no dispositivo com uma pipeta P200 e semeie 250.000 NPCs por dispositivo em 60-100 μL de meio de neurônio motor do dia 10.
- No poço superior direito, semeie 30-50 μL da suspensão celular (125.000 células) perto da abertura do canal em um ângulo de 45° e arraste o fluido restante suavemente ao longo do fundo do poço em direção ao centro do poço com a ponta da pipeta.
- Faça uma pausa de alguns segundos para permitir que a suspensão celular flua através do canal antes de repetir isso no poço inferior (125.000 células em 30-50 μL). Use uma caneta para marcar o lado semeado como "NPC" ou equivalente para facilitar a orientação do dispositivo sem um microscópio.
- Incube o dispositivo a 37 °C, 5% de CO2 por 5 min para permitir a fixação da célula antes de encher os poços de duas sementes com um meio adicional de neurônio motor de dia 10 (total de 200 μL/poço) e incubar novamente a 37 °C, 5% CO2.
nota: Cada poço pode conter 200 μL. A semeadura de células em poços e canais garante uma estrutura robusta da cultura, diminuindo o risco de descolamento celular durante as mudanças de meio. É possível semear menos células apenas no canal. No entanto, isso tornará a cultura mais suscetível ao volume atual através dos canais durante cada mudança de meio.
- Use uma pipeta P200 para remover o DPBS dos dois poços do outro lado dos microsulcos opostos aos NPCs recém-semeados. Adicione 200 μL / poço de meio de neurônio motor do dia 10 e aguarde alguns segundos entre o poço superior e inferior para permitir que o meio flua pelo canal. Em seguida, adicione 6 mL de DPBS por prato de 10 cm ao redor do dispositivo para evitar a evaporação do meio durante a incubação.
nota: Adicione DPBS adicionais ao redor do dispositivo durante o período de cultura, se necessário.
- Realize uma troca completa do meio do neurônio motor em ambos os compartimentos do dispositivo no dia 11 (sexta-feira), dia 14 (segunda-feira) e dia 16 (quarta-feira) (Tabela 2 e Tabela 3). Adicione suplementos de mídia fresca no dia da mudança média.
nota: A partir deste ponto, execute todas as alterações de meio com uma pipeta P200. Sempre posicione a ponta da pipeta longe do canal na borda do poço e não remova o líquido diretamente do canal. Tenha cuidado para não soltar os dispositivos de silicone. A remoção e adição do meio devem ser feitas lentamente para evitar o descolamento celular.
- Remova cuidadosamente todos os meios em ambos os poços com NPCs posicionando a ponta da pipeta P200 na borda inferior da parede do poço oposta à abertura do canal. Adicione lentamente 50-100 μL de meio de neurônio motor fresco ao poço superior, posicionando a ponta da pipeta P200 na borda superior da parede do poço oposta à abertura do canal.
- Faça uma pausa de alguns segundos para permitir que o meio flua através do canal antes de adicionar 50-100 μL de meio neurônio motor ao poço inferior. Repita esse processo cuidadosamente até que ambos os poços contenham 200 μL / poço. Repita no lado sem células.
5. Plaqueamento de MAB em dispositivos microfluídicos - Dia 17
- Aproximadamente 7 dias antes da semeadura de MABs nos dispositivos microfluídicos (dia 10 de diferenciação do neurônio motor), descongele os MABs e semeie-os no meio de crescimento (Tabela 1) em um frasco T75 revestido com colágeno para permitir expansão celular suficiente. Consulte a seção 2.
- No dia 17 da diferenciação do neurônio motor (quinta-feira), dissocie os MABs conforme explicado na etapa 2.4, ressuspenda o pellet celular em ~ 500 μL de meio de crescimento e conte as células vivas usando qualquer método de contagem preferido.
nota: Conforme indicado abaixo, certifique-se de ressuspender os MABs na quantidade correta de mídia para acomodar o volume de semeadura ideal.
- Remova o meio do neurônio motor no lado não semeado das microranhuras no dispositivo com uma pipeta P200, lave suavemente com DPBS e semeie 200.000 MABs por dispositivo em 60-100 μL de meio de crescimento.
- No poço superior direito, semeie 30-50 μL de suspensão celular (100.000 células) perto da abertura do canal em um ângulo de 45° e arraste o fluido restante suavemente ao longo do fundo do poço em direção ao centro do poço com a ponta da pipeta. Faça uma pausa de alguns segundos para permitir o fluxo de células através do canal antes de repetir no poço inferior (100.000 células em 30-50 μL).
- Incube o dispositivo a 37 °C, 5% de CO2 por 5 min para permitir a fixação das células antes de completar os dois poços recém-semeados com MAB com meio de crescimento adicional (total de 200 μL / poço). Incubar novamente a 37 °C, 5% CO2.
NOTA: Nenhuma mudança de meio é necessária no dia 17 no lado do neurônio motor do dispositivo. A mudança do meio do dia 17 de acordo com o método de diferenciação do neurônio motor publicado anteriormente é realizada no dia 18 (sexta-feira).
6. Implementação de um gradiente volumétrico e quimiotático para promover o crescimento de neuritos do neurônio motor em direção ao compartimento MAB
- No dia 18, realize uma mudança completa do meio no lado do neurônio motor com o meio do neurônio motor do dia 18 (200 μL / poço). Siga as instruções para alterações de mídia mencionadas nas etapas 4.5.1 a 4.5.2. Inicie a diferenciação de MAB no compartimento de MAB do dispositivo (Tabela 2 e Tabela 4).
- Lave cuidadosamente os compartimentos do MAB uma vez com DPBS antes de adicionar meio de diferenciação MAB pré-aquecido (Tabela 4) suplementado com 0,01 μg / mL de agrina humana (200 μL / poço).
nota: Os MABs se fundirão e formarão miotubos multinucleados ao longo de uma semana.
- No dia 21, de acordo com o protocolo de diferenciação do neurônio motor (segunda-feira), iniciar o gradiente quimiotático e volumétrico (Tabela 2 e Tabela 3).
- Adicione 200 μL / poço de meio basal do neurônio motor com 30 ng / mL de fator neurotrófico derivado do cérebro (BDNF), fator neurotrófico derivado da linhagem de células gliais (GDNF) e fator neurotrófico ciliar (CNTF), agrina humana (0,01 μg / mL) e laminina (20 μg / mL) ao compartimento do miotubo (anteriormente definido como compartimento MAB). Adicione o meio basal do neurônio motor (100 μL / poço) sem fatores de crescimento ao compartimento do neurônio motor.
Tabela 1: Meio de crescimento MAB.O meio pode durar 2 semanas a 4 °C. O bFGF é adicionado fresco no dia do uso.
| Reagente | Concentração de estoque | Concentração final |
| IMDM | 1x | 80% de sucesso |
| Soro fetal bovino | | 15% de sucesso |
| Penicilina/estreptomicina | 5000 U/mL | 0,5% |
| L-glutamina | 50x | 1% de sucesso |
| Piruvato de sódio | 100 mM | 1% de sucesso |
| Aminoácidos não essenciais | 100x | 1% de sucesso |
| Insulina transferrina selênio | 100x | 1% de sucesso |
| bFGF (adicionado fresco) | 50 μg/mL | 5 ng/mL |
Tabela 2: Meio basal do neurônio motor.O meio pode durar 4 semanas a 4 °C.
| Reagente | Concentração de estoque | Concentração final |
| DMEM/F12 | | 50% de sucesso |
| Meio neurobasal | | 50% de sucesso |
| Penicilina/estreptomicina | 5000 U/mL | 1% de sucesso |
| L-glutamina | 50x | 0,5 % |
| Suplemento N-2 | 100x | 1% de sucesso |
| B-27 sem vitamina A | 50x | 2% de sucesso |
| β-mercaptoetanol | 50 mM | 0,1% |
| ácido ascórbico | 200 μM | 0,5 μM |
Tabela 3: Suplementos de meio de neurônio motor.Os suplementos são adicionados frescos no dia do uso ao meio basal do neurônio motor.
| dia | Reagente | Concentração de estoque | Concentração final | compartimento |
| Dia 10/11 | Agonista suavizado | 10 mM | 500 nM | ambos |
| Ácido retinóico | 1 mM | 0,1 μM | |
| DAPT | 100 mM | 10 μM |
| BDNF | 0,1 mg/mL | 10 ng/mL |
| GDNF | 0,1 mg/mL | 10 ng/mL |
| Dia 14 | DAPT | 100 mM | 20 μM | ambos |
| BDNF | 0,1 mg/mL | 10 ng/mL | |
| GDNF | 0,1 mg/mL | 10 ng/mL |
| Dia 16 | DAPT | 100 mM | 20 μM | ambos |
| BDNF | 0,1 mg/mL | 10 ng/mL | |
| GDNF | 0,1 mg/mL | 10 ng/mL |
| CNTF | 0,1 mg/mL | 10 ng/mL |
| Dia 18 | BDNF | 0,1 mg/mL | 10 ng/mL | Neurônio motor |
| GDNF | 0,1 mg/mL | 10 ng/mL | |
| CNTF | 0,1 mg/mL | 10 ng/mL |
| Dia 21+ | BDNF | 0,1 mg/mL | 30 ng/mL | Miotubo |
| GDNF | 0,1 mg/mL | 30 ng/mL | |
| CNTF | 0,1 mg/mL | 30 ng/mL |
| Agrin | 50 μg/mL | 0,01 μg/mL |
| Laminina | 1 mg/ml | 20 μg/mL |
| Dia 21+ | Sem suplementos | | | Neurônio motor |
Tabela 4: Meio de diferenciação MAB.O meio pode durar 2 semanas a 4 °C. Agrin é adicionado fresco no dia do uso.
| dia | Reagente | Concentração de estoque | Concentração final | compartimento |
| Dia 18 | DMEM/F12 | | 97% de sucesso | MAB |
| Piruvato de sódio | 100 mM | 1% de sucesso |
| Soro de cavalo | | 2% de sucesso |
| Agrin | 50 μg/mL | 0,01 μg/mL |