1. Preparação da placa
NOTA: Certifique-se de que a tampa da placa esteja colocada durante todas as etapas de incubação e enxágue fora da capa de cultura de tecidos estéreis para evitar contaminação durante o processamento da amostra.
- Filtros de revestimento
- Diluir a laminina a 10 μg/ml. Filtre a laminina diluída sob o capô.
- Pipete 450-500 μL de 10 μg/mL de laminina em cada alvéolo de uma placa de 24 poços.
- Colocar um filtro transwell de porosidade de 3 μm num poço de modo a que entre em contacto com a solução de laminina e deixá-lo numa incubadora a 37 °C durante 2 h ou durante a noite. Os poros do filtro devem permitir que parte da solução se difunda e cubra a parte superior e inferior do filtro. Esses filtros devem ser usados dentro de 48 h ou refrigerados a 4 °C por até 1 semana.
2. Revestimento celular
- Camundongos: A alteração genética das células da polpa dentária (DP) pode ser realizada (mas não é obrigatória) para estudar as interações mesenquimais-neuronais.
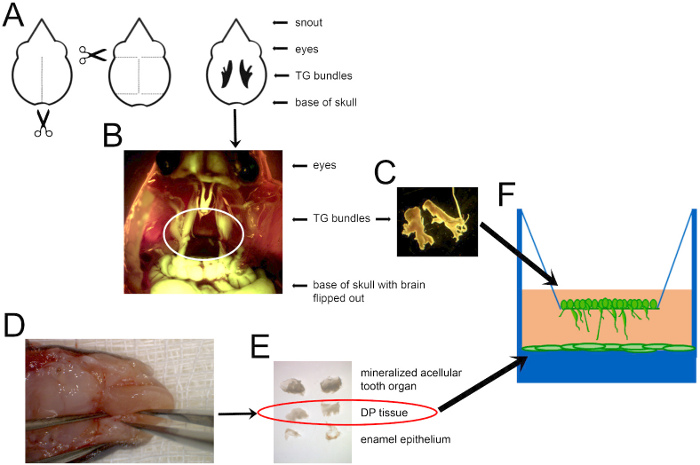
- Dissecção DP, dispersão e plaqueamento (Figura 1)
NOTA: Para dissecção DP, use pinça ultrafina de borda reta. As bordas ultrafinas permitirão que o usuário encaixe a borda da pinça entre a estrutura mineralizada e o tecido DP.
- Colher camundongos P5-P8. Nesta fase, os dentes devem estar mineralizando e a raiz aberta.
- Anestesiar os neonatos por meio de hipotermia, colocando-os em um prato na geladeira a 4 °C até que não se movam mais ou respondam ao toque. Eutanasiar neonatos por decapitação e de acordo com os procedimentos do Comitê Institucional de Cuidados e Uso de Animais (IACUC) na instalação designada.
- Prepare uma alíquota de 3-5 mL de ácido tetracético tripsina a 0,25% de tripsina-etilenodiamina (tripsina-EDTA) em um tubo cônico de 50 mL para coletar o DP de cada camundongo. Isso facilitará a digestão da polpa dentária de camundongos pós-natais. Use mais de 3 mL se digerir tecido de mais de 10 camundongos pós-natais.
- Coloque a cabeça em uma almofada descartável de modo que a boca fique voltada para o teto e a base do pescoço fique plana na superfície de trabalho. Use uma lâmina de barbear em um movimento de serra para separar a mandíbula da maxila.
- Opcionalmente, remova a língua com uma tesoura ou com uma pinça para permitir um acesso mais fácil aos molares.
- Coloque a cabeça aberta em um prato sobre uma gaze estéril e coloque a amostra sob um microscópio de dissecação (Figura 1D).
- Remova o tecido ósseo alveolar ao redor dos primeiros molares. Os dentes submandibulares não estão totalmente erupcionados neste momento. Insira uma pinça na abertura alveolar e afaste o tecido do dente em direção ao lado bucal (bochecha) ou lingual (língua) da boca. Os dentes maxilares exigirão a remoção completa da fenda ao redor do dente para exposição e remoção.
- Transfira suavemente os primeiros molares submandibulares e superiores (M1s) para uma placa de cultura de células separada com 1x solução salina tamponada com fosfato (PBS).
- Repetir 2.2.4-2.2.8 até que todos os M1s sejam recolhidos. Mantenha o prato contendo os M1s no gelo durante a colheita.
- Remova o órgão externo do esmalte (EOE) ao redor da parte externa de cada M1. Isso pode ser feito alternativamente após a etapa 2.2.11.
- Com um conjunto de pinças, gire o M1 para que as cúspides fiquem para baixo e a raiz aberta fique exposta. Haverá uma abertura oval na parte inferior do dente e tecido DP opaco encapsulado por uma fina camada de dentina e esmalte.
- Usando a ponta da pinça, afrouxe suavemente o DP passando um braço da pinça ao redor da circunferência interna do tecido mineralizado. Remova o tecido DP da estrutura mineralizada e transfira-o para um terceiro prato contendo 1x PBS. Remova o EOE se ainda não estiver separado (Figura 1E).
- Transfira todo o tecido DP para tripsina-EDTA a 0,25% em um tubo cônico de 50 mL. Vortex a mistura e coloque em banho-maria morna a 37 °C por 10 min. Isso pode ser feito com a mesma pinça ou com pinças longas para frascos. O tecido será difícil de dispersar e exigirá vórtice a cada 3-4 minutos. NÃO exceda 10 minutos de tripsinização, pois a tripsina pode danificar as membranas celulares.
- Sob uma capa estéril, adicione meios de co-cultura aquecidos (Tabela 1) a uma proporção final de pelo menos 1:1 para tripsina para inativar a enzima. Proporções maiores são aceitáveis se mais dispersão tecidual for desejada.
- Pipete o meio para cima e para baixo várias vezes com uma pipeta de 10 mL para dispersar ainda mais o DP no meio. Tenha cuidado para evitar bolhas grandes. A dispersão completa é quase impossível devido à natureza pegajosa do tecido. No entanto, também não é necessário, pois as células migrarão para fora do tecido uma vez plaqueadas.
- Transfira 1 mL do DP disperso para cada poço de uma placa de cultura de tecidos de 24 poços (Figura 1F).
- Colocar a placa numa incubadora a 37 °C e deixar as células fixarem-se e migrarem para fora do tecido não disperso durante 48 h antes de mudarem de meio. As células primárias precisam ser plaqueadas em concentrações relativamente altas para atingir 85-90% de confluência em 1 semana. Se isso não for alcançado após 1 semana, descarte o prato.
- Dissecção, dispersão e plaqueamento do neurônio trigêmeo
NOTA: Neste protocolo, a imagem do crescimento de neuritos em co-cultura com células DP foi otimizada usando B6 adolescente (6 semanas de idade). Camundongos Cg-Tg(Thy1-YFP)16Jrs/J. Os sistemas nervosos central e periférico de camundongos Thy1-YFP têm uma etiqueta de proteína fluorescente amarela (YFP) cuja expressão começa em torno de P6-P10 nos neurônios e aumenta exponencialmente em todo o sistema nervoso durante a vida pós-natal e adulta. YFP e GFP conservaram sequências que permitem que esses nervos sejam corados com anticorpos anti-GFP, resultando em uma coloração pan-neuronal. Em última análise, esses camundongos permitem uma melhor visualização e quantificação dos neurônios usados e cultivados em cultura de células.
- Eutanásia de camundongos adolescentes com dióxido de carbono seguido de luxação cervical.
- Decapite os ratos e remova a pele do crânio. Certifique-se de incluir números equivalentes de homens e mulheres.
- Insira a ponta de uma tesoura de microdissecação na base do crânio. Corte ao longo da sutura sagital do crânio (Figura 1A).
- Faça quatro pequenos cortes horizontais: dois ao longo das suturas coronais pelas orelhas e dois ao longo das suturas lambdoides na base do crânio. Isso deve criar duas abas de osso.
- Use a pinça para retirar as duas abas de osso. Isso deve revelar o cérebro.
- Remova o cérebro. Transfira a cabeça para uma placa de cultura de tecidos com 1x PBS e coloque sob o microscópio.
- Localize os gânglios do trigêmeo (TG), que são facilmente visíveis em roedores13, alojados na dura-máter entre o cérebro e o osso do processo maxilar (Figura 1B).
- Corte os três ramos que viajam para os olhos, maxila e mandíbula e transfira os gânglios para 1x PBS frio usando uma pinça fina de ponta reta. Mantenha o prato contendo os gânglios TG no gelo durante a colheita.
- Uma vez que todos os feixes de TG são colhidos, transfira os gânglios para um tubo cônico de 50 mL contendo 5 mg / mL de colagenase tipo II filtrada estéril usando uma pinça de frasco.
- Vortex a colagenase com o feixe de TG e coloque o tubo em banho-maria a 37 °C por 25-30 min. Durante esse tempo, retire o tubo cônico do banho-maria, vórtice e retorne ao banho a cada 5-10 minutos.
- Centrifugue a solução de neurônios de colagenase-TG por 2 min a 643 x g.
- Sob uma capa de cultura de tecidos, aspire suavemente a colagenase com uma micropipeta.
- Adicione 5 mL de tripsina filtrada estéril a 1% tipo II e vórtice. Colocar o tubo cónico num banho-maria a 37 °C durante 5 min.
- Centrifugue a mistura de tripsina-TG por 5 min a 643 x g. Remova a porção superior da tripsina com uma micropipeta, para que os neurônios TG não sejam removidos. Ainda haverá líquido no tubo.
- Adicione mídia suficiente para desativar a tripsina restante (a uma proporção de 1:1 ou inferior de tripsina para mídia).
- Conte o número de células e dilua a solução para 200.000 células/mL (250 μL de células contendo 50.000 células).
- Coloque os filtros transwell revestidos da seção 1.2 em poços com DP.
- Dilua a solução contendo células para que haja 200.000 células/mL. Pipetar 250 μL no filtro transwell e cultivar as células a 37 °C durante a noite (Figura 1F).
- No dia seguinte, substitua o meio por 1 mL de meio de co-cultura com 1 μM de uridina e 15 μM de 5'-fluoro-2 desoxiuridina para impedir a proliferação excessiva de células mesenquimais que podem impedir o crescimento de neurites. Opcional: Adicione fatores de crescimento ou inibidores neste meio se tentar manipular mais.
Tabela 1: Meios de co-cultura.
| componente | volume | concentração |
| MEM α | 440 mL | |
| Soro fetal bovino inativado por calor | 50 mL | 10% de sucesso |
| 100x L-glutamina | 5 ml | 1x |
| Penicilina-estreptomicina 100 x | 5 ml | 1x |
| Altere o meio no dia 2 com inibidores mitóticos nessas concentrações finais |
| Uridina | | 1 μM |
| 5'-Fluor-2'desoxiuridina | | 15 μM |