1. Considerações Gerais
- Consulte a Tabela de Materiais/Equipamentos para obter uma lista dos reagentes necessários. Execute todas as etapas sob condições assépticas estritas.
- Use soro fetal bovino inativado por calor (hiFBS) para todas as preparações de meios que incluem FBS. Para inativar o calor, aqueça uma alíquota de 50 ml de FBS a 56 °C por 30 min, invertendo a cada 10 min (ver também Tabela 1).
nota: Quando o FBS é usado sem inativação por calor, o fenótipo epitelial progride mais rapidamente em culturas de células SH-SY5Y.
- Antes de usar, deixe o meio aquecer e equilibrar em uma incubadora para estabelecer um equilíbrio de pH adequado antes de cada etapa. Por exemplo, 50 ml de meio levam aproximadamente uma hora para se equilibrar totalmente (pH 7, 37 °C, 5% CO2).
nota: Este protocolo usa um procedimento de divisão em duas etapas que requer que as células SH-SY5Y parcialmente diferenciadas sejam tripsinizadas e replaqueadas. Este é um processo estressante para essas células excepcionalmente frágeis. Portanto, é importante incubar as células em tripsina por um período mínimo de tempo. Isso permitirá a decolagem preferencial de neurônios, deixando células semelhantes a epiteliais ainda presas ao prato.
- Realize a trituração de células diferenciadas lentamente com uma pipeta de plástico de 10 ml com a ponta contra o fundo do tubo cônico que contém as células. Realize a trituração em baixa velocidade, para cima e para baixo não mais do que cinco vezes.
2. Descongelamento e cultura de células indiferenciadas de neuroblastoma SH-SY5Y
- Prepare meios de crescimento básicos.
- Descongele rapidamente as células congeladas em banho-maria a 37 °C (aproximadamente 2 min).
- Ressuspenda as células em meio de crescimento básico de 9 ml em um tubo cônico de 15 ml e, em seguida, centrifugue por 2 min a 1.000 x g.
- Aspire o sobrenadante tomando cuidado para não perturbar as células peletizadas e ressuspenda suavemente as células em 10 ml de meio de crescimento básico.
- Colocar as células numa cápsula T-25 ou numa cápsula de 60 mm2.
- No dia seguinte, substitua a mídia para remover as células mortas.
3. Dia 0: Células de revestimento para diferenciação
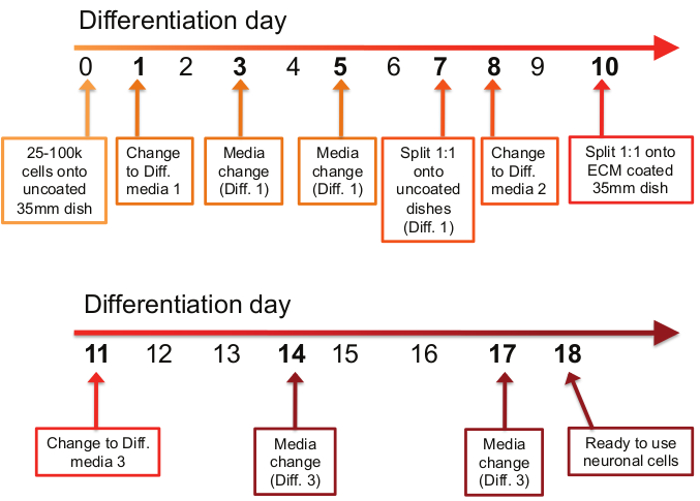
- Consulte a Figura 1 para obter o cronograma de diferenciação.
- Enxágue as células indiferenciadas com 1x PBS, aspire e tripsinize usando 1-2 ml de tripsina-EDTA 1x 0,05% aquecido.
- Quando as células estiverem em tripsina, incubar por aproximadamente 3 min em uma incubadora.
- Extinguir a tripsina adicionando 10 ml de meio de crescimento básico, enxaguar as laterais do balão ou prato e triturar suavemente 1-3 vezes. Transferir o conteúdo para um tubo cónico de 15 ml.
- Centrifugue por 2 min a 1.000 x g e aspire o meio tomando cuidado para não perturbar o pellet.
- Ressuspenda o pellet em 5 ml de meio de crescimento básico e triture 1-3 vezes.
- Conte as células usando um hemocitômetro e, em seguida, dilua usando meios de crescimento básicos para 50.000 células / ml.
- Coloque 2 ml de células por 35 mm2 em uma placa para um total de 100.000 células por placa e coloque de volta na incubadora.
4. Dia 1: Alterar mídia (Mídia de diferenciação #1)
- Alíquota de 50 ml de Differentiation Media #1 (ver Tabela 2) e incubar em banho-maria a 37 °C.
- Quando o meio for aquecido, deixe-o equilibrar em uma incubadora (37 °C, 5% de CO2) por pelo menos uma hora para estabelecer um equilíbrio adequado do pH antes do uso.
- Adicione ácido retinóico (AR) (consulte a Tabela 1) ao meio aquecido e equilibrado imediatamente antes de adicionar o meio aos pratos.
nota: O ácido retinóico é sensível à luz e deve ser armazenado em frascos escuros a 4 °C
- Aspire suavemente a mídia antiga e descarte.
- Adicione 2 ml de Meio de Diferenciação #1 com RA por 35 mm2 e retorne à incubadora.
5. Dia 3: Alterar mídia (Mídia de diferenciação #1)
- Repita a seção 4 (etapas 1-5)
6. Dia 5: Alterar mídia (Mídia de diferenciação #1)
- Repita a seção 4 (etapas 1-5)
7. Dia 7: Dividir Células 1:1
- Adicione RA ao meio de diferenciação aquecido e equilibrado # 1 imediatamente antes de adicionar mídia aos pratos.
- Aspire suavemente a mídia antiga e descarte.
- Adicione 200 μl de tripsina EDTA a 0,05% aquecida por prato de 35 mm2 e aqueça em uma incubadora por aproximadamente 2-3 min ou até que as células sejam visivelmente levantadas da placa, conforme observado ao microscópio.
- Extinguir a tripsina adicionando 2 ml de Differentiation Media #1 com AR por placa de 35 mm2 e utilizar o meio para enxaguar as restantes células neuronais da placa. Em seguida, transfira o conteúdo para um tubo cônico de 50 ml.
nota: Não tripsinize muitos pratos de uma só vez durante as etapas de tripsinização. Isso ajuda a garantir que as culturas neuronais não sejam incubadas em tripsina por muito tempo, o que pode ser citotóxico.
- Combine o conteúdo de até 10 pratos no tubo cônico de 50 ml e triture suavemente para cima e para baixo não mais do que cinco vezes com uma pipeta de plástico de 10 ml.
- Alíquota 2 ml de suspensão celular em 35 mm2 pratos frescos e retornar à incubadora.
8. Dia 8: Alterar mídia (Mídia de diferenciação #2)
- Adicione RA (consulte a Tabela 1) ao meio aquecido e equilibrado imediatamente antes de adicionar o meio aos pratos.
- Aspire suavemente a mídia antiga e descarte.
- Adicione lentamente 2 mL de Meio de Diferenciação #2 (consulte a Tabela 2) com RA por prato de 35 mm2 e retorne à incubadora. Não permita que os neurônios sejam expostos ao ar por um longo período, pois eles podem secar rapidamente.
9. Dia 9: Prepare pratos revestidos com matriz extracelular (ECM)
- Descongele um frasco de solução de ECM em gelo e dilua 1:100 em DMEM frio.
- Dispense 2 ml de mistura em cada prato de 35 mm2 e certifique-se de que toda a base do prato esteja coberta.
- Coloque em uma incubadora (37 °C, 5% CO2) por 1 hora ou durante a noite.
- Aspire a mistura e deixe secar ao ar por aproximadamente 1 hora em um exaustor. Armazene em temperatura ambiente por até 2 meses.
10. Dia 10: Transferir células para placas revestidas com ECM 1:1
- Adicione RA (consulte a Tabela 1) ao meio aquecido e equilibrado imediatamente antes de adicionar o meio aos pratos.
- Aspire suavemente a mídia e descarte.
- Adicione 200 μl de tripsina aquecida a cada placa de 35 mm2 e deixe incubar em temperatura ambiente por aproximadamente 1-2 min ou até que os neurônios sejam visivelmente retirados da placa, conforme observado ao microscópio.
nota: Execute esta etapa de tripsinização à temperatura ambiente para evitar a incubação excessiva de neurônios com tripsina e causar danos. Os neurônios são liberados das placas muito mais rapidamente do que as células epiteliais neste estágio.
- Extinguir a tripsina adicionando 2 ml de Differentiation Media #2 por placa de 35 mm2 e utilizar a média para enxaguar as células neuronais restantes da placa. Em seguida, transfira o conteúdo para um tubo cônico de 50 ml.
- Combine o conteúdo de até 10 pratos no tubo cônico de 50 ml e triture suavemente para cima e para baixo não mais do que cinco vezes com uma pipeta de plástico de 10 ml.
- Dispense 2 ml de suspensão celular em placas de 35 mm2 revestidas com ECM e retorne à incubadora.
11. Dia 11: Alterar mídia (Mídia de diferenciação #3)
- Adicione RA (consulte a Tabela 1) ao meio aquecido e equilibrado imediatamente antes de adicionar o meio aos pratos.
- Aspire suavemente a mídia antiga e descarte.
- Adicione lentamente 2 ml de Differentiation Media #3 (ver Tabela 2) com RA por 35 mm2 e retorne à incubadora. Não permita que os neurônios sejam expostos ao ar por um longo período.
12. Dia 14: Alterar mídia (Mídia de diferenciação #3)
- Repita a seção 11 (etapas 1-3)
13. Dia 17: Última Mudança de Mídia (Mídia de Diferenciação #3)
- Repita a seção 11 (etapas 1-3)
14. Dia 18: Culturas neuronais prontas para uso
- Troque a mídia para nova Mídia de Diferenciação #3 com RA a cada 3 dias para manter a saúde dos neurônios.
nota: As células devem ser diferenciadas em neurônios e exibir um fenótipo neuronal. As culturas são tipicamente estáveis por até 14 dias após a diferenciação terminal. No entanto, a duração da viabilidade do neurônio depende do número de passagens das células indiferenciadas no início da diferenciação. Números de passagem mais altos produzem neurônios diferenciados com uma vida útil mais curta.
Tabela 1: Soluções e componentes de estoque.
| componente | Detalhes | estoque | Instruções |
| 10 μM RA | Ácido retinóico totalmente trans | 5 mM | Ressuspenda 50 mg de AR em 33,3 ml de EtOH a 95%. A AR é sensível ao calor, à luz e ao ar. Conservar num frasco escuro e conservar a 4 °C até 6 semanas. Use na diluição de 1:500 e dilua em meios de diferenciação imediatamente antes do uso |
| (300,44 g/mol) |
| 1x B-27 | Suplemento B-27 | 50x | Descongele o frasco de 1-10 ml e o restante da alíquota em alíquotas de 1 ml descartáveis e guarde a -80 °C. Armazene os frascos de 10 ml a -20 °C |
| 20 mM KCl | Cloreto de potássio | 1 M | Adicione 250 ml de água a 18,6 g de KCl e filtro estéril. Armazene em temperatura ambiente |
| (74,55 g/mol) |
| 2 mM db-cAMP | AMP cíclico dibutiril | 1 M | Ressuspenda a garrafa cheia adicionando 2,04 ml de água a 1 g db-cAMP. Sensível à luz e umidade. Armazenar em alíquotas de 100 μl ou 200 μl a -20 °C ou -80 °C |
| (491,37 g/mol) |
| 50 ng/ml de BDNF | Fator neurotrófico derivado do cérebro (BDNF) | - | Centrifugue o frasco para obter o pó no fundo. Ressuspenda o frasco de 10 μg em 1 ml de Neurobasal + 1x B27 ou frasco de 5 μg em 0,5 ml de Neurobasal + 1x B27 para obter 10 μg/ml. Use na diluição de 1:200. Armazenar alíquotas de trabalho a -80 °C (ex: 250 μl) |
| hiFBS | Soro bovino fetal inativado por calor | - | Alíquota descongelou FBS em tubos cônicos de 50 ml. Aquecer a 56 °C em banho-maria durante 30 min. Remover e congelar alíquotas de trabalho a -20 °C |
Tabela 2: Receitas de mídia.
| Mídia de crescimento básica |
| componente | Volume para 500 ml | diluição |
| EMEM | 415 ml EMEM | |
| 15% hiFBS | 75 ml hiFBS | |
| 1x caneta/estreptococo | 5 ml de caneta/estreptococos | 1:100 |
| 2 mM de Glutamina | 5 ml de Glutamina | 1:100 |
| *Manter por no máximo 6 semanas | |
| Mídia de diferenciação #1 |
| componente | Volume para 50 ml | diluição |
| EMEM | 48 ml EMEM | |
| 2,5% hiFBS | 1,3 ml de hiFBS | |
| 1x caneta/estreptococo | 500 μl Caneta/Estreptococo | 1:100 |
| 2 mM de Glutamina | 500 μl de Glutamina | 1:100 |
| 10 μM RA | 100 μl de AR (estoque de 5 mM) | 1:500 |
| *Mantenha por no máximo 2 semanas e adicione RA imediatamente antes de usar |
| *Não mantenha mídia extra depois que o RA for adicionado - o RA é instável |
| Mídia de diferenciação #2 |
| componente | Volume para 50 ml | diluição |
| EMEM | 49 ml EMEM | |
| 1% hiFBS | 500 μl hiFBS | |
| 1x caneta/estreptococo | 500 μl Caneta/Estreptococo | 1:100 |
| 2 mM de Glutamina | 500 μl de Glutamina | 1:100 |
| 10 μM RA | 100 μl de AR (estoque de 5 mM) | 1:500 |
| *Mantenha por no máximo 2 semanas e adicione RA imediatamente antes de usar |
| *Não mantenha mídia extra depois que o RA for adicionado - o RA é instável |
| Mídia de diferenciação #3 |
| componente | Volume para 50 ml | diluição |
| Neurobasal | 47 ml Neurobasal | |
| 1x B-27 | 1 ml B-27 (estoque 50X) | 1:50 |
| 20 mM KCl | 1 ml de KCl (estoque de 1M) | 1:50 |
| 1x caneta/estreptococo | 500 μl Caneta/Estreptococo | 1:100 |
| 2 mM GlutamaxI | 500 μl de GlutamaxI (100x estoque) | 1:100 |
| 50 ng/ml de BDNF | Estoque de BDNF de 250 μl (10 μg/ml) | 1:200 |
| 2 mM de AMP dibutiril cíclico (db-cAMP) | 100 μl db-cAMP (estoque de 1 M) | 1:500 |
| 10 μM RA | 100 μl de AR (estoque de 5 mM) | 1:500 |
| *Mantenha por no máximo 2 semanas e adicione RA imediatamente antes de usar |
| *Não mantenha mídia extra depois que o RA for adicionado - o RA é instável |