Todos os procedimentos que envolvem coleta de amostras foram realizados de acordo com as diretrizes do IRB do instituto.
1. Preparação da solução
- Prepare a solução extracelular tamponada com solução extracelular S1: 4-(2-hidroxietil)piperazina-1-ácido etanossulfônico (HEPES) contendo (em mM) 145 NaCl, 5 KCl, 1 CaCl2, 1 MgCl2, 10 HEPES; pH = 7,3 (ajustado com NaOH); osmolaridade = 300 mOsm (ajustado com glicose).
- Prepare a solução extracelular S2: Solução extracelular oxigenada com carbógeno (95% O2, 5% CO2) contendo (em mM) 125 NaCl, 25 NaHCO3, 5 KCl, 1 CaCl2, 1 MgSO4, 5 ácido bis (2-hidroxietil) -2-aminoetanossulfônico (BES); pH = 7,3; osmolaridade = 300 mOsm (ajustado com glicose).
- Prepare solução de agarose de baixa temperatura de gelificação a 4% (S3) para inclusão de tecido: agarose de baixa temperatura de gelificação a 4%. Dissolver 2 g de agarose pouco gelificante em 50 ml de S1 num frasco de laboratório de vidro de 100 ml, juntamente com um agitador magnético. Para derreter a agarose, coloque o frasco em banho-maria (com a tampa bem fechada) a 70 °C por aproximadamente 20 min ou até que a solução fique transparente enquanto agita. Arrefecer e manter a agarose derretida num segundo banho-maria a 42 °C até nova utilização.
- Preparar a solução intracelular S4: Solução de pipeta contendo (em mM) 143 KCl, 2 KOH, 1 ácido etilenoglicol tetracético (EGTA), 0,3 CaCl2 (Ca livre2+ = 110 nM), 10 HEPES, 2 sal de adenosina 5′-trifosfato de magnésio (MgATP), 1 sal de guanosina 5′-trifosfato de sódio (NaGTP); pH = 7,1 (ajustado com KOH); osmolaridade = 290 mOsm.
- Modificar/ajustar a composição de S1, S2 e S4 de acordo com o projeto experimental individual (por exemplo, bloqueadores farmacológicos para isolar certos tipos de correntes ativadas por tensão).
2. Dissecação e incorporação de VNO
- Sacrifique o animal por breve exposição ao CO2 e decapite usando uma tesoura cirúrgica afiada. Nota: Como o tempo desde o sacrifício do animal até a colocação da cápsula VNO no gelo é crítico, minimize o tempo para menos de 2 min. Para manter a viabilidade do tecido, incorpore os dois VNOs totalmente dissecados em agarose em menos de 30 min.
- Remova a mandíbula inferior com uma tesoura cirúrgica grande. Entre pela cavidade bucal e corte os ossos da mandíbula e os músculos de cada lado separadamente.
- Coloque a parte restante da cabeça de cabeça para baixo na placa de Petri grande.
- Afaste a pele da mandíbula superior e ao redor da ponta do nariz com uma pinça média para obter melhor acesso aos incisivos.
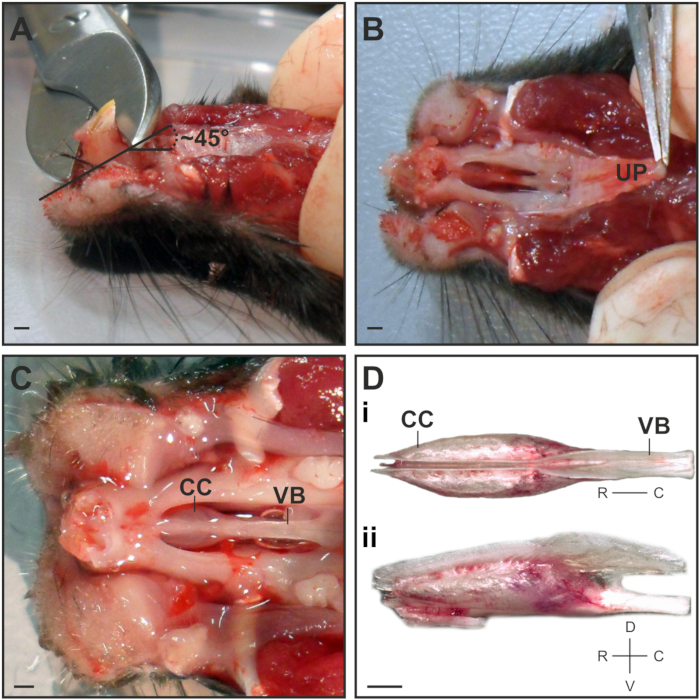
- Use uma tesoura de osso para cortar a maior parte dos incisivos em um ângulo de ~ 45 ° na direção rostral (Figura 1A). Isso facilitará a remoção da cápsula VNO da cavidade nasal.
nota: Não corte até a raiz do dente para evitar danos à ponta da cápsula VNO.
- Agarre o palato superior rígido em sua parte rostral com uma pinça média e retire cuidadosamente em uma peça em um ângulo plano (Figura 1B).
nota: Enxaguar repetidamente com S 2 gelado.
- Use uma tesoura de micromola para cortar a fusão óssea entre a ponta do osso vômer e a mandíbula. Insira as pontas da tesoura com a parte curva da ponta apontando para fora, longe do VNO e corte cuidadosamente o osso em pequenos passos no lado esquerdo e direito lateral da cápsula VNO.
- Para remover a cápsula VNO, use uma tesoura de micromola para cortar o osso vômer na parte caudal e levante cuidadosamente o osso vômer para fora da cavidade nasal usando uma pinça média. Transfira imediatamente o VNO para uma pequena placa de Petri sob um microscópio estéreo em uma bolsa de gelo gel, onde as etapas restantes da dissecção serão realizadas.
- Enxágue o VNO em uma pequena quantidade de S2 gelado para evitar que o tecido seque.
- Separe as cápsulas cartilaginosas que contêm os tecidos moles do VNO agarrando a parte de trás do osso vômer com uma pinça média. Posicione a cápsula para uma vista dorsal de modo que uma divisão entre os dois VNOs se torne visível (Figura 1Di).
- Use a ponta da pinça fina para separar ambas as cápsulas de VNO da cartilagem do osso central, mantendo o osso vômer preso na parte traseira.
nota: Use uma pinça apenas na borda da cápsula de cartilagem e tenha muito cuidado para não perfurar a cartilagem, pois o delicado epitélio sensorial é facilmente danificado.
- Uma vez que os dois VNOs estejam separados, comece a remover a cartilagem encapsulando o primeiro VNO.
- Pegue a borda superior da cápsula com uma pinça fina e separe a parede da cartilagem que estava anteriormente presa ao osso vômer (lado medial).
- Para remover a cartilagem restante, gire o VNO com o lado lateral curvo para o fundo do prato e prenda firmemente a cartilagem de um lado usando uma pinça. Mova cuidadosamente a segunda pinça fina da parte de trás em um ângulo muito plano entre a cartilagem e o VNO para afrouxar a conexão entre o tecido e a cartilagem.
- Lentamente, retire o VNO da cartilagem, segurando-o na ponta caudal, para evitar danificar o epitélio sensorial.
- Uma vez que o VNO é alavancado da cápsula, certifique-se de remover todas as pequenas partes de cartilagem restantes, pois quaisquer pedaços restantes de cartilagem separarão o tecido da agarose circundante durante o processo de corte.
- Coloque uma pequena gota de S2 gelado no primeiro VNO dissecado para evitar danos aos tecidos. Um grande vaso sanguíneo no lado lateral se tornará visível, indicando que o órgão ainda está intacto e não foi gravemente danificado durante a dissecção (Figura 2Aii). Caso o vaso sanguíneo tenha sido danificado, ainda valerá a pena continuar cortando o VNO, desde que a morfologia geral não tenha sido claramente prejudicada.
- Disseque imediatamente o segundo VNO.
- Para incorporar os VNOs, encha as duas pequenas placas de Petri até a borda com S3 derretido (armazenado em banho-maria a 42 ° C; ver 1.3).
- Segure o VNO na extremidade caudal mais larga com uma pinça fina para evitar danos ao epitélio sensorial.
- Mergulhe o VNO na agarose e mova-o horizontalmente para frente e para trás várias vezes para remover o filme de solução extracelular, bem como quaisquer bolhas de ar de sua superfície.
- Posicione o VNO verticalmente com a ponta caudal voltada para o fundo do prato. Em vez de apertar o VNO diretamente com a pinça, ajuste a orientação movendo a ponta da pinça nas proximidades do VNO.
nota: A orientação durante a incorporação é crucial, pois determina o plano de corte e a acessibilidade aos neurônios sensoriais durante o experimento.
- Coloque os pratos na bolsa de gelo em gel e espere até que a agarose solidifique.
Nota: Não altere a orientação do VNO depois que a agarose começar a solidificar, pois isso desprenderá o tecido da agarose circundante.
3. Fatiamento de tecido VNO coronal
- Use uma pequena espátula para remover o bloco de agarose do prato pequeno para a tampa de uma placa de Petri grande, vire o agarose de cabeça para baixo deixando a ponta caudal do VNO voltada para cima.
- Corte o bloco em forma piramidal usando um bisturi cirúrgico (3-4 mm na ponta, 8-10 mm na parte inferior). Tome cuidado para não danificar o tecido embutido.
- Use super cola para fixar o bloco em forma de pirâmide no centro da placa de amostra de vibratomo e espere ~ 1 min para que a cola seque completamente.
- Transfira a placa de amostra para a câmara de fatiamento e prepare o segundo VNO, de acordo. Manter a placa com a segunda amostra a 4 °C até à utilização.
- Use um micrótomo de lâmina vibratória com as seguintes configurações: espessura: 150-200 μm; velocidade: 3,5 u.a. = 0,15 mm/seg; frequência: 7,5 u.a. = 75 Hz. Transfira as fatias para a câmara de oxigenação até o uso após inspecionar brevemente a morfologia das fatias sob o microscópio de dissecação. As fatias podem ser mantidas por várias horas.
4. Registros eletrofisiológicos de célula única
- Para gravações, use um microscópio vertical de estágio fixo equipado com objetivas de imersão em água, Dodt ou contraste de interferência diferencial infravermelho (IR-DIC) e epifluorescência, bem como uma câmera de dispositivo de carga acoplada (CCD) resfriada. Para aquisição de dados, use um patch-clamp amplificador, cabeçote stage, placa de interface analógico-digital / digital-analógico (AD/DA) e um computador (incluindo software de gravação).
- Prepare um estoque de 10-20 pipetas de remendo (4-7 MΩ). Puxe pipetas de capilares de vidro borossilicato (1,50 mm de diâmetro externo [OD]/0,86 mm de diâmetro interno [ID]) usando um extrator de micropipeta e polidor de fogo com uma microforja.
nota: O polimento a fogo das pontas da pipeta é crucial ao remendar os VSNs bastante pequenos. Isso ajudará a evitar a ruptura da membrana celular ao aplicar pressão negativa para obter uma vedação de alta resistência. Após o polimento, a abertura da pipeta deve ser de aproximadamente 1 μm.
- Mantenha as pipetas em um frasco de armazenamento de pipetas para evitar danos e acúmulo de poeira até o uso.
- Preparar o sistema de perfusão enchendo reservatórios de solução e tubulação de acordo com o planejamento experimental.
nota: Remova completamente as bolhas de ar da tubulação, pois elas interferem fortemente nos registros eletrofisiológicos.
- Ajuste a pressão para atingir o fluxo de ~3 ml/min.
nota: Altas pressões causarão movimento da fatia de tecido, bem como o término dos registros eletrofisiológicos.
- Transferir o corte VNO para a câmara de imagem e fixar a posição do corte usando âncora de aço inoxidável com fios > de espessura
nota: Não cubra a fatia de tecido com um dos fios de fibra sintética, mas sim com a agarose ao redor da fatia.
- Transfira a câmara de imagem para a configuração de gravação e superfunda continuamente a fatia com S2 oxigenado à temperatura ambiente por meio de uma aplicação de banho.
- Ajuste o capilar de sucção à superfície da solução para criar uma sucção lenta para troca constante da solução do banho. Ajuste o "lápis de perfusão" multi-barril 8 em 1 acima e próximo à parte não sensorial da fatia VNO que contém o vaso sanguíneo (Figura 2C, 3A). Será benéfico organizar o lápis de perfusão e a pipeta de gravação voltados para a fatia em direções opostas.
- Conecte o eletrodo de referência e a solução de banho usando uma ponte de ágar em forma de L (preenchida com 150 mM KCl).
- Encha a pipeta com a solução de pipeta S4.
- Monte a pipeta sobre o eletrodo remendo revestido de cloreto de prata conectado ao estágio principal sem raspar o revestimento e prenda firmemente.
- Aplique uma leve pressão positiva (aproximadamente 1 ml em uma seringa de plástico de 10 ml) na pipeta antes de entrar no banho.
- Abaixe a pipeta no banho usando micromanipuladores o suficiente para poder submergir a objetiva sem atingi-la (Figura 2D).
- Monitore a resistência da pipeta (Rpip, entre 4-7 MΩ) usando um software de eletrofisiologia conectado ao estágio principal.
nota: Se Rpip for <4 MΩ, a ponta do vidro está quebrada. Se R pip for >10 MΩ, a ponta provavelmente está entupida e a pipeta deve ser substituída.
- Visualize a fatia VNO com uma câmera CCD usando contraste de interferência diferencial (DIC) otimizado para infravermelho e identifique células que expressam FPR-rs3-i-Venus (FPR-rs3: sequência 3 relacionada ao receptor de peptídeo formila) (ou neurônios marcados de forma semelhante) usando iluminação de fluorescência e um cubo de filtro apropriado.
- Concentre e direcione células fluorescentes ou não fluorescentes, dependendo do projeto experimental.
- Para se aproximar do corpo da célula, use volantes para obter a máxima sensibilidade. Devido à pressão positiva, um pequeno amassado na membrana do soma celular torna-se visível quando a ponta da pipeta está próxima.
- Libere a pressão positiva e aplique uma leve pressão negativa para sugar a membrana celular para obter uma vedação de alta resistência (1-20 GΩ). Aplique sucção curta e suave para romper a membrana celular e estabelecer a configuração de toda a célula.
- Monitore a resistência de acesso constantemente durante experiment.
nota: Inclua apenas neurônios exibindo resistência de acesso pequena e estável (≤3% daentrada R; mudança <20% ao longo do experimento) em análise.