É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.

Artigo de método

Imagem de cálcio in vitro em culturas de hipocampo de rato de curto e longo prazo

830 visualizações

29 de maio de 2025

Neste artigo

Resumo

Source: <a style='text-decoration:none;' href='https://app.jove.com/v/53330/ imagem de fluorescência e bioluminescência de ca2 subcelular em neurônios do hipocampo envelhecidos '>Calvo-Rodríguez, et al. Imagem de fluorescência e bioluminescência de Ca style='-webkit-text-decoration-skip:none;font-family:Arial,sans-serif;font-size:0.6em;font-style:normal;font-variant:normal;font-weight:400;text-decoration-skip-ink:none;vertical-align:baseline;white-space:pre-wrap;'>2+ em neurônios do hipocampo envelhecido. J. Vis. exp. (2015).

Este vídeo demonstra o uso de imagens de fluorescência para medir os níveis citosólicos de cálcio em culturas de hipocampo de ratos de curto e longo prazo. Ao comparar neurônios jovens e idosos, ele destaca como o aumento da densidade do canal de cálcio dependente de voltagem do tipo L e a ativação prolongada em neurônios envelhecidos resultam em sobrecarga de cálcio, uma marca registrada do envelhecimento neuronal. Os indicadores fluorescentes de cálcio revelam essas diferenças por meio de mudanças na intensidade da fluorescência após a estimulação.
Protocolo

1. Cultura de curto e longo prazo de neurônios do hipocampo de ratos

  1. Preparação de lamínulas de vidro de 12 mm revestidas com poli-D-lisina.
    1. Esterilize lamínulas de vidro de 12 mm de diâmetro em etanol por pelo menos 24 horas. Deixe-os secar em condições estéreis.
    2. Distribua as lamínulas em uma tira de parafilme em uma placa de Petri. Cobrir a superfície de cada lamínula com 200 μl de poli-D-lisina a 1 mg/ml. Permita tratar durante a noite (O/N).
    3. No dia seguinte, lave as lamínulas com água estéril bidestilada a cada 15 minutos por 90 minutos em condições estéreis.
    4. Encha uma placa multiplaca de quatro poços com 500 μl de meio de cultura neurobasal por poço. O meio de cultura neurobasal deve ser suplementado com 10% de soro bovino fetal, 2% de B27, 1 μg / ml de gentamicina e 2 mM de L-glutamina.
    5. Coloque as lamínulas na placa multipratos. Mantenha-os em um < umidificado a 37 ºC e 5% de COspan style='font-family:Arial,sans-serif;font-size:0.6em;font-style:normal;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>2 incubadora até o uso.
  2. Isolamento de neurônios do hipocampo de ratos neonatais.
    1. Prepare 1,8 ml de solução de papaína (adquirida diretamente) em um frasco para injetáveis (20 μl/ml) em condições estéreis: Para obter uma concentração final de 20 μl/ml, adicione cerca de 40 μl de papaína em 1,8 ml de Hank's mais 0,6% de albumina de soro bovino (BSA, μl deve ser calculado dependendo das condições do fornecedor). A BSA a 0,6% de Hank é preparada misturando 85 ml de meio Hanks' Balanced Salt Solution (HBSS) com 15 ml de albumina de soro bovino a 4% (BSA, preparada resolvendo 4 g de BSA em 100 ml de HBSS). Prepare-o em um capuz estéril.
    2. Incube a papaína em Hank's mais 0,6% de BSA por 30 min a 37 ºC antes de usar. Filtrar a solução com um filtro de 0,22 μm antes da utilização.
    3. Prepare o meio F-12 de Ham adicionando o pó de Dulbecco's Modified Eagle's Medium (13,5 g por L) em 900 ml de água estéril duplamente destilada. Em seguida, adicione 6 g de ácido 4-(2-hidroxietil)-1-piperazineetanossulfónico (HEPES) e 336 mg de NaHCO3 e ajuste o pH para 7,42 usando NaOH 4 N. Adicione água estéril para obter uma solução de 1 L e filtre-a usando um filtro superior de frasco de polietersulfona (PES) de 0,20 μm. Carregue este processo em um capuz estéril. Finalmente, sature a solução com CO2 em condições estéreis antes do uso. Conservar as soluções a 4 ºC e utilizá-las refrigeradas.
    4. Eutanasiar filhotes de ratos recém-nascidos (P0) por decapitação e lavar a cabeça em meio HBS estéril. Abra o crânio com a ajuda de uma tesoura estéril. Extraia o cérebro com uma espátula e lave-o rapidamente no meio F-12 de Ham.
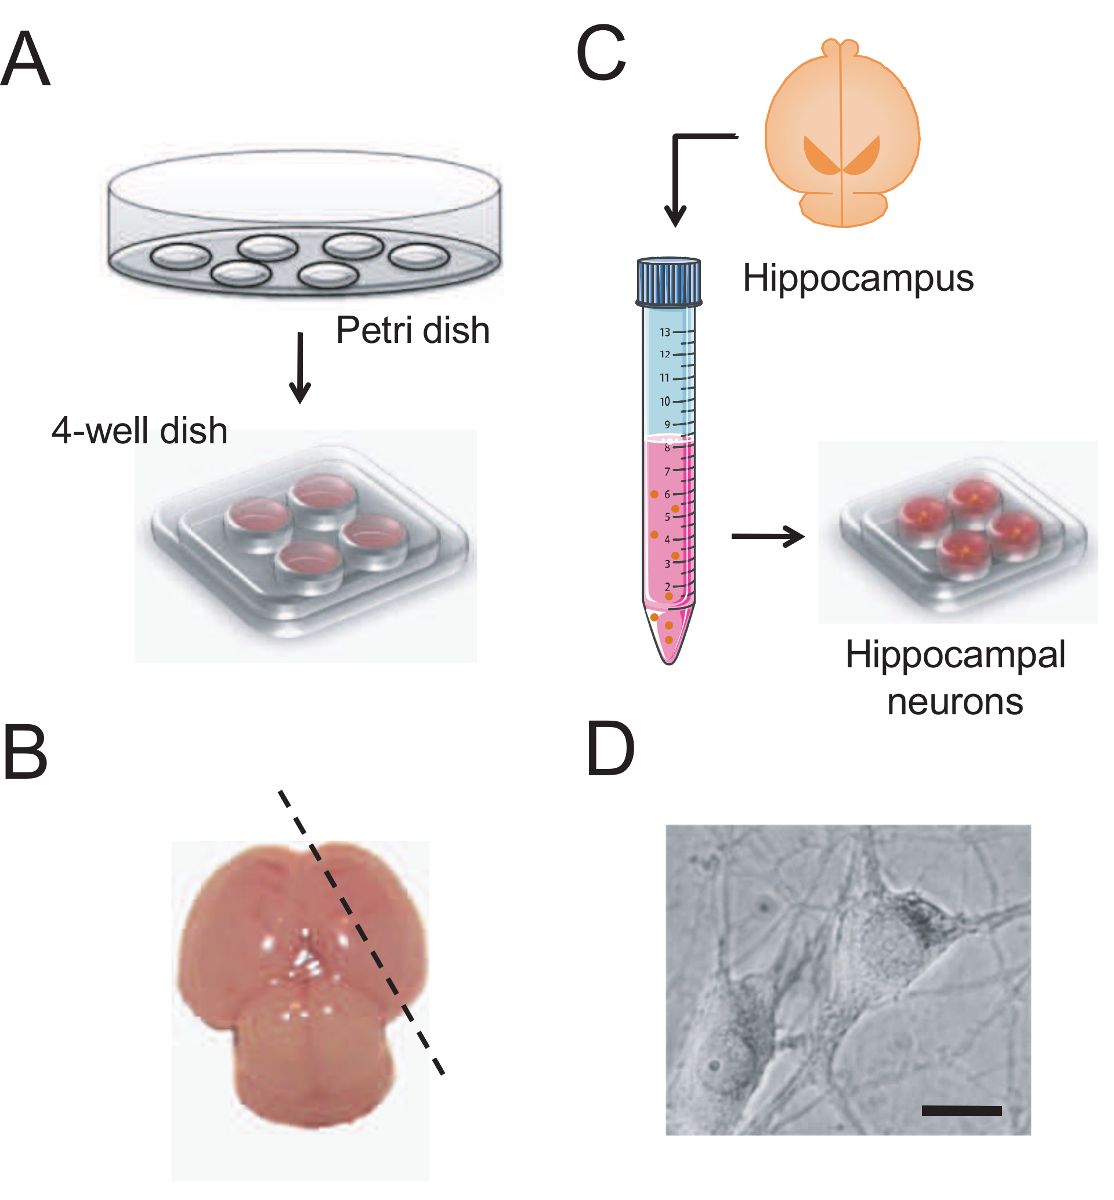
    5. Faça um corte diagonal com o auxílio de um bisturi em cada hemisfério (Figura 1B) e leve-o para uma placa de Petri contendo o meio F-12 de Ham.
    6. Descarte as meninges cuidadosamente com a ajuda de uma pinça de dissecção e sob uma lupa.
    7. Identifique o hipocampo em um local côncavo característico sobre o córtex usando lupa. Em seguida, separe o hipocampo do córtex puxando cuidadosamente de uma borda e removendo-o de sua posição usando uma tesoura para os olhos.
    8. Transfira o tecido do hipocampo para uma placa de 4 poços preenchida com meio estéril de Hank sem Ca2+ e Mg2+ mais 0,6% BSA e lavar o tecido do hipocampo. Sem remover o meio, corte o tecido em pedaços pequenos (cerca de 2 x 2 mm) usando a mesma tesoura de olho.
    9. Transfira os pedaços do hipocampo para um frasco contendo 1,8 ml de solução de papaína pré-filtrada. Em seguida, incubá-los a 37 ºC com agitação ocasional e suave. 15 minutos depois, adicione 90 μl de solução de DNase I (50 μg/ml final) e incube por mais 15 minutos.
    10. Transfira o tecido para um tubo de centrífuga de 10 ml e lave os fragmentos com meio de cultura neurobasal fresco. Obter a suspensão celular passando fragmentos de tecido através de uma pipeta de plástico de 5 ml.
    11. Centrifugue a suspensão da pilha em 160 x g por 5 min. Remova o sobrenadante usando uma pipeta Pasteur estéril de plástico e suspenda o pellet cuidadosamente com uma pipeta automatizada de 1 ml em 1 ml de meio de cultura neurobasal.
    12. Meça a densidade celular usando uma câmara de contagem de Neubauer. Coloque a lamínula de vidro sobre a câmara de Neubauer. Adicionar 10 μl de suspensão celular. Certifique-se de que a suspensão da célula entre na câmara uniformemente e não faça bolhas. Contar o número de células ao microscópio e efectuar os cálculos correspondentes para obter uma gota adequada de 40-80 μl contendo 30 x 103 células. O número total de células dependerá do número de animais utilizados.
  3. Cultura de curto e longo prazo de neurônios do hipocampo de ratos.
    1. Sobre a placa multiprato de quatro poços contendo 500 μl de Meio de Cultura Neurobasal preparada antes e mantida na incubadora, coloque cerca de 30 x 103 células em uma gota de cerca de 50 μl para cada poço da placa multidish contendo uma lamínula de vidro de 12 mm de diâmetro revestida com poli-D-lisina.
    2. Manter as células primárias do hipocampo em um estilo umidificado de 37 ºC e 5% CO 2<span style = 'font-family: Arial, sans-serif; font-size: 12pt; font-style: normal; font-variant: normal; font-weight: 400; text-decoration: none; vertical-align: baseline; espaço em branco: pré-wrap; '>incubadora por 2-5 dias in vitro (DIV, culturas jovens de curto prazo) ou >15 DIV (culturas envelhecidas de longo prazo) antes dos experimentos sem alterar os meios de cultura.

2. Imagem de fluorescência de Ca citosólico2+ Concentration

  1. Preparação de soluções de teste para imagens de fluorescência.
    1. Prepare uma solução salina externa tamponada com HEPES (HBS) contendo, em mM: NaCl 145, KCl 5, MgClalgarismo 1, CaCl2 1, glicose 10, sódio-HEPES 10 (pH 7,42).
    2. Prepare um estilo externo, Mg2+-free, solução salina tamponada com HEPES (HBS) contendo, em mM: NaCl 146, KCl 5, CaCl2 1, glucose 10 e HEPES 10 (pH 7.42).
    3. Resolver N-metil-D-aspartato (NMDA) em Mg2+ a uma concentração final de 100 μM e complemente-a com 10 μM de glicina.
    4. Prepare uma solução HBS contendo KCl em vez de NaCl resolvendo (em mM): KCl 145, MgCl2 1, CaCl2 1, glucose 10 e HEPES 10 (pH 7,42).
  2. Carregamento de células hipocampais com sonda fluorescente de cálcio fura2/AM.
    1. Retire a cultura de células contendo lamínulas da incubadora e lave-as com meio HBS à temperatura ambiente (RT), transferindo-as para uma nova placa multiprato de quatro poços contendo 500 μl de HBS por poço.
    2. Incubar células com fura2/AM 4 μM (preparadas no mesmo meio HBS) por 60 min em RT (25 ºC) em local escuro.
    3. Após 60 min, lave as lamínulas com meio HBS fresco.
  3. Gravação de imagens de fluorescência de [Ca2+] em células cultivadas.
    1. Ligue a lâmpada, o microscópio, o sistema de perfusão, a câmera de fluorescência e o computador.
    2. Coloque as lamínulas em uma plataforma termostatizada para lamínulas de vidro abertas de 12 mm no stage do microscópio invertido e selecione um campo microscópico usando uma objetiva de 40X (óleo, abertura numérica [NA]:1.3). Perfundir continuamente as células com meio HBS pré-aquecido (37 ºC) na ausência ou presença de substâncias de ensaio. Mantenha o fluxo a uma taxa de cerca de 5-10 ml / min.
      Nota: sistema de perfusão celular para células vivas é montado em uma plataforma termostatizada para lamínulas de vidro abertas de 12 mm. O sistema de perfusão acionado por gravidade de 8 linhas equipado com um controlador de válvula é usado para perfundir as soluções. Uma bomba de vácuo é responsável por remover qualquer excesso de meio. As soluções são aquecidas usando um sistema de aquecimento no tubo.
    3. Capture uma imagem de fundo com o obturador fechado em ambos os comprimentos de onda de excitação.
    4. Epi-iluminar as células alternadamente a 340 e 380 nm. Registre a luz emitida a 520 nm a cada 5-10 segundos com uma câmera de fluorescência, que é filtrada por um espelho dicróico fura-2.
    5. Quando o período de gravação terminar, armazene a sequência completa de imagens emitidas a 520 nm no computador para análise posterior.
  4. Análise de imagens fluorescentes gravadas.
    1. Abra o arquivo de experimento. Usando o software aquacosmos, clique em 'Proporção' e selecione a faixa de proporção desejada. Calcule a proporção pixel a pixel nas imagens resultantes para obter uma sequência de imagens de proporção.
    2. Subtraia o plano de fundo ajustando a 'eliminação do plano de fundo'. Pressione 'iniciar cálculo'.
    3. Pressione o botão 'sequência de todos os tempos' e apague as antigas regiões de interesse (ROIs). Para análise quantitativa de células individuais, estabeleça novas regiões de interesse ou ROIs correspondentes a neurônios individuais. Calcule a média de todos os valores de proporção em cada pixel correspondente a cada ROI e cada imagem para obter um registro dos valores de fluorescência da proporção para ROIs individuais (células).
    4. Para representar graficamente as gravações individuais, exporte os valores de fluorescência da proporção correspondentes a cada ROI para um programa gráfico.
    5. Faça os cálculos correspondentes para estimar o tamanho dos aumentos na razão de fluorescência em resposta a cada estimulação usando um software adequado de análise de dados e gráficos.

Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.

Resultados

figure-results-1

Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.

Materiais

Lista de materiais utilizados neste artigo
NomeEmpresaNúmero de catálogoComentários
Neurobasal Culture MediumGibco21103-049
HBSS mediumGibco14170-088
Ham's F-12 mediumGibco31330-038
DNase I (do pâncreas bovino)<D5025-15KU
Fetal Bobine SerumLonzaDE14-801E
B27Gibco17504-044
GentamicinaGibco15750
L-glutaminaGibco25030-032
12 mm glass coverwashsLabolan0111520/20012
PapainWorthingtonLS003127
4-well placas multiplacasNunc<
Petri platesJD Catalan s.l.2120044T
Pipetas estéreisFisher Scientific431030
Fura2-AMLife TechnologiesF1201
Lipofectamine2000Invitrogen11668-027
NMDASigma M3262
GlycineSigma50046
Zeiss Axiovert S100 TV microscopeCarl Zeiss Inc.
Xcite ilumination systemEXFO
ORCA ER fluorescence cameraHamamatsu
VC-8 valve controllerWarner Instruments
SH-27B aquecimento sistema Warner Instruments
Aquacosmos SoftwareHamamatsu Photonics
td style='overflow:hidden;padding:0px 3px;vertical-align:bottom;'>Sigmatd style='overflow:hidden;padding:0px 3px;vertical-align:bottom;'>176740

Etiquetas

Neurônios HipocampaisMicroscopia de FluorescênciaFura-2 AMCanais de Cálcio do Tipo LImagem de RazãoCultura NeuronalNeurônios EnvelhecidosCálcio CitosólicoAnálise de Fluorescência