Descrevemos aqui um método melhorado de transferência de luminescência Ressonância Energia (lRet) onde é considerado um local de clivagem da protease entre os locais fluoróforo doador e receptor. Esta modificação permite a obtenção de sinais lRet específicas decorrentes de proteínas de membrana de interesse, permitindo o estudo de proteínas de membrana, sem purificação de proteínas.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Luminescência Ressonância transferência de energia para estudar mudanças conformacionais na membrana proteínas expressas em células de mamíferos
Neste artigo
Resumo
Resumo
Transferência de Energia de Ressonância de luminescência, ou lRet, é uma técnica poderosa usada para medir as distâncias entre dois locais em proteínas dentro da gama de distâncias de 10-100 Â. Ao medir as distâncias em várias condições de ligadura, alterações de conformação da proteína pode ser facilmente avaliada. Com lRet, um dos lantanídeos, térbio na maioria das vezes quelatados, é usado como o fluoróforo doador, proporcionando vantagens como uma vida mais apenas doadores de emissões, a flexibilidade de usar vários fluoróforos aceitador, ea oportunidade de detectar emissões aceitante sensibilizado como uma maneira fácil para medir a transferência de energia, sem o risco de também a detecção de sinal único doador. Aqui, nós descrevemos um método para usar em proteínas de membrana lRet expressas e ensaiadas na superfície de células de mamífero intactas. Nós introduzimos um site protease de clivagem entre o par fluoróforo lRet. Depois de obter o sinal de lRet inicial, a clivagem no local que remove o sinal lRet específica da proteína deinteresse que nos permite quantitativamente subtrair o sinal de fundo que permanece após a clivagem. Este método permite medições mais fisiologicamente relevante para ser feito sem a necessidade de purificação da proteína.
Introdução
Transferência de luminescência Ressonância Energia (lRet) é um derivado do conhecido Transferência de fluorescência Resonance Energia (FRET) técnica 1. Semelhante a FRET, lRet pode ser usado para medir as distâncias e as alterações da distância entre dador e aceitador fluoróforos ligados a sítios específicos da proteína de interesse dentro do intervalo de 10-100 Â 1-3. Os princípios da lRet também são semelhantes aos FRET em que a transferência de energia de ressonância ocorre entre dois fluoróforos proximais quando o espectro de emissão do fluoróforo dador sobrepõe-se com o espectro de absorção do fluoróforo aceitador. A eficiência de transferência este está relacionado com a distância entre os dois fluoróforos pela seguinte equação:
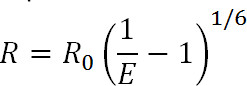 Eq. 1
onde R é a distância entre os dois fluoróforos, E é a eficiência de energy transferência, e R 0, discutida abaixo, é o raio de Förster para o par de fluoróforo, ou seja, a distância à qual a eficiência de transferência é metade do máximo. A partir desta equação, vê-se que a eficiência está relacionada com a grandeza da distância de elevado à sexta potência inversa 1. É este sexto dependência da potência inversa que permite a FRET e medições lRet ser extremamente sensíveis, mesmo a pequenas alterações da distância quando perto do R 0 do par de FRET. A capacidade para marcar especificamente locais desejados sobre as proteínas ou outras macromoléculas permite que se tire vantagem da presente sensibilidade para monitorizar as alterações conformacionais.
Quando comparado com FRET, que utiliza moléculas de corante orgânicos convencionais, lRet oferece vantagens adicionais. Em lRet, em vez de usar um corante orgânico como o fluoróforo dador, um catião série dos lantanídeos, tipicamente Tb 3 + ou Eu3 +, é usado 1,4-6. Fluoróforos que u caemnder esta categoria, por exemplo, térbio quelato, também são muito versáteis porque podem ser utilizados com uma grande variedade de aceitadores de fluoróforos. Esta flexibilidade é possível porque o espectro de emissão de lantanídeos quelados conter vários picos de emissão cortantes, permitindo por uma única espécie de fluoróforo dador a ser utilizado com uma de uma grande variedade de aceitadores de fluoróforos. Assim, a emissão aceitante sensibilizados pode ser detectado sem qualquer medo de contaminar bleed-through a partir de doador de emissão 5. O experimentador selecciona o receptor específico com base na distância esperada entre os dois fluoróforos (Figura 1 e Tabela 1). Nestes fluoróforos lantanídeos quelados, o ião de metal é quelado por uma molécula que contém um grupo de antena que sensibiliza o lantanídeo normalmente mal-absorção de excitação, bem como um grupo funcional bioreactive para amarrar o ião de um grupo funcional específico da macromolécula 1, 5,6. Once animado, lantanídeos relaxar ao estado fundamental através da liberação de fótons com uma taxa de decaimento no intervalo de milissegundos. Porque a decadência não é nem um relaxamento singlet-a-camisola nem um relaxamento trio-to-atómico, a emissão de fótons não podem ser propriamente chamado de fluorescência ou fosforescência, mas é mais apropriadamente denominado luminescência 1. O tempo de decaimento de luminescência dos lantanídeos ajuda muito nas medições ao longo da vida. Lifetime medições podem então ser utilizados para determinar a eficiência por meio da seguinte relação:
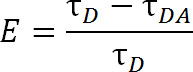 Eq. 2
onde E é a eficiência de transferência, τ D é o tempo de vida do doador (lantanídeos quelados) quando não participam na transferência de energia, e τ DA é o tempo de vida do doador ao participar na transferência de energia com o aceitador. Com lRet, τ DA pode alassim ser medido como o tempo de vida da emissão aceitante sensibilizado porque a vida de térbio é muito maior do que um fluoróforo receptor orgânica. O receptor emite com o mesmo tempo de vida como incitar excitação (lantanídeos doador), e qualquer contribuição para a vida da própria vida de fluorescência intrínseca do receptor é relativamente insignificante. Ao medir a emissão sensibilizados ao invés de emissão de dador, que também eliminam a necessidade de assegurar a rotulagem em exactamente uma razão de 1: 1 de doador de aceitador. A proteína pode ser, em vez identificada simultaneamente com ambos aceitador e dador fluoróforos. A população heterogênea marcado resultará, mas proteínas marcadas duplo doadores não emite no comprimento de onda aceitante e proteínas marcadas duplo aceitador não vai ser animado. Além disso, a distância entre os fluoróforos deve ser a mesma, independentemente do local de cisteína um dado fluoróforo anexa, especialmente quando se utiliza os lantanídeos isotrópicas como um doador, de modo que o need para especificar um determinado local para receber tanto o dador ou aceitador é desnecessária. Intensidade pode ser afectada com uma população heterogénea, mas deve ainda ser mais do que suficiente para ser detectado.
Ao planear experiências, a escolha dos fluoróforos deverá ser ditada pelo valor do par R 0, bem como o intervalo esperado distância a ser medida. O valor de R 0 é definido pela seguinte equação:
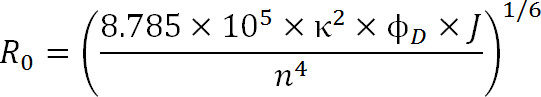 Eq. 3
onde, R 0 é o raio de Förster em Angstroms, κ 2 é o factor de orientação entre os dois corantes (geralmente assumido ser 2/3), φ D é o rendimento quântico do dador, J é a sobreposição espectral entre o dador integrante do espectro de emissão e espectro de absorção do aceitador em M - 1cm -1 nm 4, e n é o índice de refracção do meio 1.
O nosso laboratório adicionou-se uma modificação da técnica de lRet convencional por introdução de um local de reconhecimento para proteases entre os locais dador e aceitador de etiqueta na proteína a ser sondada. Esta modificação permite a investigação em sistemas não-purificadas, tais como células de mamíferos inteiros 7. Esta técnica é particularmente útil quando se usa cisteína como locais de etiquetagem, uma vez que no processo de marcação com corantes de maleimida-conjugados que se ligam aos grupos sulfidrilo de cisteína, outras proteínas nas células que possuem cisteínas também são etiquetados. No entanto, através da inclusão de locais de clivagem de protease na protea de interesse e medir tempos de vida, antes e após a clivagem, o experimentador pode quantitativamente subtrair o sinal de fundo, depois de clivagem de protease a partir do sinal bruto. Esta subtracção isola o sinal específico proveniente da proteína de interesse (Figure 2). Usando a modificação acima descrita, lRet pode ser usado para medir as variações de distância entre o dador e o quelato térbio sonda aceitador numa proteína, e assim acompanhar as alterações de conformação no estado fisiológico perto da proteína sem a necessidade de purificação.

Figura 1.O espectros de absorção e emissão de térbio quelatado em preto, bem como um aceitador representativo, Alexa 488, em vermelho. Note os diversos picos de emissão e a gama de emissão afiado, estreita para cada pico de quelato térbio. Este padrão permite térbio para ser usado com uma variedade de fluoróforos aceitadores e facilita a medição da emissão de sensibilizado dentro daquelas gamas onde térbio mostra nenhuma emissão. Pico de emissão de 486 nm em Térbio sobrepõe bastante bem com o um pico bsorption de Alexa 488, permitindo a transferência de energia de ressonância de ocorrer entre os dois fluoróforos. Um comprimento de onda de 515 nm é uma excelente escolha para detectar emissão sensibilizado para este par, pois é no vale entre os picos de emissão de térbio, e muito perto Alexa 488 do pico de emissão de 520 nm. Note-se que estar próximo do pico aceitador, embora desejável, não é necessário-565 nm, ainda é capaz de detectar a Alexa 488, sem emissão também a detecção de emissão de térbio.
| Aceitador Fluoróforo | R 0 (Å) | Comprimento de onda de emissão (nm) |
| Atto 465 | 36 | |
| Fluorescein | 45 | 515 |
| Alexa 488 | 46 | 515 |
| Alexa 680 | 52 | 700 |
| Alexa 594 | 53 | 630 |
| Alexa 555 | 65 | 565 |
| 65 | 575 |
Tabela 1 uma lista de fluoróforos aceitadores geralmente usados para lRet usando quelato térbio como dador 11. Os R 0 valores foram medidos quando o doador e receptor foram anexados ao agonista domínio de ligação solúvel dos receptores AMPA. É ideal para medir o valor de R 0 de novo para cada novo sistema a ser estudado.

Figura 2 Uma visão geral do método apresentado lRet. (A) do receptor de AMPA é uma proteína de membrana que sofre alterações conformacionais em cima de ligação ao ligando. O ligando-bi em forma de conchanding domínio está circulado em vermelho aqui. (B) O domínio de ligação ao ligando de AMPA não ligadas a proteína existe numa conformação aberta (esquerda). Quando ligada ao ligando de glutamato, a proteína é fechada em torno do seu ligando (direita). Ao colocar fluoróforos em locais de prova sobre a LBD, a natureza desta alteração conformacional pode ser vista como sendo a distância entre os fluoróforos, alterações que afectam, em seguida, a fluorescência vida. (C) Quando marcação das células inteiras, tanto a rotulagem de proteína de interesse, bem como as proteínas da membrana de fundo pode ocorrer (esquerda). Depois de clivagem de protease, o sinal lRet a partir da proteína de interesse irá desaparecer devido à libertação de um fragmento solúvel, deixando intacto o sinal de fundo (à direita). Este sinal de fundo pode ser subtraído a partir do sinal bruto.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
1 Criar a construção contendo a proteína de interesse
Clonar o gene que expressa a proteína de interesse num vector adequado. Utilização de vectores como os da série pcDNA ou pRK5 como eles estão bem adaptados para a expressão em sistemas de mamífero, como as células CHO e HEK293.
2 Selecione os locais da proteína a ser identificada com o fluoróforos
- Escolha locais de etiquetagem que é capaz de reflectir as alterações conformacionais possíveis dentro da proteína. Se possível, utilizar uma estrutura de cristal da proteína ou de uma proteína homóloga para ajudar a fazer esta determinação. Se não há estrutura de cristal disponível, utilizar o software on-line para prever a estrutura possível da proteína e, consequentemente, receber uma visão em locais apropriados.
- Escolha resíduos de tal modo que as cadeias laterais de resíduos seleccionados são superfície exposta e acessível para os fluoróforos de modo que a proteína pode ser marcada.
- Escolha resíduos quenão são críticas para a função da proteína, por exemplo, os locais que não estão envolvidos na ligação do ligando.
- Ao apresentar mutação cisteína, dê preferência a sites que são semelhantes, por exemplo, serina, que causariam perturbação mínima para a estrutura da proteína.
- Depois de escolher os locais de rotulagem, faça as mutações para garantir que a proteína só dá lRet destes locais pretendidos. Use protocolos padrão de mutagénese dirigida ao local de mutação de distância cisteínas não-ligadas por dissulfureto, que poderia, potencialmente, se ligam a maleimida conjugados marcadores fluorescentes. Não mutar distância cisteínas ligadas por dissulfureto e enterrado, cisteínas livres uma vez que eles não devem reagir com corantes fluorescentes sob a forma dobrada da proteína.
- Introduzir os resíduos de cisteína nos locais desejados, fazendo mutações pontuais utilizando protocolos padrão de mutagénese dirigida ao local.
- Incluir um sítio de clivagem de protease que pode clivar especificamente fora de uma das cisteínas da proteína. Se osequência de proteína permite por isso, introduzir o sítio de mutação conservadora que a proteína tem um trombina (LVPRGS sequência de reconhecimento) ou Factor Xa (IDGR sequência de reconhecimento ou IEGR) sequência perto da cisteína introduzido e acessível a protease de clivagem; caso contrário, a sequência de tetra ou hexa-peptídeo pode ser inserido como um todo. Escolha do local de modo a que após a clivagem de um dos cisteínas introduzidas dissocia-se do resto da proteína, em certos casos, isto pode exigir dois locais de clivagem que flanqueiam uma cisteína mutado.
3 Teste a expressão e funcionalidade da proteína
- Realizar um western blot para confirmar a expressão da proteína mutada.
- Executar um ensaio funcional da proteína para assegurar que as mutações alteraram a função de proteína apenas minimamente, se de todo, para evitar alterações da conformação de estudar uma proteína disfuncional.
NOTA: Uma vez que todas as proteínas têm funções diferentes, não existe um único f ensaio unctional que é usado especificamente para lRet; no entanto, alguns exemplos de ensaios funcionais incluem ensaios enzimáticos de atividade das enzimas, ensaios de ligação ao ligando para os receptores, e os estudos de eletrofisiologia para canais iônicos.
4 Selecione os fluoróforos para ser usado
Seleccionar fluoróforos com base no intervalo distância esperada a ser medido de tal forma que o intervalo se situa entre o 0.5-1x R 0 do par de fluoróforo.
NOTA: Isto permite uma mais fácil subtração do fundo, que normalmente tem vida útil muito mais tempo. Por exemplo, se o intervalo esperado distância a ser medida é de cerca de 35 A, um par de fluoróforo adequado para utilizar seria quelato térbio como o dador e Alexa 594 como o aceitador, uma vez que o R 0 para este par é de 53 Â (Tabela 1).
5. expressar a proteína por transitoriamente transfecção a quantidade necessária de células de mamíferos
ntent "> transfectar transitoriamente a proteína de interesse nas células de mamífero escolhidas utilizando qualquer um dos reagentes de transfecção comuns Tipicamente, utilizar quatro placas de 10 cm por experimentação lRet para linhas de células HEK e CHO;. no entanto, esta quantidade pode variar dependendo da proteína de expressão , estabilidade, etc. Permitir que as células para expressar a proteína de 36-48 horas antes da colheita.6 Nomeie as proteínas
- Separar as células do prato de cultura. Separar as células HEK, bastando pipetando tampão contra a parte inferior do prato. Retire células CHO com um raspador de células, lavando os meios de comunicação com tampão extracelular.
- Recolher as células por centrifugação a 1100 xg durante 3 min. Use essas mesmas configurações de centrífuga para a recolha de células após marcação, assim como após as lavagens posteriores.
- Suspender as células em 3 ml de tampão extracelular, em seguida, adicionar dadores e aceitadores fluoróforos em quantidades equimolares até uma concentração final de 100-300 nM. Incubar num rotor fou de 1 hora a RT.
- Lave as células marcadas com 3-4 x tampão extracelular para remover fluoróforos não ligados, em seguida, suspender as células em tampão extracelular (normalmente 2 ml) para medições lRet.
- Como um controlo, rotular um conjunto separado de células com apenas fluoróforo dador (quelato térbio), sem adição de qualquer fluoróforo aceitador.
NOTA: Os dados destes experimentos só por doadores é necessária para completar a análise. Estas experiências podem ser feitas no mesmo ou em dias diferentes. - Mais uma vez, realizar a validação funcional, desta vez com a proteína mutante rotulados, como o processo de rotulagem também pode interferir com a função, dependendo do local utilizado para a rotulagem.
NOTA: Estas experiências podem ser feitas no mesmo ou em dias diferentes.
7 Configure o Experimento lRet
- Colocar as células ressuspensas em uma cuveta de quartzo com um volume mínimo de 1 ml.
- Ligue o computador eo instrumento e ajustar os parâmetros da datum programa de aquisição de conformidade.
- Definir o comprimento de onda de excitação para a gama de absorvância do fluoroforo doador (330-340 nm, funciona bem para quelato térbio).
- Definir o comprimento de onda de emissão de forma adequada, tendo em conta que a emissão de aceitador varia de acordo com o receptor utilizado. Importante, selecione um comprimento de onda de detecção, que mede apenas a emissão aceitante e não inclui qualquer sangria através da emissão do doador. Por exemplo, usar um comprimento de onda de 565 nm para a Alexa 555 como um aceitador Tabela 1. Para medições só-doador, em que a proteína foi marcado apenas com dador, mas sem aceitador, usar um comprimento de onda de 545 nm para medir a emissão de quelato térbio.
- Defina o período de detecção de emissão a ser, pelo menos, três vezes o tempo de vida lRet esperado para garantir que um componente de longo tempo de vida não vai ser desperdiçada.
- Realize a verificação. Fazer pelo menos três exames de 99 varreduras para garantir a consistência dos resultados. Salve ªe resultados como um arquivo de texto (* txt).
- Para medir mudanças de conformação de uma proteína no que diz respeito a diferentes condições (como a adição de um ligante), alterar essas condições e, novamente, realizar pelo menos três exames de 99 varreduras cada na mesma amostra sob esta nova condição. Se a estudar os efeitos do glutamato na conformação dos receptores de glutamato, por exemplo, adicionar a glutamato 1 mM para a mesma amostra digitalizada no passo 7.3, e então examinar novamente.
- Adicionar até cinco unidades da protease adequada e tomar exames continuamente até que a clivagem é completa e nenhuma mudança é visto na vida de três exames sucessivos. Habitualmente, a clivagem fica completa em duas a três horas. Se um local de clivagem do Factor Xa está a ser utilizado para a clivagem de protease, por exemplo, adicionar 3 mL de Factor Xa à amostra, e digitalizar a cada 30 min durante 3 horas.
8 analisar os dados obtidos
- Abra o software de análise de dados.
- Coloque o tempo de vida de fluorescênciadados usando Import ASCII para abrir os arquivos de texto. Coloque todas as repetições, bem como as medições de fundo finais, em um único arquivo.
- Calcule a média dos dados de todas as verificações para cada condição experimental para obter os dados finais. Para fazer isso, selecione as colunas que contêm os ensaios individuais, então sob o menu Dados da barra de menu, clique em Estatísticas sobre linhas para exibir a intensidade média de fluorescência dos ensaios, bem como o desvio padrão e erro padrão.
- Traça-se os valores médios, como um gráfico de linhas com intensidade de fluorescência no eixo dos Y e tempo de vida em microssegundos sobre o eixo-X para criar uma curva que representa a duração de emissão do aceitador sensibilizados. Alterar o eixo Y do plano para uma escala logarítmica, para permitir uma melhor visualização dos dados.
- Repita o passo 8.3 sobre os dados de medição de fundo, a média dos exames finais que mostram sobreposição indicando clivagem completa.
- Mostrar os dados de base médios nomesmo lote que contém os dados brutos em média. Para fazer isso, abra a caixa de diálogo Controle de Camada encontrado no menu Plot. Em seguida, transferir os dados que contêm o fundo significa para a lista de conteúdo da camada.
- Alinhe os dados de base médios para os dados brutos médios. Para fazer isso, use a função matemática simples no menu Math para multiplicar ou dividir os dados de base, conforme necessário, até o fim da cauda da base coincide com a extremidade da cauda dos dados brutos.
NOTA: Neste finalzinho, a vida útil da proteína de interesse já deve ter totalmente deteriorado longe; que está alinhada é simplesmente o sinal de fundo presente antes e depois de clivagem de protease. - Subtrair o sinal de fundo alinhado a partir do sinal inicial lRet cru, novamente usando a função matemática simples.
- Coloque os dados para um decaimento exponencial (exponenciais simples ou múltiplos, dependendo dos locais e do projeto experimental).
- Definir o limite de início para montagem para começar após o fimdo impulso de laser. Use esse mesmo ponto inicial para todos os ajustes de curvas seguintes.
- Na caixa de diálogo Selecionar Função de adaptação, selecione decaimento exponencial, de modo a se ajustar à vida com a seguinte equação para um único decaimento exponencial:
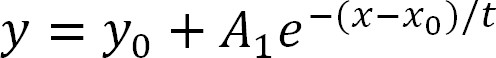 Eq. 4
em que, y representa a intensidade de fluorescência, y 0 representa a intensidade de fundo, devido ao ruído do sistema, A 1 representa a intensidade do sinal, t é o tempo de vida da fluorescência, x é o tempo e x 0 é o desfasamento de tempo. - Corrigir x 0-0, iniciar a função de montagem, e ajustar os dados.
NOTA: Se o experimento é projetado para ter sinal apenas de um par de sites, os dados resultantes devem ser facilmente fit por um único decaimento exponencial 8. O residual do ajuste é um bom método para determinar a bondade do ajuste e se vidas decaimento adicionais são required.
- Usar os tempos de vida obtidas a partir dos dados para calcular a distância entre os fluoróforos, utilizando a equação de Förster (um rearranjo das equações 1 e 2 acima):
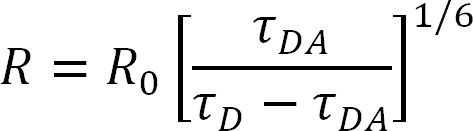 Eq. 5
Nota: Todas as variáveis são como mencionado acima, com τ DA tendo sido medido como o tempo de vida de emissão aceitante sensibilizado. Mais detalhes e exemplos de medidas de R 0 e R podem ser encontrados em outros lugares 7,9,10. - Repita o experimento e análise de dados, pelo menos, três vezes para garantir a reprodutibilidade. Inconsistência entre as repetições individuais da mesma medida põe em causa a validade dos dados; usar experimentos de controle adicionais ou repetições. Calcule erros de medição utilizando o Gustavus calculadora livre análise de erros (desenvolvido pelo Dr. Thomas Huber) ou um sistema semelhante que se propaga o erro nose encaixa da vida.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Uma medição lRet sucesso com um doador de lantanídeos devem ter um só doador vida no intervalo de tempo em milisegundos. O tempo de vida de emissão lRet sensibilizado para a proteína marcada com o dador e o aceitador será notavelmente mais curta, com um tempo de vida na gama de microsegundos após subtracção do fundo da Figura 3. Protease clivagem resulta num aumento do tempo de vida que deve tornar-se estável ao longo do tempo ( ou seja, já não mudar), demonstrando que a clivagem de protease es...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
LRet é uma técnica poderosa que permite aos cientistas para medir as distâncias entre os domínios dentro de uma única proteína, bem como entre as subunidades de uma proteína multimérica. Como tal, lRet é bem adequado para examinar as alterações da conformação e da dinâmica de proteínas ou outras macromoléculas. O protocolo acima deve permitir que o laboratório devidamente equipado para testar facilmente suas hipóteses; no entanto, existem muitas fontes comuns de erro que podem flagelar o novo investigador. Se o sinal de...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm nada a revelar.
Agradecimentos
Este trabalho foi financiado pelo National Institutes of Health Grant GM094246, a American Heart Association Grant 11GRNT7890004, ea National Science Foundation Grant MCB-1110501.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| LanthaScreen Thiol Reactive Tb Chelate | Life Technologies | PV3579 | |
| Aceitador fluoróforo-Fluoresceína-5-Maleimide | Life Technologies | F-150 | A escolha do aceptor depende do experimento específico |
| Aceitador fluoróforo-Alexa Fluor 488 C5 Maleimide | Life Technologies | A-10254 | A escolha do aceptor depende do experimento específico |
| Aceitador fluoróforo-Alexa Fluor 555 C2 Maleimide | Life Technologies | A-20346 | A escolha do aceptor depende do experimento específico |
| Aceitador fluoróforo-Alexa Fluor 594 C5 Maleimide | Life Technologies | A-10256 | A escolha do aceptor depende do experimento específico |
| Aceitador fluoróforo-Alexa Fluor 680 C2 Maleimide | Life Technologies | A-20344 | A escolha do aceptor depende do experimento específico |
| O Espectrofluorômetro Internacional | Photon Technology | deve ter excitação pulsada com a capacidade de medir o tempo de vida na faixa de milissegundos Software | |
| FluoreScan 2.0 | Photon Technology | usado no manuscrito. Software fornecido com o instrumento de fluorescência | |
| Origin 8.6 | OriginLab | Origin é o software de análise de dados usado no protocolo. Pode usar outro software de análise de dados semelhante | |
| Cubeta de quartzo | Starna Cells, Inc | 3-Q-10 | |
| Barra de mexer | Bel-Art Products | F37119-0007 | Usado em cubeta para manter as células em suspensão. Pode usar qualquer barra de agitação que se encaixe na cubeta |
Referências
- Selvin, P. R. Principles and biophysical applications of lanthanide-based probes. Annual Review of Biophysics and Biomolecular Structure. 31, 275-302 (2002).
- Stryer, L., Haugland, R. P. Energy transfer: a spectroscopic ruler. Proceedings of the National Academy of Sciences of the United States of America. 58, 719-726 (1967).
- Stryer, L. Fluorescence energy transfer as a spectroscopic ruler. Annual Review of Biochemistry. 47, 819-846 (1978).
- Selvin, P. R., Hearst, J. E. Luminescence energy transfer using a terbium chelate: improvements on fluorescence energy transfer. Proceedings of the National Academy of Sciences of the United States of America. 91, 10024-10028 (1994).
- Chen, J., Selvin, P. R. Thiol-reactive luminescent chelates of terbium and europium. Bioconjugate Chemistry. 10, 311-315 (1999).
- Ge, P., Selvin, P. R. Thiol-reactive luminescent lanthanide chelates: part 2. Bioconjugate Chemistry. 14, 870-876 (2003).
- Gonzalez, J., Rambhadran, A., Du, M., Jayaraman, V. LRET investigations of conformational changes in the ligand binding domain of a functional AMPA receptor. Biochemistry. 47, 10027-10032 (2008).
- Ramaswamy, S. S., Maclean, D. M., Gorfe, A. A., Jayaraman, V. Proton mediated conformational changes in an Acid Sensing Ion Channel. J. Bio. Chem. 288, (2013).
- Rambhadran, A., Gonzalez, J., Jayaraman, V. Conformational changes at the agonist binding domain of the N-methyl-D-aspartic acid receptor. The Journal of Biological Chemistry. 286, 16953-16957 (2011).
- Rambhadran, A., Gonzalez, J., Jayaraman, V. Subunit arrangement in N-methyl-D-aspartate (NMDA) receptors. The Journal of Biological Chemistry. 285, 15296-15301 (2010).
- Kokko, T., Kokko, L., Soukka, T. Terbium(III) chelate as an efficient donor for multiple-wavelength fluorescent acceptors. Journal of Fluorescence. 19, 159-164 (2009).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
