A biologia do tecido adiposo intermuscular (MAT) é amplamente inexplorada devido à acessibilidade limitada do tecido humano. Aqui, apresentamos um protocolo detalhado para isolamento de núcleos e preparação de biblioteca de IMAT humano congelado para sequenciamento de RNA de núcleo único para identificar a composição celular deste depósito adiposo único.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Isolamento de Núcleos do Tecido Adiposo Intermuscular Humano e Sequenciamento de RNA de Núcleo Único a Jusante
Neste artigo
Resumo
Resumo
O tecido adiposo intermuscular (TAMI) é um depósito adiposo relativamente pouco estudado, localizado entre as fibras musculares. O conteúdo de IMAT aumenta com a idade e o IMC e está associado a doenças metabólicas e degenerativas musculares; no entanto, uma compreensão das propriedades biológicas do IMAT e sua interação com as fibras musculares circundantes é severamente deficiente. Nos últimos anos, o sequenciamento de RNA de célula única e núcleo nos forneceu atlas específicos de vários tipos de células de tecidos humanos. No entanto, a composição celular do IMAT humano permanece amplamente inexplorada devido aos desafios inerentes à sua acessibilidade a partir da coleta de biópsia em humanos. Além da quantidade limitada de tecido coletado, o processamento do IMAT humano é complicado devido à sua proximidade com o tecido muscular esquelético e a fáscia. A natureza carregada de lipídios dos adipócitos os torna incompatíveis com o isolamento de uma única célula. Portanto, o sequenciamento de RNA de núcleo único é ideal para obter transcriptômica de alta dimensão com resolução de célula única e fornece o potencial de descobrir a biologia desse depósito, incluindo a composição celular exata do IMAT. Aqui, apresentamos um protocolo detalhado para isolamento de núcleos e preparação de biblioteca de IMAT humano congelado para sequenciamento de RNA de núcleo único. Este protocolo permite o perfil de milhares de núcleos usando uma abordagem baseada em gotículas, fornecendo assim a capacidade de detectar tipos de células raras e pouco abundantes.
Introdução
O tecido adiposo intermuscular (TAMI) é um depósito adiposo ectópico que reside entre e ao redor das fibras musculares1. Conforme descrito em detalhes em uma revisão recente de Goodpaster et al., o IMAT pode ser detectado usando tomografia computadorizada (TC) de alta resolução e ressonância magnética (RM) (Figura 1A,B) e é encontrado ao redor e dentro das fibras musculares em todo o corpo1. A quantidade de IMAT varia muito entre os indivíduos e é influenciada pelo IMC, idade, sexo, raça e sedentarismo 2,3,4. Além disso, a deposição de IMAT é comumente observada em condições patológicas associadas à degeneração muscular5, e vários estudos documentaram aumento da massa de IMAT em indivíduos com obesidade, diabetes tipo 2, síndrome metabólica e resistência à insulina 6,7,8,9. No entanto, as propriedades celulares e biológicas do IMAT estão apenas começando a ser desvendadas. A acessibilidade limitada e a variação nos locais e conteúdo do IMAT em todo o corpo desafiaram a coleta de amostras deste depósito adiposo único2. Além disso, as amostras são facilmente "contaminadas" com músculo esquelético (MS) após a coleta, dificultando a separação entre a contribuição biológica dos diferentes tecidos (Figura 1C). Para esse fim, o sequenciamento de RNA de núcleo único (snRNA-seq), que ganhou considerável atenção durante a última década, serve como uma metodologia ideal para permitir a separação de padrões de expressão gênica derivados de IMAT e SM com resolução de célula única. Além disso, o isolamento de núcleos é particularmente útil para o tecido adiposo devido aos grandes adipócitos carregados de lipídios, que são impossíveis de dissociar em suspensão unicelular sem comprometer a integridade das células. Por fim, essa tecnologia tem o potencial de descobrir novos marcadores de adipócitos específicos do IMAT e descobrir a composição e a presença de diferentes populações de células progenitoras, bem como estudar a variação da composição celular em condições patológicas e normais.
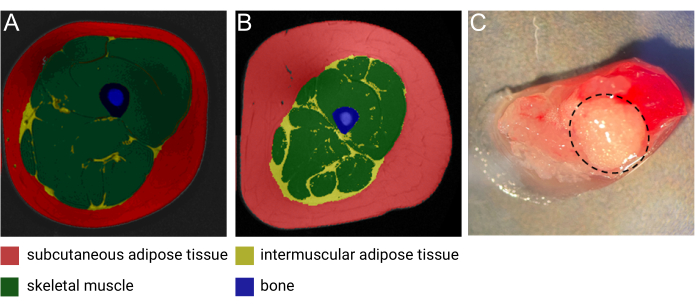
Figura 1: Imagens do IMAT. Imagem representativa de ressonância magnética (MRI) de IMAT de (A) uma mulher magra de meia-idade e (B) um homem de meia-idade com obesidade. Vermelho: tecido adiposo subcutâneo, amarelo: tecido adiposo intermuscular, verde: músculo esquelético, azul: osso. Imagem cortesia de Heather Cornnell, AdventHealth Translational Research Institute. (C) Amostra de tecido fresco com IMAT (circundada por linha preta tracejada). Imagem cortesia de Meghan Hopf, AdventHealth Translational Research Institute e Bryan Bergman, Universidade do Colorado. Essa figura foi modificada com permissão de Goodpaster et al.1. Clique aqui para ver uma versão maior desta figura.
Vários estudos foram publicados na indústria pecuária investigando o marmoreio da carne (IMAT em particular) em porcos, galinhas e bovinos usando célula única (sc) e snRNA-seq10. Esses estudos identificaram várias subpopulações de adipócitos e marcadores de potenciais células progenitoras de IMAT 11,12,13; no entanto, não se sabe se essas composições celulares se traduzem em IMAT humano. Até onde sabemos, apenas um estudo analisou a heterogeneidade celular do músculo humano com infiltração gordurosa, obtida de pacientes do sexo masculino com osteoartrite do quadril, usando snRNA-seq14. Os pesquisadores relataram uma pequena população de adipócitos e várias subpopulações de progenitores fibroadipogênicos (FAP) dentro da grande população de mionúcleos14. Nosso estudo é o primeiro a desenvolver um método para interrogar diretamente o IMAT dissecado manualmente do músculo humano quanto à composição celular usando snRNA-seq.
É importante ressaltar que os protocolos para snRNA-seq precisam ser personalizados para o tecido específico estudado, pois a quantidade de tecido disponível e as propriedades físicas do tecido específico ditarão as etapas ideais de processamento. O rendimento tecidual para IMAT é tipicamente pequeno, muitas vezes não excedendo 50 mg, mesmo ao realizar biópsias guiadas por ultrassom. Portanto, o processamento adequado desse tecido escasso é essencial. Acreditamos que este protocolo servirá como um recurso valioso para pesquisadores que estudam IMAT humano.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
A amostra utilizada para esse protocolo fez parte do Estudo de Músculo, Mobilidade e Envelhecimento (SOMMA)15, que foi aprovado pelo Comitê de Ética em Pesquisa do Western IRB-Copernicus Group (WCG) e foi realizado de acordo com a Declaração de Helsinque. Os participantes forneceram consentimento informado por escrito para sua participação no estudo.
NOTA: Este protocolo é adaptado de um protocolo anterior usando 100 mg de tecido adiposo subcutâneo abdominal humano em uma plataforma baseada em nanopoços16. O protocolo atual é otimizado para 50 mg de IMAT humano e preparação de biblioteca usando uma plataforma baseada em gotículas. Pode ser necessária uma otimização adicional deste protocolo para isolamentos de núcleos de IMAT não humano ou outros depósitos adiposos.
1. Preparação de tampões e reagentes (Tabela 1 e Tabela 2)
NOTA: Prepare os tampões frescos no dia do experimento e não reutilize.
- Pré-arrefecer uma centrífuga a 4 °C.
- Prepare o tampão de homogeneização e o meio de isolamento dos núcleos.
- Obtenha dois baldes de gelo e pré-resfrie 2 tubos cônicos de 15 mL.
- Misture todos os reagentes para o tampão de homogeneização (HB) em um tubo cônico de 15 mL na ordem listada na Tabela 1. Mantenha no gelo. Misture por vórtice.
- Misture todos os reagentes para o meio de isolamento de núcleos (como secundário) num tubo cónico de 15 ml na lista ordenada do quadro 2. Mantenha no gelo. Misture por vórtice.
- Prepare 10% de Triton-X adicionando 100 μL de Triton X-100 a 900 μL de água livre de nuclease. Vórtice para garantir a mistura adequada. Manter à temperatura ambiente (RT).
| Reagente | Volume (μL) | Concentração final (mM) | |
| 1x | 2x | ||
| 1 M MgCl2 | 10 | 20 | 5 |
| Tampão Tris de 1 M, pH 8,0 | 20 | 40 | 10 |
| 2 M KCl | 25 | 50 | 25 |
| 1,5 M Sacarose (-4oC) | 334 | 668 | 250 |
| 1mM TDT | 2 | 4 | 0,001 (~1 μM) |
| 100x inibidor de protease | 20 | 40 | 1x |
| Superasina 20 U/μL | 40 | 80 | 0,4 U/μL |
| Água livre de nuclease | 1549 | 3098 | - |
| Total Volume | 2000 | 4000 | - |
Tabela 1: Tampão de homogeneização (HB). Mantenha no gelo. Misture por vórtice.
| Reagente | Volume (μL) | Concentração final (mM) | |
| 1x | 2x | ||
| EDTA | 0.4 | 0.8 | 0.1 |
| Inibidor de RNAse de Ribolock (40U/μL) | 40 | 80 | 0,8 U/μL |
| 1% BSA-PBS (-/-) | 1959.6 | 3919.2 | - |
| Total Volume | 2000 | 4000 | - |
Tabela 2: Meio de isolamento de núcleos (como secundário). Mantenha no gelo. Misture por vórtice.
2. Pulverização de tecido congelado (Figura 2A)
- Configure a estação de trabalho para homogeneização.
- Encher o recipiente com azoto líquido (LN2).
CUIDADO: ao trabalhar com LN2, use sempre óculos de proteção e luvas criogênicas. - Obtenha 2 pilões, 1 pilão, 1 espátula de microcolher, 1 polo de vidro e 1 pilão de aço inoxidável para o pompão automático.
- Configure o regulador automático.
- Encha um copo com gelo e pré-resfrie o copo dounce.
- Encher o recipiente com azoto líquido (LN2).
- Encha os 2 almofarizes (contendo o pilão e a espátula) com LN2 para resfriar os instrumentos. Deixe o LN2 evaporar e repita.
- Enquanto os instrumentos estão esfriando, adicione 1 mL de HB ao copo de vidro.
- Encha ambas as argamassas com LN2 uma última vez e despeje a amostra de IMAT de 50 mg em uma das argamassas.
- Pulverize o IMAT usando o pilão, pressionando-o suavemente sobre o pedaço de tecido para quebrá-lo em pedaços pequenos. Certifique-se de que todas as peças estejam pulverizadas.
- O LN2 evaporará lentamente enquanto pulveriza o tecido. Quando o tecido estiver devidamente pulverizado e ainda restar 1/4 - 1/2 de uma argamassa de LN2 , incline a argamassa em direção à borda da argamassa para coletar o tecido pulverizado pela borda. Deixe o LN2 evaporar completamente.
- Imediatamente após a evaporação do último LN2 , coloque o tecido pulverizado no copo contendo 1 mL de HB.
3. Homogeneização do tecido pulverizado
- Homogeneizar o tecido pulverizado usando o douncer automático. Traga o dounce de vidro para cima e para baixo no pilão de aço inoxidável por 10 golpes na direção para frente, seguidos por 10 golpes na direção reversa.
- Certifique-se de que a solução esteja turva após a homogeneização e não contenha pedaços visíveis de tecido. Uma cor rosa claro é frequentemente esperada devido à contaminação com o tecido muscular.
- Transfira o homogeneizado para um tubo pré-resfriado de 1,7 mL de baixa ligação no gelo.
- Use 400 μL de HB para enxaguar o dounce para garantir que todo o material seja transferido e adicione-o ao tubo.
NOTA: Duas amostras podem ser processadas por vez. Para fazer isso, dobre a quantidade de HB e NIM. Pulverizar e homogeneizar uma amostra de tecido e, imediatamente a seguir, pulverizar e homogeneizar a segunda amostra de tecido para poder executar as etapas de isolamento e limpeza em paralelo.
4. Isolamento e limpeza de núcleos (Figura 2B)
- Adicione 14 μL de Triton-X (10%) ao homogenato para uma concentração de 0,1%.
- Mantenha o tubo no gelo e no escuro por 10-15 min enquanto vórtice a cada 3 min.
- Pré-umedeça um filtro de células de 100 μm e um filtro de células de 40 μm (por amostra) com 100 μL de RT DPBS para cada um em um tubo cônico de 50 mL.
- Filtrar o homogeneizado através do filtro de células de 100 μm.
- Enxágue o tubo de 1,7 mL com 400 μL de HB e filtre através do filtro de células de 100 μm.
- Em seguida, filtre a solução através do filtro de células de 40 μm.
- Transfira uma quantidade igual de solução para dois tubos pré-resfriados de 1,7 mL de baixa ligação, correspondendo a ~ 900 μL em cada tubo.
- Centrifugue os tubos durante 10 min a 2700 x g a 4 °C. Deve haver um pequeno pellet visível após a centrifugação.
- Remova e descarte a camada lipídica superior e o sobrenadante restante, deixando ~ 50 μL de solução do primeiro tubo.
- Repita para o segundo tubo.
- Ressuspenda completamente o pellet no primeiro tubo, pipetando suavemente para cima e para baixo 20x e transfira para um novo tubo de baixa ligação de 1,7 mL. Evite criar bolhas.
- Repita este procedimento para o segundo tubo e transfira a solução ressuspensa para o mesmo tubo.
- Adicione 500 μL de NIM e misture com pipetagem.
- Centrifugar o tubo com uma balança a 1000 x g durante 10 min a 4 °C.
- Remova o sobrenadante, deixando ~ 50 μL, e pipete suavemente para cima e para baixo até que o pellet seja ressuspenso. Opcionalmente, transfira o pellet ressuspenso para um novo tubo limpo se algum lipídio restante permanecer na lateral do tubo.
- Adicione 200 μL de NIM e misture por pipetagem.
5. Coloração e contagem de núcleos (Figura 2C e Figura 3)
NOTA: Para facilitar a contagem, configure um protocolo de 'contagem de núcleos' em um contador de células automatizado, pois o ajuste do campo claro e dos canais DAPI pode afetar muito a contagem. Ajuste os canais para que apenas os núcleos e não os detritos sejam capturados. Certifique-se de que o canal de campo claro marque apenas 'objetos' que também tenham uma coloração DAPI.
- Adicione 1 gota da solução de coloração de células vivas e deixe no escuro, no gelo, por 15 min.
- Filtrar a solução através de um filtro de células de 30 μm.
- Misturar a solução de núcleos por pipetagem e adicionar 10 μl da solução a uma lâmina de câmara de contagem de células.
- Conte os núcleos usando um contador de células automatizado.
NOTA: A concentração ideal é de 1000 núcleos/μL correspondendo a 1,0 x 10⁶/mL.- Certifique-se de que não haja aglomerados de núcleos, pois isso pode entupir o chip para gerar gotículas de núcleos únicos (Figura 3).
- Se a concentração de núcleos não for alta o suficiente, gire a solução a 1000 x g por 10 min a 4 ° C para obter um pellet, remova o sobrenadante e ressuspenda em um volume menor.
- Se o grau de detritos na solução for alto, ressuspenda a solução de núcleos em um volume maior de NIM (ou seja, 1 mL) e filtre novamente através de um filtro de células de 30 μm. Em seguida, gire para baixo a 1000 x g por 10 min a 4 ° C e ressuspenda em volume apropriado em relação à concentração de núcleos.
- Após obter a concentração dos núcleos, prossiga diretamente para a primeira etapa da preparação da biblioteca.
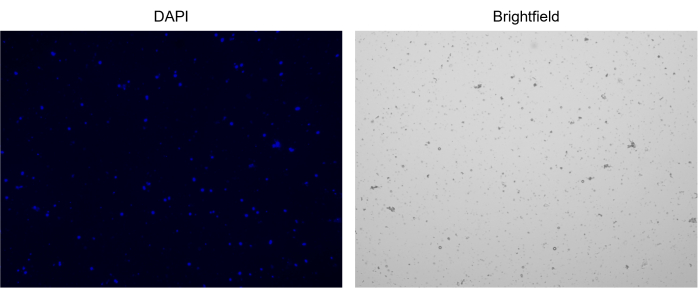
Figura 3: Coloração de núcleos isolados. Imagem do contador de células de núcleos corados com NucBlue/DAPI (imagem à esquerda) e a imagem de campo claro correspondente (imagem à direita). A presença de pequenas quantidades de detritos é evidente na imagem de campo brilhante. O contador de células automatizado usado aqui não tem a opção de incluir barras de escala. Clique aqui para ver uma versão maior desta figura.
6. Parâmetros de preparação e sequenciamento da biblioteca
- Consulte um protocolo completo para preparação de bibliotecas usando a abordagem de núcleos únicos baseada em gotículas disponível na página do provedor17.
- Apontar para uma recuperação de núcleos alvo de 10.000. No entanto, para amostras com alto nível de detritos ou núcleos frágeis, seria esperado um número menor de núcleos recuperados.
- Armazene as amostras a 4°C por até 72 h após a etapa 2.3. no protocolo de preparação da biblioteca para combinar o processamento de mais amostras em paralelo. Faça isso processando duas amostras até a etapa 2.3 em dois dias consecutivos e, no terceiro dia, processe as 4 amostras juntas da etapa 3 em diante no protocolo de preparação da biblioteca.
- Parâmetros de sequenciamento: Sequência em uma plataforma de sequenciamento visando 50.000 leituras de extremidade emparelhada por núcleo.
NOTA: Os dados apresentados neste protocolo foram sequenciados na plataforma NovaSeq 6000, visando 50.000 leituras de extremidade emparelhada por núcleo.
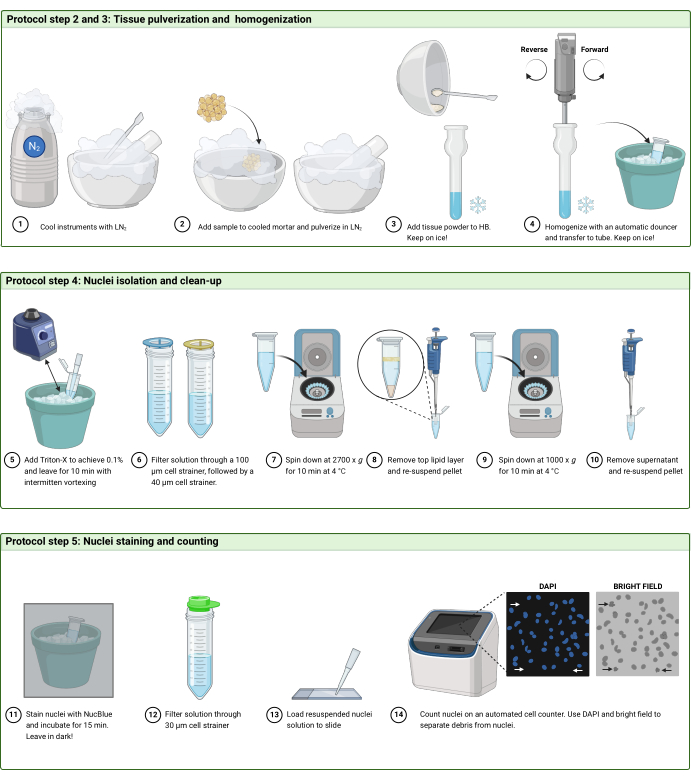
Figura 2: Fluxo de trabalho do protocolo. Ilustração esquemática do fluxo de trabalho nas etapas 2 e 3 (A), (B) etapa 4 e (C) etapa 5 do protocolo. A figura foi criada com BioRender.com. Clique aqui para ver uma versão maior desta figura.
7. Tratamento e análise de dados
NOTA: Neste protocolo, alguns dos softwares recomendados e pacotes R usados para processar os dados de sequenciamento resultantes são brevemente introduzidos, com foco nas etapas após o pré-processamento inicial (Tabela 3). Este estudo fornece métricas gerais de controle de qualidade (CQ) e um exemplo de aproximação e projeção de variedades uniformes (UMAP) na Figura 4. No entanto, uma descrição detalhada da análise bioinformática está fora do escopo deste protocolo. Portanto, os leitores podem consultar a recente revisão sobre as melhores práticas para análise de célula única por Heumos et al.18.
- Pré-processamento de dados de sequenciamento
- Mapeie as leituras de núcleos individuais para o genoma de referência humano GRCh38.
- Inclua leituras de íntrons na contagem.
- Execute o controle de qualidade e a filtragem dos dados usando o pacote Seurat R 19.
- Calcule uma pontuação de complexidade celular dividindo o número log(10) de genes detectados pelo número log(10) de leituras detectadas.
- Trace as métricas de CQ mais importantes usando um histograma ou gráfico de violino, incluindo o número de genes detectados por núcleo, porcentagem de leitura mitocondrial e pontuação de complexidade celular.
- Filtre núcleos com menos de 200 ou mais de 10.000 genes por núcleo, mais de 10% de leituras mitocondriais e uma pontuação de complexidade abaixo de 0,8.
- Normalize os dados e execute a redução da dimensionalidade.
- Use a função SCTransform do Seurat para normalizar os dados usando recursos de variáveis 2000.
- Agrupe dados usando as seguintes funções do pacote Seurat R : RunPCA, FindNeighbors, FindClusters e RunUMAP.
- Plote um UMAP para visualizar o agrupamento dos dados.
- Filtre os dupletos previstos usando o pacote DoubletFinder R 20 e reagrupe os dados.
- Anote clusters usando marcadores genéticos conhecidos dos tipos de células que se espera estarem presentes no tecido (abordagem supervisionada) ou com base nos 5 principais genes diferencialmente expressos entre os clusters (abordagem não supervisionada).
- Use decontX21para determinar o grau de contaminação do RNA ambiente e ajustar a matriz de expressão gênica para o RNA ambiente.
- Inclua a matriz genética bruta como plano de fundo.
- Salve o objeto Seurat para exploração futura dos dados.
NOTA: O código para análise de CQ e agrupamento está disponível no Arquivo Suplementar 1.
| Pacotes de software/R usados no fluxo de trabalho de dados | Software/pacotes alternativos | Etapa de processamento |
| CellRanger | STARsolo, kallisto | Corte, alinhamento, mapeamento |
| Seurat | SingleCellExperiment, Cellranger | CQ, análise e exploração de dados |
| DoubletFinder | scds, scdblFinder, Scrublet | Detecção de dupletos |
| DecontX | SoupX, CellBender | Ajuste de RNA ambiente |
Tabela 3: Software/ferramentas para fluxo de trabalho de dados.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Este fluxo de trabalho foi projetado para orientar o processamento de amostras IMAT humanas congeladas para obter perfis de expressão gênica em resolução de núcleo único, permitindo a identificação do tipo de célula. Aqui, uma amostra representativa do IMAT de um participante do estudo SOMMA é apresentada.
O primeiro passo de qualquer análise de dados de snRNA-seq é avaliar a qualidade dos dados para identificar núcleos de baixa qualidade, que devem ser potencialmente removidos do conjunto de ...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Existem vários desafios inerentes ao trabalho com o IMAT. Além de sua acessibilidade limitada, o rendimento do material da amostra é muitas vezes muito escasso e a "contaminação" do músculo esquelético é quase impossível de evitar. Para obter a amostra de melhor qualidade, deve-se penetrar na fáscia muscular ao inserir a agulha de biópsia (para garantir que não colete tecido adiposo subcutâneo) e remover o máximo de tecido muscular possível, dissecando a amostra ao microscópio imediatamente após a coleta, seguido de proc...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm nada a divulgar.
Agradecimentos
Os autores gostariam de agradecer a Bryan Bergman, PhD da Universidade do Colorado, por fornecer a imagem da biópsia IMAT na Figura 1C do estudo MoTrIMAT (R01AG077956). Somos gratos pelo Estudo de Músculo, Mobilidade e Envelhecimento fornecer a amostra IMAT a partir da qual os dados são mostrados na seção de resultados representativos. O Instituto Nacional do Envelhecimento (NIA) financiou o Estudo do Músculo, Mobilidade e Envelhecimento (SOMMA; R01AG059416) e seus estudos auxiliares SOMMA AT (R01AG066474) e SOMMA Knee OA (R01AG070647). O apoio à infraestrutura do estudo foi financiado em parte pelos Centros de Independência Americana Mais Antigos da NIA Claude D. Pepper na Universidade de Pittsburgh (P30AG024827) e na Universidade Wake Forest (P30AG021332) e pelos Institutos de Ciências Clínicas e Translacionais, financiados pelo Centro Nacional para o Avanço da Ciência Translacional, na Universidade Wake Forest (UL1 0TR001420).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 0,2 µ Filtros de Seringa M Corning | Millipore Sigma | CLS431229 | |
| 1.7 mL Tubos de DNA LoBind | Eppendorf | 22431021 | tubos de baixa ligação |
| 10% Tween 20 | Bio-Rad | 1662404 | |
| 100x inibidor de protease | Thermo Fisher Scientific | 78437 | |
| 10X Separador Magnético 10X | Adaptador de | ||
| Genômica 10X | |||
| Tubos canônicos de 15 mL | Sarstedt | 6,25,54,502 | |
| 2100 Bioanalyzer | Agilent | G2939BA | |
| tubos cônicos de 50 mL | Sarstedt | 6,25,47,254 | |
| CellRanger | Genomics | N/A | |
| Kit de acessórios Chromium iX | 10X Genomics | PN1000323 | |
| Chromium iX Controller | 10X Genomics | PN1000326 | |
| Chromium Next GEM Chip G Single Cell Kit | 10X Genomics | PN1000127 | |
| Chromium Next GEM Single Cell 3' Gel Bead Kit v3.1 | 10X Genomics | PN1000129 | |
| Chromium Next GEM Single Cell GEM Kit v3.1 | 10X Contador | ||
| Countess 3 | Células Automatizado AMQAX2000 Contador de Células Thermo | Fisher Scientific | |
| Countess Slides de câmara de contagem de células | Thermo Fisher Scientific | C10228 | |
| DoubletFinder | R | N/A | |
| DPBS (sem cálcio, sem magnésio) | Thermo Fisher Scientific | 14190144 | |
| DTT | Thermo Fisher Scientific | R0861 | |
| Kit de Índice Duplo TT Set A, 96 rxns | 10X Genomics | PN1000215 | |
| Dynabeads MyOne SILANE | 10X Genômica | PN2000048 | |
| Falcon 100 µ Filtro de células m | Corning Life Science | 352360 | |
| Falcon 40 µ Filtro de células | m Corning Life Science | 352340 | |
| Glicerina (glicerol), 50% (v/v) Solução Aquosa | Ricca Chemical Company | 3290-32 | |
| KCL | Thermo Fisher Scientific | AM9640G | |
| Library Construction Kit v3.1 | 10X Genomics | PN1000196 | |
| MACS SmartStrainers (30µ m) | Miltenyi Biotec | 130-098-458 | |
| Mastercycler Nexus Gradient Thermal cycler | Eppendorf | 6331000017 | |
| MgCl2 | Ambion | AM9530G | |
| Mortar and pestel | Logística de cuidados de saúde | 14075 | |
| NucBlue Live Ready Probes Reagente | Thermo Fisher Scientific | R37605 | |
| Água Livre de Nuclease (não tratada com DEPC) | Thermo Fisher Scientific | AM9930 | |
| Probumina Soro Bovino Albumina Livre de Ácidos Graxos, Pó | Sigma-Aldrich | 820024 | |
| Qiagen Buffer EB | Qiagen | 19086 | |
| Ribolock Inibidor de RNAse | Thermo Fisher Scientific | EO0382 | |
| Seurat | R | N/A | |
| Sacarose | Sigma-Aldrich | S0389 | |
| SUPERasin 20 U/µ L | Thermo Fisher Scientific | AM2695 | |
| ThermoMixer C | Eppendorf | ||
| Homogeneizador de tecidos | Glass-Col | 099C K54 | |
| Tris buffer pH 8.0 | Thermo Fisher Scientific | AM9855G | |
| Triton X-100 | Thermo Fisher Scientific | AC327372500 | |
| UltraPure 0.5M EDTA pH 8.0 | Gibco | 15575020 |
Referências
- Goodpaster, B. H., Bergman, B. C., Brennan, A. M., Sparks, L. M. Intermuscular adipose tissue in metabolic disease. Nat Rev Endocrinol. 19 (5), 285-298 (2023).
- Sparks, L. M., Goodpaster, B. H., Bergman, B. C. The metabolic significance of intermuscular adipose tissue: Is IMAT a friend or a foe to metabolic health. Diabetes. 70 (11), 2457-2467 (2021).
- Gallagher, D., et al. Adipose tissue in muscle: A novel depot similar in size to visceral adipose tissue. Am J Clin Nutr. 81 (4), 903-910 (2005).
- Manini, T. M., et al. Reduced physical activity increases intermuscular adipose tissue in healthy young adults. Am J Clin Nutr. 85 (2), 377-384 (2007).
- Addison, O., Marcus, R. L., LaStayo, P. C., Ryan, A. S. Intermuscular fat: A review of the consequences and causes. Int J Endocrinol. 2014, 309570(2014).
- Goodpaster, B. H., et al. Obesity, regional body fat distribution, and the metabolic syndrome in older men and women. Arch Intern Med. 165 (7), 777-783 (2005).
- Goodpaster, B. H., Thaete, F. L., Kelley, D. E. Thigh adipose tissue distribution is associated with insulin resistance in obesity and in type 2 diabetes mellitus. Am J Clin Nutr. 71 (4), 885-892 (2000).
- Goodpaster, B. H., et al. Association between regional adipose tissue distribution and both type 2 diabetes and impaired glucose tolerance in elderly men. Diabetes Care. 26 (2), 372-379 (2003).
- Sachs, S., et al. Intermuscular adipose tissue directly modulates skeletal muscle insulin sensitivity in humans. Am J Physiol Endocrinol Metab. 316 (5), E866-E879 (2019).
- Ford, H., Liu, Q., Fu, X., Strieder-Barboza, C. White adipose tissue heterogeneity in the single-cell era: From mice and humans to cattle. Biology (Basel). 12 (10), 1289(2023).
- Wang, L., et al. Single-nucleus and bulk RNA sequencing reveal cellular and transcriptional mechanisms underlying lipid dynamics in high marbled pork. NPJ Sci Food. 7 (1), 23(2023).
- Li, J., et al. Identification of diverse cell populations in skeletal muscles and biomarkers for intramuscular fat of chicken by single-cell RNA sequencing. BMC Genomics. 21 (1), 752(2020).
- Lyu, P., Qi, Y., Tu, Z. J., Jiang, H. Single-cell RNA sequencing reveals heterogeneity of cultured bovine satellite cells. Front Genet. 12, 742077(2021).
- Fitzgerald, G., et al. MME+ fibro-adipogenic progenitors are the dominant adipogenic population during fatty infiltration in human skeletal muscle. Commun Biol. 6 (1), 111(2023).
- Cummings, S. R., et al. The study of muscle, mobility and aging (SOMMA): A unique cohort study about the cellular biology of aging and age-related loss of mobility. J Gerontol A Biol Sci Med Sci. 78 (11), 2083-2093 (2023).
- Whytock, K. L., et al. Isolation of nuclei from frozen human subcutaneous adipose tissue for full-length single-nuclei transcriptional profiling. STAR Protoc. 4 (1), 102054(2023).
- 10x Genomics. Chromium Single Cell 3' Reagent Kits User Guide (v3.1 Chemistry Dual Index), Document Number CG000315 RevE. , Available from: https://cdn.10xgenomics.com/image/upload/v1668017706/support-documents/CG000315_ChromiumNextGEMSingleCell3-_GeneExpression_v3.1_DualIndex__RevE.pdf (2022).
- Heumos, L., et al. Best practices for single-cell analysis across modalities. Nat Rev Genet. 24 (1), 550-572 (2023).
- Hao, Y., et al. Dictionary learning for integrative, multimodal and scalable single-cell analysis. Nat Biotechnol. 42 (2), 293-304 (2023).
- McGinnis, C. S., Murrow, L. M., Gartner, Z. J. DoubletFinder: Doublet detection in single-cell RNA sequencing data using artificial nearest neighbors. Cell Syst. 8 (4), 329-337 (2019).
- Yang, S., et al. Decontamination of ambient RNA in single-cell RNA-seq with DecontX. Genome Biol. 21 (2), 57(2020).
- Common considerations for quality control filters for single cell RNA-seq data. 10X Genomics. , Available from: https://www.10xgenomics.com/analysis-guides/common-considerations-for-quality-control-filters-for-single-cell-rna-seq-data (2022).
- Luecken, M. D., Theis, F. J. Current best practices in single-cell RNA-seq analysis: a tutorial. Mol Syst Biol. 15 (6), e8746(2019).
- Emont, M. P., et al. A single-cell atlas of human and mouse white adipose tissue. Nature. 603 (7903), 926-933 (2022).
- Hildreth, A. D., et al. Single-cell sequencing of human white adipose tissue identifies new cell states in health and obesity. Nat Immunol. 22 (5), 639-653 (2021).
- Whytock, K. L., et al. Single cell full-length transcriptome of human subcutaneous adipose tissue reveals unique and heterogeneous cell populations. iScience. 25 (8), 104772(2022).
- Probst, V., et al. Benchmarking full-length transcript single cell mRNA sequencing protocols. BMC Genomics. 23 (1), 860(2022).
- CG000148 Rev A Technical Note - Resolving cell types as a function of read depth and cell number. Technical note. 10X Genomics. , Available from: https://assets.ctfassets.net/an68im79xiti/6gDArDPBTOg4IIkYEO2Sis/803be2286bb a5ca67f353e6baf68d276/CG000148_10x_Technical _Note_Resolving_Cell_Types_as_Function_of_ Read_Depth_Cell_Number_RevA.pdf (2018).
- Gupta, A., et al. Characterization of transcript enrichment and detection bias in single-nucleus RNA-seq for mapping of distinct human adipocyte lineages. Genome Res. 32 (2), 242-257 (2022).
- Bakken, T. E., et al. Single-nucleus and single-cell transcriptomes compared in matched cortical cell types. PLoS One. 13 (12), e0209648(2018).
- Wu, H., Kirita, Y., Donnelly, E. L., Humphreys, B. D. Advantages of single-nucleus over single-cell RNA sequencing of adult kidney: Rare cell types and novel cell states revealed in fibrosis. J Am Soc Nephrol. 30 (1), 23-32 (2019).
- Kim, N., Kang, H., Jo, A., Yoo, S. -A., Lee, H. -O. Perspectives on single-nucleus RNA sequencing in different cell types and tissues. J Pathol Transl Med. 57 (1), 52-59 (2023).
- Avila Cobos, F., Alquicira-Hernandez, J., Powell, J. E., Mestdagh, P., De Preter, K. Benchmarking of cell type deconvolution pipelines for transcriptomics data. Nat Commun. 11 (1), 5650(2020).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
