A imunofluorescência multiplexada permite a marcação sequencial de múltiplos marcadores de anticorpos dentro de uma única seção de tecido para apoiar a análise espacial da arquitetura do tecido e das populações celulares. Aqui, é apresentado um fluxo de trabalho para a detecção multiplex de marcadores estruturais, estruturais e imunológicos associados à senescência, incluindo preparação manual e automatizada de lâminas, imagens iterativas e análise de células únicas usando software digital de patologia.
Artigo de método
Ensaio de Imunofluorescência Multiplexada para Avaliação Espacial de Marcadores de Senescência in vivo
Neste artigo
Resumo
Resumo
A coloração por imunofluorescência multiplexada (FI) representa uma mudança gradual na sofisticação em relação à imagem tradicional de FI, permitindo a detecção sequencial de múltiplos marcadores de anticorpos dentro de uma única seção de tecido. Isso facilita o perfilamento de uma gama maior de tipos celulares e estruturas tecidulares, além de permitir a avaliação da relação espacial entre esses de uma forma que não é viável com seções sequenciais. Não existe um marcador universal único de senescência, e hoje é amplamente reconhecido que as assinaturas de senescência variam conforme o tipo celular, o gatilho da senescência e o tempo desde a indução. Assim, as abordagens combinatórias oferecidas pelo FI multiplex fornecem uma ferramenta poderosa para possibilitar a detecção de células senescentes imparcial dentro de uma única seção de tecido.
Aqui, microarrays de tecidos contendo núcleos de 34 tipos de tecidos humanos foram empregados. Esses foram corados com uma combinação de biomarcadores estruturais, imunes e de senescência em um ensaio de 10 plexos, com imagens adquiridas usando um scanner de lâminas multiplex. Esse método permite avaliar a abundância e a distribuição espacial das células senescentes no tecido. Coloração sequencial, imagens e ciclos de inativação de corantes foram usados para gerar conjuntos de dados multiplexados, com imagens adquiridas usando um sistema multiplex de varredura de lâminas de fluorescência. Protocolos para preparação manual de lâminas e processamento automatizado usando um coloridor de lâminas são descrevidos, juntamente com segmentação de célula única e análise espacial usando software digital de patologia. No geral, esses métodos fornecem um guia abrangente para coloração, imagem e análise espacial de biomarcadores associados à senescência em amostras de tecido, bem como um guia mais geral para imagens multiplexadas.
Introdução
Senescência é um destino celular terminal complexo que demonstrou contribuir para uma ampla gama de processos, incluindo envelhecimento, câncer e função imunológica, além da homeostase dos tecidosnormais 1. No entanto, nenhum biomarcador universal de senescência foi descrito, e a identificação depende da avaliação de uma série dos chamados sinais2. A imagem de IF do tecido tem sido limitada à avaliação de um ou dois biomarcadores em uma única seção, tornando a avaliação das combinações de marcadores dentro da mesma amostradesafiadora 3. Esse problema é agravado pelo quadro emergente da heterogeneidade celular senescente no nível4 de célula única e pela escassez de características de senescênciain vivo 2, tornando difícil a seleção de painéis de detecção estreita em contextos novos ou com amostras preciosas 5,6.
A imagem multidirecionada por FI visa superar essa limitação facilitando a detecção sequencial de múltiplos biomarcadores dentro de uma única seçãode tecido 3. Isso é possível tanto pelo uso de repórteres oligonucleotídeos marcados com fluorescência quanto pelo uso de anticorpos primários marcados cujo sinal fluorescente é extinto por meio de um processo de inativação decorante 7. Em ambos os casos, a imagem sequencial é usada para montar um painel espacialmente resolvido de biomarcadores, oferecendo vantagens em relação ao FI tradicional para coloração sequencial de tecidos. Por meio da geração desses perfis complexos em uma única amostra de tecido, um número maior de fenótipos senescentes, tipos celulares e estruturas tecidulares pode ser detectado, permitindo uma avaliação sofisticada de suas relações espaciais edistribuições 7.
No entanto, embora a complexidade dos perfis de imagem de FI multiplexados seja significativamente superior à dos FI tradicionais, os painéis de marcadores geralmente são limitados a <100 biomarcadores devido a restrições práticas3. Esses incluem tanto a possível perda de antigenicidade do epítopo, intensidades de sinal ou integridade dos tecidos a cada rodada subsequente quanto o desafio de otimizar grandes combinações de anticorpos que necessariamente não devem conter reatividadecruzada 8,9. Assim, determinar a composição ótima de cada rodada de anticorpos é uma consideração importante no design de painéis multiplexados. Consequentemente, o "plex" total é menor do que o alcançado por técnicas como a transcriptômica espacial. No entanto, dado que o FI multiplex quantifica proteínas em vez de níveis de transcritos, as duas técnicas podem ser consideradas complementares e podem ser combinadas em pipelines de "multi-ômica" em grandeescala 10.
Aqui, microarrays de tecidos humanos contendo núcleos de 34 tipos de tecido foram capturados em imagens. Esses foram coloridos com uma combinação de biomarcadores estruturais, imunes e de senescência em um ensaio de 10-plex: Pan-citoqueratina (PANCK), CD31, actina alfa do músculo liso (aSMA), queratina 15 (K15), vimentina, FOXP3, CD8, Ki67, p16 e Lamin B1. Protocolos detalhados passo a passo para a preparação manual de slides, bem como para uma adaptação para incorporar automação via um stainer automatizado de slides são fornecidos. Comparações experimentais representativas mostram que este último melhora tanto a integridade dos tecidos quanto, para a maioria dos marcadores, o sinal defluorescência 11. Por fim, é fornecido um guia passo a passo para a análise de imagens de microarrays de tecidos multiplexados via software digital de patologia HALO, incluindo segmentação de célula única e análise espacial da expressão de biomarcadores. Resultados representativos demonstram a viabilidade técnica da detecção e quantificação celular senescente com base no painel de biomarcadores (em oposição a uma validação biológica abrangente da classificação de senescência).
No geral, essa metodologia é apresentada como um guia para a avaliação multiplex de biomarcadores de senescência in vivo , bem como um guia mais geral para imagens multiplexadas (Figura 1).
Protocolo
Declaração de ética
As amostras de tecido incluídas neste trabalho foram excedentes aos requisitos diagnósticos do arquivo do Barts Health NHS, as amostras foram obtidas em conformidade com todas as diretrizes institucionais e regulatórias relevantes e aprovadas sob os protocolos éticos 10/H0704/65 e 05/QO605/140.
1. Preparação de lâminas, coleta de antígenos e bloqueio
Nota: Salvo indicação, todas as etapas são realizadas à temperatura ambiente (~20–25 °C) em condições padrão de laboratório.
- Montagem inicial da amostra
- Para garantir a retenção ideal do tecido, monte amostras de tecido embutidas com parafina fixa com formalina (FFPE) em lâminas de microscopia de alta qualidade (carregadas positivamente), preparadas a partir de um novo pacote para garantir perda mínima de carga.
- Certifique-se de que as seções não tenham mais de 5 μm de espessura, com tamanho máximo de 4 x 2cm 2 montadas centralmente para garantir visibilidade dentro da janela de visualização do suporte de deslizantes sem cobertura.
- Realize a preparação da amostra manualmente por meio de uma câmara de descamuflado ou de forma automatizada por meio de um coloridor automático.
- Câmara de descoloração
- Asse até 24 lâminas durante a noite a 60 °C com o tecido voltado para cima.
- Dewax e reidratam amostras usando incubações sequenciais de 5 minutos em xileno (execute dois passos) e concentrações decrescentes de etanol (100%, 100%, 90%, 70%) submergindo completamente as lâminas em cada reagente.
- Lave os slides submergindo em PBS por 5 minutos (faça o passo duas vezes).
- Permeabilize desliza submergindo em 0,3% Triton X 100 diluído em PBS por 10 minutos.
- Lave os slides submergindo em PBS por 5 minutos.
- Prepare a câmara de desocultação adicionando os seguintes reagentes a cada uma das seções separadas:
- 500 mL ddH2O na câmara principal.
- 250 mL ddH2O na posição central do reservatório na cesta metálica do rack.
- 250 mL solução de desmascaramento de antígeno pH 6 1 (ARS1) na posição do reservatório esquerdo sobre a cesta metálica do rack.
- 250 mL Solução de Desmascaramento de Antígeno pH 9 1 (ARS2) na posição direita do reservatório na cesta metálica do rack (diluir em ddH2Oa partir do estoque 10x).
- Submerga amostras na solução ARS1 e coloque uma faixa de vapor sobre os três reservatórios.
- Coloque a tampa na câmara de desocultação e gire para travá-la na posição fechada, garantindo que o valor de liberação de pressão fique repleto sobre o haste de pressão.
- Selecione e inicie um protocolo que sobe até um ponto de temperatura pré-programado de 110 °C e se mantém por 4 minutos.
- Durante a fase de aquecimento, quando o painel indicador de temperatura mostrar 70 °C, inicie um temporizador por 20 minutos. O sistema atingirá a temperatura, reterá e começará a reduzir a pressão durante esse período.
- Descomprima completamente o sistema inclinando cuidadosamente a válvula de alívio de pressão com uma pinça e abrindo a tampa. Verifique a faixa do riacho para garantir que a temperatura foi atingida.
- Mova as amostras da solução ARS1 para a solução ARS2. Coloque a tampa da câmara de volta (mas não trave nem repressurize) e inicie um temporizador por 20 minutos.
- Remova a cesta do reservatório que contém os escorregadores para a bancada.
- Deixe a cesta na bancada em temperatura ambiente por 10 minutos.
- Lave as amostras submergindo em PBS por 5 minutos (faça essa etapa quatro vezes).
- Bloqueie amostras submergindo em PBS contendo 10% de soro de burro e 0,3% de BSA por 1 hora.
- Lave as amostras submergindo em PBS por 5 minutos.
- Contracolorar amostras submergindo em DAPI (1 μg·mL-1) diluído em PBS por 15 minutos.
- Lave as amostras submergindo em PBS por 5 minutos.
- Monte os ferrolhos em suportes de deslizantes sem cobertura.
- Coloridor automático de deslizamento (ex.: Bond RXm)
- Coloque a lavagem, os reagentes ER1 e ER2 a granel na gaveta inferior.
- Ligue o sistema para inicializar.
- Certifique-se de que os recipientes de resíduos estejam vazios e que todos os outros reagentes estejam acima dos níveis mínimos.
- Prepare o braço do reagente preenchendo as posições dos potenciômetros com os seguintes reagentes nos volumes necessários indicados pelo sistema para o número total de lâminas:
- Insira o potenciômetro em branco do reagente cheio de PBS no braço do reagente.
- Insira o potômetro de reagente contendo 0,3% de Triton X-100 diluído em PBS no braço do reagente.
- Insira o pote de reagente contendo buffer bloqueante – 10% de soro de burro em 0,3% de BSA em PBS no braço do reagente.
- Insira o potenciômetro de reagente contendo DAPI (1 μg·mL-1) diluído em PBS no braço do reagente.
- Insira todo o braço do reagente (com potes preparados) no sistema.
- Seguindo as instruções na tela, construa um protocolo automatizado de coloração que inclua os seguintes passos a serem executados durante a noite:
- Asse a 60 °C por 10 horas.
- Incube com 0,3% de Triton X-100 diluído em PBS (10 min).
- Lave com reagente de lavagem a granel (rotina pré-programada).
- Incubar com o reagente a granel Epitope Retrieval 1 (ER1) (20 min, 100 °C).
- Lave com reagente de lavagem a granel (rotina pré-programada).
- Incubar com o reagente a granel Epitope Retrieval 2 (ER2) (20 min, 100 °C).
- Lave três vezes com reagente de lavagem a granel (rotina pré-programada).
- Incubar com tampão bloqueador - 10% soro de burro e 0,3% BSA em PBS (1 h).
- DAPI (1 μg·mL-1 em PBS) quatro vezes por 5 minutos cada vez.
- Lavar (rotina pré-programada).
- Certifique-se de que todos os volumes de adição estejam definidos para 150 μL e que a etapa de preparação esteja definida para dewax usando o menu suspenso.
- Adicione detalhes para até 30 slides e imprima etiquetas de código de barras.
- Remova a bandeja do ferrolho e insira os ferrolhos voltados para cima. Adicione azulejos de cobertura sobre cada slide, voltados para cima. Coloque as etiquetas do código de barras de forma que elas se leiam de cima a baixo no slide.
- Coloque a bandeja deslizante de volta no autostainer e trave pelo botão da bandeja frontal.
- Pressione o botão de partida de cada braço do ferrolho atualmente carregado com ferrolhos.
Nota: O protocolo completo leva ~15 horas para rodar (incluindo 10 horas de bake). O horário de início pode ser adiado para economizar lavagens de reidratação. - Monte os ferrolhos em suportes de deslizantes sem cobertura após a conclusão do ciclo.
- Suporte de Ferrolho Sem Deslizante de Cobertura de Carregamento
- Coloque os slides no Suporte Sem Slip, alinhando as bordas superior e direita contra os batentes metálicos.
- Trave o ferrolho no lugar com as câmeras plásticas (usando as duas ao mesmo tempo) girando para a posição fechada do cadeado.
- Verifique se o ferrolho está completamente liso e não balança dentro do suporte.
- Coloque a câmara do inserto do Porta-Deslizante Sem Cobertura sobre o ferrolho, beliscando as barras laterais com as duas mãos para limitar a pressão e evitar quebras.
- Carregue o suporte do deslizante sem cobertura pela entrada com meio de montagem de 2 mL contendo 50% de glicerol em PBS.
- Adicione uma etiqueta de código de barras ao próprio slide, do lado esquerdo do slide, em qualquer uma das orientações.
- Prossiga para a imagem de imagem.
2. Imagem multiplex
- Seleção de regiões e imagem por autofluorescência
- Abra o software de aquisição de imagens multiplex (por exemplo, fluxo de trabalho Mx (4.2.0.4)) e crie um protocolo com as rodadas/biomarcadores e tempos de exposição necessários usando o assistente do editor de protocolos.
Nota: Determine previamente a atribuição de cada anticorpo aos canais disponíveis. Restringa marcadores fracos (ou seja, aqueles que exigem tempos de exposição mais altos) aos canais Cy5 e Cy7 que têm menos autofluorescência. No máximo 4 anticorpos por rodada pode ser usado no sistema de imagem de fluorescência multiplex. - Se forem necessárias imagens virtuais de H&E, certifique-se de que o canal Cy3 seja adquirido.
- Adicione os slides a um protocolo (usando o número do código de barras) via a ferramenta de criação de lotes para criar um fluxo de trabalho de experimento multiplex.
- Carregue a lâmina no microscópio via software de aquisição (4.2.0.4) e siga o fluxo de trabalho desenhando regiões de interesse pelos passos de imagem 2x e 10x para cada lâmina. Ao selecionar regiões, certifique-se de que cada campo de visão tenha pelo menos dois vizinhos para evitar problemas de costura.
- Minimize a quantidade de vidro vazio para evitar problemas de costura e reduza os tempos de execução não selecionando campos vazios.
- Realize a imagem de autofluorescência 20x usando os tempos de exposição definidos no passo 2.1.1 e siga o assistente de controle de qualidade (QC). Confirme visualmente que não há regiões ou artefatos fora de foco. Se esses forem identificados, então falhe no controle de qualidade e refaça a imagem.
Nota: Não existe uma única medida de rigor aceitável do controle de qualidade, e o sucesso dependerá das leituras experimentais necessárias e da valorização da amostra. Tecidos em foco com intensidade de coloração suficiente devem parecer visualmente nítidos e claros. Pequenas áreas de descolamento/degradação do tecido são frequentemente observadas, que não melhoram com imagens adicionais e podem ser toleradas se o restante da amostra tiver sido bem capturada. Se grandes artefatos brilhantes forem observados (por exemplo, poeira), a melhor prática é removê-los limpando a lâmina e fazendo reimagens. - Gerar imagens de fundo que serão subtraídas do sinal final do biomarcador, em um processo que é repetido a cada rodada de multiplexação.
Nota: Todas as rodadas multiplex serão automaticamente alinhadas via software de aquisição.
- Abra o software de aquisição de imagens multiplex (por exemplo, fluxo de trabalho Mx (4.2.0.4)) e crie um protocolo com as rodadas/biomarcadores e tempos de exposição necessários usando o assistente do editor de protocolos.
- Uso de manuseador robótico de placas
- Certifique-se de que o software de aquisição esteja fechado.
- Abra o software de integração robótica e clique em iniciar.
- Coloque o suporte de deslizamento sem cobertura empilhado na pilha de entrada.
- Certifique-se de que a pilha de saída esteja vazia.
- Abra o Software de Controle Robótico de Placas (por exemplo, software robótico Harmony (3.2.0)) e siga o assistente, garantindo que o tipo e número corretos de placa sejam selecionados.
- Clique em start e o manipulador da placa carregará o microscópio, que automaticamente saberá a etapa correta do fluxo de trabalho devido ao código de barras da lâmina.
NOTA: Se estiver utilizando o carregador robótico para as etapas de imagem do biomarcador abaixo, é essencial ter a opção "tempos de exposição definidos dinamicamente" desmarcada no software e usar tempos de exposição pré-definidos.
- Coloração sequencial de biomarcadores, inativação de corante e imagem multiplex
- Anticorpos de centrífuga a 13.000 x g por 1 minuto em temperatura ambiente para limitar artefatos.
- Prepare a solução de anticorpos em PBS contendo 0,3% de BSA.
Nota: As concentrações finais de anticorpos variam, mas uma diluição de 1:200 é um bom ponto de partida para otimizar um novo anticorpo. - Remova o meio de montagem pipetando a partir da porta do suporte de deslizantes sem cobertura e lave adicionando 2 mL de PBS contendo 0,01% de Tween por 5 minutos (repita essa etapa três vezes).
- Remova o PBS e realize a coloração de anticorpos pipetando uma solução de anticorpos de 350 μL diluída em PBS na porta. Esse volume foi otimizado para garantir cobertura total da amostra dentro da câmara de coloração.
- Incube por 1 hora em temperatura ambiente no tampo da bancada.
- Remova a solução de anticorpos pipetando pela porta do porta-lâminas sem escorrega e lave adicionando 2 mL de PBS contendo 0,01% de Tween por 5 minutos (repita essa etapa três vezes).
- Remova PBS e adicione 2 mL de suporte de montagem.
- Insira o suporte de lâmina sem cobertura no microscópio para iniciar a etapa automática específica de imagem da rodada.
- Uma vez concluído, o fluxo de trabalho avança passando etapas de controle de qualidade conforme indicado na tela.
- Remova o meio de montagem pipetando a partir da porta do suporte de deslizantes sem cobertura e lave adicionando 2 mL de PBS contendo 0,01% de Tween por 5 minutos (repita essa etapa três vezes).
- Prepare frescamente a solução de inativação do corante contendo 7 mL ddH2O, 2 mL 0,5MNaHCO 3 e 1 mL 30% H2O 2. Prepare essa solução imediatamente antes do uso e aplique nas lâminas sem demora.
Atenção: o peróxido de hidrogênio deve ser manuseado com EPI laboratorial apropriado. - Remova PBS e adicione 2 mL de inativação de corante por lâmina imediatamente após a adição deH2O2 à solução de trabalho.
- Incube por 15 minutos na bancada, dentro do suporte do lâmina.
- Remova a solução de inativação do corante pipetando pela porta do porta-lâmina sem slip e lave por 5 minutos em 2 mL PBS contendo 0,01% de Tween.
- Remova PBS e adicione 2 mL de suporte de montagem.
- Insira o suporte do porta-lâmina sem desleixo no microscópio para iniciar a imagem automática de autofluorescência específica por rodada 20x.
- Uma vez concluído, o fluxo de trabalho avança passando etapas de controle de qualidade conforme indicado na tela.
- Repita os passos 2.3.1 a 2.3.17 para quantas rodadas/marcadores necessários. (O procedimento foi validado pelo fabricante até 10 rodadas, embora a integridade dos tecidos seja o principal fator determinante desse limite).
3. Análise automatizada HighPlex via software digital de patologia
- Carregamento de dados e segmentação da TMA
- Arraste e solte imagens IF multiplexadas na aba "estudos" no Software Digital de Patologia.
- Imagens virtuais de H&E devem ser importadas separadamente.
- Para amostras de microarray de tecidos (TMA), use o "módulo TMA". Isso permite rotular núcleo por núcleo, tornando o acompanhamento dos dados muito mais simples do que lidar com o slide como um todo.
- Para criar um bloco TMA, primeiro navegue até as ações do bloco e crie um novo mapa TMA.
- Isso pode ser inserido manualmente ou usando uma planilha Excel pelo assistente de importação.
- Segmente o TMA clicando com o botão direito na amostra na aba de estudos e selecionando "Segmentar TMA".
- Selecione o tamanho dos núcleos e alinhe-os ao mapa movendo as caixas vermelhas. Clique em salvar quando terminar.
- Análise e exportação de dados agora podem ser executadas de forma core-wise.
Nota: O pipeline a seguir também pode ser executado em seções completas de tecido sem o uso do módulo TMA.
- Arraste e solte imagens IF multiplexadas na aba "estudos" no Software Digital de Patologia.
- Segmentação de alvo único
- Navegue até a aba de análise.
- No menu suspenso "ações de configurações", clique em carregar e selecione o módulo de análise de fluorescência HighPlex.
- Para esses resultados, foi usada a versão 5.2.2.
- Na seleção de corantes, preencha os marcadores avaliados manualmente ou pela função "autopreenchimento de corantes".
- Na detecção nuclear, selecione um tipo de segmentação apropriado para a versão do HALO (aqui é descrita a versão tradicional, não AI).
- Defina o limiar de contraste nuclear para captar núcleos (geralmente na faixa de 0,4 a 0,6).
- Defina a intensidade nuclear mínima para captar núcleos (geralmente não inferior a 0,05).
- Reduza o brilho máximo da imagem para cerca de 0,4 dependendo da intensidade do sinal DAPI (reduzido de 1 devido à faixa dinâmica das imagens de 16 bits).
- Ajuste parâmetros adicionais, como agressividade de segmentação, furos de preenchimento e filtros de tamanho, dependendo do tipo de tecido.
- Repita esse processo para detecção de membranas e citoplasmas.
- Para a detecção tradicional de citoplasma, um raio de coleira entre 2 e 5 costuma ser um bom ponto de partida.
- Seleção positiva do limiar por biomarcador
- Cada biomarcador selecionado na fase de seleção do corante será medido para valores de intensidade bruta.
- Defina classificações binárias (positiva vs negativa) ou múltiplas (alta, média, baixa, negativa) para cada marcador, ajuste os valores usando os controles deslizantes nos compartimentos nuclear, citoplasmático ou de membrana, dependendo do padrão de coloração.
- Para definir um limiar binário, ajuste apenas o controle deslizante inferior para determinar o valor de corte.
- Avalie o desempenho usando a janela de ajuste em tempo real no menu "Analisar" e ativando/desligando a máscara de análise para comparar com os níveis brutos de coloração.
- Crie combinações de marcadores usando a função "fenótipos".
- O gate lógico inclui AND/OU positivo/negativo para todos os marcadores, permitindo a construção de uma matriz ilimitada em todas as colorações.
- Defina os dados de armazenamento do objeto como verdadeiro se forem necessários dados alvo único (necessário para análise espacial).
- Salve o protocolo e, na aba de estudos, destaque todos os slides para análise, clique direito e análise com o protocolo desejado.
4. Revisão dos Resultados
- Avaliação Espacial em Software de Patologia Digital
- Veja todos os resultados na "aba de resultados" do software digital de patologia.
- A tabela resumida no topo apresentará médias de todas as características da imagem atual.
- Isso será para um núcleo único se for aberto separadamente.
- A tabela inferior exibirá os dados alvo único para cada característica.
- Interrogue pontos de dados individuais selecionando da tabela ou clicando na imagem.
- Filtre fenótipos, limiares de positividade ou intensidade dos marcadores nas colunas apropriadas. Esses podem então ser plotados navegando para: "ação do objeto" > "plotar" > "plotar espacial".
- Depois de fazer isso para vários grupos diferentes, a análise espacial pode ser realizada.
- Selecionar o botão "análise espacial" e selecionar as opções conforme necessário:
- Vizinho Mais Próximo: Encontrará a distância até a observação mais próxima de um tipo de célula especificado em relação a outra.
- Análise de proximidade: Mede em bandas ao redor de um tipo celular selecionado e quantifica tanto o número quanto a distância de qualquer outro tipo de célula.
- Análise de infiltração: Mede em bandas a distância em uma camada de anotação específica (marcada na imagem via ferramenta de anotações) onde um tipo específico de célula é encontrado.
- Mapa de Calor de Densidade: Gera uma visualização da distribuição de um tipo de célula ao longo da imagem.
- A análise espacial pode ser executada em todos os núcleos TMA através do botão "resultados de spots" nas ações de slide e do menu suspenso "ações de resultados".
- Exportação de Resultados de Software Digital de Patologia
- Os resultados podem ser exportados da aba TMA navegando até as "ações de slide" > "exportar".
- Apenas dados resumidos ou análise completa de alvo único podem ser exportados via aba avançada.
- Gerar dados como arquivos .csv que podem ser analisados em softwares como R para gerar uma análise em nível populacional da intensidade dos biomarcadores em todas as células. Características de objeto único incluem: ID da amostra, ID único do objeto (por célula), valores brutos de intensidade para cada marcador, classificações de fenótipos e coordenadas espaciais.
Resultados
10-plex IF e pareado virtual H& Imagens eletrônicas foram geradas para 136 núcleos de microarranjos de tecidos abrangendo 34 tipos de tecidos humanos em duas lâminas preparadas com diferentes metodologias (Figura 2). Essas imagens representativas demonstram coloração multiplex bem-sucedida com morfologia tecidual preservada e detecção clara de múltiplos biomarcadores em núcleos de microarray tecidual. Um slide utilizava o stainer automático do slide, e o outro, o processo manual de preparação do slide. Uma maior incidência de artefatos de tecido foi observada com o método manual baseado em câmara de descamuflajação, incluindo descolamento de tecido, bem como núcleos perdidos ou deslizados (Figura 3). Esses artefatos reduzem a região de tecido analisável por amostra ou núcleo, impactando assim a análise multiplex a jusante. Essas observações confirmam que o protocolo permite coloração e imagem múltiplas confiáveis em diversos tipos de tecidos.
A imagem multiplex bem-sucedida é indicada por morfologia tecidar preservada, alinhamento consistente entre rodadas de coloração e detecção clara e específica do sinal de biomarcadores. Em contraste, resultados subótimos são caracterizados por descolamento de tecido, perda de sinal ou artefatos de imagem que reduzem regiões analisáveis e comprometem a análise a jusante.
Em seguida, o perfil de coloração de marcadores incluindo PANCK (tecido epitelial), CD31 (tecido endotelial), aSMA (tecido estromal), queratina 15 (K15; epitélio basal), vimentina (células mesenquimatos), Ki67 (marcador de proliferação), CD8 (células T citotóxicas) e FOXP3 (TREGs), foi comparado entre ambas as técnicas de preparação de lâminas, com uma pequena redução qualitativa (visual) do sinal observada pelo método manual (Figura 4A) (Figura 4A). Ao utilizar limiares de classificação de biomarcadores no Digital Pathology Software, as amostras foram estratificadas em populações positivas e negativas para cada uma das ~630K células do conjunto de dados (Figura 4B). A avaliação quantitativa do sinal do marcador foi realizada utilizando medições de intensidade derivadas do fluxo de trabalho de análise digital de patologia. Estimativas de densidade populacional (onde a área sob a curva representa 100% da população) e valores de intensidade mediana mostraram aumentos modestos em 5/8 biomarcadores dentro de populações positivas ao usar o colorador automático de lâminas em comparação com o processo manual (Figura 4C).
Concluindo o painel, os marcadores descritos acima foram então combinados com biomarcadores adicionais para Lamin B1 (membrana nuclear) e p16 (inibidor de quinase dependente de ciclina), permitindo visualizar a abundância e distribuição relativa dos tecidos de todos os 10 marcadores em uma única amostra (Figura 5). A capacidade de perfilar um grande número de biomarcadores é de particular utilidade no campo da senescência, que depende da avaliação de múltiplos marcadores ortogonais para garantir uma classificaçãoválida 2. Aqui, conseguimos perfilar as mudanças na intensidade da Lamin B1 em populações altas e baixas de p16. Importante ressaltar que, por se tratar de uma amostra multiplexada, essas células puderam ser colocadas em um contexto espacial, comparando com a distribuição de outros tipos celulares dentro do mesmo tecido (Figura 6A). Por meio do limiar de classificação do Digital Pathology Software, essa coloração foi quantificada para demonstrar que as células p16 positivas estavam associadas a níveis mais baixos de Lamin B1 do que seus equivalentes negativos (Figura 6B), um perfil consistente com os padrões de marcadores associados à senescência descritosanteriormente 12. Também observamos que células Lamin B1 negativas apresentavam níveis mais altos de p16 (Figura 6C). Usando a função de fenótipos no Digital Pathology Software (que classifica células com base na segmentação de célula única e no limiar de múltiplos marcadores), a combinação desses marcadores foi então usada para definir uma população de células como senescentes, ou seja, aquelas sendo tanto p16 positivas quanto Lamin B1 negativas. Em seguida, a proporção dessas células em todos os núcleos por tipo de tecido foi quantificada, juntamente com cada um dos 10 marcadores individualmente (Figura 6D). Esse resultado permite a comparação quantitativa de populações celulares definidas por biomarcadores em múltiplos tipos de tecidos dentro do conjunto de dados multiplex. Embora o pipeline de análise opere em nível de célula única, o conjunto de dados atual é apresentado principalmente usando distribuições em nível populacional. A abundância relativamente baixa de células p16-positivas neste conjunto de dados pode limitar o poder estatístico para uma análise robusta de correlação célula a célula entre p16 e Lamin B1, e, portanto, tais relações devem ser interpretadas com cautela.
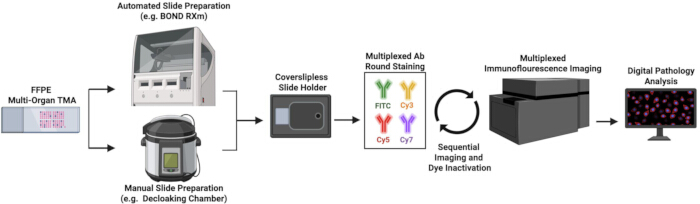
Figura 1: Esquema mostrando o fluxo de trabalho completo de imunofluorescência multiplex. Por favor, clique aqui para ver uma versão maior desta figura.
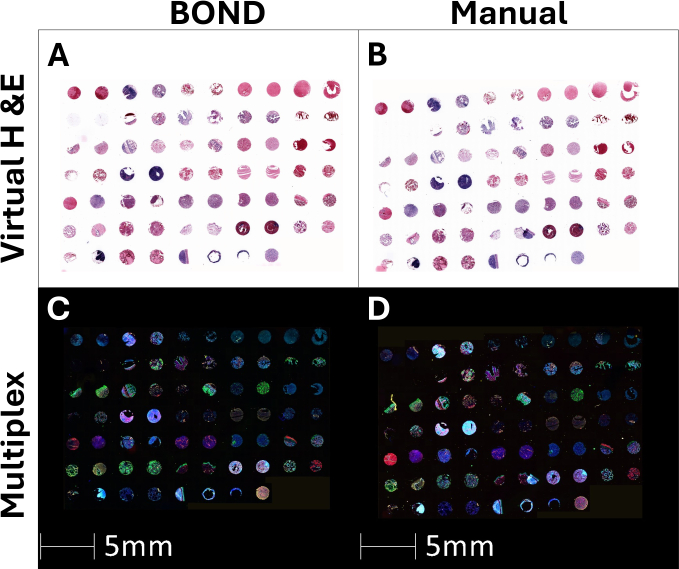
Figura 2: Visão geral da imagem multiplex: (A-B): Virtual H& Imagens E geradas a partir da coloração DAPI e da autofluorescência Cy3 da primeira rodada para visualizar a integridade do tecido das lâminas preparadas usando o coloridor automático de lâminas ou processos manuais de preparação de lâminas. (C-D): Coloração multiplex de FI de todos os biomarcadores. Por favor, clique aqui para ver uma versão ampliada desta figura.
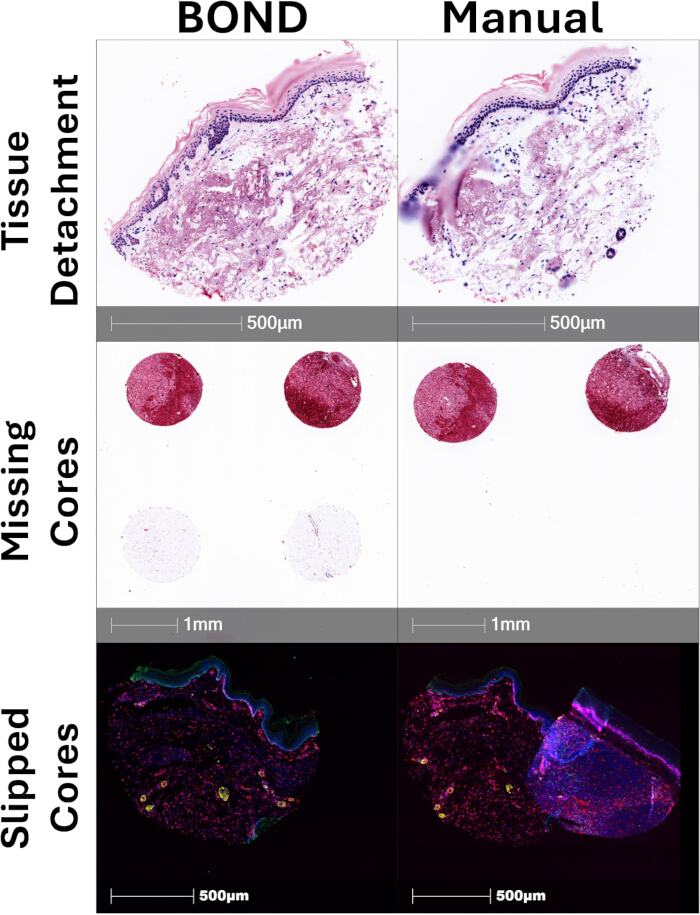
Figura 3: Exemplos de tipos de artefatos: Exemplos representativos de diferentes tipos de artefatos que podem ser gerados principalmente durante a preparação das lâminas. O descolamento parcial de tecidos pode ser observado como regiões desfocadas e pode causar problemas de alinhamento dos tecidos em rodadas subsequentes. A ausência de núcleos reduz o poder experimental e frequentemente ocorre de forma desproporcional em tipos de tecido delicados. Núcleos deslizantes ou sobrepostos acontecem quando um núcleo se desprende de sua posição no TMA, mas se agarra a outra região, agravando a perda da amostra ao dificultar a análise do núcleo oculto. Por favor, clique aqui para ver uma versão ampliada desta figura.
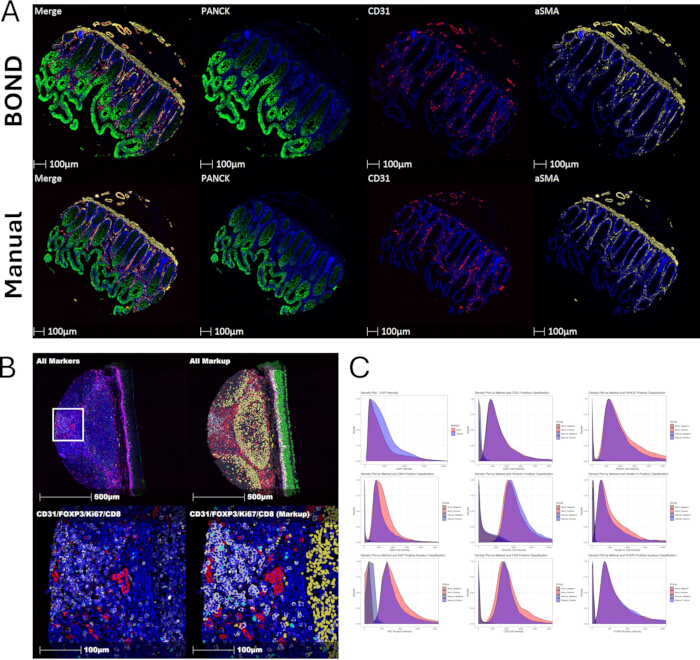
Figura 4: Comparação entre autotinção BOND e preparação manual de lâmina sinal de fluorescência: (A): Coloração representativa de FI para marcadores estruturais pan citoqueratina (PANCK), CD31 e actina do músculo liso alfa (aSMA). Uma fusão dessas três imagens é mostrada na primeira coluna. (B): O Software Digital de Patologia mascara de análise binária de classificação, indicando detecção positiva de marcadores em diferentes tipos celulares: CD31 (vermelho), FOXP3 (turquesa), Ki67 (amarelo), CD8 (branco), PANCK (verde). A caixa branca indica a região de zoom digital nos painéis inferiores. (C): Quantificação da intensidade de biomarcadores em populações celulares agrupadas por método de preparação de tecidos (um colorador automático de lâminas = vermelho, Manual = azul) e positividade dos marcadores (escuro = negativo, claro = positivo). A área sob cada parcela de densidade representa 100% da população celular analisada. AF = Autofluorescência. Por favor, clique aqui para ver uma versão ampliada desta figura.
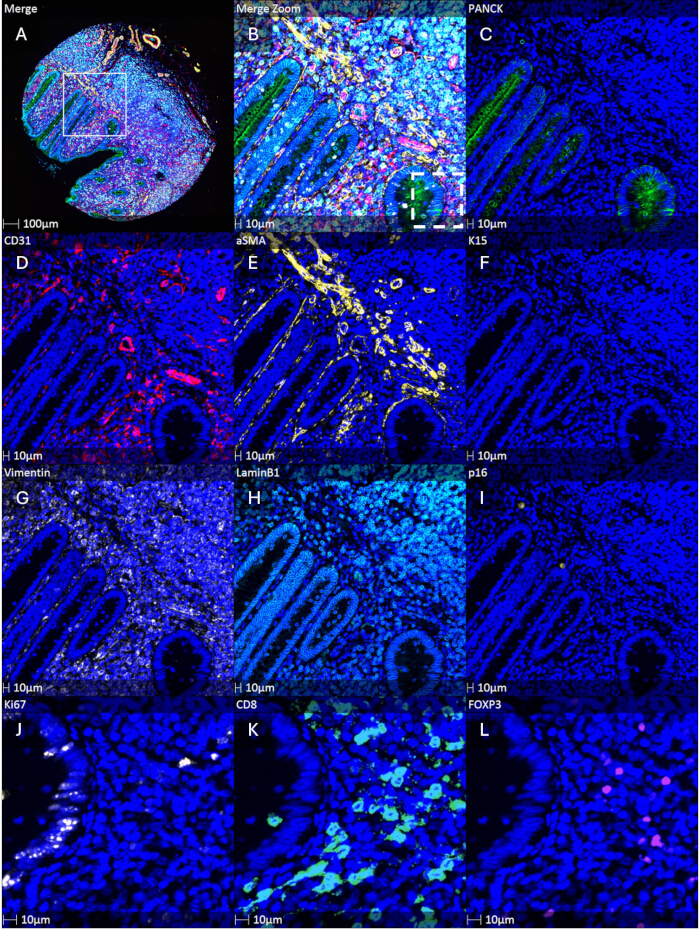
Figura 5: Painel multiplex completo: Imagens representativas do tecido apêndice mostrando A-B: painel completo de 10-plex IF C: PANCK (verde), D: CD31 (vermelho), E:aSMA (amarelo), F: K15 (rosa), G: Vimentina (branco), H: Lamin B1 (turquesa), I:p16 (dourado), J: Ki67 (amarelo brilhante), K: CD8 (verde brilhante) e L: FOXP3 (roxo). Caixa branca = zoom digital (Merge, CD31, aSMA, K15, Vim, LB1, p16), caixa tracejada = zoom digital (Ki67, CD8, FOXP3). Por favor, clique aqui para ver uma versão ampliada desta figura.
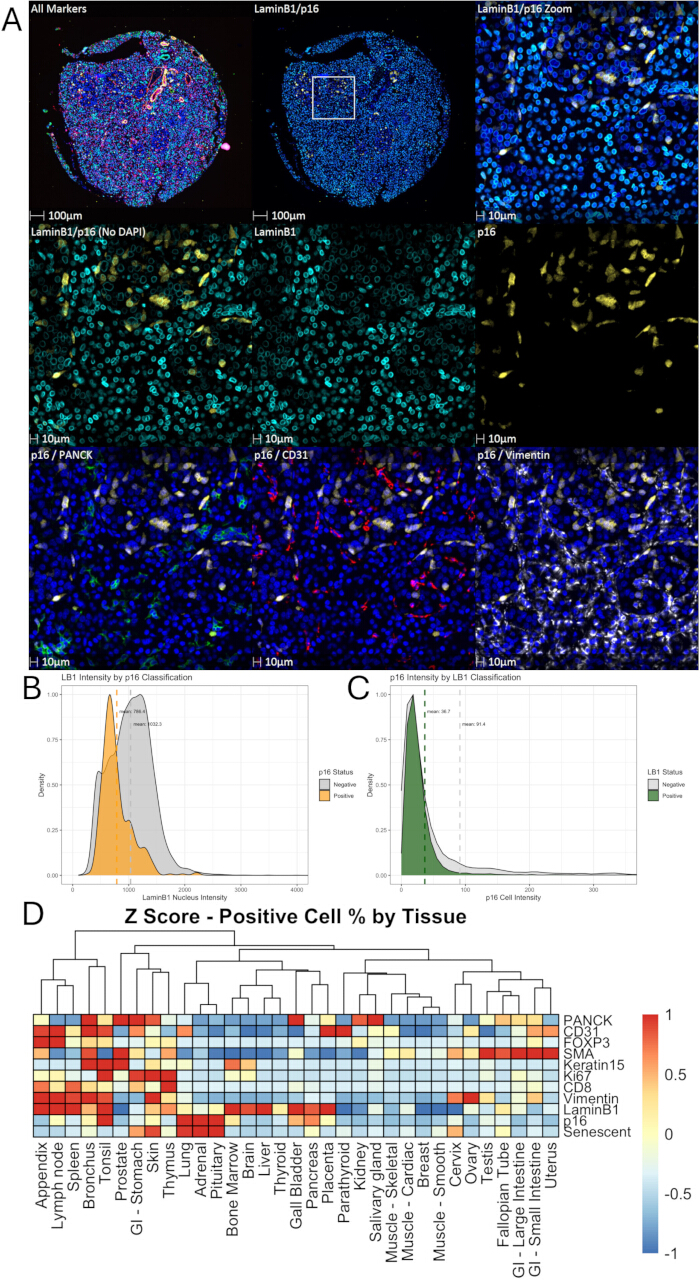
Figura 6: Detecção de marcadores de senescência: (A): FI representativo de imagens de tecido pancreas mostrando padrões contrastantes de coloração de Lamin B1 (turquesa) e p16 (dourado), juntamente com relação espacial com outros marcadores PANCK (verde), CD31 (vermelho) e Vimentin (branco). (B): Quantificação da intensidade do núcleo da Lamin B1 (LB1) em populações celulares positivas e negativas de p16. (C): Quantificação da intensidade celular p16 em populações celulares positivas e negativas da Lamin B1 (LB1). A área do gráfico de densidade sob a curva representa 100% da população. (D): Mapa térmico normalizado do Z-score da porcentagem média de positividade central para cada biomarcador ou fenótipo de senescência (p16+/LB1-ve) entre os tipos de tecido. Por favor, clique aqui para ver uma versão ampliada desta figura.
Discussão
A imagem multiplexada de FI por meio de plataformas automatizadas facilita a geração de perfis sutis de um grande painel de biomarcadores dentro de seções detecido 13. Quando combinado com softwares digitais de patologia, como o HALO, isso permite interrogar tanto a abundância quanto as relações espaciais dos tipos celulares, relativos uns aos outros, bem como sua distribuição através de diferentes estruturastecidulares 3. Isso tem potencial para trazer valor significativo ao campo da senescência, que depende de combinações de perfilamento de marcas para uma classificação robusta das células senescentes, que, por sua vez, possuem heterogeneidade significativa e, portanto, exigem perfilamento de célula alvo único, impossível com seções sequenciais de tecido14. Além disso, a carga celular senescente varia entre tecidos, pode se acumular em diferentes taxas durante o envelhecimento, e há uma escassez estabelecida de marcadores in vivo confiáveis de senescência, tornando desejável a capacidade de utilizar um painel maior de biomarcadores em contextos novos onde maior flexibilidade pode sernecessária 5,15,16. Importante destacar que estudos anteriores demonstraram que o acúmulo e a dinâmica temporal das células senescentes são altamente dependentes dos tecidos, com variação substancial tanto na abundância quanto no início dos sistemas de órgãos, destacando que a senescência não ocorre de forma síncrona entre os tecidos. Técnicas alternativas de perfilamento espacial, como transcriptômica espacial ou citometria de massa por imagem, podem fornecer informações moleculares complementares; no entanto, a imunofluorescência multiplex mede diretamente a expressão proteica e possibilita a análise espacial de alta resolução dos fenótipos celulares dentro de seções de tecido intactas. A natureza sequencial do FI multiplex também se presta a um pipeline iterativo de descoberta.
A imagem IF multiplex pode ser realizada em fluxos de trabalho de alta taxa integrando-se a um coloridor automático de slides. Além de proporcionar vantagens significativas em termos de padronização, a preparação automatizada das lâminas também parece levar a menos artefatos do que o uso de uma abordagem manual baseada em câmara de descamuflado, já que menos descolamento de tecido e perda de núcleos foram observados. No entanto, essas observações baseiam-se em comparação qualitativa, e uma avaliação quantitativa adicional seria necessária para estabelecer formalmente diferenças nos danos teciduais induzidos pelo processamento. Isso é uma preocupação particular em tipos de tecido adiposo, como pele e mama. Além disso, o sistema Coverslipless Slide Holder permite integração com manuseadores robóticos de placas, possibilitando maior produtividade e reduzindo o tempo do operador ao facilitar melhorias no fluxo de trabalho, como as execuções de imagens durante a noite. Embora a automação deva melhorar o fluxo de dados e a padronização, a comparação quantitativa dessas melhorias não foi formalmente avaliada neste estudo e deve ser interpretada como uma observação prática, e não como um resultado medido. Com amostras preparadas como microarranjos de tecido, torna-se viável gerar essas análises abrangentes para centenas de amostras de pacientes em um número relativamente baixo de lâminas, o que pode facilitar futuros estudos investigando células senescentes em amostras clínicasde tecido 5,11.
Embora tenham sido observados pequenos aumentos nas intensidades dos marcadores usando o coloridor automático em relação ao processo manual de preparação da lâmina, na prática essa vantagem é pequena, pois sinal baixo geralmente pode ser superado por meio de tempos de exposição mais longos ou ajustes nos limiares de análise. Vários passos-chave influenciam criticamente o sucesso do ensaio, incluindo otimização de anticorpos, design de painéis multiplex e seleção dos parâmetros de imagem. A validação cuidadosa da compatibilidade de anticorpos, intensidade do sinal e resistência a ciclos repetidos de coloração é essencial para garantir dados multiplex reprodutíveis e de alta qualidade. Muito mais importante é a otimização por rodadas e a seleção de canais dos biomarcadores. Esses testes são avaliados individualmente e em combinação em amostras testes, para garantir a ausência de reatividade cruzada entre anticorpos, bem como para demonstrar que a inativação de contraste e a detecção de epítopos são possíveis nas rodadas desejadas. Recomenda-se o uso de marcadores fracos ou menos abundantes nos canais Cy5 e Cy7, que normalmente apresentam menor autofluorescência. O painel final é testado no tipo de tecido de interesse, já que alguns tecidos de otimização amplamente utilizados (por exemplo, amígdalas) frequentemente exigem concentrações e tempos de exposição menores do que os ambientes experimentais, que também podem diferir em propriedades como autofluorescência. No entanto, tais tecidos de controle positivo podem ser úteis quando a presença de tipo celular é incerta em tecidos experimentais, pois a falta de sinal não pode ser facilmente diferenciada da ausência de células-alvo. A diligência nessas otimizações de painel dentro do tipo de tecido alvo é o passo experimental mais crítico para garantir um ensaio bem-sucedido, minimizando a perda de biomarcadores nas execuções finais. A maioria dos problemas surge devido à reação cruzada de anticorpos, sinal insuficiente devido a baixas concentrações de anticorpos ou baixo sinal para ruído nos canais FITC/Cy3. Além disso, a preservação do antígeno sob etapas repetidas de inativação de corante depende tanto do anticorpo quanto do tecido, exigindo ainda mais o uso de etapas abrangentes de otimização para garantir a seleção de composições apropriadas em painéis/redondas para as amostras experimentais. Uma limitação fundamental dos fluxos de trabalho de imunofluorescência multiplex é a dependência de anticorpos de alta qualidade, juntamente com a estabilidade dos epítopos em ciclos repetidos de coloração e inativação de corantes.
No geral, a imagem multiplexada, acoplada a plataformas de automação, representa uma mudança radical na sofisticação para a avaliação de FI de amostras de tecido in vivo , facilitando uma análise espacial abrangente de painéis complexos de biomarcadores no nível de célula única. Aplicações futuras desse fluxo de trabalho incluem o perfilamento em larga escala de biomarcadores associados à senescência em diversos tipos de tecidos e a integração com abordagens emergentes de cômicas espaciais para resolver ainda mais a heterogeneidade celular em ambientes teciduais complexos.
Divulgações
O CLB atuou como consultor para Senisca, StarkAge e AKLRD. O laboratório do CLB recebeu financiamento da ValiRx.
Contribuição do autor:
RW LG e CLB desenvolveram o conceito inicial. RW, FM, MGC, LG e CLB finalizaram o conceito, desenvolvendo e projetando experimentos. RW, FM, MGC e LG realizaram todos os experimentos. RW e CLB escreveram o rascunho inicial do manuscrito, com todos os autores contribuindo para as revisões do manuscrito antes da submissão. Todos os autores leram e aprovaram o manuscrito final.
Agradecimentos
O CLB reconhece o financiamento para FM e MGC do BBSRC (BB/T008709/1 e BB/W510427/1, respectivamente) e pela compra do Cell DIVE do Wellcome Trust (223803/Z/21/Z).
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 30% Hydrogen Peroxide (H2O2) | Merck | H1009 | |
| Antigen unmasking solution 1 (H3300) (ARS1) | Vector Labs. | H-3300 | Prepare with 12.5 ml Antigen Unmasking Solution + 237.5 ml ddH2O |
| Antigen unmasking solution 2 (ARS2) | Sigma | T6066 / E5134 | Prepare 10x stock (12.9 g Trizma base, 3.7 g EDTA, 5 mL Tween 20, 995 mL ddH20). |
| Bovine Serum Albumin (BSA) | Merck | A2153 | |
| Bulk Dewaxing Solution | Leica | AR9222 | |
| Bulk Epitope Retrieval 1 (ER1) | Leica | AR9961 | |
| Bulk Epitope Retrieval (ER2) | Leica | AR9640 | |
| Bulk Wash Solution | Leica | AR9590 | |
| DAPI | Merck | D3571 | |
| Doubled distilled water (ddH20) | N/A | N/A | |
| DMSO | Merck | 472301 | |
| Donkey Serum | Merck | D9663 | |
| EDTA | Merck | E5134 | |
| Glycerol | Merck | G5516 | |
| NaHCO3 | Merck | S5761 | |
| Phosphate Buffered Saline (PBS) | Merck | BP399 | |
| Propyl Gallate | Merck | P3130 | |
| Sodium Bicarbonate | Merck | S5761 | |
| Triton X 100 | Merck | H5141 | |
| Trizma Base | Merck | T6066 | |
| Tween20 | Merck | P1379 | |
| Other consumables or Equipment | |||
| Decloaking chamber | BioCare | DC2012 | |
| Steam strips | BioCare | 613QC | |
| Bond RXm Auto Slide Stainer | Leica | HIS2330 | Referred to as automated slide stainer |
| Cell DIVE | Leica | 29429159 | Referred to as multiplex fluorescence imaging system |
| Click Well slide holders | Leica | 29463259 | Referred to as Well Coverslipless Slide Holder |
| Antibody List | |||
| CD31 (Pecam-1) | Cell Signalling | 61255 | Clone: 89C2 Fluorophore: AF555 Dilution: 1 in 50 |
| CD8a | BioLegend | 372906 | Clone: C8/144B Fluorophore: Alexa 647 Dilution: 1 in 100 |
| CDKN2A/p16 | Santa Cruz | sc-56330 AF647 | Clone: jc8 Fluorophore: Alexa 647 Dilution: 1 in 200 |
| FOXP3 | BioLegend | 320114 | Clone: 206D Fluorophore: Alexa 647 Dilution: 1 in 50 |
| Keratin 15 | Abcam | ab194065 | Clone: EPR1614Y Fluorophore: AF_488 Dilution: 1 in 200 |
| Ki67 | Abcam | ab215226 | Clone: EPR3610 Fluorophore: AF555 Dilution: 1 in 50 |
| Lamin B1 | Abcam | ab194106 | Clone: EPR8985(B) Fluorophore: AF_488 Dilution: 1 in 100 |
| PanCK_AE1/AE3 | Thermofisher | 53-9003-82 | Clone: AE1/AE3 Fluorophore: AF_488 Dilution: 1 in 100 |
| SMA | R&D systems | IC1420S | Clone: 1A4 Fluorophore: Alexa 750 Dilution: 1 in 100 |
| Vimentin | Cell Signalling | 69227 | Clone: D21H3 Fluorophore: Alexa 750 Dilution: 1 in 100 |
Referências
- Gorgoulis, V., et al. Cellular senescence: Defining a Path Forward. Cell. 179 (4), 813-827 (2019).
- Hernandez-Segura, A., Nehme, J., Demaria, M. Hallmarks of cellular senescence. Trends Cell Biol. 28 (6), 436-453 (2018).
- De Souza, N., Zhao, S., Bodenmiller, B. Multiplex protein imaging in tumour biology. Nat Rev Cancer. 24 (3), 171-191 (2024).
- Teo, Y. V., et al. Notch signaling mediates secondary senescence. Cell Rep. 27 (3), 997-1007 (2019).
- Ogrodnik, M., et al. Guidelines for minimal information on cellular senescence experimentation in vivo. Cell. 187 (16), 4150-4175 (2024).
- Sharpless, N. E., Sherr, C. J. Forging a signature of in vivo senescence. Nat Rev Cancer. 15 (7), 397-408 (2015).
- Schürch, C. M., et al. Coordinated cellular neighborhoods orchestrate antitumoral immunity at the colorectal cancer invasive front. Cell. 182 (5), 1341-1359.e19 (2020).
- Lin, J. R., et al. Highly multiplexed immunofluorescence imaging of human tissues and tumors using t-CyCIF and conventional optical microscopes. eLife. 7, e31657(2018).
- Tomimatsu, K., et al. Precise immunofluorescence cancelling for highly multiplexed imaging to capture specific cell states. Nat Commun. 15, 3657(2024).
- Kiessling, P., Kuppe, C. Spatial multi-omics: novel tools to study the complexity of cardiovascular diseases. Genome Med. 16 (1), 14(2024).
- Chaib, S., Tchkonia, T., Kirkland, J. L. Cellular senescence and senolytics: the path to the clinic. Nat Med. 28, 1556(2022).
- Freund, A., Laberge, R. M., Demaria, M., Campisi, J. Lamin B1 loss is a senescence-associated biomarker. Mol Biol Cell. 23 (11), 2066-2075 (2012).
- Eng, J., et al. A framework for multiplex imaging optimization and reproducible analysis. Commun Biol. 5 (1), 1-11 (2022).
- Wallis, R., et al. Senescence-associated morphological profiles (SAMPs): an image-based phenotypic profiling method for evaluating inter- and intra-model heterogeneity of senescence. Aging (Albany NY). 14, 1-27 (2022).
- González-Gualda, E., Baker, A. G., Fruk, L., Muñoz-Espín, D. A guide to assessing cellular senescence in vitro and in vivo. FEBS J. 288 (1), 56-80 (2021).
- O’Sullivan, E. A., Wallis, R., Mossa, F., Bishop, C. L. The paradox of senescent-marker positive cancer cells: challenges and opportunities. NPJ Aging. 10 (1), 1-11 (2024).
Reimpressões e permissões
