Desenvolvemos um modelo primário de astrócitos de rato que fornece um sistema fisiologicamente relevante para o estudo da doença de Alexander (AxD), permitindo a investigação da agregação de GFAP, modificações patológicas e disfunção dos astrócitos. Este sistema integra estudos in vitro e in vivo, oferecendo uma plataforma robusta para explorar a patologia da AxD e identificar alvos terapêuticos para doenças neurodegenerativas.
Artigo de método
Modelos Celulares para o Estudo da Doença de Alexander: Análise Funcional de Astrócitos Primários de Rato
Neste artigo
Resumo
Resumo
Os astrócitos desempenham um papel fundamental na manutenção da homeostase do sistema nervoso central, no suporte da função neuronal e na resposta a lesões ou doenças. A disfunção da atividade dos astrócitos é cada vez mais reconhecida como um fator-chave em distúrbios neurodegenerativos, incluindo a doença de Alexander (AxD), uma condição rara e fatal causada por mutações na proteína ácida fibrilar glial (GFAP). Essas mutações resultam em agregação da GFAP, formação de fibras de Rosenthal e disfunção progressiva dos astrócitos. Embora modelos animais in vivo ofereçam um ambiente celular complexo, tanto os modelos in vitro quanto os in vivo atuais apresentam limitações na replicação precisa do contexto celular intricado e das funções dos astrócitos. Para resolver isso, desenvolvemos um modelo celular utilizando astrócitos primários de ratos selvagens (WT) e de ratos modelo de AxD para estudar os efeitos funcionais das mutações na GFAP. Esse sistema fisiologicamente relevante permite a investigação detalhada de mecanismos específicos dos astrócitos, incluindo agregação da GFAP, respostas ao estresse oxidativo e modificações patológicas. Para pesquisadores sem acesso a ratos modelo de AxD, a transdução com lentivírus oferece um método alternativo para introduzir mutações na GFAP associadas à AxD em astrócitos derivados de ratos normais, ampliando assim a aplicabilidade dessa abordagem. Em comparação com linhagens celulares de astrócitos imortalizadas ou estudos in vitro com proteínas recombinantes, os astrócitos primários preservam melhor a arquitetura celular nativa e os perfis moleculares, oferecendo uma plataforma robusta para estudar a dinâmica e a solubilidade da GFAP, bem como as respostas astrocitárias a estressores como danos oxidativos e modificações patológicas. Esse modelo celular preenche a lacuna entre estudos moleculares e sistêmicos, fornecendo um arcabouço experimental controlado para explorar a disfunção dos astrócitos na AxD. Ao complementar as metodologias existentes, os cultivos de astrócitos primários aprimoram nossa compreensão da patologia da AxD e representam uma ferramenta valiosa para identificar possíveis alvos terapêuticos em doenças neurodegenerativas.
Introdução
Os astrócitos são células gliais especializadas que percorrem todo o sistema nervoso central (SNC), desempenhando papéis fundamentais na manutenção da homeostase cerebral, na regulação da atividade neuronal e na resposta a lesões ou doenças1. Suas funções incluem a remoção e reciclagem de neurotransmissores, a homeostase iônica e hídrica extracelular e o suporte à função dos circuitos neurais. Moléculas secretadas pelos astrócitos são essenciais para o desenvolvimento sináptico e para a plasticidade sináptica no cérebro adulto2. Em resposta a lesões ou doenças no SNC, os astrócitos sofrem alterações reativas que podem mediar sinalizações pró- ou anti-inflamatórias, permitindo funções neuroprotetoras, mas potencialmente contribuindo para patologias do SNC, dependendo do contexto3. A desregulação da função dos astrócitos é cada vez mais reconhecida como um fator-chave na saúde e na doença do SNC4,5.
A proteína ácida fibrilar glial (GFAP), uma proteína do filamento intermediário (FI) do tipo III, é um componente citoesquelético principal dos astrócitos, expressa pela maioria, mas não todos, os astrócitos. A GFAP é regulada positivamente em resposta a lesões no SNC, servindo como marcador da gravidade do dano tecidual6. Embora a GFAP seja tradicionalmente associada a funções estruturais7, suas implicações funcionais ainda permanecem pouco exploradas. Mutações na GFAP causam a doença de Alexander (AxD)8, um distúrbio neurodegenerativo raro caracterizado pelo acúmulo de GFAP, formação de fibras de Rosenthal e disfunção progressiva dos astrócitos. Embora estudos bioquímicos in vitro9,10,11 e modelos animais in vivo12,13 tenham fornecido informações sobre a patologia da AxD, eles não conseguem capturar o contexto celular complexo da função dos astrócitos14.
Para superar essas limitações, desenvolvemos um modelo celular utilizando astrócitos primários de ratos selvagens (WT) e de ratos modelo de AxD13. Este sistema preserva a arquitetura celular nativa e os perfis moleculares dos astrócitos, permitindo o estudo do acúmulo de GFAP, das respostas ao estresse oxidativo e das modificações patológicas associadas à AxD. Para pesquisadores sem acesso a ratos modelo de AxD, a transdução com lentivírus oferece um método alternativo para introduzir mutações de GFAP associadas à AxD em astrócitos derivados de ratos normais10.
Em comparação com linhagens celulares imortalizadas, astrócitos primários preservam a heterogeneidade e a complexidade das populações de astrócitos in vivo, fornecendo uma plataforma fisiologicamente relevante para investigar mecanismos específicos de astrócitos15. Diferentemente de estudos in vitro que utilizam proteínas recombinantes9, astrócitos primários expressam naturalmente GFAP e outros marcadores específicos de astrócitos, permitindo o estudo de variantes associadas a doenças em um ambiente celular nativo10,16,17. Além disso, astrócitos primários facilitam a investigação de respostas funcionais a estímulos de estresse, como danos oxidativos18 e inflamação19, os quais são difíceis de reproduzir em sistemas in vitro simplificados.
Na pesquisa sobre a doença de Alexander (AxD), astrócitos primários complementam abordagens bioquímicas e in vivo ao preencher a lacuna entre estudos moleculares e sistêmicos. Enquanto os ensaios bioquímicos focam nas propriedades moleculares das mutações em GFAP, eles carecem de complexidade celular; por outro lado, modelos in vivo capturam efeitos sistêmicos, mas são menos adequados para estudos celulares mecanicistas. Os astrócitos primários fornecem um sistema intermediário com complexidade celular e controle experimental, alinhando-se às tendências atuais na pesquisa de doenças neurodegenerativas, que enfatizam modelos celulares para compreender os mecanismos da doença e identificar alvos terapêuticos20.
Este manuscrito apresenta o desenvolvimento e a aplicação de astrócitos primários de rato como modelo celular para a pesquisa da DxA. Ao permitir a comparação direta entre astrócitos WT e DxA, esta abordagem supera limitações importantes de técnicas alternativas e amplia a acessibilidade por meio da transdução com lentivírus. Esses achados contribuem para uma compreensão mais profunda da disfunção dos astrócitos na DxA e oferecem uma ferramenta valiosa para o avanço de descobertas terapêuticas em doenças neurodegenerativas.
Protocolo
Os animais utilizados neste protocolo foram aprovados pelo Comitê Institucional de Cuidado e Uso de Animais de Laboratório do Colégio de Ciências da Vida e Medicina da Universidade Nacional Tsing Hua (NTHU IACUC Aprovação nº 109088 e 111060) e estão em conformidade com as diretrizes do Manual de Agricultura para o Cuidado e Uso de Animais de Laboratório.
1. Preparação dos meios, lamínulas, placas e placas de cultura
- Antes de começar, certifique-se de que as seguintes soluções (Tabela 1) foram preparadas e estão prontas para uso.
- Esterilize as tesouras e pinças por autoclavagem antes do uso para garantir a esterilidade.
- Prepare a solução de poli-L-lisina (PLL) a 0,02 mg/mL em tampão de ácido bórico.
- Adicione quantidade suficiente da solução de PLL para cobrir completamente a superfície do lamínula ou o fundo do recipiente/placa de cultura. Certifique-se de que o revestimento seja uniforme.
- Deixe os lamínulas e recipientes revestidos com PLL incubarem durante a noite à temperatura ambiente em uma cabine de fluxo laminar.
- No dia seguinte, remova cuidadosamente a solução de PLL. Lave os lamínulas ou recipiente/placa revestidos três vezes com água estéril fresca para remover qualquer resíduo de PLL.
NOTA: É fundamental lavar completamente o frasco/placa revestido com PLL, ou os lamínulas, para remover o PLL residual que possa afetar negativamente a viabilidade celular.
2. Preparação de cultura primária de astrócitos
OBSERVAÇÃO: Uma visão geral esquemática é mostrada na Figura 1.
- Após a indução de hipotermia colocando as crias sobre gelo, decapite a cria de rato do 1º ao 3º dia pós-natal e separe a cabeça do corpo.
- Coloque a cabeça em uma placa de 60 mm e fixe as laterais com pinças. Usando tesoura fina, dissecar cuidadosamente a pele na parte superior da cabeça.
- Faça uma incisão no vértice da cabeça usando uma tesoura fina para abrir cuidadosamente o crânio. Separe e remova suavemente as duas metades do crânio.
- Usando pinças, separe o cérebro pela base e transfira-o para uma placa de 60 mm contendo meio de dissecação.
- Posicione cada hemisfério com a superfície medial voltada para cima para expor as estruturas da linha média.
- Sob um microscópio estereoscópico, remova cuidadosamente os tecidos do mesencéfalo e do tronco encefálico, deixando os hemisférios intactos, contendo o córtex e o hipocampo.
- Use pinças finas para remover suavemente as meninges, idealmente como uma única peça. Verifique cuidadosamente a presença de meninges remanescentes escondidas nas fissuras e remova-as completamente.
- Transfira o tecido cerebral dissecado para uma cabine de fluxo laminar. Aspire o meio de dissecação utilizando uma pipeta de 1 mL e adicione meio de dissecação fresco.
- Pique finamente o tecido utilizando uma lâmina de bisturi estéril.
- Transfira o tecido picado para 5 mL de meio de dissociação em um tubo de 15 mL. Incube o tubo em um banho a 37ºbanho-maria a C por 15 min, agitando suavemente o tubo a cada 5 min para garantir uma adequada interação entre a enzima e o tecido.
- Após a incubação, deixe o tecido sedimentar no fundo do tubo. Aspire o sobrenadante e adicione 5 mL de meio de dissecação.
- Inverta o tubo 5 vezes para lavar o tecido. Deixe o tubo em repouso por 3 min para permitir que o tecido sedimente e repita o processo de lavagem três vezes utilizando meio de dissecação fresco.
- Após a lavagem final, remova o sobrenadante e adicione 2,5 mL de meio de dissectação e 2,5 mL de meio de manutenção.
- Triture o tecido passando a solução para cima e para baixo 10 a 15 vezes usando uma pipeta de 10 mL.
- Deixe o tubo em repouso por 3 min para permitir que o tecido se sedimente. Transfira o sobrenadante (contendo células) para um novo tubo cônico de 50 mL.
- Adicione 5 mL de meio MEM ao tubo original contendo o tecido sedimentado. Pipete de 10 a 15 vezes com uma pipeta de 10 mL até que a maioria dos fragmentos desapareça.
- Passe a suspensão celular através de uma estéril 40 µm filtro celular para um tubo cônico limpo de 50 mL contendo 5 mL de meio de manutenção.
- Centrifugue a suspensão celular filtrada a 200 × g por 5 min à temperatura ambiente.
- Remova o sobrenadante e, em seguida, solte suavemente o pellet celular batendo levemente no tubo.
- Adicione 5 mL de meio MEM e pipete para cima e para baixo 10 vezes para ressuspender o pellet. Mantenha a suspensão celular a 37ºbanho-maria a C durante a contagem de células
- Diluir 10 μL da suspensão celular com 90 µL do meio MEM. Misture bem usando um 200 µL ponta de pipeta
- Adicione 20 μL da suspensão celular diluída para 20 µL de azul de tripano. Contar as células utilizando um hemocitômetro.
- Plaque as células em recipientes de cultura da seguinte forma: para uma placa de 24 poços, semeie 2 × 10⁵ células por poço; para uma placa de 6 poços, semear 5 × 10⁵ células por poço; para uma placa de 6 cm, semear 1 × 10⁶ células por placa
- Coloque as placas ou as placas de Petri em uma incubadora de cultura de tecidos. Evite deixar as células à temperatura ambiente por períodos prolongados.
- Examine as células ao microscópio para garantir que aderiram ao substrato 4 h após o plaqueamento.
- Após 24 h do plaqueamento, substitua o meio de cultura por meio de manutenção fresco.
- Alimente o cultivo a cada 2–3 dias, substituindo metade do meio por meio de manutenção fresco.
- Após 7 dias, as células devem atingir cerca de 80% de confluência e estarão prontas para experimentos.
OBSERVAÇÃO: Para garantir condições ideais para culturas de astrócitos, realize todos os passos em ambiente estéril, preferencialmente dentro de uma cabine de fluxo laminar, para evitar contaminação. Além disso, certifique-se de que todos os reagentes estejam pré-aquecidos a 37°C quando aplicável. Seja meticuloso ao remover as meninges, pois qualquer tecido meníngeo remanescente pode interferir com os cultivos. Além disso, evite deixar as células à temperatura ambiente por períodos prolongados durante o plaqueamento e a contagem, a fim de manter a viabilidade e a integridade celulares.
3. Produção de partículas lentivirais e transdução
OBSERVAÇÃO: Uma visão geral esquemática é mostrada na Figura 2.
- Semeie células HEK293T em uma placa de Petri de 10 cm2 contendo meio de cultura fresco (Tabela 1).
- Cultive as células durante a noite em uma incubadora a 37 °C para atingir 50%–60% de confluência.
- Em 1 mL de Opti-MEM, adicione 20 µg do plasmídeo lentiviral que codifica GFAP ou suas variantes, 5,6 µg do vetor de empacotamento e 1,8 µg do vetor de envelope.
- Adicione 45 µL do reagente de transfeção à solução contendo DNA.
- Misture suavemente e incube à temperatura ambiente por 15 min.
- Adicione diretamente a solução de transfeção às células HEK293T e incube em uma incubadora de cultura celular a 37 °C por 4 h.
- Aspire a solução de transfeção e substitua por meio de cultura fresco.
- Continue a cultura das células por 2 dias.
- Colete o sobrenadante da cultura celular e substitua por meio de cultura fresco.
- No dia seguinte, colete novamente o sobrenadante da cultura celular e substitua por meio de cultura fresco.
- No dia seguinte, colete o sobrenadante final da cultura celular.
- Combine os sobrenadantes das etapas 3.9–3.11 em um tubo cônico de 50 mL.
- Filtre o sobrenadante combinado através de um filtro de 0,45 µm utilizando uma seringa de 60 mL para remover detritos.
- Centrifugue o sobrenadante filtrado a 1.400 × g por 5 min à temperatura ambiente para remover células mortas.
- Transfira o sobrenadante clarificado para tubos de ultracentrífuga.
- Centrifugue a 100.000 × g por 70 min a 4 °C para formar um pellet com as partículas lentivirais.
- Remova cuidadosamente o sobrenadante sem perturbar o pellet no fundo do tubo.
- Resuspenda o pellet em 600 µL de meio Opti-MEM pipetando suavemente para cima e para baixo.
- Divida as partículas lentivirais ressuspendidas em alíquotas de 50 µL e armazene-as a -80 °C até o uso.
- Semeie astrócitos primários em uma placa de 6 poços e deixe-os atingir 50%–70% de confluência (Seção 2).
- Descongele as quantidades necessárias de partículas lentivirais em gelo.
- Adicione 50 µL de partículas lentivirais a cada poço, suplementado com 8 µg/mL de Polibreno.
- Agite suavemente a placa para garantir distribuição uniforme do vírus e do Polibreno. Incube as células em uma incubadora de cultura celular a 37 °C por 4–8 h.
- Aspire cuidadosamente o meio contendo o vírus para evitar perturbar as células.
- Substitua o meio por meio de cultura fresco e continue a cultura por 2–3 dias.
- Realize análises subsequentes nas células transduzidas utilizando microscopia de imunofluorescência para visualizar a formação da rede de filamentos intermediários, ou imunoblotagem para avaliar a expressão de GFAP.
NOTA: Ao manipular partículas lentivirais, é fundamental utilizar equipamento de proteção individual (EPI) adequado para garantir a segurança. Além disso, para manter a integridade das partículas virais, evite ciclos repetidos de congelamento e descongelamento.
4. Microscopia de imunofluorescência
- Aspire suavemente o meio de cultura dos poços contendo lamínulas com células aderidas. Evite perturbar as células.
- Fixe as células adicionando uma das seguintes soluções fixadoras: para astrócitos primários, use paraformaldeído a 3,2% (p/v); para culturas de astrócitos-neurônios, use paraformaldeído a 3,2% (p/v) e sacarose a 4% (p/v).
- Incube as lamínulas na solução fixadora por 15 min à temperatura ambiente. A menos que indicado em contrário, realize todos os passos subsequentes à temperatura ambiente.
- Lave as células fixadas três vezes com solução salina tamponada com fosfato (PBS) para remover o fixador.
- Permeabilize as células incubando-as em Triton X-100 a 0,2% (v/v) preparado em tampão bloqueador (soro de cabra normal a 5% (v/v) em PBS) por 15 min.
- Lave as células permeabilizadas três vezes com PBS.
- Prepare a solução de anticorpo primário diluindo o anticorpo no tampão bloqueador de acordo com a concentração recomendada pelo fabricante.
- Incube as lamínulas na solução de anticorpo primário por pelo menos 1 h à temperatura ambiente.
- Lave as lamínulas três vezes com PBS para remover o anticorpo primário não ligado.
- Prepare a solução de anticorpo secundário diluindo anticorpos secundários conjugados a fluoróforos de cabra anti-murino e cabra anti-coelho no tampão bloqueador em uma diluição de 1:500.
- Incube as lamínulas na solução de anticorpo secundário por 1 h à temperatura ambiente.
- Lave as lamínulas três vezes com PBS para remover o anticorpo secundário não ligado.
- Transfira cuidadosamente as lamínulas para lâminas de vidro usando pinças.
- Monte as lamínulas com meio de montagem para preservar a fluorescência.
- Selar suavemente as bordas da lamínula com esmalte incolor para evitar movimentação e evaporação.
- Deixe o esmalte secar completamente antes de prosseguir para a imagem.
- As lâminas preparadas estão prontas para imagem usando microscopia de imunofluorescência ou microscopia confocal.
NOTA: Para garantir o sucesso dos experimentos, prepare todos os reagentes, como PBS, tampão bloqueador e anticorpos, frescos e mantenha a esterilidade. Manipule as lamínulas com cuidado para evitar danos às células ou arranhões na superfície de vidro. Proteja as amostras da luz durante a incubação com anticorpos e após o montagem para evitar o desbotamento dos sinais fluorescentes. Além disso, otimize as concentrações dos anticorpos e os tempos de incubação de acordo com a configuração experimental específica.
5. Western blot
- Lave os astrócitos duas vezes com PBS para remover o meio residual e detritos.
- Coloque a placa ou a cultura em gelo para minimizar a degradação proteica. Trabalhando um poço de cada vez, aspire completamente o PBS.
- Adicione tampão de radioimunoprecipitação (RIPA) gelado contendo inibidores de protease e fosfatase. Para uma placa de 6 poços, adicione 250 µL por poço; para uma placa de 6 cm, adicione 500 µL por placa.
- Use um raspador celular para remover completamente todos os astrócitos no tampão RIPA (50 mM Tris, pH 8,0, 150 mM NaCl, 1% (p/v) NP-40, 5 mM ácido etilenodiaminotetraacético (EDTA), 0,5% (p/v) desoxicolato de sódio e 0,1% (p/v) SDS, 1 mM fenilmetilsulfonil fluoreto [PMSF]).
- Transfira as células raspadas para um homogeneizador Dounce de 1 mL colocado em gelo. Homogeneíze as células moendo-as suavemente com o pistilo.
- Incube os lisados celulares homogeneizados em gelo por 10 min para garantir lise completa. Reserve 20 µL dos lisados totais para determinar a concentração proteica por ensaio de ácido bicinconínico (BCA).
- Centrifugue os lisados celulares a 13.500 × g a 4ºC por 10 min para formar um pellet de proteínas insolúveis.
- Transfira cuidadosamente o sobrenadante para um tubo limpo. Reserve 20 µL do sobrenadante para determinar a concentração proteica por ensaio BCA.
- Concentre o sobrenadante realizando precipitação com metanol/clorofórmio.
- Resuspenda o precipitado resultante em 0,1 mL de tampão amostra de Laemmli (25 mM Tris-HCl (pH 6,8), 1% (p/v) SDS, 12,5% (v/v) glicerol, 0,01% (p/v) azul de bromofenol, 355 mM β-mercaptoetanol).
- Resuspenda o pellet em tampão amostra de Laemmli e disperse-o por sonicação.
- Realize três ciclos de sonicação com pulsos de 0,5 s a 10% de potência. Mantenha a ponta da sonda voltada para o fundo do tubo para evitar formação de espuma.
- Realize um ensaio de proteína por ácido bicinconínico (BCA) no sobrenadante RIPA e nos lisados celulares totais.
- Carregue as amostras proteicas em um gel de eletroforese em gel de poliacrilamida com dodecilsulfato de sódio (SDS-PAGE) a 12% ou 15%. Execute o gel a uma voltagem constante de 200 V por 45 min.
- Transfira as proteínas do gel para uma membrana de nitrocelulose utilizando um sistema de transferência úmida. Siga as instruções do fabricante e transfira a 100 V por 70 min.
- Coloque a membrana em albumina sérica bovina (BSA) a 5% (p/v) dissolvida em solução salina tamponada com Tris contendo 0,1% (p/v) Tween-20 (TBST). Bloqueie por pelo menos 1 h à temperatura ambiente com agitação suave.
- Dilua os anticorpos primários em TBST de acordo com as instruções do fabricante. Incube a membrana na solução de anticorpo primário durante a noite a 4ºC com agitação suave.
- Lave a membrana três vezes com TBST, cada lavagem durando 5 min.
- Dilua os anticorpos secundários conjugados com fluoróforo ou peroxidase do rabo (HRP) em TBST em uma diluição de 1:500 (ou conforme especificado pelo fabricante).
- Incube a membrana na solução de anticorpo secundário por 1 h à temperatura ambiente com agitação suave.
- Lave a membrana três vezes com TBST, cada lavagem durando 5 min.
- Desenvolva a membrana utilizando fluorescência ou quimioluminescência aumentada (ECL) de acordo com as instruções do fabricante.
- Visualize as bandas proteicas utilizando um sistema de imagem.
NOTA: Para prevenir a degradação proteica, realize todos os passos em gelo ou a 4ºC, exceto os passos de incubação e bloqueio com anticorpos. Certifique-se de que todos os tampões, reagentes e equipamentos estejam pré-resfriados antes do uso para manter temperaturas baixas durante todo o processo. Evite sobrecarregar o gel para prevenir manchas, e otimize as concentrações de anticorpos e tempos de incubação conforme necessário para o experimento específico.
6. Preparação de neurônios primários para cocultura
- Eutanizar a rata prenhe usando dióxido de carbono como anestésico inalatório. Dissecar o útero e colocá-lo em uma placa de Petri estéril.
- Remover os cérebros dos fetos e colocá-los em uma placa de 6 cm contendo solução de dissecação. Garantir que o tecido permaneça submerso na solução o tempo todo para evitar ressecamento.
- Dissecar os córtices e remover as meninges conforme descrito (passo 2.7).
- Transferir o tecido dissecado para uma cabine de fluxo laminar.
- Aspirar a solução de dissecação usando uma pipeta de 1 mL e adicionar solução de dissecação fresca à placa.
- Minuciar o tecido cerebral em pedaços pequenos usando uma lâmina de bisturi estéril.
- Transferir o tecido minucado para 5 mL de meio de dissociação neuronal (Tabela 1) pré-aquecido a 37 ºC em um tubo de 15 mL.
- Incubar o tubo em banho-maria a 37 ºC por 30 min, agitando suavemente o tubo a cada 5 min para garantir adequada interação enzima-tecido.
- Retirar o tubo do banho-maria e deixar o tecido sedimentar no fundo do tubo. Aspirar cuidadosamente o sobrenadante usando uma ponteira de pipeta de 1 mL sem perturbar o tecido.
- Adicionar 5 mL de solução de dissecação pré-aquecida ao tubo e invertê-lo 5 vezes para lavar o tecido. Deixar o tubo em repouso por 3 min para permitir a sedimentação do tecido, depois repetir o processo de lavagem três vezes, utilizando sempre solução de dissecação fresca.
- Após a lavagem final, remover o sobrenadante e adicionar 2,5 mL de solução de dissecação e 2,5 mL de meio de placa.
- Triturar o tecido pipetando a solução para cima e para baixo 10–15 vezes usando uma pipeta de 10 mL.
- Deixar o tubo em repouso por 3 min para permitir a sedimentação do tecido. Transferir o sobrenadante (contendo células) para um novo tubo cônico de 50 mL.
- Adicionar 5 mL de meio de placa ao tubo original contendo o tecido sedimentado.
- Triturar novamente o tecido 10–15 vezes usando uma pipeta de 10 mL até que a maioria dos fragmentos desapareça.
- Passar a suspensão celular por uma peneira celular estéril de 40 µm para um tubo cônico limpo de 50 mL contendo 5 mL de meio de placa.
- Centrifugar a suspensão celular filtrada a 200 × g por 5 min à temperatura ambiente.
- Remover o sobrenadante e, em seguida, soltar suavemente o pellet celular batendo levemente no tubo. Adicionar 5 mL de meio de placa pré-aquecido e pipetar para cima e para baixo 10 vezes para ressuspender o pellet.
- Contar as células conforme descrito anteriormente (passos 2.21 e 2.22). Manter a suspensão celular em banho-maria a 37 °C durante a contagem celular.
- Plaquear os neurônios diretamente sobre os astrócitos primários em recipientes de cultura da seguinte forma: para uma placa de 24 poços, semear 1,45 × 10⁵ células por poço; para uma placa de 6 poços, semear 5 × 10⁵ células por poço; para uma placa de 6 cm, semear 1 × 10⁶ células por poço.
- Colocar as placas ou as placas de cultura em um incubador de cultura celular ajustado a 37 ºC com 5% de CO₂. Evitar deixar as células à temperatura ambiente por períodos prolongados para manter a viabilidade.
- Substituir o meio de placa por meio de manutenção neuronal 4 h após o plaqueamento.
- Substituir metade do meio por meio de manutenção neuronal fresco a cada 3–4 dias.
NOTA: Os neurônios em cocultura estarão prontos para experimentos após 7–10 dias in vitro (DIV).
Resultados
Uma visão morfológica das culturas primárias de astrócitos em diferentes momentos após o isolamento é apresentada na Figura 3. Após a semeadura da suspensão celular cortical, alguns astrócitos aderem à superfície da placa de cultura nas primeiras 24 h (Figura 3A). Durante os primeiros 3 a 5 dias, as culturas contêm debris celulares e neurônios em degeneração (Figura 3B), já que o meio de cultura é otimizado para favorecer a sobrevivência e o crescimento de astrócitos. Sete dias após a semeadura, inicia-se a formação de uma monocamada de astrócitos, indicando o estabelecimento bem-sucedido da cultura (Figura 3C). Neurônios dissociados mantidos em cultura progridem por estágios distintos de diferenciação, desenvolvendo eventualmente neuritos bem definidos (Figura 3D–F). Esses neurônios podem ser cultivados como monocamadas sobre lamínulas de vidro ou semeados sobre astrócitos primários para experimentos de co-cultura, fornecendo uma plataforma versátil para o estudo das interações entre astrócitos e neurônios.
Utilizando astrócitos primários preparados a partir de ratos normais seguindo este protocolo, examinamos os efeitos das mutações de GFAP associadas à AxD na formação da rede de filamentos intermediários. Para facilitar este estudo, GFAP selvagem (WT) (Figura 4A) e várias formas de GFAP mutante, incluindo E373K (Figura 4B), R376W (Figura 4C), D395Y (Figura 4D), D417A (Figura 4E) e Q426L (Figura 4F) GFAP, foram geradas por mutagênese direcionada utilizando o GFAP WT no vetor lentiviral pLEX-MCS como molde (Arquivo Suplementar 1 e Figura Suplementar 1). Posteriormente, os construtos de expressão de GFAP foram transduzidos em astrócitos primários por meio de infecção lentiviral. Esse processo de infecção envolveu a incubação das células com lentivírus em uma multiplicidade de infecção (MOI) de 10, na presença de 8 μg/mL de polibreno. Nessas condições, a microscopia de imunofluorescência revelou que aproximadamente 70%–80% dos astrócitos foram infectados com sucesso. A distribuição do GFAP transduzido em relação ao GFAP endógeno de rato foi analisada por microscopia de imunofluorescência dupla marcação. Um anticorpo monoclonal anti-GFAP humano foi utilizado para detectar o GFAP humano transduzido (Figura 4A–F, canal verde), enquanto um anticorpo policlonal anti-panGFAP, que reconhece tanto o GFAP de rato quanto o GFAP humano transduzido, foi usado para visualizar a distribuição geral do GFAP (Figura 4A–F, canal vermelho). Em astrócitos que expressam GFAP selvagem, redes filamentosas foram distribuídas por todo o citoplasma (Figura 4A). Em contraste, os mutantes de GFAP (Figura 4B–F, canal verde) formaram predominantemente agregados citoplasmáticos, que frequentemente perturbaram e colapsaram as redes endógenas de filamentos intermediários (Figura 4B–F, canal vermelho). Os níveis relativos de expressão do GFAP selvagem e mutante foram determinados por imunoblotting de lisados totais de células (Figura 4G). A transdução de GFAP selvagem (Figura 4G, poço 2) ou mutante (Figura 4G, poços 3–7) gerou proteínas do tamanho esperado em níveis comparáveis. Para avaliar se os agregados citoplasmáticos formados pelo GFAP mutante exibiam propriedades de solubilidade alteradas em comparação com a proteína selvagem, astrócitos transduzidos foram extraídos utilizando tampão de ensaio de imunoprecipitação radioimunológica (RIPA)16. A análise por imunoblot das frações de sobrenadante (Figura 4H) e de pellet (Figura 4I) revelou diferenças distintas na solubilidade. Em células que expressam GFAP selvagem, a maior parte da proteína foi facilmente extraída para o sobrenadante (Figura 4H, poço 2). Em contraste, os GFAPs mutantes demonstraram maior resistência à extração, com a maioria da proteína permanecendo na fração de pellet (Figura 4I, poços 3–7). Esses achados sugerem que as mutações de GFAP associadas à AxD promovem a formação de agregados insolúveis, alterando as propriedades de solubilidade do GFAP em astrócitos primários.
Para compreender como a mutação R237H na GFAP e sua superexpressão afetam a organização dos filamentos e a formação da rede de filamentos intermediários (IF), analisamos a capacidade de formação de rede da GFAP em astrócitos primários derivados de ratos WT ou de ratos modelo de DxA13 com mutação knock-in homozigótica R237H. A microscopia confocal por imunofluorescência revelou que, em astrócitos WT, a GFAP formava redes filamentosas bem organizadas distribuídas por todo o citoplasma, as quais colocalizavam com os IFs da vimentina (Figura 5A). Em contraste, aproximadamente 70% das células positivas para GFAP continham agregados citoplasmáticos proeminentes em astrócitos mutantes homozigóticos (Figura 5B). Esses agregados frequentemente interrompiam as redes de IFs da vimentina, fazendo com que colapsassem em grandes agregados perinucleares. A quantificação de células positivas para GFAP que continham agregados é apresentada na Figura 5C. Para avaliar a expressão da GFAP no nível proteico, lisados totais de células foram preparados a partir de astrócitos WT e mutantes homozigóticos. O immunoblotting utilizando um anticorpo anti-GFAP pan revelou um leve aumento na quantidade total de GFAP em astrócitos mutantes homozigóticos (Figura 5D, poço 2), mostrando um aumento de 1,3 vezes (Figura 5E) em comparação com astrócitos WT (Figura 5D, poço 1). Para determinar se a superexpressão da GFAP mutante altera o equilíbrio dinâmico entre as frações solúvel e insolúvel, as frações de sobrenadante e de pellet foram separadas e analisadas por immunoblotting (Figura 5F). A quantificação da distribuição da GFAP entre as frações de sobrenadante e de pellet é mostrada na Figura 5G. Em astrócitos WT (Figura 5F, poços 1 e 2), a GFAP foi distribuída aproximadamente de forma equitativa entre as frações de sobrenadante e de pellet. No entanto, astrócitos mutantes homozigóticos exibiram um aumento nos níveis de GFAP na fração de pellet (Figura 5F, poço 4), indicando um maior aprisionamento da GFAP em agregados citoplasmáticos. Notavelmente, o acúmulo de agregados de GFAP em astrócitos mutantes homozigóticos também se correlacionou com a detecção de espécies ubiquitinadas de GFAP na fração de pellet (Figura 5F, poço 4), reforçando ainda mais a presença de GFAP patologicamente modificada nos agregados citoplasmáticos nessas células.
Os astrócitos desempenham um papel fundamental no suporte à saúde e função neuronais. Para determinar se o acúmulo do mutante R237H da GFAP em astrócitos afeta os neurônios por meio de mecanismos não-autônomos, utilizamos culturas cocultivadas de astrócitos e neurônios. Neurônios primários de ratos no dia embrionário 18 (E18) foram semeados sobre astrócitos primários cultivados por 10–12 DIV e deixados amadurecer por mais 10 dias. As culturas cocultivadas foram então fixadas e imunomarcadas com anticorpos contra tubulina βIII para avaliar a morfologia neuronal. Neurônios (Figura 6A) cocultivados com astrócitos WT (Figura 6B) apresentaram alongamento significativamente maior dos neuritos (Figura 6C) em comparação com neurônios (Figura 6D) cocultivados com astrócitos mutantes homozigotos (Figura 6E). A análise quantitativa revelou que os comprimentos dos neuritos de neurônios cocultivados com astrócitos mutantes homozigotos foram reduzidos em 76% em relação aos neurônios cocultivados com astrócitos WT (Figura 6G). Esses achados indicam que o acúmulo da GFAP mutante em astrócitos prejudica severamente sua capacidade de suportar o desenvolvimento e a morfologia neuronais normais. Essa disrupção pode contribuir para o fenótipo neurodegenerativo característico da AxD.
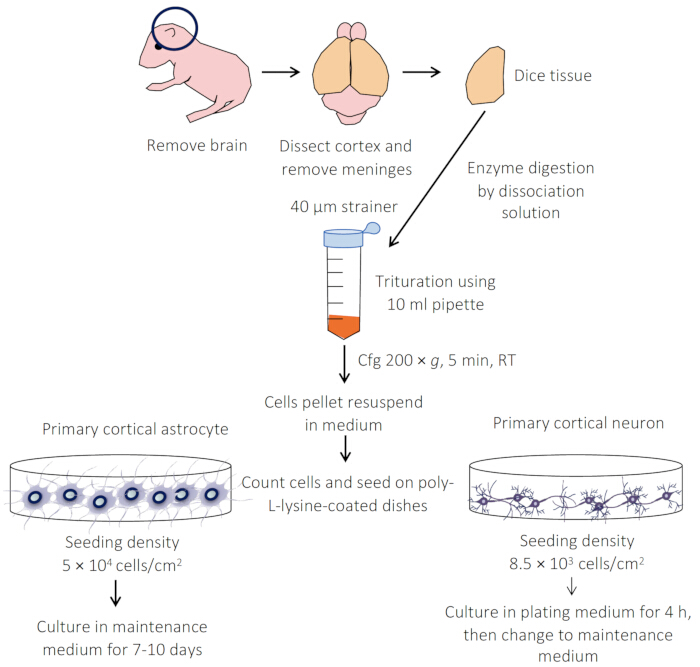
Figura 1: Visão geral dos protocolos para o preparo de culturas primárias de astrócitos e neurônios. Os córtices são cuidadosamente dissecados e os tecidos são digeridos enzimaticamente usando tripsina ou papaina. As células dissociadas são então semeadas em lamínulas, placas ou recipientes previamente preparados. Tanto astrócitos quanto neurônios são cultivados em meio de manutenção e podem ser mantidos por até 28 dias. Clique aqui para visualizar uma versão maior desta figura.
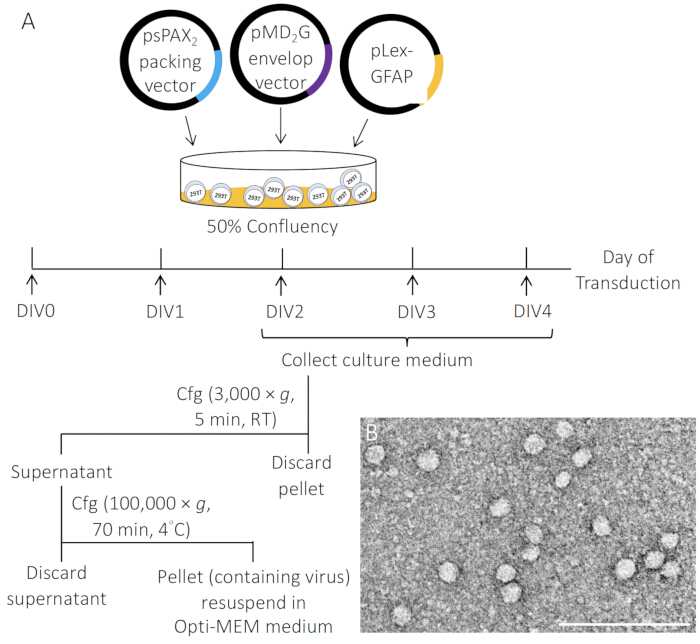
Figura 2: Representação esquemática da produção de partículas lentivirais. (A) Lentivírus foram gerados por cotransfecção transitória de células 293T com o vetor pLEX-MCS–GFAP, o vetor de empacotamento psPAX2 e o vetor de envelope pMD2.G na proporção de 4:3:1, utilizando reagente de transfeção. Os sobrenadantes de cultura contendo partículas lentivirais foram coletados entre 2 e 4 dias in vitro (DIV), filtrados através de um filtro de 0,45 μm para remoção de detritos e concentrados por centrifugação de alta velocidade. (B) Micrografia eletrônica de partículas lentivirais. Barra de escala, 500 nm. Clique aqui para visualizar uma versão maior desta figura.
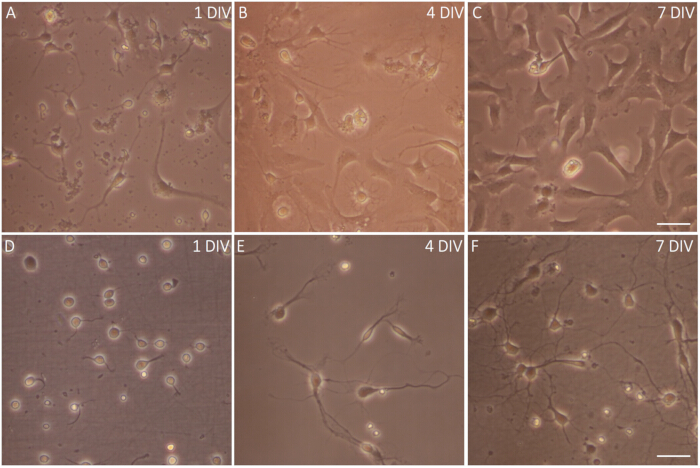
Figura 3: Imagens de contraste de fase de astrócitos e neurônios primários. (A–C) Visão morfológica geral de culturas primárias de astrócitos em diferentes momentos após o isolamento. (AUm dia após a semeadura, uma parte dos astrócitos aderiu ao fundo do frasco.BQuatro dias após a semeadura, uma camada de astrócitos começa a se formar.CSete dias após a semeadura, a camada de astrócitos quase atingiu a confluência. Observe que os neurônios estão praticamente ausentes nessas condições de cultivo. (D–F) Logo após o plaqueamento, (D) os neurônios corticais começam a estender uma estrutura lamelar ao redor do corpo celular. (E) Nos dias subsequentes em cultura, (F) a diferenciação neuronal progride, e alguns neurônios desenvolvem prolongamentos ramificados, indicando a formação de uma rede neuronal mais complexa. Barra de escala, 20 μm. Clique aqui para visualizar uma versão maior desta figura.
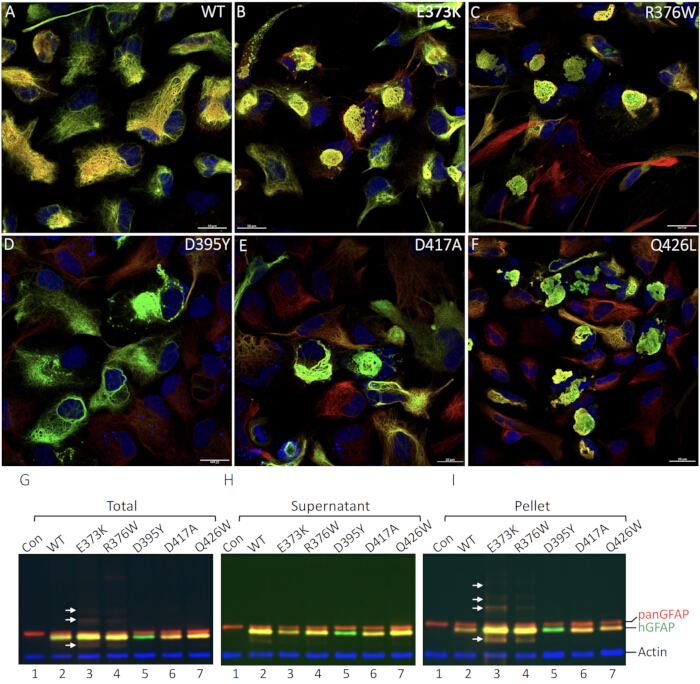
Figura 4: Organização filamentosa e propriedades de solubilidade de GFAP selvagem e mutante em astrócitos primários. (A–F) Astrócitos primários de rato foram transduzidos com GFAP selvagem (A) ou com mutações associadas à AxD, incluindo E373K (B), R376W (C), D395Y (D), D417A (E) e Q426L (F). As células foram fixadas e imunomarcadas com anticorpos anti-GFAP humano (canal verde) e anti-panGFAP (canal vermelho). São mostradas imagens fusionadas, com os núcleos visualizados por marcação com DAPI (canal azul). Enquanto o GFAP selvagem se organizou principalmente em redes filamentosas (A), as proteínas mutantes de GFAP formaram agregados citoplasmáticos na maioria das células transduzidas (B–F). Barra de escala, 20 μm. (G–I) Análise dos níveis de expressão e propriedades de solubilidade do GFAP mutante. Astrócitos primários foram deixados não transduzidos (G–I, poço 1) ou transduzidos com as construções de GFAP indicadas (G–I, poços 2–7). Após 72 h da transdução, as células foram lisadas em tampão de ensaio de radioimunoprecipitação (RIPA), e os lisados totais resultantes (G), bem como as frações de sobrenadante (H) e pellet (I), foram analisados por imunoblot usando anticorpos anti-GFAP humano (canal verde) e anti-panGFAP (canal vermelho). Ensaios imunorreativos com anticorpo anti-actina (canal azul) foram utilizados como controle de carregamento. As posições do GFAP humano (hGFAP), GFAP total (panGFAP) e actina são indicadas à direita. Observe que astrócitos transduzidos com a mutação D395Y em GFAP não apresentaram marcação no canal vermelho com o anticorpo anti-panGFAP, provavelmente devido à interrupção do epítopo-alvo do anticorpo causada pela mutação. Quando astrócitos foram transduzidos com GFAP E373K, a análise por imunoblot revelou bandas imunopositivas adicionais (setas) acima e abaixo da banda monomérica de GFAP. As bandas inferiores são provavelmente produtos de degradação, enquanto as bandas superiores correspondem a GFAP modificado por ubiquitinação. Clique aqui para visualizar uma versão maior desta figura.
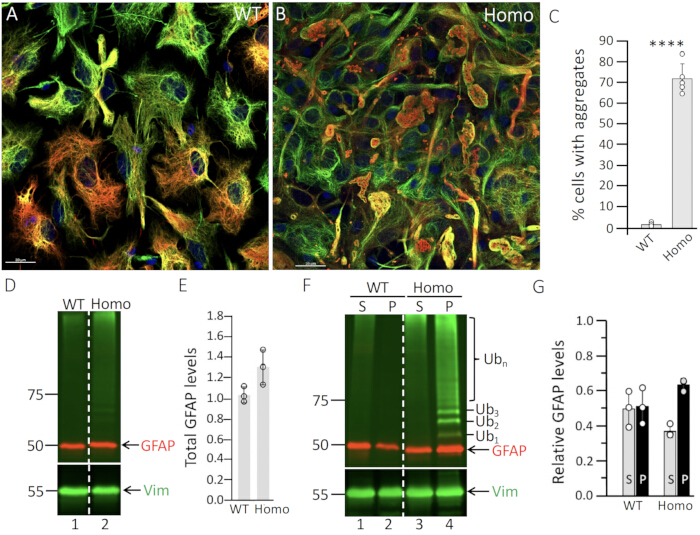
Figura 5: Agregação de GFAP em astrócitos derivados de ratos mutantes homozigotos. Astrócitos primários derivados de ratos (A) WT ou (B) mutantes homozigotos foram cultivados por 14 DIV e posteriormente processados para microscopia de imunofluorescência dupla usando anticorpos contra GFAP (canal vermelho) e vimentina (canal verde). São apresentadas imagens sobrepostas, com os núcleos visualizados pela coloração com DAPI (canal azul). Barra de escala: 20 μm. Em astrócitos WT (A), a GFAP formou redes filamentosas de filamentos intermediários que colocalizaram com a vimentina. Em contraste, a maioria dos astrócitos mutantes homozigotos continha agregados de GFAP que eram duplamente positivos para GFAP e vimentina (B). (C) Quantificação de células com agregados em astrócitos WT e mutantes homozigotos. Os dados representam a média ± erro padrão (SE) de três experimentos independentes, apresentados em gráficos de barras. A análise estatística foi realizada utilizando o teste t bicaudal; ****p < 0,0001. (D–G) Níveis de expressão e propriedades de solubilidade da GFAP em astrócitos WT e mutantes homozigotos. Astrócitos primários foram extraídos com tampão RIPA aos 14 DIV. Os lisados totais de células (D), bem como as frações de sobrenadante (S) e pellet (P) (F), foram analisados por imunoblotting usando anticorpos contra GFAP (canal vermelho), ubiquitina (canal verde) e vimentina (canal verde). Marcadores de massa molecular (em kDa) são mostrados à esquerda, enquanto as posições de GFAP, vimentina (Vim) e ubiquitina (Ub) são indicadas à direita. Ub1–3 representam espécies de GFAP mono-, di- e tri-ubiquitinadas, enquanto Ubn indica espécies de GFAP poliubiquitinadas. A linha tracejada em (D e F) indica que as pistas foram corridas no mesmo gel, mas não eram contíguas. Observe que espécies de GFAP ubiquitinadas foram detectadas exclusivamente na fração de pellet de astrócitos mutantes homozigotos (F, pista 4). A quantificação dos níveis de GFAP é mostrada em (E,G). Cada ponto branco representa uma réplica biológica (n = 3). Os dados são apresentados como média ± DP. Clique aqui para visualizar uma versão maior desta figura.
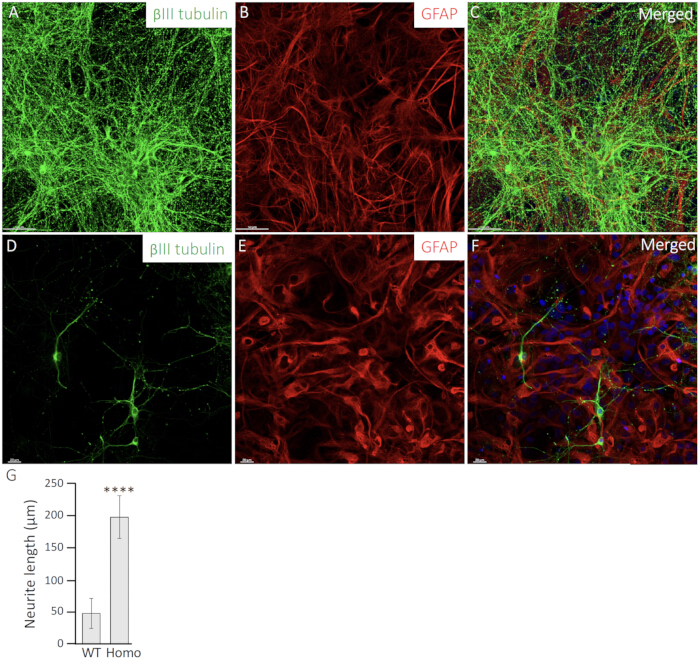
Figura 6: A expressão de GFAP mutante em astrócitos homozigóticos altera a morfologia dos neurites. Neurônios primários (A,D) foram cultivados em co-cultura com astrócitos WT (B) ou com astrócitos mutantes homozigóticos (E). Os neurônios foram imunomarcados com anticorpos contra βIII tubulina (canal verde) para visualizar a morfologia neuronal (A,D), enquanto os astrócitos (B,E) foram marcados com anticorpos contra GFAP (canal vermelho). As imagens sobrepostas são mostradas (C,F), com os núcleos corados com DAPI (canal azul). Barra de escala: 20 μm. (G) O comprimento dos neurites de neurônios em co-cultura com astrócitos WT ou homozigóticos foi quantificado e apresentado em gráficos de barras. Os dados são expressos como média ± DP. A significância estatística foi avaliada por meio de teste t bicaudal, com diferença significativa entre astrócitos WT e R237H indicada por ****P < 0,0001. Clique aqui para visualizar uma versão maior desta figura.
| Componente | Concentração final | |
| Meio de dissecção | HBSS 10× | 10% |
| HEPES 1 M, pH 7,4 | 10 mM | |
| Penicilina-estreptomicina 100× | 1× | |
| Meio de dissociação | Tripsina 2,5% | 0,25% |
| HEPES 1 M, pH 7,4 | 10 mM | |
| CaCl2 150 mM | 1,5 mM | |
| DNase I (15.000U) | 80 U | |
| HBSS 10× | 10% | |
| Meio de manutenção | Soro bovino fetal | 10% |
| Penicilina-estreptomicina 100× | 1× | |
| MEM | 97% | |
| Meio de dissociação neuronal | Piruvato de sódio 100 mM | 1 mM |
| Glicose 10% | 0,10% | |
| HEPES 1 M, pH 7,4 | 10 mM | |
| EDTA 0,5 M | 5 mM | |
| Cisteína 2 mg/mL | 0,2 mg | |
| Papaina | 67 U | |
| CaCl2 150 mM | 1,5 mM | |
| DNase I (15.000U) | 80 U | |
| Meio de placa neuronal | Soro bovino fetal | 5% |
| GlutaMax-1 | 1% | |
| Glicose 10% | 0,06% | |
| Penicilina-estreptomicina 100× | 1× | |
| Meio de manutenção neuronal | Meio Neurobasal | 97% |
| B27 | 1/50 | |
| GlutaMax-1 | 0,5 mM | |
| Penicilina-estreptomicina 100× | 1% | |
| Meio de cultura de células 293T | DMEM com 10% | 90% |
| Soro de bezerro fetal | 10% | |
| Glutamina | 2 mM | |
| Penicilina-estreptomicina 100× | 1% |
Tabela 1: Composição dos meios de cultura.
Arquivo Suplementar 1: Construtos lentivirais com mutação em GFAP. As mutações em GFAP foram geradas por meio de mutagênese direcionada a sítios específicos. Clique aqui para baixar este arquivo.
Figura Suplementar 1: Esquema das mutações em GFAP geradas por mutagênese direcionada.Clique aqui para baixar este arquivo.
Discussão
Culturas primárias de astrócitos avançaram significativamente nossa compreensão dos papéis dos astrócitos na saúde e na doença. Com base no trabalho fundamental de McCarthy e de Vellis21, essas culturas são fundamentais para o estudo da Dx A, pois permitem a exploração detalhada de processos específicos dos astrócitos, particularmente os efeitos das mutações da Dx A na montagem da GFAP e na formação de agregados.
O sucesso no isolamento e cultivo de astrócitos primários depende de várias etapas-chave que influenciam a viabilidade celular, pureza e reprodutibilidade. A dissecação rápida e precisa do tecido cerebral, aliada à otimização cuidadosa da concentração de tripsina e do tempo de digestão, é essencial para prevenir a degradação do tecido e garantir a completa dissociação em uma suspensão de células únicas. A trituração suave e o uso de um filtro estéril para células aumentam ainda mais a pureza celular, removendo detritos e agregados. Essas etapas, seguidas por centrifugação de baixa velocidade e re-suspensão cuidadosa em meio de cultura fresco, ajudam a manter alta viabilidade e crescimento celular, minimizando variabilidade e contaminação. Após o isolamento, a escolha do revestimento da superfície é crucial para garantir uma boa adesão celular e alcançar os objetivos experimentais. O poli-L-lisina (PLL) é frequentemente utilizado por sua eficiência de custo e capacidade de promover forte adesão celular, mas outros revestimentos, como laminina22,23 e colágeno24, podem melhor mimetizar as condições in vivo ou facilitar estudos celulares específicos. Compreender esses efeitos permite aos pesquisadores planejar experimentos que gerem resultados relevantes e reprodutíveis.
Apesar dos desafios técnicos, este protocolo permanece indispensável, oferecendo um modelo fisiologicamente relevante superior ao de linhagens celulares imortalizadas. No entanto, é importante reconhecer várias limitações: 1) O processo de isolamento e cultivo é tecnicamente exigente e requer habilidades especializadas e equipamentos adequados. Em comparação com linhagens celulares estabelecidas, este método é mais demorado e suscetível à variabilidade, o que pode afetar a reprodutibilidade experimental. 2) Os astrócitos exibem heterogeneidade regional significativa in vivo25,26, com populações distintas encontradas em diferentes regiões do SNC. Os cultivos primários de astrócitos são tipicamente derivados de regiões cerebrais específicas, como o córtex ou o hipocampo, e podem não capturar plenamente a diversidade das populações de astrócitos em todo o SNC. 3) O processo de isolamento e cultivo frequentemente induz um estado reativo nos astrócitos devido ao procedimento traumático, à digestão enzimática e à exposição a condições artificiais de cultivo. Embora esse estado reativo seja útil para o estudo da astrogliose reativa, ele pode não representar com precisão as respostas fisiológicas dos astrócitos a lesões ou doenças in vivo. Isso pode gerar artefatos não fisiológicos que distorçam os resultados experimentais. 4) Os cultivos primários de astrócitos carecem do microambiente cerebral complexo presente in vivo, incluindo interações com neurônios, micróglias, células endoteliais e componentes da matriz extracelular. Essas interações são fundamentais para a função dos astrócitos e para sua resposta a estressores, e sua ausência limita a capacidade de replicar plenamente o comportamento in vivo. 5) Os astrócitos primários derivados de roedores, como ratos ou camundongos, podem diferir significativamente em suas características moleculares e funcionais em comparação com astrócitos humanos27,28. Esses fatores podem introduzir artefatos não fisiológicos, destacando a necessidade de um planejamento e interpretação experimentais cuidadosos. Para enfrentar esses desafios, etapas adicionais de purificação, como separação celular magnética29 ou isolamento baseado em FACS30, poderiam gerar populações de astrócitos mais puras. Embora esses métodos aumentem a complexidade do protocolo, permitem estudos mais precisos das funções específicas dos astrócitos.
Diferentemente de alguns desses protocolos avançados, o método descrito aqui depende de materiais de cultura celular comumente disponíveis e evita a necessidade de equipamentos caros. Além disso, este protocolo simplifica o preparo de culturas primárias ao semear diretamente as células após o isolamento, sem agitação adicional ou repicagem31. Essa abordagem pode preservar melhor a expressão de GFAP e os estados reativos dos astrócitos. É fácil de executar, reprodutível e aplicável a células de qualquer região do SNC, fornecendo uma ferramenta versátil para pesquisadores. Os astrócitos primários enriquecidos por este protocolo mantêm sua arquitetura celular nativa, vias de sinalização e propriedades funcionais, tornando-os adequados para uma ampla gama de estudos biológicos e bioquímicos celulares16,17,32. Com expertise técnica moderada e manipulação cuidadosa, essas culturas podem ser mantidas com alta viabilidade e fornecer insights valiosos sobre a morfologia, função e comportamento dos astrócitos. Embora o protocolo seja especificamente projetado para o isolamento de astrócitos dos córtices de ratos pós-natais, pode ser facilmente adaptado para isolar astrócitos de camundongos ou outras regiões cerebrais, como o hipocampo ou a medula espinhal. Essa flexibilidade torna o método altamente versátil para responder a diversas questões de pesquisa em neurociência. Para modelagem de doenças, astrócitos derivados de ratos modelo de AxD podem replicar mutações de GFAP associadas à doença, formação de fibras de Rosenthal e respostas patológicas ao estresse33, fornecendo uma plataforma poderosa para o estudo dos mecanismos da AxD.
Astrocitos primários derivados de ratos normais podem ser geneticamente manipulados por meio de transdução lentiviral para explorar os efeitos das mutações da DxA na montagem da GFAP e na formação de agregados9,33. Uma etapa crítica neste processo é a seleção de um tampão de extração apropriado, pois isso impacta significativamente a avaliação das propriedades de solubilidade da GFAP mutante em astrocitos transduzidos34. O tampão de ensaio de imunoprecipitação com radioimunomarcadores (RIPA), com sua combinação de detergentes iônicos e não iônicos, solubiliza efetivamente os filamentos de GFAP enquanto preserva os agregados10, facilitando análises bioquímicas abrangentes centrais aos objetivos de pesquisa deste estudo.
No geral, os cultivos primários de astrócitos fornecem uma plataforma versátil e poderosa para o estudo da biologia dos astrócitos e dos mecanismos das doenças, particularmente na DxA. Ao otimizar protocolos e abordar limitações, os pesquisadores podem aumentar a reprodutibilidade e a confiabilidade, tornando este método essencial para o avanço do nosso entendimento sobre a função dos astrócitos e para a identificação de alvos terapêuticos para astrociopatias relacionadas à GFAP.
Divulgações
Os autores não têm nada a declarar.
Agradecimentos
Agradecemos ao Dr. Tracy Hagemann (Centro Waisman, Universidade de Wisconsin-Madison) por fornecer os ratos knock-in R237H. Este trabalho foi apoiado por concessões do Conselho Nacional de Ciência e Tecnologia (111-2320-B-007-008 e 112-2320-B-007-006 para N.-H. L. e M.-D.P.). Os autores agradecem o apoio do núcleo de imagem confocal da Universidade Nacional Tsing Hua, Taiwan, que é financiado pelo Conselho Nacional de Ciência e Tecnologia (NSTC-114-2740-M-007-001). Agradecemos também ao Centro de Instrumentação da Universidade Nacional Tsing Hua pelo acesso ao microscópio eletrônico.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 1 M HEPES, pH 7,4 | Gibco | 15630-080 | |
| 100× penicilina-estreptomicina | Gibco | 15140-122 | |
| 10× Solução Salina Balanceada de Hank (HBSS) | Gibco | 14180-046 | |
| 2,5% Tripsina | Gibco | 15090046 | |
| Solução de acrilamida/bis 30%, 37,5:1 | Biorad | 1610158 | |
| anticorpo anti-GFAP | Cell Signaling Technology | 12389 | |
| anticorpo anti-GFAP humano | Biolegend | 837202 | Clone SMI21 |
| anticorpo anti-panGFAP | Agilent | GA524 | |
| anticorpo anti-ubiquitina | Millipore | ST 1200 | Clone FK2 |
| anticorpo anti-vimentina | Sigma-Aldrich | V6389 | Clone V9 |
| anti-β anticorpo anti-III tubulina | Biolegend | 801201 | |
| suplemento B27 | Gibco | 17504044 | |
| Cloreto de cálcio (CaCl2) | Arcos | 34961 | |
| Reagentes relacionados ao cultivo celular | |||
| Sistema de Imagem ChemiDoc | BioRad | NA | |
| Corante azul de Coomassie | USB | 32826 | |
| Cisteína | Sigma-Aldrich | C1276 | |
| Ditiotreitol (DTT) | UR | DTT | |
| DNase I | Sigma-Aldrich | D5025 | |
| homogeneizador Dounce | Wheaton | ||
| Meio de Eagle modificado por Dulbecco (DMEM) | Corning | 10-013-CM | |
| Kit de preparação de DNA plasmidial livre de endotoxinas | Qiagen | 12943 | |
| Reagente quimioluminescente aprimorado (ECL) | PerkinElmer | NEL 105001 | |
| Ácido etilenodiaminotetraacético (EDTA) | USB | 15699 | |
| soro bovino fetal | Gibco | A5209401 | |
| Glicose | Sigma-Aldrich | G8270 | |
| GlutaMax | Gibco | 35050-061 | |
| Meio mínimo essencial (MEM) | Corning | 10-010-CVR | |
| NaCl | Honeywell | 31434S | |
| Meio Neurobasal | Gibco | 21103049 | |
| Optima XE-90 Ultracentrífuga | Beckman | NA | |
| Papaína | Worthington | LS003126 | |
| Fluoreto de fenilmetilsulfonila (PMSF) | ACROS ORGANICS | 215740050 | |
| Polietilenimina | Sigma-Aldrich | P3143 | |
| Polilisina-L | Sigma-Aldrich | P6516 | |
| Cloreto de potássio (KCl) | Honeywell | 12636 | |
| anticorpo anti-actina rodamina | BioRad | 12004164 | |
| Dodecil sulfato de sódio (SDS) | USB | 75819 | |
| Piruvato de sódio | Gibco | 11360070 | |
| StarBright Blue 520 anticorpo secundário de cabra anti-IgG de camundongo | Biorad | 12005867 | |
| StarBright Blue 700 anticorpo secundário de cabra anti-coelho IgG | BioRad | 12004161 | |
| Sacarose | Sigma-Aldrich | S5391 | |
| Rotor SW-28 | Beckman | NA | |
| Reagente de transfeção TansIT-LT1 | Mirus | MR-MIR-2300 | |
| TEMED | USB | 76320 | |
| Tris(hidroximetil)aminometano (Tris) | USB | 75825 | |
| Triton X-100 | Sigma-Aldrich | T9284 | |
| β-mercaptoetanol | Sigma-Aldrich | M3148 |
Referências
- Verkhratsky A, Nedergaard M. Physiology of astroglia. Physiol Rev. 2018;98(1):239-389.
- Eroglu C, Barres BA. Regulation of synaptic connectivity by glia. Nature. 2010;468(7321):223-31.
- Sofroniew MV. Astrogliosis. Cold Spring Harb Perspect Biol. 2014;7(2):a020420.
- Sofroniew MV, Vinters HV. Astrocytes: biology and pathology. Acta Neuropathol. 2010;119(1):7-35.
- Brandebura AN, Paumier A, Onur TS, Allen NJ. Astrocyte contribution to dysfunction, risk and progression in neurodegenerative disorders. Nat Rev Neurosci. 2023;24(1):23-39.
- Sofroniew MV. Molecular dissection of reactive astrogliosis and glial scar formation. Trends Neurosci. 2009;32(12):638-47.
- Hol EM, Pekny M. Glial fibrillary acidic protein (GFAP) and the astrocyte intermediate filament system in diseases of the central nervous system. Curr Opin Cell Biol. 2015;32:121-30.
- Brenner M, et al. Mutations in GFAP, encoding glial fibrillary acidic protein, are associated with Alexander disease. Nat Genet. 2001;27(1):117-20.
- Lin NH, Jian WS, Perng MD. Deletions in glial fibrillary acidic protein leading to alterations in intermediate filament assembly and network formation. Int J Mol Sci. 2025;26(5):1913.
- Yang AW, et al. Effects of Alexander disease-associated mutations on the assembly and organization of GFAP intermediate filaments. Mol Biol Cell. 2022;33(8):ar69.
- Lin NH, Perng MD. Experimental approaches for biochemical analysis of glial fibrillary acidic protein and its disease-associated variants. J Vis Exp. 2025;(225).
- Hagemann TL, Connor JX, Messing A. Alexander disease-associated glial fibrillary acidic protein mutations in mice induce Rosenthal fiber formation and a white matter stress response. J Neurosci. 2006;26(43):11162-73.
- Hagemann TL, et al. Antisense therapy in a rat model of Alexander disease reverses GFAP pathology, white matter deficits, and motor impairment. Sci Transl Med. 2021;13(620):eabg4711.
- Hagemann TL. Alexander disease: models, mechanisms, and medicine. Curr Opin Neurobiol. 2022;72:140-7.
- Lange SC, et al. Primary cultures of astrocytes: their value in understanding astrocytes in health and disease. Neurochem Res. 2012;37(11):2569-88.
- Lin NH, Yang AW, Chang CH, Perng MD. Elevated GFAP isoform expression promotes protein aggregation and compromises astrocyte function. FASEB J. 2021;35(5):e21614.
- Lin NH, Jian WS, Snider N, Perng MD. Glial fibrillary acidic protein is pathologically modified in Alexander disease. J Biol Chem. 2024;300(7):107402.
- Goya-Iglesias N, et al. Alexander disease mutations differentially sensitize glial fibrillary acidic protein (GFAP) to posttranslational modifications and network disruption by oxidants. Redox Biol. 2026;92:104103.
- Olabarria M, Putilina M, Riemer EC, Goldman JE. Astrocyte pathology in Alexander disease causes a marked inflammatory environment. Acta Neuropathol. 2015;130(4):469-86.
- Lee HG, Wheeler MA, Quintana FJ. Function and therapeutic value of astrocytes in neurological diseases. Nat Rev Drug Discov. 2022;21(5):339-58.
- McCarthy KD, de Vellis J. Preparation of separate astroglial and oligodendroglial cell cultures from rat cerebral tissue. J Cell Biol. 1980;85(3):890-902.
- Olsen ML, et al. Functional expression of Kir4.1 channels in spinal cord astrocytes. Glia. 2006;53(5):516-28.
- Strack A, et al. Chemokines are differentially expressed by astrocytes, microglia and inflammatory leukocytes in Toxoplasma encephalitis and critically regulated by interferon-gamma. Acta Neuropathol. 2002;103(5):458-68.
- East E, Golding JP, Phillips JB. A versatile 3D culture model facilitates monitoring of astrocytes undergoing reactive gliosis. J Tissue Eng Regen Med. 2009;3(8):634-46.
- Zhang Y, Barres BA. Astrocyte heterogeneity: an underappreciated topic in neurobiology. Curr Opin Neurobiol. 2010;20(5):588-94.
- Oberheim NA, Goldman SA, Nedergaard M. Heterogeneity of astrocytic form and function. Methods Mol Biol. 2012;814:23-45.
- Vasile F, Dossi E, Rouach N. Human astrocytes: structure and functions in the healthy brain. Brain Struct Funct. 2017;222(5):2017-29.
- Oberheim NA, et al. Uniquely hominid features of adult human astrocytes. J Neurosci. 2009;29(10):3276-87.
- Peterson IL, et al. Isolation and monoculture of functional primary astrocytes from the adult mouse spinal cord. Front Neurosci. 2024;18:1367473.
- Agalave NM, et al. Isolation, culture, and downstream characterization of primary microglia and astrocytes from adult rodent brain and spinal cord. J Neurosci Methods. 2020;340:108742.
- Du F, et al. Purity, cell viability, expression of GFAP and bystin in astrocytes cultured by different procedures. J Cell Biochem. 2010;109(1):30-7.
- Lin NH, et al. The role of gigaxonin in the degradation of the glial-specific intermediate filament protein GFAP. Mol Biol Cell. 2016;27(25):3980-90.
- Lin NH, Perng MD. Synergistic effects of glial fibrillary acidic protein mutation and overexpression in the pathogenesis of Alexander disease. Int J Mol Sci. 2026;27(10).
- Perng M, et al. The Alexander disease-causing glial fibrillary acidic protein mutant, R416W, accumulates into Rosenthal fibers by a pathway that involves filament aggregation and the association of alpha B-crystallin and HSP27. Am J Hum Genet. 2006;79(2):197-213.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve