В этом видео демонстрируется бактериальная трансинфекция через антиген-специфические взаимодействия Т-клеток с дендритными клетками. Инфицированные бактериями дендритные клетки, представляющие пептид овальбумина, инкубируются с Т-клетками либо непосредственно, либо разделены мембраной. Прямой контакт позволяет формировать иммунологические синапсы, способствуя передаче бактерий, в то время как мембрана предотвращает взаимодействие. Затем проводится лечение гентамицином для уничтожения внеклеточных бактерий.
Для просмотра этого контента требуется подписка на JoVE. Войдите или начните свой бесплатный пробный период.
Методическая статья
Бактериальная трансинфекция Т-клеток in vitro путем формирования иммунологических синапсов
449 просмотров
⸱
26 сентября 2025 г.
В этой статье
Аннотация
Протокол
Примечание: Мышей разводили в специальных помещениях, свободных от патогенов (SPF), и их усыпляли обученным и квалифицированным персоналом с использованием метода ингаляции углекислым газом (CO2).
1. Дифференцировка дендритных клеток (ДК) из костного мозга мышей и инфекцияПримечание: На рисунке 1 представлен этот первый шаг. С этого момента все процедуры следует проводить в вытяжке, используя только стерильные среды, инструменты, наконечники для пипеток и посуду для культивирования.
- Дифференцировка ДК, полученных из костного мозга мыши,
- Рассеките голени и бедренные кости у одной мыши C57/BL6 и переложите их в пластиковую чашку с 10 мл среды Roswell Park Memorial Institute (RPMI).
- Срежьте каждый эпифиз, стерильными ножницами и обнажите костный мозг, который имеет характерный ярко-красный цвет.
- Введите внутрь кости 10 мл фосфатно-солевого буфера (PBS), содержащего 0,5% бычьего сывороточного альбумина (BSA) и 5 мМ этилендиаминтетрауксусной кислоты (EDTA) (PBS/BSA/EDTA buffer) с помощью стерильного шприца на стерильной чашке Петри.
- Соберите клеточную суспензию и центрифугу в пробирку при температуре 600 x g в охлаждаемой центрифуге (4 °C).
- Ресуспендируйте клетки в 1 мл лизирующего буфера хлорида аммония и калия (ACK) (0,15 М хлорида аммония (NH4Cl), 10 мМ бикарбоната калия (KHCO3) и 0,1 мМ ЭДТА) и инкубируйте в течение 30 секунд при комнатной температуре (RT) с целью элиминации эритроцитов.
- Добавьте 10 мл среды RPMI 1640 с 10% фетальной бычьей сывороткой (FBS) и профильтруйте через клеточный фильтр (70 мкм) для удаления костных фрагментов и клеточных комков перед центрифугированием с той же скоростью (600 xg), поскольку комки были удалены фильтрацией.
- Подсчитайте клетки и доведите до 5 x 10⁵ клеток/мл с помощью RPMI 10% FBS (содержащего 50 мкМ B-меркаптоэтанола, 1 мМ пирувата натрия) и добавьте 20 нг/мл рекомбинантного гранулоцитарно-макрофагального колониестимулирующего фактора мыши (rm-GM-CSF) в качестве конечной концентрации.
- Добавьте эту суспензию в стерильную чашку Петри микробиологического качества высотой 15 см и заквашивайте в инкубаторе сСО2 (37 °С, 5%СО2).
- Каждые три дня снижайте как неадгезивные, так и отделенные клетки с 5 мМ ЭДТА в PBS и ресуспендируйте при плотности 5 x 10⁵ клеток/мл клеток, со свежей средой, содержащей 20 нг/мл rm-GM-CSF.
- Созревание ДК и загрузка антигенов
- На 9-й день ресуспендируйте клетки при плотности 5 x 10⁵ клеток/мл в среде, содержащей 20 нг/мл rm-GM-CSF. Затем добавьте 20 нг/мл липополисахарида (ЛПС) для обеспечения высокой экспрессии главного комплекса гистосовместимости или MHC-II на клетках и инкубируйте в стерильной чашке Петри размером 15 см без обработки тканевых культур в течение 24 часов.
- После одного дня ЛПС-стимуляции окрашивайте некоторые клетки DC антителами против мышиного CD11c, MHC-II и рецептора гранулоцитов-1 или Gr-1, чтобы проверить дифференцировку DC с помощью проточной цитометрии. Пример анализа ДК с помощью проточной цитометрии представлен на рисунках 3А и 3В.
- Инкубируйте ДК (5 x 10,5 клеток/образец) с моноклональным антителом против мышей CD16/CD32 в концентрации 2,5 мкг/мл в буфере 50 мкл PBS/BSA/EDTA. После этого добавьте 50 мкл антител против MHC-II (I-A/I-E), CD11c и Gr-1, конъюгированных с различными флуорохромами в соотношении 1:100, 1:200 и 1:500 в буфере PBS/BSA/EDTA, соответственно.
- Наконец, промойте ДК буфером PBS/BSA/EDTA и проанализируйте с помощью проточной цитометрии в соответствии с протоколом производителя.
Примечание: Если клетки хорошо дифференцированы, они готовы к загрузке антигенами.
- Промывайте ДК RPMI 10% FBS (без антибиотиков) и инкубируйте их с пептидом овоальбумина (OVAp) в дозе 10 мкг/мл OTII (OVAp) (OVA 323-339; И С К А В А Х А Х А Е И Н Е А Г Р) на пластиковой пробирке в 1 мл среды RPMI 10% FBS на 5 x 10⁶ DCs в течение минимум 1 часа при 37 ºC. В качестве отрицательного контроля оставьте ДК без инкубации с OVAp.
- Заражение ДК
- Заражайте ДК при кратности инфекции (MOI) 10 бактерий (10 бактерий на ДК) в течение 1 часа в инкубаторе сСО2 (37 °С, 5%СО2).
- Промойте клетки постоянного тока 3 раза в PBS и 1 раз в RMPI 10% FBS и центрифугируйте при 450 x g, чтобы промыть большую часть внеклеточных бактерий. Наконец, ресуспендируйте клетки в среде RMPI 10% FBS (без антибиотиков) в концентрации 20 x 106 клеток/мл.
2. Выделение CD4+ Т-лимфоцитов из трансгенных мышей OTII.Примечание: На рисунке 1 обобщен этот второй этап. Для выделения CD4+ Т-клеток следует использовать лимфатические узлы вместо селезенки, поскольку доля CD4+ лимфоцитов в лимфатических узлах (~50%) больше, чем в селезенке (~25%) и поэтому очищение будет более эффективным.
- Сделать одноклеточную суспензию лимфатических узлов
- Удалите паховые, подмышечные, плечевые, шейные и брыжеечные лимфатические узлы у трансгенных мышей OTII и перенесите их в пластиковую чашку с 10 мл среды RPMI 10% FBS.
- Измельчите лимфатические узлы под стерильным колпаком с помощью двух матовых предметных стекол микроскопа. Поместите лимфатические узлы на матовую сторону одного предметного стекла микроскопа и растирайте матовой стороной второго предметного стекла до тех пор, пока органы не будут измельчены.
- Промойте одноклеточную суспензию в буфере PBS/BSA/EDTA.
- Отфильтруйте клетки через сетчатое фильтр (70 мкм) для удаления соединительной ткани и промойте буфером PBS/BSA/EDTA.
- Ресуспендируйте клетки в 1 мл буфера для лизиса ACK и инкубируйте в течение 1 минуты в режиме лучевой терапии с целью элиминации эритроцитов.
- Выделение CD4+ Т-клеток
- Промойте еще раз, как в шаге 2.1.3, и подсчитайте клетки для их ресуспендирования в соотношении 100 x 106 клеток/мл в буфере PBS/BSA/EDTA. Добавьте биотинилированные антитела против CD8, IgM, B220, CD19, MHC класса II (I-Ab), CD11b, CD11c и DX5 в течение 1:250 в течение 30 минут на льду для последующего отрицательного отбора CD4+ Т-клеток.
- Промойте клетки в буфере PBS/BSA/EDTA и инкубируйте клетки (100 x 106 клеток/мл) с микрогранулами стрептавидина в концентрации, рекомендованной в протоколе производителя, в течение 15 минут на льду.
- Промойте клетки в буфере PBS/BSA/EDTA и отфильтруйте их через сетчатое фильтр (30 мкм) перед выделением CD4+ Т-клеток.
- Выделите CD4+ Т-клетки путем отрицательного отбора с помощью магнитной машины для разделения клеток в соответствии с протоколом производителя.
- Подсчитайте количество клеток и отрегулируйте до 4 x 10⁶ клеток/мл с помощью среды RPMI 10% FBS (без антибиотиков).
- Фиксируют и держат на льду изолированные CD4+ Т-клетки (3 х 10,5 клеток) для проверки чистоты с помощью проточного цитометра. Пример очистки CD4+ Т-клеток показан на рисунке 3C.
3. Измерение трансинфекции Т-клеток с помощью анализа на защиту гентамициномПримечание: На рисунке 2 обобщен этот третий этап протокола.
- Трансинфекция Т-клеток
1. Инкубируйте изолированные CD4+ Т-клетки с инфицированными DC-клетками (1:1) (DC инфицировали в течение 1 часа и промывали для уничтожения свободных бактерий) в течение 30 минут, чтобы обеспечить образование иммунных синапсов в инкубаторе CO2 (37 °C, 5% CO2).
2. Добавьте 0,5 мл выделенных CD4+ Т-клеток (2 x 10⁶ клеток) и 0,1 мл инфицированных DCs (2 x 10⁶ клеток) на 24-луночный культуральный планшет. В качестве отрицательного контроля инфицируйте непосредственно 0,5 мл CD4+ Т-клеток при MOI 10 бактерий в течение 30 минут.
3. Включите дополнительные меры контроля, отделяющие инфицированные ДК от Т-клеток с помощью поликарбонатного трансвелл-барьера (с размером пор 3 мкм), препятствующие физическому контакту ДК-Т. Добавьте 0,1 мл ДК внутрь транслунла и 0,5 мл CD4+ Т-клеток в нижний отсек лунки (24-луночный планшет).
4. Наконец, добавьте среду RMPI до тех пор, пока в каждой лунке не останется 0,6 мл, чтобы получить равные объемы во всех образцах.
5. Через 30 минут после формирования иммунных синапсов добавьте 100 мкг/мл гентамицина и инкубируйте в течение 1 часа перед сбором клеток в инкубаторе сСО2 (37°С, 5%СО2).
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Результаты
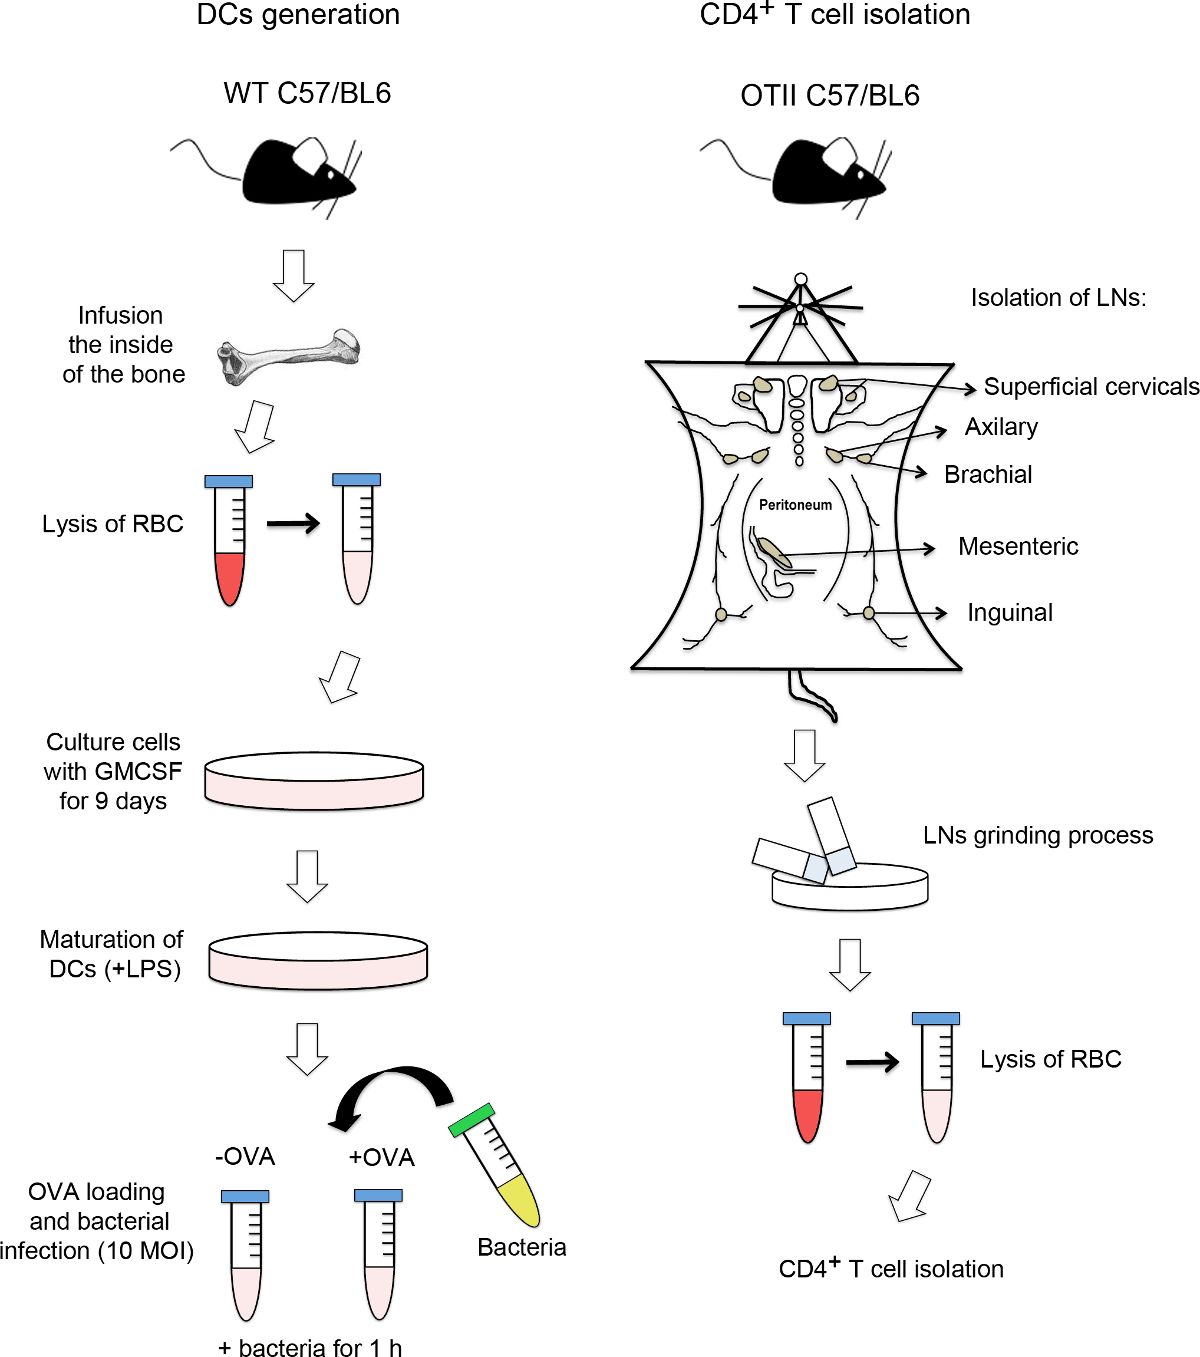
Рисунок 1. Технологическая схема генерации ДК и выделения CD4+ Т-клеток. В левой части рисунка подробно описан процесс дифференцировки дендритных клеток (ДК) от клеток костного мозга. После рассечения бедренных и большеберцовых ко...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| РПМИ | Научный центр Фишера | SH3025501 | |
| r-GMCSF | Пепротех | 315-03 | |
| ЛПС | СИГМА | Л2630-10мг | |
| На пирувате | Термо Сайентиал | SH3023901 | |
| 2-МЕ | Gibco | 31350-010 | |
| OVAp OTII (323–339) | GenScript | --- | |
| Сетчатый фильтр 70 мкМ | БД | 352350 | |
| Шприц 30 мкМ Filcons стерильный | БД | 340598 | |
| АвтоМаки Классика | Милтеньи Биотек | 130-088-887 | |
| Гентамицин | Нормон | 624601.6 | |
| Трансвелл | Костар | 3415 | |
| ФУНТ | Пронадиса | 1231 | |
| Агар | Пронадиса | 1800 | |
| Параформальдегид 16% | Науки электронной микроскопии | 15710 | |
| Тритон Х-100 | |||
| CD8 био | BD Biosciences | 553029 | |
| IgM Biot | ИммуноСтеп | Клон РММ-1 | |
| В220 Био | BD Biosciences | 553086 | |
| CD19 био | BD Biosciences | 553784 | |
| MHC-II Biot (I-A/I-E) | BD Biosciences | 553622 | |
| CD11b био | Иммуностеп | 11BB-01мг | |
| Био CD11c | Иммуностеп | 11КБ3-01мг | |
| DX5 био | BD Biosciences | 553856 | |
| Гр-1 био | BD Biosciences | 553125 | |
| CD16/CD32 | ИммуноСтеп | М16ПУ-05МГ | |
| антисальмонелла | АБД Серотек | 8209-4006 | |
| КД11ПЭ | BD Biosciences | 553802 | |
| CD4-APC | Тонбо Бионаука | 20-0041-У100 | |
| БТР Гр-1 | BD Biosciences | 553129 | |
| MHC-II (I-A/I-E) FITC | BD Biosciences | 553623 | |
| Alexa-Fluor 647 Goat Anti-Rabbit IgG (H+L) антитело, с высокой степенью перекрестной адсорбции | Инвитроген | А-21245 | |
| CMAC (7-амино-4-хлорметилкумарин) | Технологии жизни | С2110 | |
| БСА | СИГМА | А7030-100Г | |
| Стрептавидин Микрогранулы | Милтеньи Биотек | 130-048-101 | |
| BD FACSКанто II | BD Biosciences | --- |
Теги
