В видеоролике демонстрируется метод получения меченых антибиотиками мутантов у цианобактерий. Протокол начинается с культивирования цианобактерий, за которыми следуют этапы центрифугирования и промывки, которые сохраняют поверхностные пили. Затем вводится плазмида, несущая ген устойчивости к антибиотикам, окруженная гомологичными последовательностями. Во время инкубации плазмида интернализуется через пили и заменяет ген-мишень посредством гомологичной рекомбинации. Выбор антибиотиков и ретрикинг используются для выделения и очистки мутантного штамма.
Для просмотра этого контента требуется подписка на JoVE. Войдите или начните свой бесплатный пробный период.
Методическая статья
Генерация меченых антибиотиками мутантов у цианобактерий путем гомологичной рекомбинации
675 просмотров
⸱
30 октября 2025 г.
В этой статье
Аннотация
Протокол
- Приготовление питательных сред
- Приготовьте сине-зеленую среду 11 (среду BG11) по Кастенхольцу (1988).
- Приготовьте исходные растворы из 100x BG11, микроэлементов и железного сырья (Таблица 1).
- Приготовьте отдельные растворы фосфатного сырья, фосфора карбоната натрия (Na₂CO₃), буфера N-[трис(гидроксиметил)метил]-2-аминоэтансульфоновой кислоты (ТЭС) и бикарбоната натрия (NaHCO₃) (табл. 1).
- Автоклавирование запасов фосфатов и Na₂CO₃. Фильтр-стерилизующий буфер TES и NaHCO₃ с фильтрами 0,2 мкм.
- Приготовьте BG11, смешав 976 мл воды, 10 мл 100x BG11, 1 мл микроэлементов и 1 мл железного бульона, и автоклавируйте раствор. После того как этот раствор остынет до комнатной температуры, добавьте 1 мл фосфатного бульона, 1 мл бульона Na₂CO₃ и 10 мл NaHCO₃.
- Для твердой среды BG11 добавьте в одну колбу 15 г агара и 700 мл воды. Во вторую колбу добавьте 3 г тиосульфата натрия (Na₂S₂O₃), 226 мл воды, 10 мл 100x BG11, 1 мл микроэлементов и 1 мл железного бульона. Автоклавируйте оба раствора. После того как эти растворы остынут до комнатной температуры, соедините их и добавьте 1 мл фосфатного сырья, 1 мл запаса Na₂CO₃, 10 мл буфера TES и 10 мл NaHCO₃.
ЗАМЕТКА: Растворы готовятся отдельно, чтобы избежать выпадения в осадок тех или иных солей.
- Приготовьте сине-зеленую среду 11 (среду BG11) по Кастенхольцу (1988).
- Для выбора на сахарозе приготовьте 50% (по массе) раствору сахарозы. Фильтруйте раствор фильтрами 0,2 мкм и добавьте к BG11 (100 мл 50% сахарозы на 900 мл BG11) для получения BG11/5% сахарозных пластин.
ЗАМЕТКА: Не добавляйте NaHCO₃ в пластины BG11/5% сахарозного агара. Добавьте Na₂CO₃ как обычно. - Для культивирования синехококка в 1 л среды BG11 добавить 10 мл 1 М 4-(2-гидроксиэтил)пиперазина-1-этансульфоновой кислоты, N-(2-гидроксиэтил)пиперазина-N'-(2-этансульфоновой кислоты) (HEPES) и 1 мл витамина B12 (табл. 1).
ЗАМЕТКА: Трансформация штаммов, культивируемых в коммерчески доступных средах BG11, значительно менее эффективна, чем в описанных здесь рецептах сред BG11, и поэтому не рекомендуется.
Таблица 1: Решения, использованные в данном исследовании.
| Рецепты стоковых растворов | |
| Химический | Сумма (г) |
| 100x BG11 (за л) | |
| NaNO₃ | 149.6 |
| MgSO₄·7H₂O | 7.49 |
| CaCl₂·2H₂O | 3.6 |
| Лимонная кислота | 0.6 |
| Добавьте 1,12 мл 0,25 М Na₂EDTA, pH 8,0 | |
| 0,25 М Na₂EDTA, pH 8,0 (на 100 мл) | |
| Na₂EDTA | 9.3 |
| Микроэлементы (на 100 мл) | |
| Ч₃БО₃ | 0.286 |
| MnCl₂·4H₂O | 0.181 |
| ZnSO₄·7H₂O | 0.022 |
| Na₂MoO₄·2H₂O | 0.039 |
| CuSO₄·5H₂O | 0.008 |
| Co(NO₃)₂·6H₂O | 0.005 |
| Железный бульон (на 100 мл) | |
| Цитрат железа и аммония | 1.11 |
| Фосфатный бульон (на 100 мл) | |
| К₂HPO₄ | 3.05 |
| Запас Na2CO3 (на 100 мл) | |
| Na₂CO₃ | 2 |
| Буфер TES, pH 8,2 (на 100 мл) | |
| ТЭС | 22.9 |
| Бульон NaHCO3 (на 100 мл) | |
| NaHCO₃ | 8.4 |
| HEPES, pH 8,2 (на 500 мл) | |
| ХЕПЕС | 119.15 |
| Витамин B₁₂ (На 50 мл) | |
| Цианокобаламин | 0.02 |
| Luria Bertani media (По 500 мл) | |
| Бульон Luria Bertani | 12.5 |
| 1 M MgCl₂ (на 100 мл) | |
| MgCl₂·6H₂O | 20.33 |
| Раствор А (На 200 мл) | |
| MnCl₂·4H₂O | 0.395 |
| CaCl₂·2H₂O | 1.47 |
| 2-(N-морфолино)этаносульфоновый гидрат, 4-морфолинэтансульфоновая кислота (MES) | 0.4265 |
| Раствор А + глицерин | |
| 10 мл раствора А | |
| 1,5 мл глицерина |
2. Рост штаммов цианобактерий
- Культуру процеживают в конические колбы по 100 мл с максимальным объемом 50 мл и встряхивают со скоростью 120 оборотов в минуту (об/мин). Заклейте пластины BG11 парапленкой и проколите три небольших отверстия в боковой части пластины, чтобы обеспечить газообмен. Инкубировать все штаммы при 30 °C под люминесцентными лампами в фотобиореакторе при интенсивности света 20-40 мкм фотонов м-2 сек-1.
- Используйте лучшие стерильные методики. Обрабатывайте все штаммы цианобактерий в колпаке с ламинарным потоком.
ЗАМЕТКА: Это особенно важно, когда штаммы культивируются в средах, содержащих сахарозу, которая может быть легко загрязнена.
3. Генерация плазмидных конструкций
- Проектируйте наборы праймеров, включая необходимые сайты фермента рестрикции, с использованием программного обеспечения для разработки праймеров, такого как Primer3 (http://frodo.wi.mit.edu/primer3/), для амплификации двух областей ~1 kb 5' и 3' интересующего гена. Обратитесь к последовательности генома видов цианобактерий с помощью Cyanobase (http://genome.kazusa.or.jp/cyanobase). В таблице 2 приведены все используемые здесь грунтовки. При проектировании грунтовок учитывайте следующие факторы:
- Убедитесь, что амплифицированные области включают 5' и 3' области гена, который будет мутировать, например, рисунок 1.
- Не мутируйте межгенные области, чтобы избежать непреднамеренной мутации антисмысловых и некодирующих РНК.
- При выборе фланкирующих областей не включайте всю открытую рамку считывания соседних генов, так как экспрессия этих генов в Escherichia coli может препятствовать клонированию.
- Амплифицируйте продукты методом полимеразной цепной реакции (ПЦР) с использованием высокоточной ДНК-полимеразы в соответствии с инструкциями производителя.
ЗАМЕТКА: По нашему опыту, этот фермент дает мало ошибок.- Организуйте ПЦР-реакции объемом 50 мкл, содержащие высокоточный буфер (HF-буфер) и 0, 1,5 или 3 мкл диметилсульфоксида (ДМСО). Используйте 100 нг геномной ДНК на одну реакцию. Используйте программу, состоящую из начального этапа денатурации 98 °C в течение 30 секунд, 35 раундов при 98 °C в течение 10 секунд, 67 °C в течение 30 секунд, 72 °C в течение 30 секунд, а затем заключительного этапа удлинения до 72 °C в течение 5 минут. Обычно это дает стабильные продукты.
- Проверьте продукты ПЦР и образцы, обработанные ферментами эндонуклеазы, на правильный размер с помощью гель-электрофореза. Принимайте 1% (v/v) агарозные гели, содержащие 0,02% (v/v) бромида этидия, в течение 45 минут при 100 В. ВНИМАНИЕ: Бромид этидии является потенциальным мутаген и должен работать с соответствующей защитой.
- Очистите продукты ПЦР с помощью набора для очистки ДНК в соответствии с инструкциями производителя. Также используйте этот набор для очистки фрагментов плазмиды, в том числе кусочков, вырезанных из агарозных гелей. Elute очищает ДНК в 14 μл воды.
- На этапах клонирования инкубировать реакционные смеси эндонуклеазы рестрикции при 37 °C в течение >1 ч в общем объеме 30 мкл в соответствии с инструкциями производителя.
- Для стадий лигирования лигатируют фрагменты ДНК при комнатной температуре в течение >1 ч в общем объеме 20 мкл, содержащем 5 мкл очищенной расщепленной плазмиды, 12 мкл очищенной расщепленной вставки, 2 мкл буфера и 1 мкл лигазы.
- Получить трансформантные клетки Escherichia coli DH5α по следующей методике.
- Вырастите культуру кишечной палочки за ночь в среде по 10 мл Luria Bertani (LB).
- Инокулируйте 400 мл LB в коническую колбу объемом 1 л, содержащую 6 мл 1 M MgCl2 (Таблица 1) с 1 мл ночной культуры.
- Выращивайте культуру при 37 °C при 220 об/мин в течение примерно 4 часов или до тех пор, пока внешний диаметр не достигнет 0,4-0,6.
- Поместите клетки на лед на 1 час.
- Центрифуга при 2 800 × г в течение 10 мин до грануляторов при 4 °C.
- Надосадочную жидкость удалить и повторно суспендировать в 160 мл раствора А (табл. 1) и инкубировать на льду в течение 20 мин.
- Центрифуга при 2 800 × г в течение 10 мин до грануляторов при 4 °C.
- Удалить надосадочную жидкость и ресуспендировать в 4 мл раствора А + глицерин (табл. 1).
- Приготовьте 50 μл аликвот, заморозьте в жидкости N2, храните при -80 °C.
- Смешайте 5 л смеси для лигирования с 50 мл компетентных клеток и инкубируйте в течение 1 часа на льду.
- Подвергнуть клетки тепловому шоку при температуре 42 °C в течение 90 сек с последующей инкубацией на льду в течение 2 мин.
- Добавьте 950 μл среды LB (Таблица 1) и инкубируйте при 37 °C в течение 1 часа.
- Аликвоты 50 и 200 мкл на планшетах с соответствующим антибиотиком, либо ампициллином (100 мкг/мл), либо канамицином (30 мкг/мл).
ОСТОРОЖНОСТЬ: Как канамицин, так и ампициллин токсичны, и с ними следует обращаться с соответствующей защитой. - Соберите и инкубируйте одиночные колонии в 2 мл LB среды, инокулированной соответствующим антибиотиком.
- Очистите все плазмиды с помощью набора для очистки плазмид miniprep в соответствии с инструкциями производителя.
- Сгенерируйте плазмиды, в этом конкретном примере для нокаутирования генов cpcC1C2 , в соответствии со следующими шагами.
- Амплифицируйте 1012 пар оснований (.н.) 5'-фланкирующую область (левый фрагмент) с помощью праймеров cpcC1C2leftfor и cpcC1C2leftrev (см. шаг 3.2, табл. 2). Удалите небольшое количество частиц ПЦР-реакции и подтвердите, был ли продукт правильного размера амплифицирован с помощью гель-электрофореза (шаг 3.3). Переварите этот фрагмент и pUC19 с помощью XbaI и BamHI (шаг 3.5).
- Очистите оба препарата (шаг 3.4), лигатируйте (шаг 3.6), трансформируйте (шаг 3.7) и установите четыре жидкие культуры по 2 мл LB с ампициллином (100 мкг/мл) из отдельных колоний для очистки плазмид с помощью минипрепов (шаг 3.8).
- Проверьте введение фрагмента в pUC19 с помощью расщепления XbaI/BamHI и гель-электрофореза (шаг 3.3). Полосы 2660.о. и 1012.о. указывают на правильное введение вставки в плазмиду.
- Амплифицируйте 1016.о. 3' фланкирующую область (правый фрагмент) с помощью праймеров cpcC1C2rightfor и cpcC1C2rightrev (см. шаг 3.2, таблицу 2). Удалите небольшое количество частиц ПЦР-реакции и подтвердите, был ли продукт правильного размера амплифицирован с помощью гель-электрофореза (шаг 3.3). Расщепляем этот фрагмент и pUC19 с помощью SacI и EcoRI (шаг 3.5).
- Очистите оба препарата (шаг 3.4), лигатируйте (шаг 3.6), трансформируйте (шаг 3.7) и установите четыре жидкие культуры по 2 мл LB с ампициллином (100 мкг/мл) из отдельных колоний для очистки плазмид с помощью минипрепов (шаг 3.8).
- Проверьте введение фрагмента в pUC19 с помощью разложения SacI/EcoRI (шаг 3.5) и электрофореза гелем (шаг 3.3). Полосы 2660.о. и 1016.о. указывают на правильное введение вставки в плазмиду. ПРИМЕЧАНИЕ: Везде, где это возможно, используются сайты XbaI/BamHI для клонирования 5'-региона и SacI/EcoRI для клонирования 3'-области в pUC19. Если это возможно, всегда включайте сайт BamHI в обратную грунтовку для 5'-области или прямую грунтовку для 3'-области, чтобы гарантировать, что последующие этапы клонирования будут более легкими для выполнения.
- Секвенируйте обе вставки, чтобы определить правильность последовательности, используя праймеры, охватывающие место введения, например, M13 вперед и M13 обратно (табл. 2). Последовательность должна быть правильной, чтобы гарантировать отсутствие ошибок в фланговых областях.
- Иссекаем левый фрагмент из pUC19 с помощью разложения XbaI/BamHI. Перевариваем фрагмент pUC19 + правый с помощью XbaI/BamHI (шаг 3.5).
- Очистите левый фрагмент 1012.н. и 3676.н. pUC19 + правый фрагмент из агарозного геля (шаг 3.3) путем иссечения ДНК с помощью лезвия скальпеля.
- Очистите оба препарата (шаг 3.4), лигатируйте (шаг 3.6), преобразуйте (шаг 3.7) и установите четыре жидкие культуры по 2 мл LB с ампициллином (100 мкг/мл) из отдельных колоний для очистки плазмид с помощью минипрепов (шаг 3.8).
- Проверьте возможность введения фрагмента в pUC19 + правый фрагмент с помощью расщепления XbaI/BamHI (шаг 3.5) и гель-электрофореза (шаг 3.3). Полосы 3676.о. и 1012.о. указывают на правильное введение вставки в плазмиду (см. это как плазмида В).
- Удалите кассету с неомицина фосфотрансферазой/геном левансукразы (npt1/sacB) из pUM24cm19 с помощью расщепления BamHI. Расщепляют плазмиду B с помощью BamHI (шаг 3.5).
ЗАМЕТКА: Кассету npt1/sacB не нужно очищать от агарозных гелей, поскольку pUM24cm кодирует белок, придающий устойчивость к хлорамфениколу. Поэтому, если колонии выращиваются на агаровых планшетах LB/ампициллин/канамицин, единственной возможной комбинацией, которая приведет к резистентным колониям, является включение кассеты npt1/sacB в плазмиду B. - Очистите оба препарата (шаг 3.4), лигатируйте (шаг 3.6), трансформируйте (шаг 3.7) и установите четыре жидкие культуры по 2 мл LB с ампициллином (100 мкг/мл) и канамицином (30 мкг/мл) из отдельных колоний для очистки плазмид с помощью минипрепов (шаг 3.8).
- Проверьте возможность введения кассеты npt1/sacB в плазмиду B с помощью расщепления BamHI (шаг 3.5) и электрофореза геля (шаг 3.3). Полосы 4 688.н. и 3 894.о. указывают на правильное введение вставки в плазмиду (см. это как плазмида А).
Таблица 2: Праймеры, использованные в данном исследовании. Выделены сайты эндонуклеазы рестрикции.
| Букварь | Последовательность |
| cpcC1C2leftfor | GTACTCTAGCGGCTAAATGCTACGAC |
| cpcC1C2leftrev | GATCGGATCCGCGGTAATTGTTCCCTTTGA |
| cpcC1C2rightfor | GATCGAGCTGCACTGGTCAGTCGTTC |
| cpcC1C2rightrev | GACTGAATTCATCGTTGCTGTGAACGGTC |
| М13 вперед | TGTAAAACGACGGCCAGT |
| М13 задний ход | CAGGAAACAGCTATGAC |
| cpcC1C2для | GTTTTCATTGGCATCGGTCT |
| cpcC1C2rev | ATGTCCCAGGAACGACTGAC |
| А1173для | AGCAAACCGTTTTTTTGACC |
| А1173rev | TGCAAGGTGGCGAACTGTAT |
4. Генерация меченых мутантов Synechocystis и Synechococcus
- Создайте свежую культуру, инокулировав петлю, полную клеток, в 30-50 мл среды BG11. Выращивайте культуру в течение 2-3 дней до оптической плотности на уровне 750 нанометров, или OD₇₅₀nm = от 0,2 до 0,6.
ЗАМЕТКА: Как правило, отдельные колонии слишком малы для использования для инокуляции, и воздействие на отдельные клетки даже низких уровней света приведет к фотоингибированию и отбору светоустойчивых мутантов. - Центрифугируйте 1-2 мл культуры в дозе 2300 × г в течение 5 мин и выбросьте надосадочную жидкость. Не центрифугируйте культуры цианобактерий при концентрации >2300 × г, так как это может повредить клетки. Промойте гранулу один раз средой BG11.
ЗАМЕТКА: Не суспендируйте клетки путем вортексинга, так как это может привести к потере пили, которые необходимы для усвоения ДНК. Ресуспендируйте клетки с помощью щадящего пипетирования. - Добавьте среду BG11 до конечного объема 100 μл. Переложите ячейки в пробирку с круглым дном объемом 14 мл.
- Добавьте в клетки 1 г плазмиды А и перемешайте легкими постукиваниями. Добавьте <10 мкл плазмиды.
ЗАМЕТКА: Предпочтительно, чтобы плазмида была в концентрации >100 нг/мкл, но концентрации ниже этой величины достаточны для успешного превращения. - Уложите трубки горизонтально вниз в инкубатор. Инкубируйте культуры в течение 4-6 часов.
ЗАМЕТКА: Клетки можно кратковременно перемешивать, постукивая каждые 1-2 часа, но это не обязательно. Образцы можно помещать в встряхивающий инкубатор, хотя это существенно не повышает эффективность. - Распределите аликвоты смеси клеточной культуры/плазмидной ДНК на агаровых планшетах BG11 без антибиотиков. Как правило, аликвоты объемом 20 мкл и 80 мкл распределяются по отдельным тарелкам.
- Через ~24 часа добавьте в агаровую тарелку 2,5-3 мл 0,6% раствора агара в воду, содержащую канамицин (на 20 мл: 0,12 г агара, 100 мкл 100 мг/мл канамицина). Остудите этот раствор до ~42 °C и добавьте его к краю агаровой пластины. Наклоните пластину так, чтобы раствор образовал ровный слой «верхнего агара» на поверхности.
- Инкубируйте агаровые пластины в течение дальнейшего периода времени. Колонии должны быть видны примерно через 7 дней.
ЗАМЕТКА: Агаровые тарелки можно уложить в 3 раза в высоту в инкубаторе. Как правило, за одно преобразование получаются сотни колоний. - Разрежьте отдельные колонии на агаровых пластинах BG11 + канамицин (30 мкг/мл). Разделите пластину с агаром на 6 секторов и с помощью зубочистки с тупым концом прорежьте колонии над каждым сектором. Получение единичных колоний не важно; Как раз рост трансформеров есть.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Результаты
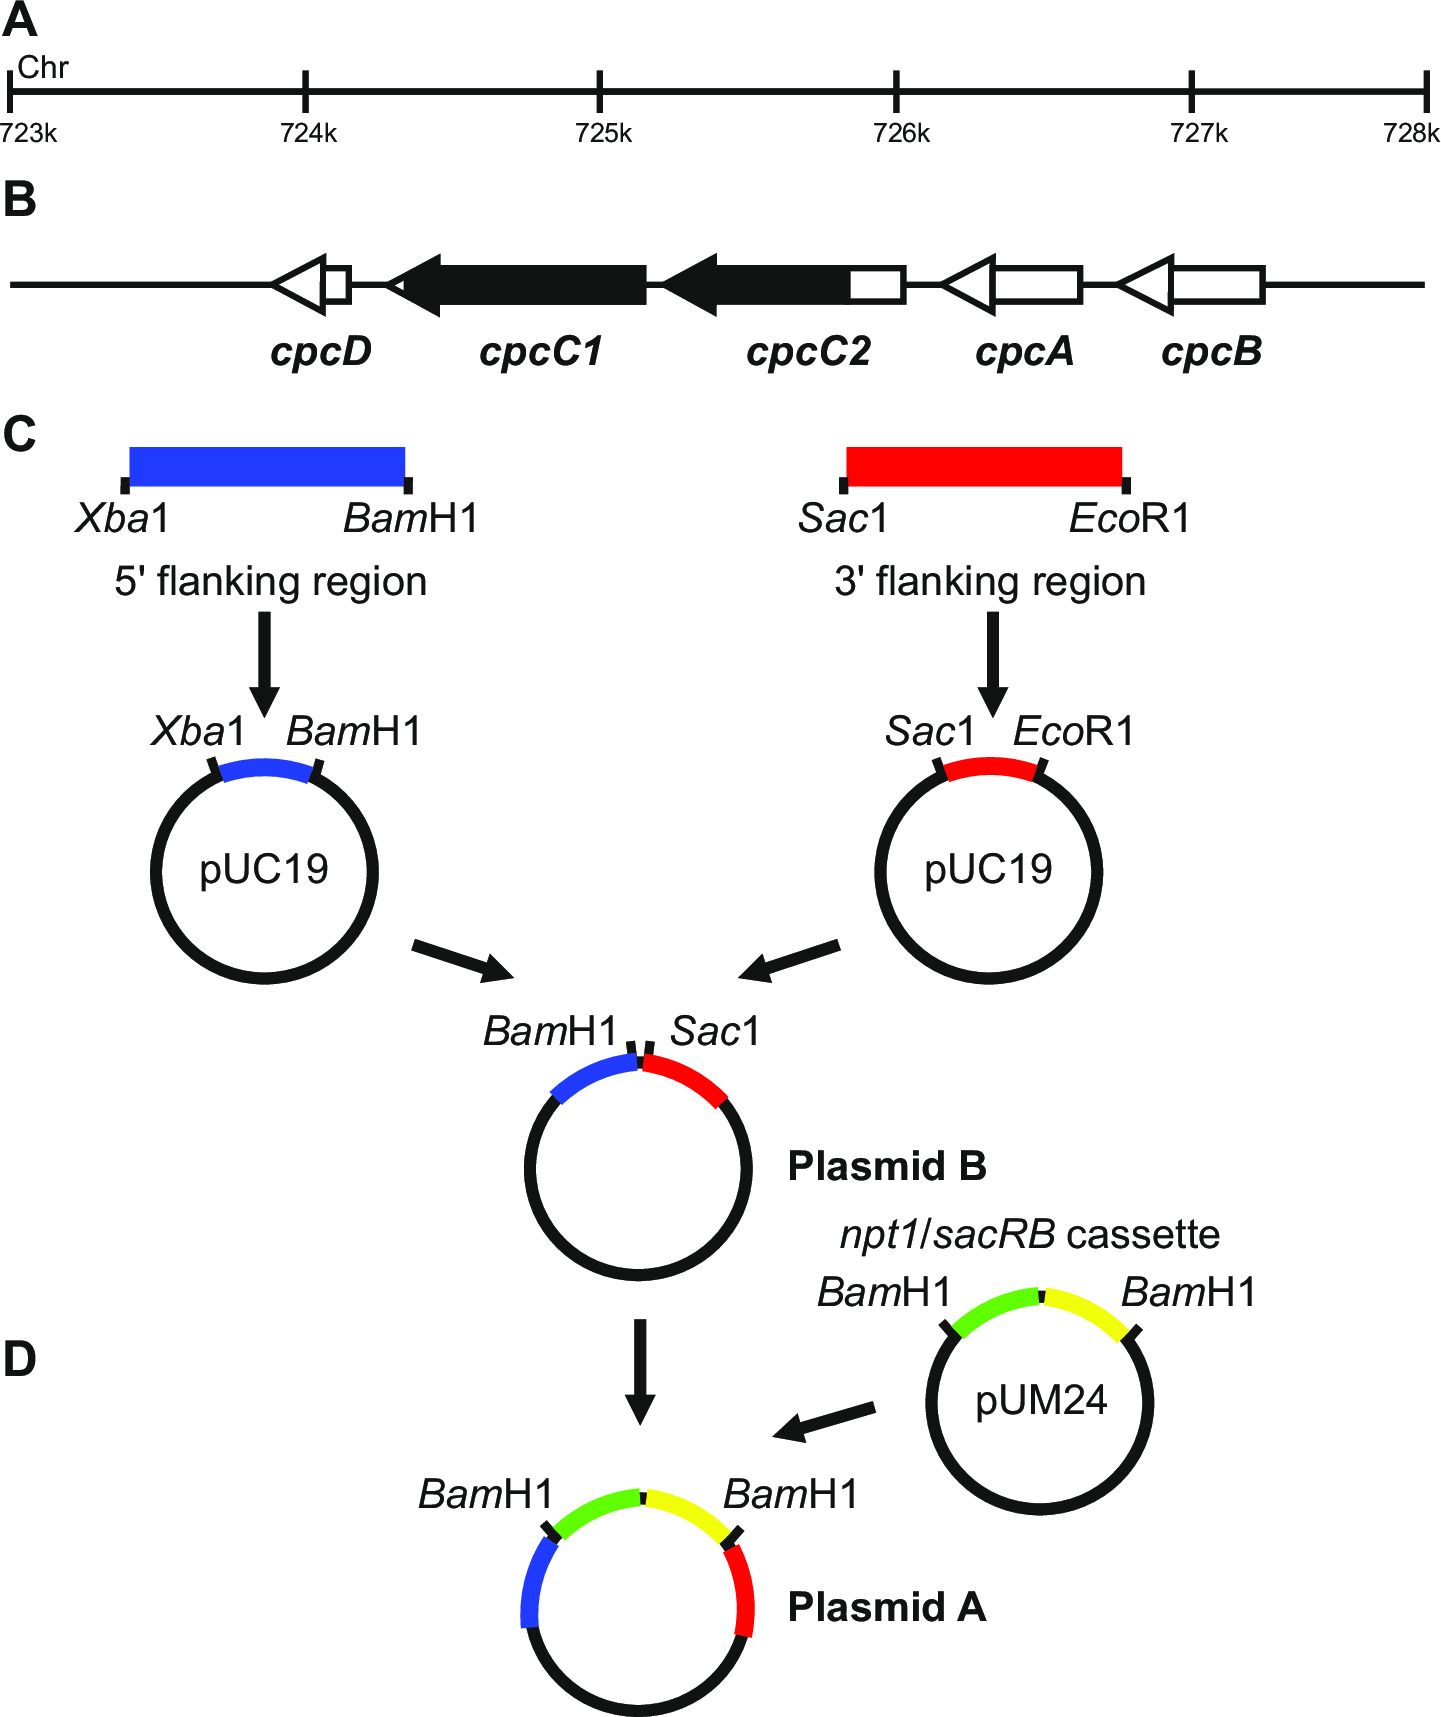
Рисунок 1: Плазмидная конструкция для генерации маркированных и немаркированных нокаутов, например, cpcC1 и cpcC2 в
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| NaNO₃ | Сигма | С5506 | |
| MgSO₄·7H₂O | Сигма | 230391 | |
| CaCl₂ | Сигма | С1016 | |
| Лимонная кислота | Сигма | С0759 | |
| Na₂EDTA | Рыбак | ЭДТ002 | |
| Ч₃БО₃ | Сигма | 339067 | |
| MnCl₂·4H₂O | Сигма | М3634 | |
| ZnSO₄·7H₂O | Сигма | Телефон Z4750 | |
| Na₂MoO₄·2H₂O | Сигма | 331058 | |
| CuSO₄·5H₂O | Сигма | 209198 | |
| Co(NO₃)₂·6H₂O | Сигма | 239267 | |
| Цитрат железа и аммония | Сигма | Ф5879 | |
| К₂HPO₄ | Сигма | П3786 | |
| Na₂CO₃ | Рыбак | SODC001 | |
| ТЭС | Сигма | Т1375 | |
| NaHCO₃ | Рыбак | SODH001 | |
| ХЕПЕС | Сигма | Н3375 | |
| Цианокобаламин | Сигма | 47869 | |
| Na₂S₂O₃ | Сигма | 72049 | |
| Бакто-агар | БД | 214010 | |
| Сахароза | Рыбак | СУК001 | |
| Чашка Петри 90 мм тройная вентилируемая | Грейнер | 633185 | |
| Фильтры 0,2 мкм | Сарториус | 16534 | |
| Конические колбы 100 мл | Пирекс | КОН004 | |
| Парапленка М 100 мм х 38 м | Бемис | ФИЛ003 | |
| Высокоточная ДНК-полимераза phusion | Фьюзион | Ф-530 | |
| Агароза | Мелфорд | МБ1200 | |
| Набор для очистки ДНК | МоБио | 12100-300 | |
| Эндонуклеазы рестрикции | КЛЮВ | ||
| Т4 лигаза | Термо Сайентиал | ЭЛ0011 | |
| Бульон Luria Bertani | Инвитроген | 12795-027 | |
| МЧС | Сигма | М8250 | |
| Канамицина сульфат | Сигма | 60615 | |
| Ампициллин | Сигма | А9518 | |
| Набор для мини-подготовки плазмид GeneJET | Термо Сайентиал | К0503 | |
| Туба с круглым дном 14 мл | BD сокол | 352059 | |
| Глицерин | Сигма | Г5516 | |
| ДМСО | Сигма | Д8418 |
