В видео демонстрируется сборка специфических вирусных нуклеокапсидов in vitro из очищенного комплекса нуклеопротеина и фосфопротеина, не содержащего РНК, их очистка методом эксклюзионной хроматографии и подтверждение наличия полноразмерной вирусной РНК внутри собранных частиц.
Методическая статья
Реконструирование in vitro и очистка вирусных нуклеокапсидоподобных частиц
12 просмотров
⸱
30 сентября 2026 г.
В этой статье
Аннотация
Протокол
1. Молекулярное клонирование
ПРИМЕЧАНИЕ: Для создания бицистронной плазмиды для коэкспрессии белков респираторно-синцитиального вируса (RSV) использовался метод лигаза-независимого клонирования (LIC). LIC — это метод, разработанный в начале 1990-х годов, в котором используется 3’-5’ экзонуклеазная активность ДНК-полимеразы T4 для создания комплементарных одноцепочечных навесов между вектором и вставкой ДНК. Конструкции были созданы с использованием векторной ДНК 2BT-10, содержащей 10x His-тег на N-конце открытой рамки считывания (ORF) (Рисунок 1).
- Проведите линеаризацию LIC-векторов с помощью рестрикции ферментом SSPI.
- Смешайте 10 μL 10X буфера SSPI, 4 μL фермента SSPI в концентрации 5 U/μL, объем, эквивалентный 5 μg ДНК минипрепарата вектора, и стерильную ddH2O до достижения общего объема 100 μL.
- Инкубируйте смесь для рестрикции в течение 3 часов при 37 °C.
- Электрофорезируйте продукты рестрикции в 1,0% агарозном геле для экстракции ДНК вектора.
- Используйте набор для экстракции из геля для выделения и очистки. Растворите конечный объем ДНК вектора в 30 μL ddH2O и храните при -20 °C.
Подготовьте ДНК-вставки для N1-391 и P1-126, используя прямой праймер N1-391, обратный праймер N1-391, прямой праймер P1-126 и обратный праймер P1-126 (Таблица 1).
ПРИМЕЧАНИЕ: Обеспечено достаточное перекрытие с линеаризованным вектором для достижения температуры плавления от 55 °C до 60 °C. Для обратного праймера по той же причине обеспечено достаточное перекрытие с обратно-комплементарной цепью линеаризованного вектора.
Таблица 1. Последовательности праймеров.
Праймеры Последовательность N1-391 Forward 5’-TACTTCCAATCCAATGCAATGGCCCTGAGCAAAGTGAAG-3’ N1-391 Reverse 5’-TTATCCACTTCCAATGTTATTACAGTTCCACGTCGTTGTCCTTGG-3' P1-126 Forward 5’-TACTTCCAATCCAATGCAATGGAAAAGTTCGCCCCCGAG-3' P1-126 Reverse 5’-TTATCCACTTCCAATGTTATTACTGGTCGTTGATTTCCTCGTAGC-3’ - Проведите амплификацию ДНК-вставки с помощью полимеразной цепной реакции (ПЦР) в условиях, указанных в Таблице 2 и Таблице 3.
- Выделите амплифицированную ДНК-вставку. Электрофорезируйте ПЦР-продукты из предыдущего этапа в 1,0% агарозном геле, затем вырежьте и очистите полосы с помощью набора для экстракции из геля. Растворите конечный объем выделенной ДНК в 15 μL ddH2O.
Таблица 2. Реагенты для ПЦР-амплификации ДНК-вставки.
ПЦР-амплификация ДНК-вставки 15 μL 10x реакционный буфер Pfu-полимеразы 3 μL Прямой праймер (концентрация 100 μM) 3 μL Обратный праймер (концентрация 100 μM) 15 μL Смесь дезоксинуклеотидтрифосфатов (дНТФ) в концентрации 2,5 mM 6 μL Плазмидная ДНК, содержащая ген N или P (100 ng/μL) 7 μL Диметилсульфоксид (ДМСО) 3 μL Pfu-полимераза в концентрации 2,5 U/μL Объем до 150 μL Стерильная ddH2O Таблица 3. Программа термоциклирования для ПЦР-амплификации ДНК-вставки.
ПЦР-амплификация ДНК-вставки Этап Время Температура Циклы Денатурация 4 мин. 95 ºC 1 Денатурация 45 сек. 95 ºC 30 Отжиг 30 сек. 62 ºC Элонгация* 90 сек. 72 ºC Элонгация 10 мин. 72 ºC 1 Хранение ∞ 4 ºC 1 Смесь объемом 150 μL может быть разделена на три отдельные ПЦР-реакции (3 x 50 μL). *Для ДНК-полимеразы Pfu рекомендуемая скорость элонгации составляет 1 kb/мин. В данном случае длины генов N1-391 и P1-126 составляют менее 1,5 Kb, поэтому для этапа элонгации было использовано 90 секунд. Обработка вектора и ДНК-вставки T4-ДНК-полимеразой (Таблица 4).
Таблица 4. Обработка T4-ДНК-полимеразой.
Обработка T4-ДНК-полимеразой 10x Буфер 2 μL ДНК вектора/вставки (0,1 пмоль вектора или 0,2 пмоль вставки) 5 μL дНТФ* (25 mM) 2 μL ДТТ (100 mM) 1 μL T4-ДНК-полимераза (подходящая для LIC) 0,4 μL (1,25 U) Стерильная ddH2O 9,6 μL *Для вектора использовали dGTP, для ДНК-вставки — dCTP. ПРИМЕЧАНИЕ: Обработку ДНК вектора и ДНК вставки необходимо проводить раздельно.
- Инкубируйте смесь в течение 40 минут при комнатной температуре. Затем инактивируйте полимеразу нагреванием при 75 °C в течение 20 минут. Храните реакционную смесь при -20 °C.
- Отжиг LIC-вектора и вставки.
- Подготовьте отрицательный контроль, используя 2 μL ДНК LIC-вектора и 2 μL стерильной ddH2O.
- Смешайте 2 μL ДНК-вставки и 2 μL ДНК LIC-вектора из предыдущих реакций с T4-ДНК-полимеразой в пробирке объемом 0,2 мл.
- Проведите реакцию отжига при комнатной температуре в течение 10 минут.
- Остановите реакцию, добавив 1,3 μL этилендиаминтетрауксусной кислоты (ЭДТА) в концентрации 25 mM.
- Трансформируйте полученную смесь в 100 μL компетентных клеток Escherichia coli Top10 и высейте их на чашки с селективной средой, содержащей ампициллин.
- Идентификация положительных конструктов.
- Подготовьте раствор для минипрепарата плазмид. Это можно сделать путем отбора колоний и инокуляции в среду Luria Broth (LB). Обычно достаточно 3 колоний.
- Инкубируйте смесь в течение ночи при 37 °C.
- Центрифугируйте смесь при 4 560 x g в течение 10 минут и удалите супернатант.
- Ресуспендируйте осадок в 250 μL буфера P1 и подготовьте минипрепараты плазмид с помощью спин-кита для минипрепа.
- Проведите рестрикционный анализ полученных минипрепаратов с использованием AseI или других рестриктаз.
- Нанесите образцы на 0,8% агарозный гель и проведите электрофорез рестриктатов плазмиды. Проанализируйте гель под УФ-лампой.
- Используйте сервис секвенирования для подтверждения последовательности положительного продукта.
Получение ДНК-вставки для коэкспрессии.
- Проведите ПЦР для получения фрагментов N1-391 и P1-126, используя в качестве матриц ранее сконструированные 2BT-10 N1-391 и 2BT-10 P1-126.
- Проведите первую ПЦР для получения N1-391 из конструкта 2BT-10 N1-391, используя условия ПЦР из Таблицы 2 и Таблицы 3, прямой праймер N1-391 и обратный праймер 5 ́-GTGAAGATCCTGGCTGATGCAATGCGGCGGCGCGCCGCGATCGCGGATCC-3 ́.
- Проведите вторую ПЦР для получения P1-126 из конструкта 2BT-10 P1-126, используя прямой праймер 5’-CCGCCGCATTGCATCAGCCAGGATCTTCACTGCAGGACTCGAGTTCTAGA-3 ́ и обратный праймер P1-126 (используйте условия ПЦР из Таблицы 2 и Таблицы 3).
- Наконец, проведите ПЦР перекрывающихся фрагментов (overlap PCR) на смеси продуктов двух предыдущих ПЦР-реакций для слияния N1-391 и P1-126. Используйте прямой праймер N1-391 и обратный праймер P1-126. Используйте условия ПЦР из Таблицы 5 и Таблицы 6.
Таблица 5. Реагенты для ПЦР перекрывающихся фрагментов.
ПЦР перекрывающихся фрагментов 15 μL 10X реакционный буфер Pfu-полимеразы 3 μL Прямой праймер (100 μM) 3 μL Обратный праймер (100 μM) 15 μL Смесь дНТФ (2,5 mM) 3 μL ДНК из 1-го раунда ПЦР, содержащая ген N1-391 (100 ng/μL ) 3 μL ДНК из 1-го раунда ПЦР, содержащая ген P1-126 (100 ng/μL ) 7 μL ДМСО 3 μL Pfu-полимераза (2,5 U/μL) Объем до 150 μL Стерильная ddH2O Таблица 6. Программа термоциклирования для ПЦР перекрывающихся фрагментов.
ПЦР перекрывающихся фрагментов Этап Время Температура Циклы Денатурация 4 мин. 95 °C 1 Денатурация 45 сек. 95 °C 30 Отжиг 30 сек. 62 °C Элонгация* 2 мин. 72 °C Элонгация 10 мин. 72 °C 1 Хранение ∞ 4 °C 1 Смесь объемом 150 μL может быть разделена на три отдельные ПЦР-реакции (3 x 50 μL). *Для ДНК-полимеразы Pfu рекомендуемая скорость элонгации составляет 1 kb/мин. В данном случае общая длина генов N1-391 и P1-126 составляет менее 2,0 Kb, поэтому для этапа элонгации было использовано 2 минуты. - Соединение вектора и ДНК-вставки.
- Обработайте продукт ПЦР перекрывающихся фрагментов T4-ДНК-полимеразой согласно протоколу в пункте 1.3.
- Проведите отжиг LIC-вектора и ПЦР-продукта согласно протоколу в пункте 1.4.
- Идентифицируйте положительные конструкты согласно протоколу в пункте 1.5.
2. Экспрессия и очистка белков
ПРИМЕЧАНИЕ: Для получения бицистронной конструкции с коэкспрессией белков N и P используйте E. coli. Культивируйте клетки при 37 °C, однако экспрессию проводите при пониженной температуре (16 °C) в течение ночи. Очищайте белковые комплексы, сочетая кобальтовую колонку, ионообменную и эксклюзионную хроматографию (Рисунок 2).
- Для экспрессии белка используйте штамм E. coli BL21(DE3). Культивируйте 4 л клеток при 37 °C в среде LB (бульон Луриа) до достижения OD600 0,6.
- Снизьте температуру до 16 °C. Через час индуцируйте экспрессию с помощью 0,5 мМ изопропил-β-D-1-тиогалактопиранозида (IPTG) в течение ночи.
- Центрифугируйте клетки при 4 104 x g в течение 25 мин, затем удалите супернатант.
- Ресуспендируйте клеточный осадок в 200 мл буфера для лизиса А (50 мМ фосфат натрия, pH 7,4, 500 мМ NaCl, 5 мМ имидазола, 10% глицерина и 0,2% NP40). Используйте 50 мл буфера для лизиса на ресуспендирование осадка из 1 л клеточной культуры.
Лизируйте клетки путем соникации в течение 15 мин (циклы: 3 секунды работа, 3 секунды отдых). Затем центрифугируйте клетки при 37 888 x g в течение 40 мин.
ПРИМЕЧАНИЕ: Протокол можно приостановить, заморозив клетки перед соникацией в морозильной камере при -80 °C.
- Нанесите супернатант на кобальтовую гравитационную колонку (диаметр x длина: 2,5 см x 10 см), содержащую ~10 мл сорбита, предварительно уравновешенного 5–10 объемами колонки (CV) буфера для лизиса.
- Промойте колонку 5 CV буфера B (50 мМ Tris-HCl pH 7,4, 1 мМ NaCl, 10% глицерина и 5 мМ имидазола) и 5 CV буфера C (50 мМ Tris-HCl pH 7,4, 500 мМ NaCl, 10% глицерина и 5 мМ имидазола).
- Элюируйте белок с сорбита, используя 2 CV буфера D (50 мМ Tris-HCl pH 7,4, 500 мМ NaCl и 250 мМ имидазола).
- Разбавьте элюированный белок в 5 раз буфером QA (50 мМ Tris-HCl pH 8,0, 5% глицерина) для нанесения на Q-колонку.
- Промойте Q-колонку объемом 5 мл буфером QA для уравновешивания, затем нанесите разбавленный образец на Q-колонку с помощью перистальтического насоса (например, Rabbit).
- Установите Q-колонку в систему ВЭЖХ вместе с буфером QA и буфером QB (50 мМ Tris-HCl pH 7,4, 1,5 мМ NaCl, 5% глицерина). Установите скорость потока 1 мл/мин.
- Запустите программу «промывка насоса» (pump wash), чтобы промыть систему буфером QB, а затем буфером QA (по 1–2 CV каждого). Установите скорость потока системы 3 мл/мин.
- Настройте детектор UV1 на 280 нм, а UV2 — на 260 нм. Для сбора фракций используйте 96-луночный глубокий планшет.
- Элюируйте белки, используя ступенчатый градиент элюирующего агента (буфера QB), нанося по 3–4 CV каждой концентрации с увеличением содержания буфера QB на 5% на каждом шаге, начиная с 0% QB. Белковый комплекс N0P будет выходить при 15% буфера QB.
- После элюции всего белка промойте колонку 100% буфером QB (2 CV).
- Изолируйте белок методом гель-фильтрации на колонке Superdex 200 Increase 10/300 GL (диаметр x длина: 1,0 см x 30 см), уравновешенной буфером E (20 мМ 4-(2-гидроксиэтил)-1-пиперазинэтансульфоновой кислоты или HEPES pH 7,4 и 200 мМ NaCl).
- Проанализируйте фракции, содержащие белок, с помощью электрофореза в полиакриламидном геле с додецилсульфатом натрия (SDS-PAGE).
3. Сборка специфических для вируса нуклеокапсидов in vitro
ПРИМЕЧАНИЕ: Сборка специфичного для RSV нуклеокапсида (NC, N:RNA) in vitro осуществлялась путем инкубации подготовленного комплекса N0P с олигонуклеотидами РНК. Затем для отделения собранного комплекса от N0P и избытка РНК использовали эксклюзионную хроматографию (SEC) (Рисунок 2).
- Смешайте очищенный комплекс N0P с РНК-олигонуклеотидом в молярном соотношении 1:1,5 и инкубируйте при комнатной температуре в течение 1 часа; обычно для следующего этапа достаточно 1 mL белка N0P с концентрацией 1 mg/mL. Подготовьте контрольный образец, содержащий только такое же количество белка N0P.
- Предварительно уравновесьте колонку для гель-фильтрации Superdex 200 Increase 10/300 GL буфером E (20 mM HEPES, pH 7.4, 200 mM NaCl).
- Центрифугируйте образец при 21,130 x g в течение 15 мин, удалите любой осадок и нанесите супернатант на колонку SEC.
- Сравните хроматограммы SEC образца сборки N:РНК и контрольного образца N0P, используя соотношение A260/A280 для идентификации пиков собранных N-РНК, N0P и свободной РНК.
- Соберите фракции пиков, проведите электрофорез в ПААГ с ДСН (SDS-PAGE) или подготовьте grids для электронной микроскопии.
- Для собранного комплекса N-РНК соберите все фракции пика N-РНК, проведите экстракцию РНК и электрофорез в мочевинно-ПААГ (Urea-PAGE), чтобы дважды проверить длину специфической РНК, которая должна совпадать с РНК, использованной при смешивании и инкубации на первом этапе.
Результаты
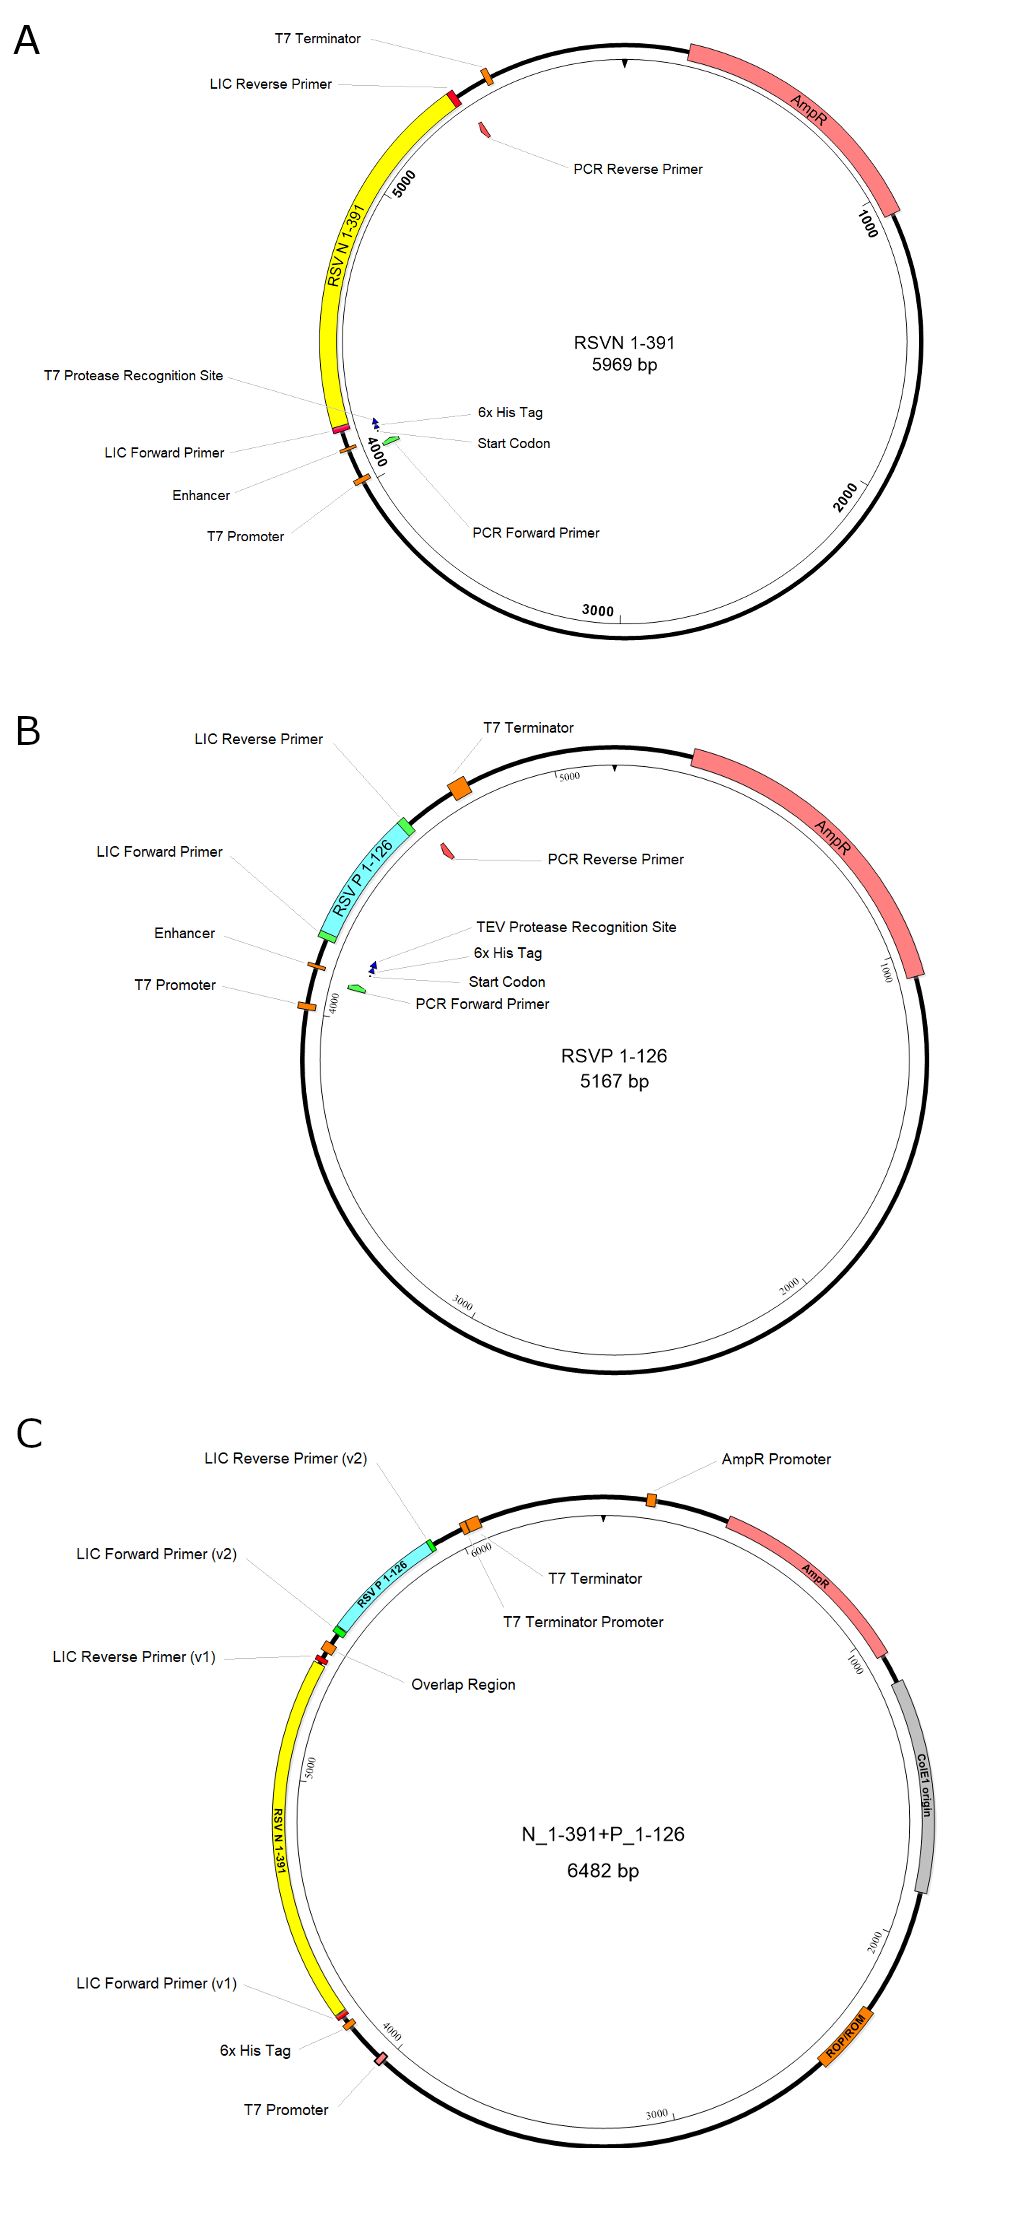
Рисунок 1. Иллюстрация плазмидных конструкций. A. Конструкция RSV N1-391; B. Конструкция RSV P1-126; C. Бицистронная конструкция для коэкспрессии N1-391 и P1-126. Первый ген RSV N1-391, второй ген RSV P1-126, ген устойчивости к антибиотику (AmpR) и промоторы выделены желтым, голубым, розовым и оранжевым цветами соответственно. Таким образом, генные вставки RSV N1-391 и RSV P1-126 сконструированы по отдельности и затем собраны вместе.
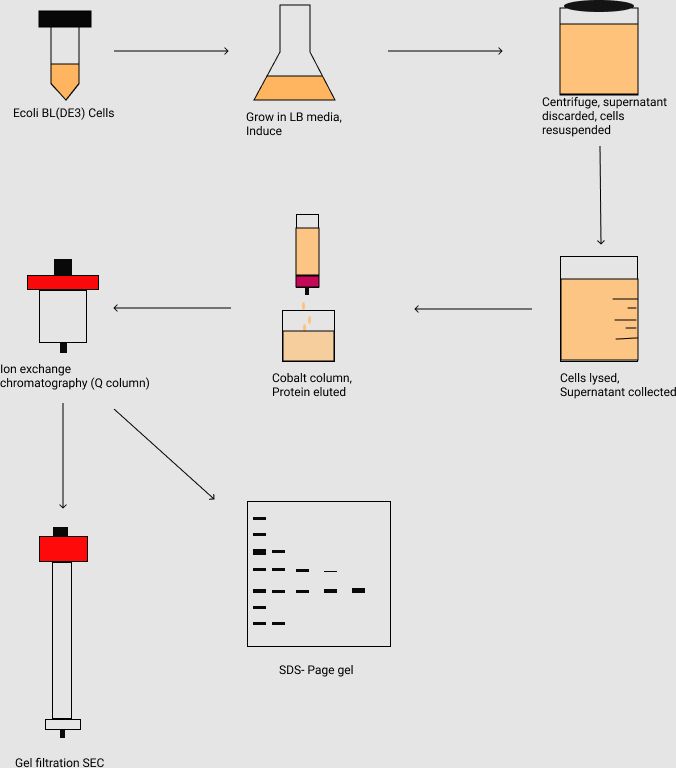
Рисунок 2. Схема очистки белкового комплекса N1-391P1-126.На схеме представлены этапы инокуляции и крупномасштабного выращивания культуры клеток E. coli, а также сбор клеток путем центрифугирования. После лизиса клеток образцы белка очищают с помощью аффинной хроматографии (например, колонки Co2+), ионообменной хроматографии (например, колонки Q) и гель-фильтрационной эксклюзионной хроматографии (SEC). Образцы белка затем анализируют с помощью электрофореза в ПААГ с SDS.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Агароза | SIgma | A9539-500G | создание конструкции методом LIC |
| Ампициллин натрия | GOLD BIOTECHNOLOGY | 5118.111317A | антибиотик для культуры клеток |
| AseI | NEB | R0526S | создание конструкции методом LIC |
| Агарозные бусины с кобальтом (высокая плотность) | Gold Bio | H-310-500 | для очистки His-тегового белка |
| Цифровой сухой термостат Corning LSE | CORNING | 6885-DB | нагрев образца |
| dCTP | Invitrogen | 10217016 | создание конструкции методом LIC |
| dGTP | Invitrogen | 10218014 | создание конструкции методом LIC |
| Глицерин | Sigma | G5516-4L | приготовление раствора |
| HEPES | Sigma | H3375-100G | приготовление раствора |
| HiTrap Q HP | Sigma | GE29-0513-25 | очистка белка |
| Имидазол | Sigma | I5513-100G | приготовление раствора |
| IPTG (Изопропил-бета-D-тиогалактопиранозид) | GOLD BIOTECHNOLOGY | 1116.071717A | индукция экспрессии белка |
| Пробирки для микроцентрифугирования | VWR | 47730-598 | для ПЦР |
| Ультразвуковой процессор Misonix Sonicator XL2020 | SpectraLab | MSX-XL-2020 | соникатор для лизиса клеток |
| New Brunswick Innova 44/44R | eppendorf | M1282-0000 | шейкер для культивирования клеток |
| Заменитель Nonidet P 40 | Sigma | 74385-1L | приготовление раствора |
| ДНК-полимераза OneTaq | NEB | M0480L | ПЦР |
| Набор для экстракции ДНК из геля QIAquick | QIAGEN | 28706 | очистка ДНК |
| SSPI-HF | NEB | R3132S | создание конструкции методом LIC |
| Superose 6 Increase 10/300 GL | Sigma | GE29-0915-96 | очистка белка |
| ДНК-полимераза T4 | Sigma | 70099-3 | создание конструкции методом LIC |
| Центрифуга Thermo Scientific Sorvall RC 6 Plus | Fisher Scientific | 36-101-0816 | центрифуга, максимальная скорость 20,000 rpm |
| Гидрохлорид тризма | Sigma | T3253-250G | приготовление раствора |
