1. Подготовка клеток-мишеней, экспрессирующих красный флуоресцентный белок в своих ядрах
- Получите целевую линию раковых клеток мыши из подходящего источника.
заметка: В этом протоколе используется высокометастатическое производное опухолевых клеток молочной железы мышей E0771 (E0771-LG). Родительские клетки E0771 происходят от мышей C57BL/6.
- Разморозьте и поддерживайте флакон с клетками E0771-LG с модифицированной средой Dulbecco Modified Eagles Medium (DMEM), включая 10% (v/v) фетальной бычьей сыворотки (FBS) в инкубаторе для клеточных культур при 37 °C, 95% влажности и 5% CO2,
заметка: Следует подтвердить, что клетки отрицательны на микоплазму. С этой целью культивируют клетки E0771 (или исследуемые клетки) в течение 2-3 дней, как описано выше (при отсутствии антибиотиков и антимикотиков), и собирают 500 мкл питательной среды. Центрифугируйте среду при давлении 12 419 x g в течение 60 с, чтобы удалить клеточный мусор и перенести надосадочную жидкость в новые пробирки. Определите контаминацию микоплазмы с помощью имеющегося в продаже набора для тестирования на микоплазму (см. Таблицу материалов) и/или ПЦР в соответствии с инструкциями производителя.
- Высейте 5 x 10 3 клеток E0771-LG в лунку в 12-луночный планшет и культивируйте клетки с 10% (v/v) FBS-DMEM в течение ночи в инкубаторе при 37 °C, влажности 95% и 5% CO2,
заметка: Если скорость пролиферации клеток-мишеней мала (время удвоения популяции более 36 ч), количество клеток может быть увеличено до 1 x 10⁴.
- Замените среду 1 мл 10% (v/v) FBS-DMEM, включая полибрен 10 мкг/мл, и добавьте 25 мкл лентивирусных частиц (1 x 10⁶ TU/мл), кодирующих красный флуоресцентный белок с ограниченным ядерным ограничением (mKate2, см. Таблицу материалов).
- Культивируйте клетки в течение 24 ч в инкубаторе при 37 °C, влажности 95% и 5%CO2.
- Замените среду на 10% (v/v) FBS-DMEM и культивируйте клетки в течение 24-48 ч в инкубаторе при 37 °C, влажности 95% и 5%CO2.
- Замените среду на 10% (v/v) FBS-DMEM, включая 1 мкг/мл пуромицина, когда клетки начнут экспрессировать красный флуоресцентный белок, и культивируйте клетки до тех пор, пока они не станут 80-90% сливающим><ися.
заметка: Концентрация пуромицина будет различаться в зависимости от типа клеток-мишеней и должна быть оптимизирована с использованием нетрансфицированных клеток.
- Субкультивировать выжившие клетки в течение 1-3 пассажей с 10% (v/v) FBS-DMEM, включая 1 мкг/мл пуромицина, и криоконсервировать запасы в системе хранения в паровой фазе жидкого азота до использования.
2. Выделение клеток-супрессоров из опухолей у мышей
ПРИМЕЧАНИЕ: В этом протоколе супрессорные клетки (т.е. макрофаги, ассоциированные с метастазированием (MAM) и моноцитарно-миелоидные супрессорные клетки (M-MDSC)) выделены из легких, содержащих метастатические опухоли, установленные клетками E0771-LG. Условия для диссоциации тканей и сортировки клеток должны быть оптимизированы для выделения клеток из различных тканей.
- Введите 1 x 10⁶ раковых клеток (E0771-LG) в хвостовую вену сингенных (C57BL/6), самок, 7-10-недельных мышей.
- Через 14 дней изолируют легкое, содержащее метастатические опухоли, и готовят суспензии одиночных клеток из перфузированных легких путем ферментативного пищеварения, как описано ранее.
заметка: В этом протоколе четырем мышам вводят раковые клетки, и их метастатические легкие объединяются для получения достаточного количества клеток-супрессоров.
- Суспензии одиночных клеток инкубируют с антителами к мышиному CD16/CD32 в течение 30 мин на льду и окрашивают флуоресцентными антителами к CD45, F4/80, CD11b, Ly6C и Ly6G (см. Таблицу материалов) в течение еще 30 мин.
- Один раз промойте окрашенные клетки 1 мл PBS, содержащего 2% (w/v) бычьего сывороточного альбумина (BSA), и повторно суспендируйте клеточную гранулу 500–1000 μL PBS, содержащей 2% (w/v) BSA.
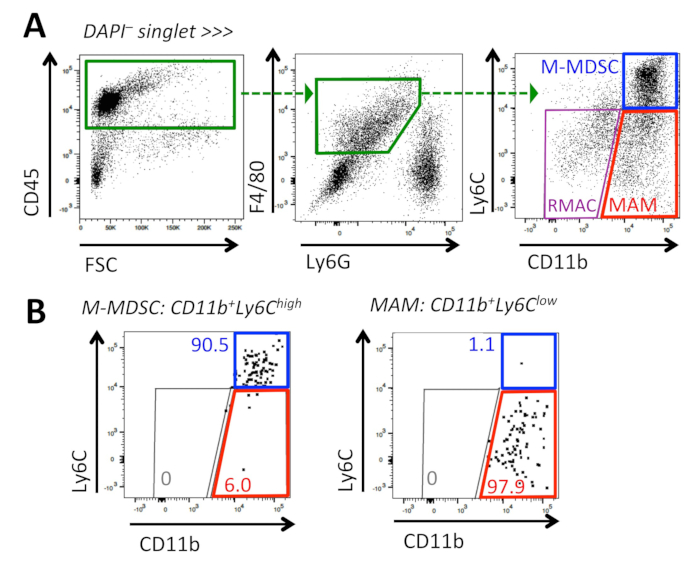
- Добавьте 3 мкМ DAPI и отсортируйте M-MDSC (DAPI–CD45+F4/80+Ly6G–CD11bс высокимуровнем Ly6C) и MAM (DAPI–CD45+F4/80+Ly6G–CD11bс высокимуровнем Ly6Cнизким) с помощью сортировщика клеток (рис. 1).
заметка: Порог уровня Ly6C для различения MAM (Ly6Clow) и M-MDSCs (Ly6Chigh) основан на пороге резидентных альвеолярных макрофагов (RMAC). Чистота отсортированных клеток измеряется с помощью проточной цитометрии с ожидаемой чистотой более 90%.
- Ресуспендируйте отсортированные клетки 400 μL DMEM, содержащим 20% (v/v) FBS, 1% (v/v) пенициллин/стрептомицин, 2 мМ L-глутамина, 1% (v/v) заменимой аминокислоты, 1 мМ пирувата натрия и 50 нМ 2-меркаптоэтанола (называемого обогащенным DMEM, E-DMEM).
- Подсчитайте количество живых клеток с помощью метода исключения трипанового синего и отрегулируйте до 2 x 10⁶ клеток/мл с помощью E-DMEM.
- Держите клетки на льду до использования.
3. Выделение CD8+ Т-клеток из селезенки мышей
- Выделите селезенку у мыши, которая является сингенной по отношению к целевой линии раковых клеток (т.е. мышей C57BL/6 в этом протоколе) следующим образом:
- Усыпьте животное путем ингаляцииCO2
.
- Поместите животное на чистую доску для вскрытия и протрите кожу 70% (v/v) этанолом.
- Разрежьте кожу живота с помощью ножниц, чтобы обнажить селезенку
- Изолируйте селезенку, которая расположена ниже желудка, и поместите ее в пробирку, содержащую 5 мл ледяного PBS.
- С помощью внутреннего поршня стерильного шприца объемом 5 мл измельчите селезенку на клеточном ситечке 100 мкм, установленном на трубке объемом 50 мл.
- Пропустите клетки через фильтр, используя в общей сложности 10 мл PBS.
- Центрифугируйте клеточную суспензию при 337 x g в течение 5 мин и отсасывайте надосадочную жидкость.
- Ресуспендируйте клеточную гранулу в 1 мл PBS, содержащей 2 мМ этилендиаминтетрауксусную кислоту (ЭДТА) и 0,5% (масс./об.) BSA (бегущий буфер) и отфильтруйте через клеточное сетчатое фильтр 40 мкм.
- Подсчитайте количество активных клеток и отрегулируйте до 1 x 10⁸ клеток/мл с помощью бегущего буфера.
заметка: Сохраните небольшую аликвоту клеток в качестве образца перед обогащением для проверки чистоты.
- Обогащение для CD8+ Т-клеток с помощью набора для отбора негативов и магнитного сортировщика (см. Таблицу материалов).
- Перенесите 1 x 10⁸ (1 мл) клеток спленоцитов в полистирольную пробирку с круглым дном объемом 5 мл.
- Добавьте 50 μл биотинилированных антител и инкубируйте при комнатной температуре в течение 10 минут.
- Добавьте 125 μл стрептавидин-конъюгированных магнитных шариков и инкубируйте при комнатной температуре в течение 5 минут.
- Добавьте 1,325 мл проточного буфера и аккуратно перемешайте с помощью пипетирования.
- Поместите трубку в магнит и выдерживайте при комнатной температуре в течение 2,5 минут.
- Возьмите в руки магнит, и вылейте обогащенную клеточную суспензию в новую пробирку.
- Ресуспендируйте обогащенные клетки 200 мкл E-DMEM (т.е. DMEM, содержащий 20% (v/v) FBS, 1% (v/v) пенициллин/стрептомицин, 2 мМ L-глутамина, 1% (v/v) заменимой аминокислоты, 1 мМ пирувата натрия и 50 нМ 2-меркаптоэтанола).
- Подсчитайте количество живых клеток и отрегулируйте до 2 x 10⁶ клеток/мл с помощью E-DMEM. Выдерживайте ячейки при температуре 37 °C в инкубаторе сCO2 до использования.
заметка: Сохраните небольшую аликвоту клеток в качестве образца после обогащения для проверки чистоты.
- Определить чистоту CD8+ Т-клеток методом проточной цитометрии можно следующим образом:
- Возьмите 1 x 10⁴ ячейки из образцов до обогащения (шаг 3.6) или после обогащения (шаг 3.9) и отрегулируйте общий объем каждой до 100 мкл с помощью работающего буфера.
- Суспензии одиночных клеток инкубировать с антителами к мышиному CD16/CD32 в течение 30 мин на льду и окрашивать флуоресцентными антителами к CD45, CD3, CD4 и CD8 (см. Таблицу материалов) в течение еще 30 мин.
- Промойте окрашенные клетки 500 мкл PBS, содержащим 2% (w/v) BSA, и повторно суспендируйте клеточную гранулу 500–1000 μL PBS, содержащей 2% (w/v) BSA.
- Добавьте 3 мкМ 4',6-диамидино-2-фенилиндола (DAPI) и определите процентное содержание CD3+CD4–CD8+ клеток в общей популяции CD45+ клеток.
4. Активация и экспансия выделенных CD8+ Т-клеток
- Аликвота 1 x 10⁵ клеток на 50 мкл CD8+ Т-клеток (приготовленных на стадии 3.9) в лунки 96-луночного планшета с U-образным дном.
- Добавьте в лунки 1 x 10⁵ клеток на 50 мкл супрессорных ячеек (приготовленных на шаге 2.7) или 50 мкл E-DMEM.
- Приготовьте активационную среду, состоящую из E-DMEM, 4 x 10⁴ Ед/мл колониестимулирующего фактора 1 (CSF-1), 240 Ед/мл интерлейкина-2 (IL-2), 8 мкг/мл антитела против мышиного CD3ε и 16 мкг/мл антитела против мыши><ного CD28.
заметка: CSF-1 не требуется для активации Т-клеток, но необходим для выживания клеток-супрессоров в этом протоколе (т.е. MAM и M-MDSC). Таким образом, он сохраняется в кокультуре Т-клеток с раковыми клетками-мишенями для поддержания консистенции в условиях культивирования. Поскольку CSF-1 обнаруживается в наномолярных концентрациях во всех тканях и необходим для жизнеспособности моноцитов/макрофагов in vivo, это физиологический контекст для этих клеток.
- Добавьте 50 мкл активационной среды (стадия 4.3) и 50 мкл E-DMEM с исследуемыми реагентами или без них.
- Поместите планшет в инкубатор при температуре 37 °C, влажности 95% и 5%CO2 и культивируйте клетки в течение 4 дней.
5. Настройка ко-культивирования клеток-мишеней с предварительно активированными CD8+ Т-клетками
- Добавьте 30 мкл разбавленной растворимой матрицы базальной мембраны с пониженным фактором роста 1:100 (Таблица материалов) в лунки 96-луночного планшета с плоским дном, пригодные для микроскопии, и инкубируйте при 37 °C в инкубаторе сCO2 в течение не менее 1 ч.
- Подготовьте клетки-мишени (т.е. клетки E0771-LG, экспрессирующие красный флуоресцентный белок, ограниченный ядерными свойствами).
- Инкубируйте клетки-мишени с 1 мл 0,05% трипсина/ЭДТА при комнатной температуре в течение 1 минуты и соберите клетки с помощью осторожного пипетирования.
- Добавьте 9 мл DMEM, включая 10% (v/v) FBS, и центрифугируйте клеточную суспензию при 337 x g в течение 5 минут.
- Повторно суспендируйте клетки с 500 мкл E-DMEM и подсчитайте количество живых клеток.
заметка: Прежде чем подсчитывать целевые клетки, отфильтруйте клетки через клеточное сетчатое фильтр 40 мкм, чтобы получить суспензию для одиночных клеток.
- Отрегулируйте плотность до 2 x 10⁴ клеток/мл (= 1 x 10³ ячейки на 50 μл), добавив E-DMEM, и держите клетки на льду.
- Подготовьте эффекторные клетки (т.е. предварительно активированные CD8+ Т-клетки).
- Тщательно ресуспендируйте клетки в лунке 96-луночного планшета (шаг 4.5) с помощью пипетирования и перенесите плавающие CD8+ Т-клетки в новую пробирку объемом 1,5 мл.
заметка: MAM и M-MDSC плотно прилегают к лунке и не отсоединяются при пипетировании.
- Чтобы собрать оставшиеся клетки, добавьте 200 мкл PBS в лунку и перенесите его в трубку на шаге 5.3.1.
- Промойте клетки 1 мл E-DMEM один раз (центрифуга при 337 x g) в течение 5 минут, аспирируйте и выбросьте надосадочную жидкость) и повторно суспендируйте их 100 μл E-DMEM.
- Подсчитайте количество живых клеток (используя метод исключения трипанового синего), отрегулируйте плотность до 1,6 x 10⁵ клеток/мл (= 4 x 10³ клеток/25 μл) и держите клетки на льду.
- Аспирируйте матрицу базальной мембраны из каждой лунки пластины на шаге 5.1.
- Добавьте 1 x 10³ ячейки/50 мкл целевых клеток (шаг 5.2.4) в каждую лунку и хорошо перемешайте.
заметка: Чтобы избежать краевых эффектов из-за испарения среды, для анализа следует использовать только внутренние 60 лунок 96-луночной пластины.
- Добавьте 25 μL E-DMEM, включая 4 x 10,3 U/mL IL-2 и 10 μM субстрат флуорогенной каспазы-3 (см. Таблицу материалов).
- Добавьте 4 x 10³ клетки/25 μL CD8+ Т-клеток (шаг 5.3.4) в соответствующие лунки и хорошо перемешайте.
заметка: Наличие слишком большого количества клеток в лунке затрудняет анализ. В этой модели соотношение эффектор: цель 4:1 (общее количество ячеек 5 x 10³ ячейки/лунка) было оптимальным, но соотношение 8:1 было неоптимальным. Лунки, содержащие следующие четыре элемента управления, необходимы для помощи в анализе данных: клетки-мишени с плотностью, используемой для лунок для совместного культивирования (1 x 10³ клетки/лунка) в среде с субстратом каспазы-3 и без него, эффекторные клетки (1 x 10³ клетки/лунка) в среде с субстратом каспазы-3 и без него.
- Добавьте 200 мкл PBS или стерильной воды во все пустые лунки (особенно лунки на периферии пластины), чтобы уменьшить испарение среды из экспериментальных лунок.
- Поместите планшет в покадровый флуоресцентный микроскоп, который поддерживается при температуре 37 °C, влажности 95% и 5% CO2,<бр/>
заметка: Встряхните пластину крестообразно, чтобы равномерно распределить все ячейки, а затем дайте пластине постоять при комнатной температуре на ровной поверхности в течение 10-20 минут перед переносом в инкубатор.
6. Визуализация клеток
ПРИМЕЧАНИЕ: Подробные настройки получения изображений будут варьироваться в зависимости от используемого микроскопа и флуорофоров; для получения оптимальных результатов следует использовать следующие общие параметры съемки.
- Используя соответствующую процедуру автофокусировки на микроскопе, получите изображения, охватывающие не менее 25% от общей площади поверхности в каждой экспериментальной лунке 96-луночного планшета.
- Настройте микроскоп таким образом, чтобы он получал изображения в фазовом контрасте, а также флуоресцентный канал, подходящий для красного флуоресцентного белка (mKate2), ограниченного ядерным ограничением, и флуоресцентный канал, подходящий для зеленого флуорогенного активированного субстрата каспазы-3 (с возбуждением на длине волны 488 нм) (рис. 2).
- Получение изображений в экспериментальных лунках в фазовом контрасте и по 2 флуоресцентным каналам каждые 1–3 ч в течение не менее 72 ч.