1. Подготовьте необходимые реактивы и материалы
- Приготовьте фосфатно-солевой буфер (PBS), содержащий 2% фетальной бычьей сыворотки (FBS) («буфер для промывки»). Приготовьте PBS с 2% фетальной сывороткой теленка (FCS), содержащей 0,1% неионогенного моющего средства («буфер для химической завивки»; см. Таблицу материалов). Приготовьте PBS с 1,5% формальдегида.
заметка: Формальдегид вызывает коррозию и потенциально канцерогенен, поэтому с ним следует работать в соответствующих средствах индивидуальной защиты.
- Приготовьте PBS, содержащий 2% FBS и 0,5 мМ этилендиаминетрауксусную кислоту (ЭДТА) для магнитного разделения клеток («буфер MCS»).
- Приготовьте 50 мкг/мл фаллоидин-флуоресцеина изотиоцианата (Фаллоидин-ФИТК) в диметилсульфоксиде (ДМСО). Приготовьте ядерный краситель с концентрацией 1 мг/мл (например, 1 мг/мл 7-аминоактиномицина D (7-AAD) в ДМСО или красителе бис-бензимид; см. Таблицу материалов) в ДМСО. Приготовьте меченные флуорохромом антитела, подходящие для интересующих клеток и проточного цитометра визуализации.
- Получение тканей животных (например, лимфатических узлов и селезенки) в качестве источника Т-клеток и аллогенных тканей животных (например, селезенки и костного мозга) в качестве источника антигенпрезентирующих клеток или предшественников.
- Готовят среду для клеточных культур (например, среду Roswell Park Memorial Institute (RPMI) 1640 или модифицированную среду Dulbecco's Eagle Medium (DMEM) с добавлением 10% FBS), 50 мкМ 2-меркаптоэтанола, пенициллина и стрептомицина и получают 24- и/или 96-луночные клеточные культуральные планшеты.
2. Подготовка антигенпрезентирующих клеток (APC)
ПРИМЕЧАНИЕ: Теоретически, любая популяция APC может быть исследована с помощью этого метода. В этом деле был предъявлен иск к незрелым дендритным клеткам (ДК), полученным из костного мозга мыши, в качестве АПК. Существует множество протоколов для создания этих клеток. Вкратце был использован следующий протокол.
- Промойте костный мозг из бедренных и большеберцовых костей в RPMI 1640 или DMEM.
- Пропустите взвешенные клетки через сетчатое фильтр с плотностью 70 мкм, чтобы удалить мелкие кусочки костей и мусора.
- Гранулируйте клетки центрифугированием, а затем лизируйте эритроциты с использованием буфера из хлорида аммония в течение 5 минут при комнатной температуре.
- Гранулируйте клетки центрифугированием (400 x g, 5 минут) и повторно суспендируйте клеточную гранулу.
- Промойте ячейки в 5 - 10 мл буфера для промывки, гранулы центрифугированием (400 x g, 5 мин) и повторно суспендируйте гранулу ячейки.
- Обогащайте гемопоэтические предшественники в колонке для разделения клеток путем маркировки клеток биотинилированными анти-CD3 (5 мкг/мл), анти-B220 (5 мкг/мл), анти-MHC класса II (1 мкг/мл) и анти-CD11b (5 мкг/мл).
- Гранулируйте клетки центрифугированием (400 x g, 5 минут) и повторно суспендируйте клеточную гранулу.
- Инкубируйте клетки с антибиотиновыми магнитными микрогранулами (см. Таблицу материалов) при температуре 4 °C в течение 10 минут.
- Промойте и гранулируйте клетки (400 x g, 5 мин) и повторно суспендируйте их в 1 мл буфера MCS перед удалением меченых клеток с помощью магнитной разделительной колонки с большим положительным отбором (LS), заполненной 3 мл буфера MCS и помещенной в магнит. Промыть колонку 3 раза 3 мл буфера MCS; Проточная коробка будет содержать нужные ячейки.
- Культивируют клетки, проходящие через колонку в течение 6 дней, в RPMI 1640 или DMEM с добавлением 2 нг/мл рекомбинантного гранулоцитарно-макрофагального колониестимулирующего фактора мыши (GM-CSF) и 2 нг/мл рекомбинантного трансформирующего фактора роста человека β1 (TGFβ1). Заменяйте половину среды каждые 2 дня свежей готовой средой, содержащей 2 нг/мл GM-CSF и TGFβ1.
Примечание: TGFβ1 человека проявляет активность в клетках мыши. Данные были сгенерированы с использованием этих незрелых ДК. Другие клетки (например, В-клетки и зрелые ДК) могут быть пригодны в качестве АПК, но не были протестированы в этом анализе.
- Криоконсервируйте DC в 90% сыворотке/10% ДМСО и храните в жидком азоте; восстановите в день использования. Перед использованием подсчитайте количество жизнеспособных ДК в гемоцитометре с помощью исключения трипанового синего. Повторно суспендируйте клеточную гранулу в культуральной среде с соответствующей плотностью (см. шаг 4.1) перед использованием, указанным в разделе 4.
3. Подготовка Т-клеток
- Используйте методы отрицательного отбора, чтобы избежать случайной передачи активирующих или тормозящих сигналов клеткам.
Примечание: В этом примере CD4+ Т-клетки подготавливаются к анализу.
- Чтобы получить CD4+ Т-клетки из селезенки мыши, разомните селезенку через 70-мкм клеточное ситечко с помощью поршня шприца. Промойте сетчатый фильтр с буфером для промывки.
- Гранулируйте взвешенные клетки центрифугированием (400 x g, 5 минут), а затем лизируйте эритроциты, повторно суспендируя гранулу в буфере хлорида аммония на 5 минут при комнатной температуре.
- Гранулируйте ячейки центрифугированием (400 г в течение 5 минут) и повторно суспендируйте гранулу.
- Промойте ячейки в 5 - 10 мл промывочного буфера и гранул центрифугированием (400 x g, 5 мин). Повторно суспензируйте гранулу.
- Окрашивают клетки биотинилированными антителами к CD8, большому комплексу гистосовместимости класса II (MHC II, 1 мкг/мл) и CD19 (5 мкг/мл). Выдерживать в течение 10 минут при температуре 4 °C.
- Промойте ячейки в 10 мл промывочного буфера и гранул центрифугированием (400 x g, 5 мин). Повторно суспензируйте гранулу.
- Инкубируйте клетки с антибиотиновыми магнитными микрогранулами (см. Таблицу материалов) в соответствии с указаниями производителя.
- Промойте ячейки в 10 мл промывочного буфера и гранул центрифугированием (400 x g, 5 мин); повторно суспендируйте гранулу.
- Ресуспендируйте клетки в 1 мл буфера MCS и обогатите CD4+ Т-клетки на магнитной разделительной колонке, заполненной 3 мл буфера MCS на магните. Промойте колонку 3 раза 3 мл буфера MCS. Проточная колонка будет содержать обогащенные Т-клетки.
- С помощью стандартной проточной цитометрии оцените чистоту Т-клеток с помощью аликвоты отрицательно отобранных клеток. Окрашивание клеток с помощью конъюгата флуорохром-стрептавидина (для идентификации любых меченых биотином клеток, которые должны были быть удалены на колонке) и антитела или антител для идентификации представляющей интерес популяции Т-клеток (CD4 в данном случае); Допустима чистота ≥85%.
- Подсчитайте количество Т-клеток в гемоцитометре с помощью исключения трипанового синего (допустимо ≥90% жизнеспособности).
ПРИМЕЧАНИЕ: Буфер MCS содержит ЭДТА, который должен быть удален перед анализом. Для этого гранулируйте клетки центрифугированием (400 x g, 5 мин) и промойте их в 1 мл буфера для промывки. Снова гранулируйте клетки (400 x g, 5 мин) и повторно суспендируйте в культуральной среде с соответствующей плотностью (см. шаг 4.1).
4. Совместная инкубация Т-клеток и ДК
- Засейте Т-клетки и ДК в соотношении 2:1 Т: ДК в 24-луночном или 96-луночном клеточном планшете. Убедитесь, что конечный объем культуры составляет ≤500 мкл для 24-луночных планшетов или ≤50 мкл для 96-луночных планшетов.
Примечание: Меньшие объемы стимулируют межклеточное взаимодействие и оставляют место для последующих фиксирующих буферов.
- Отрегулируйте точное количество клеток опытным путем, но в качестве общего руководства используйте 1 x 10⁶ Т-клеток и 0,5 x 10⁶ DCs на лунку (96-луночный планшет). Их следует рассматривать как минимальное количество клеток, потому что использование меньшего количества клеток затрудняет перечисление иммунных синапсов.
- Чтобы увеличить количество клеток, настройте реплицируемые лунки и бассейн после шага 5 (фиксация).
ПРИМЕЧАНИЕ: При создании реплицирующих лунок рекомендуется сначала засеять ДК во всех лунках, а затем засеять Т-клетки во всех лунках; Это сводит к минимуму расхождения во времени инкубации между лунками.
- Инкубируйте планшет в течение 4 часов при 37 °C в атмосфере с содержаниемCO2 5%.
5. Фиксация ячеек в пластине
- Добавьте в каждую лунку в 3 раза больше объема культуры 1,5% формальдегида в PBS и инкубируйте при комнатной температуре в течение 30 мин; важно зафиксировать клетки до их удаления из планшета, чтобы свести к минимуму нарушение межклеточных взаимодействий.
- Переложите ячейки в пластине в трубки для последующей промывки и окрашивания. На этом этапе отложите дополнительные ячейки для борьбы с одним пятном. Помимо этих контрольных методов, всю культуру следует окрашивать коктейлем антител (см. шаг 4.1.1).
6. Окрашивание клеток
- Окрашивать клетки в 100 мкл промывочного буфера, содержащего коктейль из желаемых фторохром-конъюгированных антител, в течение 30 мин при комнатной температуре, защищенной от света.
ПРИМЕЧАНИЕ: Коктейль содержит Т-клеточно-специфические и APC-специфические антитела. Флуорохромы следует выбирать таким образом, чтобы их можно было различить с помощью конфигурации проточного цитометра. В приведенных здесь экспериментах использовали синий флуорофор-конъюгированный CD11b (5 мкг/мл, см. Таблицу материалов) и APC-конъюгированный CD90.2 (5 мкг/мл).
- Промойте ячейки в 1 мл промывочного буфера и центрифугируйте в течение 5 минут при 400 x g. Сцедите надосадочную жидкость. Ресуспендировать клетки в буфере perm-wash, содержащем фаллоидин FITC в концентрации 0,05-0,5 мкг/мл и инкубировать в течение 30 мин при комнатной температуре, защищенной от света.
ПРИМЕЧАНИЕ: Концентрации фаллоидина FITC около 0,1 мкг/мл хорошо работают для клеток мыши, но ожидается, что соответствующая концентрация будет варьироваться в зависимости от поставщика, типа клетки и проточного цитометра.
- Промойте клетки в 1 мл буфера для химической завивки/промывки и центрифугируйте в течение 5 минут при 400 x g. Сцедите надосадочную жидкость. Ресуспендируют клетки в буфере perm/wash, содержащем ядерный краситель в соответствующей концентрации (например, приблизительно 25 мкг/мл 7-AAD) и инкубируют в течение 30 минут при комнатной температуре, защищенной от света.
- Промойте клетки в 1 мл буфера для химической завивки/промывки и центрифугируйте в течение 5 минут при 400 x g. Сцедите надосадочную жидкость. Промойте ячейки один раз в промывном буфере, грануле и повторно суспендируйте в 50 - 100 мкл промывочного буфера, переложив ячейки в небольшие микроцентрифужные пробирки с крышками.
- Немедленно приступайте к сбору данных или храните клетки при температуре 4 °C в защищенном от света месте в течение нескольких дней до сбора данных на проточном цитометре><.
ПРИМЕЧАНИЕ: Клетки успешно хранятся таким образом до 7 дней. Более длительное хранение возможно, но это не было проверено.
7. Получение данных
- Инициализируйте и настройте проточный цитометр в соответствии с инструкциями производителя. Убедитесь в стабильности ядра потока перед сбором каких-либо данных.
- Зарезервируйте один канал для получения изображений в светлом поле. Получение данных по борьбе с одним пятном при выключенном канале светлого поля.
- Нажмите кнопку «Загрузить» и вставьте в держатель пробирку, содержащую полностью окрашенный образец (образец, который был окрашен всеми необходимыми флуорохромами).
- В окне "Рабочая область" выберите и создайте новую диаграмму рассеяния с соотношением сторон по площади и синглетам ворот, где соотношение сторон близко к 1. Создайте новую диаграмму рассеяния для каждого используемого канала (интенсивность канала по горизонтальной оси).
- Для каждого флуорохрома проверьте положительное количество и, при необходимости, отрегулируйте напряжение лазера в поле «Освещение».
- Выгрузите трубку и загрузите первую одинарную пробирку.
- В поле "Acquisition Settings" введите имя образца и установите количество событий, которые должны быть собраны; если это одно пятно (для контроля компенсации), достаточно 1000 - 2000 событий.
- В поле "Каналы" выберите каналы, которыми был окрашен каждый образец. Для управления с одним пятном все каналы должны быть выбраны с выключенным светлым полем и боковым рассеиванием. Нажмите кнопку «Запись» под полем «Приобретение»; Когда количество событий достигнет заданного порога, сбор данных будет автоматически остановлен.
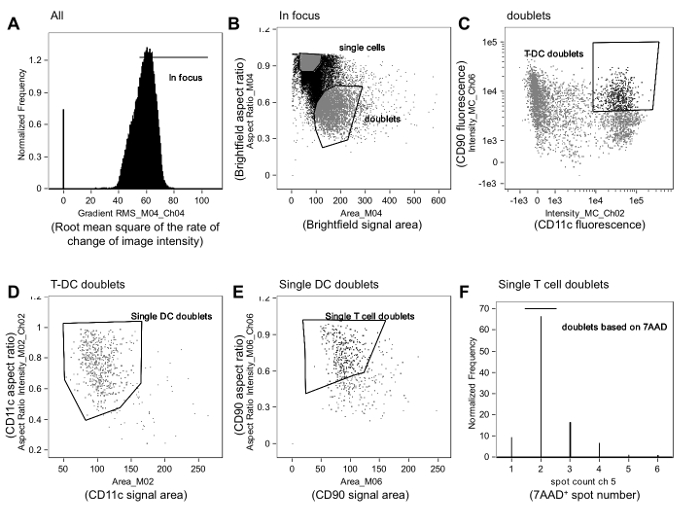
- Нажмите кнопку «Вернуть», чтобы выгрузить трубку. Повторите шаги 7.2.4 - 7.2.6 для каждого средства борьбы с одним пятном. В зависимости от цитометра и программного обеспечения, может оказаться невозможным установить все ворота, показанные на рисунке 1, во время сбора данных (более точное стробирование выполняется во время анализа; см. раздел 8).
- Получите образцы как для образцов с одним окрашиванием (на шаге 7.2), но в поле "Каналы" выберите все необходимые каналы, включая канал светлого поля.
- Перед записью данных убедитесь, что интенсивность канала подходит для идентификации желаемых популяций клеток. Если нет, отрегулируйте настройки лазера и повторно запишите элементы управления одиночными пятнами, используя новые настройки, как описано в шаге 7.2.
- Для каждой выборки получите несколько десятков тысяч событий.
заметка: В большинстве условий события межклеточного контакта составляют незначительное меньшинство от общего числа клеток (большинство из них являются одиночными клетками). В целом, желательно иметь не менее 100 событий в конечном контактном затворе мембраны.